Опишем воспроизводимый способ получения мышь ацинарных клетках поджелудочной железы у мыши с целью изучения ацинарных клетки кальция сигналов и повреждение клеток с физиологически и патологически соответствующие стимулы. Способ аденовирусной инфекции этих клеток также предоставляется.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Подготовка ацинарных клетках поджелудочной железы в целях их Кальций изображений, измерения повреждение клеток и аденовирусной инфекции
В этой статье
Краткое содержание
Аннотация
Клетки поджелудочной ацинарным является основной паренхимы клетки поджелудочной железы внешней секреции и играет главную роль в секреции ферментов поджелудочной железы в проток поджелудочной железы. Это также место для начала панкреатита. Здесь мы описываем ацинарных клеток выделяют из цельной ткани поджелудочной железы и внутриклеточных сигналов кальция измерены. Кроме того, мы описываем методы трансфекции эти клетки с аденовирусные конструкции, а затем измерение утечки лактатдегидрогеназы, маркер повреждения клеток, при условиях, которые индуцируют ацинарных повреждение клеток в пробирке. Эти методы обеспечивают мощный инструмент для характеристики ацинарным клеточной физиологии и патологии.
Введение
Динамические изменения в цитозольного кальция являются необходимыми для физиологических и патологических событий ацинарных клетки. Эти различные эффекты кальция, как полагают, в результате различных пространственных и временных форм сигналов кальция 1. Например, фермент и секрецию жидкости из ацинарных клеток связаны с кальцием шипы из ограниченной области апикального полюса, где секреции происходит 2. В отличие от глобальной волны кальция последующим интенсивным неколебательных сигналов кальция связан с ранним патологических событий, которые ведут к остром панкреатите 3,4. Они включают в себя внутри-ацинарным активации протеаз, снижение секреции ферментов и повреждение ацинарным клетки. Наша лаборатория использует изолированы ацинусов поджелудочной железы для изучения этих ранних патологических событий, которые приводят к болезни как в естественных условиях и в пробирке 5-7. Методы подробно описаны здесь описаны выделение первичной ацинарных клетках с целью измерения суtosolic уровни кальция и повреждение клеток. Способ аденовирусной инфекции этих клеток также предоставляется.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Протокол
1. Подготовка ацинарных клетках поджелудочной железы для Кальций изображений
- Подготовка HEPES инкубационного буфера, содержащего 20 мМ HEPES, 95 мМ NaCl, 4,7 мМ KCl, 0,6 мМ MgCl 2, 1,3 мМ CaCl 2, 10 мМ глюкозы, 2 мМ глутамина и 1 × минимальный Дульбекко несущественных аминокислот. Отрегулируйте окончательного решения до рН 7,4 с помощью NaOH.
- Подготовка буфера BSA инкубации добавлением BSA (1% вес / об окончательном) к 25 мл буфера HEPES инкубации (описано выше).
- Подготовьте буфер коллагеназой добавлением 1,1 мг / мл (200 единиц / мл) типа-4 коллагеназы и 1 мг / мл соевого ингибитора трипсина, в 6 мл BSA инкубационном буфере (описано выше).
- Кислотно-мыть 22x22 мм покровные стекла путем погружения в двух частях HNO 3 и одной части HCl в течение 2 часов. Затем перелить использованием DI воды и хранить в 70% этанола.
- Усыпить одна мышь СО 2 удушья. Orient животного в лежачем положении, а также подготовить брюшной поверхности НКУAning с 70% этанола. Выполните лапаротомии, чтобы разоблачить брюшной полости. Рассеките из поджелудочной железы и немедленно промыть в небольшой вес лодки, содержащий 6 мл коллагеназы буфера пищеварения.
- Отсечь любые большие куски жира или видимые кровеносные сосуды, затем снимите 5 мл коллагеназы буфера пищеварения и добавить его обратно в 15 мл коническую трубку.
- Использование тонкими ножницами рассечение фарш поджелудочной железы в малом весе лодки, содержащий 1 мл коллагеназы буфера пищеварения. Пропустить через мясорубку, пока полученный раствор не появится равномерно рассеяны.
- Передача фарш продукт 125 мл колбу Эрленмейера пластиковых и добавьте оставшиеся 5 мл коллагеназы буфера пищеварения в контейнер. Убедитесь, что ткань полностью погружен в буфер.
- Поместить колбу в 37 ° С водяной бане и трясти на 90 оборотов в минуту в течение 30 мин. За этот короткий период простоя, подготовить кальция активирующих агонистов (например церулеин, карбахол) и промойте 22x22 мм промытого кислотой крышкойскользит дистиллированной водой. Сухой, а затем поместить на вершине плоскую поверхность выстлана фильма лаборатории.
- После 30 мин дайджест завершения передачи задняя подвеска в 15 мл коническую трубку и позволяют клеткам, чтобы обосноваться. Тщательно пипетки из буфера коллагеназой и заменить 6 мл инкубационного буфера BSA. Энергично встряхнуть трубку вручную в течение 10 секунд для диспергирования клеток в небольших кластеров. Сразу же после встряхивания, удалите все большие, плавающего мусора из нерешенных СМИ.
- Разрешить оставшиеся клетки осесть и обменять СМИ со свежими инкубационного буфера BSA.
- Повторите шаг 1,11 раза, пока суспензия не будет состоять только из небольших кластеров, которые являются лишь тонко видны невооруженным глазом. Клетки должна напоминать тем, которые изображены на рисунке 1А (верхний ряд).
- Снимите буфера BSA инкубации и заменить инкубационного буфера HEPES.
- Подготовьте 750 мкм, 100X запас Fluo-4 утра в 10% ДМСО.
- Загрузите клеток в 15 мл коническую пробирку, содержащую суспензию клеток и БСА без HEPES буфере для инкубации. Чтобы сделать это, добавьте соответствующий объем (разбавление 1:100) исходного раствора к клеточной суспензии. Затем пластина 500 мкл этой суспензии на каждой 22x22 мм покровным.
- Держите покровные в темноте при комнатной температуре. Возьмите первый Ca 2 + измерения 30 мин после загрузки. Краситель, автоматически удаляется из среды после начала перфузии, который должен происходить через 30 мин после красителем.
2. Измерение кальция в клетках поджелудочной железы Ацинарных
- Промыть каждую перфузии настройки деионизированной водой и залить соответствующее количество буфера или агониста. Премьер каждый шприц с буфером или агонисты, чтобы обеспечить надлежащий поток. Зажим шприцы с кольцом стоят примерно 1-2 футов над столике микроскопа.
- Используйте тонкий пинцет, чтобы тщательно понять от его края одного покровного суспензии, содержащей клетки. Наклонить крышкускольжения 45 °, и позволить избыточный буфер бежать. Поместите покровное на верхней части резиновой прокладкой с клетками в верхней части покровного, и собрать камеру (фиг.2А и 2В).
- Закрепите перфузии камеры на сцену и вставить трубку, которая содержит буфер в первом входе камеры (рис. 2С). Включите шприц, содержащий буфер и позволяют буфера заливать по всей поверхности покровного стекла. Как только буфер достигает противоположного конца камеры, вставьте вакуумной линии в вакуумный впуск. Вставить любой другой трубы (содержащий агонист, ингибиторы и т.п.) в их соответствующем положении по длине камеры.
- Визуализация клеток с использованием либо 200X или 400X, 1,4 числовой апертуры объектива и аргонового лазера для возбуждения Fluo-4 утра красителя при длине волны 488 нм (рис. 1А, внизу). Настройки мощности лазерного должна быть отрегулирована таким образом, чтобы фотоэлектронный умножитель (ФЭУ) Не насыщается излучаемого света. Кроме того, напряжение на ФЭУ должна быть оптимизирована для максимальной детектирования света.
- Длинный-проход излучения сигналов> 515 нм собираются в кадр скорости 2-5 сек / кадр для визуализации медленных колебательных моделей и 0,2-0,3 сек / кадр для визуализации быстрее, глобальные волны кальция (рис. 3 и 4).
- После завершения визуализации, закройте шприцы и удалить все трубки. Разберите камеру и повторите шаги 2.2-2.4.
- Сбор данных в виде числовых значений интенсивности флуоресценции с течением времени и передачу изображения J (программный пакет, предоставляемый как бесплатное программное обеспечение Национальным институтом здоровья и могут быть найдены в http://rsb.info.nih.gov/ij/ ).
- Просмотр в режиме реального времени изображения клеток и определить регионах, представляющих интерес (трансформирования, т.е. верхушечные, базолатеральным, ядерной и т.д.)
- Приобретать интенсивности флуоресценции для этих областей исследования и Represent как интенсивность флуоресценции / исходная интенсивность флуоресценции (т.е. F/F0).
- Создание обводка путем построения F / F 0 против времени. В дополнение к обводка, представитель изображения, как правило, предоставляются и отображаются с помощью псевдо.
3. Подготовка ацинарных клетках поджелудочной железы для анализа клеточной травмы
- Теплый DMEM F-12 среды (без фенола красного) до 37 ° С.
- Добавить BSA (0,1% вес / об окончательном) и HCl (50 мкМ окончательный) в DMEM F-12 среды.
- Аликвоты 50 мл DMEM в коническую трубку.
- Подготовьте коллагеназы буфер добавлением 0,5 мг / мл (12 ед / мл), коллагеназы типа IV к 10 мл DMEM, дополненный F-12 среды.
- Усыпить одна мышь СО 2 удушья. Orient животного в лежачем положении, а также подготовить брюшной поверхности путем очистки с 70% этанола. Выполните лапаротомии, чтобы разоблачить брюшной полости. Рассеките из поджелудочной железы и немедленно промыть в небольшой лодке с весомontaining 6 мл коллагеназы буфера.
- Фарш ткани с помощью тонких ножниц вскрытие в течение 3-5 мин или пока полученный раствор появляется равномерно рассеяны.
- Передача измельченной ткани в 125 мл коническую колбу с 5 мл коллагеназы дополнительный буфер, то места в 37 ° С водяной бане при встряхивании со скоростью 90 оборотов в минуту в течение 5 мин.
- Удалить из шейкера, позволяют клеткам кратко осесть, и обмен с 5 мл свежего буфера коллагеназы. Тогда инкубировать в течение дополнительных 35 мин при 37 ° С на водяной бане при встряхивании со скоростью 90 оборотов в минуту.
- Энергично ресуспендируйте дайджест помощью пипетки, пока суспензия не выглядит гомогенной без очевидных сгустки клетки. Затем осторожно пипетки клеточной суспензии через предварительно увлажненный нейлоновой сеткой в коническую колбу.
- Энергично пипетки дополнительно 3 мл свежей среды DMEM F-12 среды (коллагеназы) через сетку, для того, чтобы заставить через любые оставшиеся клетки.
- Добавьте еще 6-10 мл DMEM F-12 средств массовой информации иLlow клетки урегулировать в течение 2-3 мин. Повторите этот шаг дважды, и удалить супернатант После последней промывки.
- Добавить свежий DMEM F-12 среды, ресуспендирования клеток, и пластина 500 мкл клеточной суспензии в каждую лунку 48-луночного планшета для культуры ткани. Клетки должна напоминать тем, которые изображены на рисунке 1b.
- Позволить плате сидеть в 37 ° С водяной бане при 90 оборотах в минуту в течение 5 минут перед добавлением агонистов.
- Стимулировать клетки с различной агонистов в течение 2-4 часов.
- Наклон пластины под углом, чтобы позволить клеткам осесть и осторожно пипеткой из аликвоты среды (обычно 100 мкл) и флэш-замораживание в жидком азоте.
- Ледяная вспышка оставшейся суспензии клеток. Флэш замораживания не является необходимым для измерения ЛДГ. В качестве альтернативы образцы можно хранить на льду, если они будут проанализированы в тот же день или хранятся в -20 ° C для длительного хранения.
4. Измерение лактата дегидрогеназы утечки
- Измерение лактатдегидрогеназы (ЛДГ) утечки в первую очередь с использованием реагентов и инструкциям, приведенным в Promega CytoTox 96 нерадиоактивный цитотоксичности оборудования (см. Таблицу конкретных реагентов и материалов).
- Развести подложки ЛДГ (который предусмотрен в комплекте) с 12 мл буфера для анализа (также предусмотрено).
- Разморозить замороженные клеточной суспензии и образцы печатных носителей в ванну с водой при комнатной температуре.
- Пластина 50 мкл каждого образца среды в 96-луночный планшет.
- К клеточной суспензии, добавляют необходимый объем 10X буфера для лизиса, так что конечная концентрация 1X. Кратко Vortex и инкубировать при 37 ° С в течение 60 мин.
- Лизированных Центрифуга образцов при 250 мкг в течение 4 мин, чтобы мусор осадок клеток.
- Для клеточных лизатов, пластина 50 мкл разведения 1:10 в каждую лунку 96-луночного планшета.
- Добавить 50 мкл восстановленного субстрата в каждую лунку, инкубировать пластины в темноте при комнатной температуре в течение 30 мин.
- Остановить реакциюдобавлением 50 мкл стоп-раствора (входящих в комплект) в каждую лунку.
- Измерьте оптическую плотность при 490 нм.
- Используйте следующие формулы для расчета утечки% ЛДГ. Оптические плотности ниже корректируются путем вычитания из пустой чтения OD от лунку, содержащую только PBS, субстрат, и остановить решение.
ЛДГ в СМИ = (Media OD492) х (коэффициент разбавления СМИ) х (объем носителя) * Потому что это обычно не требуется, чтобы разбавить образцы печатных носителей, коэффициент разбавления чаще всего equal1.
Всего ЛДГ = ((Lysate OD 490) х (коэффициент разбавления лизата) х (объем в клеточной суспензии)) + ((Media OD 490) х (коэффициент разбавления) х (т. СМИ аликвоты для отбора проб))
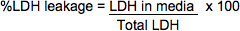
5. Заражение ацинарных клетках поджелудочной железы с аденовирусом
- Готовитьацинарных клетках поджелудочной железы, как описано в разделе 3.
- Следующим шагом 3,12, добавляют 10 7 инфекционных единиц (IFUs) аденовируса к суспензии клеток и инкубируют в течение 30 мин при 37 ° С.
- Равномерно пластина 2 мл клеточной суспензии в 6-луночный планшет.
- Для большинства конструкций выражения, камеры должны быть адекватно инфицированными в течение 18 часов, а для некоторых конструкций люциферазы, только в течение 6 часов.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
Пример измерений ацинарных клетки кальция в ответ на физиологические стимулы обеспечивается на рисунке 3. Ацинарных клетки нагружали красителем кальция Fluo-4 и перфузию ацетилхолина аналог карбахола (ЦХ; 1 мкМ)) 8. Клетки ответ в виде кальция волна, которая инициирует в апикальной области и распространяется к базолатеральной области 3,9. Представитель обводка показано на фигуре 3В показывают типичные пика плато картина обычно наблюдается с 1 мкМ карбахола. С друго...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
Способ выделения клеток и последующего анализа изображен здесь представляют собой мощные инструменты, с которыми изучать физиологические и патофизиологические особенности экзокринной поджелудочной железы. Способ выделения дисперсных ацинарных клетках поджелудочной железы был впервые описан Джеймисон Амстердаме и в 1972 году 11. Методы, представленные здесь, были адаптированы из последних изоляции методами, описанными Ван Акер и коллеги 12. Хотя эти методы являются высоко воспроизводимым и легко изу...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Нет конфликта интересов объявлены.
Благодарности
Эта работа выполнена при поддержке Национального института здоровья Грант DK083327 и DK093491 (в СЖ).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Мышей | NCI | N/A | Male 20-30 грамм; практически любой штамм должен дать сопоставимые результаты. |
| HEPES | Американский биоаналитический | AB00892 | |
| хлорид натрия | J.T. Baker | 3624-05 | |
| Хлорид калия | J.T. Baker | 3040-01 | |
| Хлорид магния | Sigma | M-8266 | |
| Хлорид кальция | Fischer | C79 | |
| Декстроза | J.T. Baker | 1916-01 | |
| L-глютамин | Sigma | G-8540 | |
| 1X минимум Eagle's medium смесь заменимых аминокислот | Gibco | 11140-050 | |
| Гидроксид натрия | EM | SX0593 | |
| Бычья сыворотка Альбумин | Sigma | A7906 | |
| Коллагеназа | Worthington | 4188 | |
| Ингибитор трипсина сои | Sigma | T-9003 | |
| Углекислый газ | Matheson Gas | 124-38-9 | |
| 125 мл Erlenmeyer пластиковая колба | Crystalgen | 26-0005 | |
| Набор для вскрытия | Fine Science Tools | 14161-10 | |
| 70% этанол | LabChem | LC222102 | |
| P1000, P100, P10 пипетки | Gilson | FA10005P | |
| Весовая лодка | Heathrow Scientific | HS1420A | |
| Пластиковые трансферные пипетки | США Scientific | 1020-2500 | |
| 15 мл конические пробирки | BD Falcon | 352095 | |
| 50 мл конические пробирки | BD Falcon | 352070 1,5 | |
| мл микроцентрифужная пробирка | Fisher | 05-408-129 | |
| 0,65 мл микроцентрифужная пробирка | VWR | 20170-293 | |
| 22 x 22 мм стеклянные покровные стекла | Fisher | 032811-9 | |
| Азотная кислота | Fischer | A483-212 | |
| Соляная кислота | Fischer | A142-212 | |
| Деионизированная вода | Н/Д | Н/Д | |
| 18 x 18 мм Покровные колпачки | Fischer | 021510-9 | |
| Лабораторная пленка | Parafilm | PM-996 | |
| Fluo-4AM | Invitrogen | F14201 | |
| Диметилсульфоксид | Sigma | D2650 | |
| Luer lock | Becton Dickinson | 932777 | |
| шприц 60 мл | BD Bioscience | DG567805 23 | |
| ¾ измерительная игла | BD Bioscience | 9328270 | |
| трубка PE50 Clay | Adam | PE50-427411 | |
| Плоская отвертка | н/д н | /д | |
| DMEM f-12, без фенола красная | Gibco | 21041-025 | |
| игла 30,5 калибра | BD Bioscience | 305106 | |
| шприц 5 CC | BD Bioscience | 309603 25 | |
| мл колба Эрленмейера | Fischer | FB50025 | |
| нейлоновая сетчатая фильтр | Nitex | 03-150/38 | 150 мкм размер пор |
| 48 лунка тканевая культуральная пластина | Costar | 3548 | |
| 96 луночная тканевая культуральная пластина | Costar | 3795 | |
| 6 луночная тканевая культуральная пластина | Costar | 3506 | |
| жидкий азот | Matheson Gas | 7727-37-9 | |
| набор для анализа цитотоксичности | Promega | G1782 | |
| Adeno-GFP | N/ | A N/A | Подарок от J. Williams |
| Equipment | |||
| Ring Stand with clamps | United Scientific | SET462 | |
| Перифузионная камера | N/A | N/A | Разработано S.Z.H и коллегами из Йельского университета |
| Вакуумная линия | Manostat | 72-100-000 | |
| Водяная баня с шейкером | Прецизионный научный | 51220076 | |
| Конфокальный микроскоп | Zeiss | LSM 710 | |
| BioTek Synergy H1 планшетный ридер | BioTek | 11-120-534 | |
| Капюшон для тканевых культур | Nuaire | NU-425-600 | |
| Инкубатор для тканевых культур | Thermo | 3110 |
Ссылки
- Toescu, E. C., Lawrie, A. M., Petersen, O. H., Gallacher, D. V. Spatial and temporal distribution of agonist-evoked cytoplasmic Ca2+ signals in exocrine acinar cells analysed by digital image microscopy. Embo J. 11, 1623-1629 (1992).
- Ito, K., Miyashita, Y., Kasai, H. Micromolar and submicromolar Ca2+ spikes regulating distinct cellular functions in pancreatic acinar cells. Embo J. 16, 242-251 (1997).
- Husain, S. Z., et al. The ryanodine receptor mediates early zymogen activation in pancreatitis. Proc. Natl. Acad. Sci. U.S.A. 102, 14386-14391 (2005).
- Raraty, M., et al. Calcium-dependent enzyme activation and vacuole formation in the apical granular region of pancreatic acinar cells. Proc. Natl. Acad. Sci. U.S.A. 97, 13126-13131 (2000).
- Orabi, A. I., et al. Dantrolene mitigates caerulein-induced pancreatitis in vivo in mice. Am. J. Physiol. Gastrointest. Liver Physiol. 299, G196-G204 (2009).
- Shah, A. U., et al. Protease Activation during in vivo Pancreatitis is Dependent upon Calcineurin Activation. Am. J. Physiol. Gastrointest. Liver Physiol. , (2009).
- Muili, K. A., et al. Pharmacologic and genetic inhibition of calcineurin protects against carbachol-induced pathologic zymogen activation and acinar cell injury. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Orabi, A. I., et al. Ethanol enhances carbachol-induced protease activation and accelerates Ca2+ waves in isolated rat pancreatic acini. J. Biol. Chem. 286, 14090-14097 (2011).
- Nathanson, M. H., Padfield, P. J., O'Sullivan, A. J., Burgstahler, A. D., Jamieson, J. D. Mechanism of Ca2+ wave propagation in pancreatic acinar cells. J. Biol. Chem. 267, 18118-18121 (1992).
- Reed, A. M., et al. Low extracellular pH induces damage in the pancreatic acinar cell by enhancing calcium signaling. J. Biol. Chem. 286, 1919-1926 (2011).
- Amsterdam, A., Jamieson, J. D. Structural and functional characterization of isolated pancreatic exocrine cells. Proc. Natl. Acad. Sci. U.S.A. 69, 3028-3032 (1972).
- Van Acker, G. J., et al. Tumor progression locus-2 is a critical regulator of pancreatic and lung inflammation during acute pancreatitis. J. Biol. Chem. 282, 22140-22149 (2007).
- Ito, K., Miyashita, Y., Kasai, H. Kinetic control of multiple forms of Ca(2+) spikes by inositol trisphosphate in pancreatic acinar cells. J. Cell Biol. 146, 405-413 (1999).
- Leite, M. F., Burgstahler, A. D., Nathanson, M. H. Ca2+ waves require sequential activation of inositol trisphosphate receptors and ryanodine receptors in pancreatic acini. Gastroenterology. 122, 415-427 (2002).
- Paredes, R. M., Etzler, J. C., Watts, L. T., Zheng, W., Lechleiter, J. D. Chemical calcium indicators. Methods. 46, 143-151 (2008).
- Schild, D., Jung, A., Schultens, H. A. Localization of calcium entry through calcium channels in olfactory receptor neurones using a laser scanning microscope and the calcium indicator dyes Fluo-3 and Fura-Red. Cell Calcium. 15, 341-348 (1994).
- Saluja, A. K., et al. Secretagogue-induced digestive enzyme activation and cell injury in rat pancreatic acini. Am. J. Physiol. 276, 835-842 (1999).
- Husain, S. Z., et al. Ryanodine receptors contribute to bile acid-induced pathological calcium signaling and pancreatitis in mice. Am. J. Physiol. Gastrointest. Liver Physiol. , (2012).
- Gurda, G. T., Guo, L., Lee, S. H., Molkentin, J. D., Williams, J. A. Cholecystokinin activates pancreatic calcineurin-NFAT signaling in vitro and in vivo. Mol. Biol. Cell. 19, 198-206 (2008).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Перепечатки и разрешения
