Был разработан протокол с высокой пропускной способностью для комбинированной очистки протеомики и гликомики, а также количественного определения ЖХ-МС/МС в плазме. Анализ деамидационных мотивов N-связанного гликозилирования был специфичен для дегликозилированных сайтов. Точное количественное определение N-гликанов было достигнуто путем сопряжения разделения N-гликанов с помощью фильтра с нормализацией индивидуальности при мечении с помощью стратегии меток гликангидразидов.
Методическая статья
Количественный Glycomics и протеомикс Комбинированная стратегия очистки
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
В биологических и клинических науках растет желание интегрировать и коррелировать несколько классов биомолекул для разгадки биологии, определения путей, улучшения лечения, понимания болезней и помощи в открытии биомаркеров. N-связанное гликозилирование является одной из наиболее важных и надежных посттрансляционных модификаций белков и регулирует важнейшие функции клеток, такие как передача сигналов, адгезия и ферментативная функция. Аналитические методы очистки и анализа N-гликанов оставались относительно статичными в течение последнего десятилетия. Несмотря на то, что они точны и эффективны, они обычно требуют значительных знаний и ресурсов. Несмотря на то, что были разработаны некоторые схемы высокопроизводительной очистки, они еще не нашли широкого распространения и часто основаны на обогащении гликопептидами. Один из многообещающих методов, разработанный Thomas-Oates et al., разделение N-гликанов с помощью фильтра (FANGS), был качественно продемонстрирован на тканях. В данной работе мы адаптировали FANGS к плазме и связали ее со стратегией нормализации индивидуальности при мечении метками гликанового гидразида с целью достижения точного относительного количественного определения с помощью жидкостной хроматографии, масс-спектрометрии и усиленной ионизации электроспреем. Кроме того, мы разработали новую функциональность протокола, реализовав тандем, протеомику дробовика и анализ сайта гликозилирования на плазме курицы. Мы показали, что N-гликаны, очищенные на фильтре и дериватизированные гидрофобными гидразидными метками, сопоставимы по содержанию и классу с таковыми при твердофазной экстракции (SPE); Последний считается золотым стандартом в этой области. Важно отметить, что вариабельность в двух протоколах статистически не отличалась. Протеомные данные, которые были собраны в соответствии с гликомическими данными, имели ту же глубину по сравнению со стандартным расщеплением трипсина. Дезаминация пептидов в протоколе сведена к минимуму, что ограничивает неспецифическую дезаминацию, обнаруживаемую при мотивах гликозилирования. Это позволило провести прямой анализ сайта гликозилирования, хотя протокол также может включать мечение 18О-сайта. В целом, мы продемонстрировали новый встроенный высокопроизводительный, несмещенный, основанный на фильтре протокол для количественного гликомического и протеомного анализа.
Введение
В области протеомики, фильтр автоматизированного подготовки проб (ФАСП) получила широкое распространение благодаря своей способности минимизировать количество исходного материала, уменьшения артефактов подготовки проб, и максимизировать пропускную 1. Тем не менее, такой способ еще появляться и получить тягу для области glycomics. Развитие высокой пропускной способности , количественные рабочие процессы необходимы из-за интегральной роли гликозилирования в биологической защиты и его модуляции рака или заболеваний 2,3. У млекопитающих, N -glycans состоят из повторяющихся сахаридных единиц (гексозы (Hex), гексозамины (HexNac), сиаловой кислоты (NeuAc) и fucoses (ОФП)), украшающие основную структуру (Hex 3 HexNac 2) 4 ковалентно связанного на аспарагин. Хотя glycospace значительно большим , когда изомеры подсчитываются (> 10 12), она достаточно мала по композиции основы и молекулярные массы , как правило , в диапазоне от 1,000-8,000 Da 5 </ SUP>. Композиционное гомогенность класса и гидрофильность гликанах создают уникальные проблемы для очистки, разделения и масс - спектрометрии (МС) рабочих процессов 6.
Традиционно N -glycans перевариваются из белков или пептидов пептидные N -glycosidase F (F PNG - азой) , а затем обогащается лектин аффинной хроматографии 7, захваченный гидразида бисером 8, или очищают с помощью твердофазной экстракции (SPE) 9,10. Хотя эти методы все очень эффективны, они вводят дополнительные шаги для обессоливания и ограничить количество образцов одновременно обрабатывается. За последнее десятилетие, было предложено ряд высокопроизводительных платформ для glycomics. Ким и др. Опубликовали полуавтоматическим методом с использованием вакуумных, SPE 96-луночного планшета 11. В качестве альтернативы, способ аффинно фильтр (N -glyco-ФАСП) была разработана группой Манн, которая требует первоначального модифицирования фифильтр с составным лектинов 12. И, наконец, группа Томаса-Оутс предложил полуколичественного метод, фильтр Aided N -Glycan разделения (клыки), который эксплуатировал узкий Размерный состав glycospace 13. Опираясь на молекулярный вес пороговым фильтром, мелкие загрязняющие вещества были сначала моют в отходы , а затем N -glycans переваривают и элюируют. Дегликозилированного белки остаются на фильтре в этом протоколе и могут быть подвергнуты в линии ФАСП.
Идентификация и количественное определение гликанов электрораспылением ионизации (ESI) MS требует офф-лайн для разделения (частичного) разрешения изомеров и дериватизации для обнаружения низких преобладающих видов. Этикетировочное в индивидуальности при нормализации стратегии гликановые теги гидразид дает совместимость с обращенной фазой жидкостной хроматографии (RPLC) 14,15. 4-фенэтил-benzohydrazide (P2PGN) гидрофобные тег посредничает гидрофильность гликанах, ENHancing ионизацию, в среднем, в четыре раза 16. Хотя другие методы, такие как permethylation 17 или амин-реактивным мечения биохимический 18, содержат аналогичные преимущества, в гидразида реакции, гликаны реагируют 1: 1 стехиометрически в легковесных условиях. Относительное количественное определение достигается путем тандемного анализа образцов , дериватизированных с нативным (NAT) или 13 C 6 изотопных меток стабильной (SIL).
Следующий метод развивается КЛЫКИ для плазменных приложений и пар его к гидрофобным тег P2GPN для точного относительного количественного определения. Кроме того, он был разработан, чтобы выполнить дробовика протеомики, дезамидирования профилирование и количественные glycomics на одной аликвоте образца, не ставя под угрозу целостность анализа.
Протокол
1. Белок и гликопротеин Денатурация и Алкилирование
- Для стандартных препаратов, нагрузки 2,5 мкл 0,1 мкг / мкл раствора гликопротеина (например , фетуина или РНКазы B) на 30 кДа или 10 кДа молекулярной массой (MW) отсечение фильтра.
- Для биологических образцов плазмы, проверять концентрацию белка с помощью анализа 20 (BCA) белка стандартного Брэдфорд 19 или бицинхониновой кислоты. Развести плазму, при необходимости, с помощью 100 мМ бикарбоната аммония (NH 4 HCO 3) в H 2 O (PNG - азой Digest буфер) при рН ~ 7 содержит от 10-100 мг / мл общего белка. Нагрузка 2,5 мкл в плазме (25-250 мкг белка) на фильтр.
Примечание: Этот протокол был протестирован только на плазме из образцов крови, собранных в присутствии этилендиаминтетрауксусной кислоты (ЭДТА).
- Для биологических образцов плазмы, проверять концентрацию белка с помощью анализа 20 (BCA) белка стандартного Брэдфорд 19 или бицинхониновой кислоты. Развести плазму, при необходимости, с помощью 100 мМ бикарбоната аммония (NH 4 HCO 3) в H 2 O (PNG - азой Digest буфер) при рН ~ 7 содержит от 10-100 мг / мл общего белка. Нагрузка 2,5 мкл в плазме (25-250 мкг белка) на фильтр.
- Добавляют 2 мкл 1 М раствора дитиотрептол (DTT) для каждой выборки в фильтре.
- Разведите образец с 200 мкл буфера PNG-азой переваривать.
- Закрывают трубку образца фильтр и слегка вихрь, соблюдая осторожность, чтобы не нарушить фильтр из гнезда. Инкубируйте образца при 56 ° С в течение 30 мин, чтобы денатурировать белки и гликопротеины.
- Алкилировать образцы, добавить 50 мкл 1 М иодацетамида, чтобы получить конечную концентрацию ~ 200 мМ, и инкубируют при температуре 37 ° С в течение 60 мин.
Примечание: Если анализ протеомика не требуется, шаг 1,5 может быть пропущен. - Концентрат денатурированный гликопротеин на фильтре путем центрифугирования образцов при 14000 х г в течение 40 мин. Откажитесь течь через.
2. N -связанной Glycan ферментативного переваривания
- Вымойте образца с 100 мкл буфера PNG-азой переваривать. Концентрат гликопротеин на фильтре при 14000 х г в течение 20 мин и отбрасывать поток через.
- Повторите для стирки и концентрата шаг в два раза, в общей сложности три раза, получая концентрат в фильтре мертвого объема (~ 5 мкл). Выбросьте всепротекать.
- Отбросить коллекция флакон один раз моет завершены. Соберите все будущие элюентов и промывные в новый флакон коллекции.
Примечание: PNG - азой переваривать буфер в H 2 18 O могут быть использованы во время стадии переваривания F для PNG - азой стабильных изотопов маркировки аспарагина сайтов де-гликозилированного, которые становятся химически Деамидированная.
- Добавьте 2 мкл глицерина, свободных от F PNG-азой (75000 х единиц / мл) для фильтрации после переноса в пробирку для сбора свежей. Добавьте 98 мкл буфера PNG-азой переваривания, в результате чего общий объем до 100 мкл, и осторожно пипеткой вверх и вниз на фильтре, чтобы перемешать. Ферментативно переваривать гликанов в условиях с шагом 2.2.1, 2.2.2, ИЛИ 2.2.3.
Примечание: Три методы дегликозилированием белков могут быть использованы. Для анализа исключительно glycomics (без протеомики), рекомендуется длительный инкубационный на этапе 2.2.1. Для glycomics и протеомики исследований, шаги 2.2.2 и 2.2.3 будет производить продукцию высокого качества пептиды с минимальным не-зрecific деамидирование.- Glycomics только для переваривания протокола (18hr): Инкубируйте образцы при температуре 37 ° С в течение 18 ч до ферментативно расщеплять все N -glycans.
- Спайк в протоколе пищеварения (SPI): Инкубируйте образцы при 50 ° С в течение 2 ч. Работая быстро, удалить образцы и шип в дополнительном 2 мкл глицерина свободной PNG-азой F (75000 х единиц / мл). Слегка вихрь образцов в течение 1-2 сек для смешивания. Инкубируйте образцы при 50 ° С в течение еще 2 ч.
- Протокол СВЧ пищеварения (MD): Место образцов в микроцентрифужных трубки плавающей стойки. Образцы парить в 1 л лабораторный стакан заливается 1 л деионизованной (ДИ) воды. Стакан помещают в центре микроволновой печи (950 Вт) с вращающейся пластиной. Микроволновая печь при 60% мощности (570 Вт) в течение 5 мин. Для того, чтобы охладить, извлечь образцы и держать при комнатной температуре в течение 2 мин. Затем микроволновой печи в течение еще 5 мин при 60% -ной мощности.
Примечание: настройки мощности СВЧ должны быть скорректированы на основе максимальной выходной мощности микроволновой печи.Средняя мощность должна поддерживаться постоянной между моделями.
3. Вымывание N -glycans
- Элюции гликаны центрифугированием образца при 14000 х г в течение 20 мин при температуре 20 ° С.
- Добавьте 100 мкл буфера PNG-азой переваривать к фильтру и центрифуге при 14000 х г в течение 20 мин при температуре 20 ° С. Собрать мыть содержащий все оставшиеся N -связанной Гликан, в том же флаконе коллекции в качестве элюента. Повторите дважды. Удалить фильтр и место в новом флаконе коллекции.
- Инкубируйте гликанов образцов в -80 ° C морозильнике до замороженного (30-60 мин). Высыхание до завершения, при комнатной температуре, в вакуумной концентратором (4-6 ч).
Примечание: N -glycans можно хранить при температуре -20 ° С в течение до шести месяцев до дериватизации.
4. Белок ФАСП Переваривание
Примечание: Если протеомика или анализ деамидирование сайта не требуется, раздел 4 протокола может быть пропущен.
- Полоскание тон фильтр, содержащий Деамидированная пептиды, с 400 мкл буфера 8 М мочевины. Пробирки закрывают крышками для сбора и слегка перемешать вихрь. Сконцентрируйтесь на фильтре при 14000 мкг в течение 15 мин. Выбросьте все проточные.
- Повторите шаг 4.1 еще два раза, в общей сложности три буферных мочевины стирок.
- Промыть фильтр, содержащий Деамидированная пептиды, с 400 мкл 2 М мочевины, 10 мМ CaCl 2 - буфера (трипсин переваривать буфер). Пробирки закрывают крышками для сбора и слегка перемешать вихрь. Сконцентрируйтесь на фильтре при 14000 мкг в течение 15 мин. Выбросьте все проточные.
- Повторите шаг 4.1 еще два раза, в общей сложности три трипсина переварить буфера стирок.
- Отбросить коллекция флакон один раз моет завершены. Соберите все будущие элюентов и промывные в новый флакон коллекции.
- Добавляют 50 мкл свиную модифицированного трипсина в 1:50 или 1: 5 трипсин: белок (вес / вес) отношение для обнаружения или количественного протеомики экспериментов, соответственно.Пробирки закрывают крышками для сбора и слегка перемешать вихрь.
- Инкубируйте образцы при температуре 37 ° С в течение 2 часов. Работая быстро, удалить образцы и шип в дополнительные 50 мкл трипсина в 1:50 или 1: белка: трипсин 5. Слегка вихрь образцов в течение 1-2 сек для смешивания. Инкубируйте образцы при 50 ° С в течение еще 2 ч.
- Элюируйте пептиды центрифугированием при 14000 мкг в течение 15 мин.
- Полоскание оставшиеся пептиды из фильтра с 400 мкл 1% -ной муравьиной кислоты и 0,001% Zwittergent 3-16 (закалочной буфер). Элюции из фильтра центрифугированием при 14000 мкг в течение 15 мин.
- Количественно концентрации пептида в образцах Брэдфорда 19 или BCA анализа 20.
- Инкубируйте образцы пептида в -80 ° C морозильнике до замороженными (30-60 мин). Высыхание до завершения, при комнатной температуре, в вакуумной концентратором (4-6 ч).
Примечание: Сушеные пептиды могут храниться при температуре -20 ° С в течение до трех месяцев. - Ресуспендируют триптические белки непосредственно перед Liquid хромато-масс - спектрометрии (ЖХ-МС) анализ в 2% ацетонитрила, 98% H 2 O и 0,1% муравьиной кислоты (подвижная фаза А) до требуемой концентрации. Триптические концентрации пептида от 2,5 мкл плазмы диапазоне от 100 - 300 нг / мкл.
5. Дериватизация N -связанной гликанах с гидрофобными гидразид Теги
- Развести высушенные тяжелые (ПИП) или света (NAT) P2GPN реагенты в 1 мл 75:25 MeOH: уксусная кислота (дериватизации раствор) для конечной концентрации 0,25 мг / мл. Реагенты будут занимать до 10 минут, чтобы полностью растворять. Обширно вихрь, чтобы обеспечить полное растворение.
Примечание: В случае этот протокол дериватизации используется со стандартными N -glycans, по сравнению с очищенными гликанов, молярное отношение P2GPN: Гликан должно быть приблизительно (а не меньше) , чем 17: 1. - Тэг сушат N -glycans с 200 мкл (50 мкг) или СИЛ НАТ P2GPN реагента. Пипетировать вверх и вниз для ресуспендирования высушенных гликаны. Vortex саmples, а затем спином вниз образцы для ~ 5 сек на настольном центрифуге.
- React гликанов с реагентом в течение 3 ч при 56 ° С.
- Немедленно переместить гликаны из инкубатора к вакуумному концентратору. Высыхание до завершения при температуре 55 ° С (3-5 ч).
Примечание: Этот шаг гасит реакцию дериватизации; образец должен быть полностью сухим, чтобы предотвратить перекрестную реактивность на последующих стадиях.
Примечание: Сушеные, помеченных пробы могут храниться при температуре -20 ° С в течение до шести месяцев. - Ресуспендируют помечено N -glycans в 25-50 мкл H 2 O непосредственно перед анализом LC-MS. Пипетировать вверх и вниз , чтобы обеспечить N -glycans полностью солюбилизированный.
Примечание: Объем для ресуспендирования зависит от исходной концентрации гликопротеина, который может быть оценен с исходной концентрации белка. Тем не менее, диапазон будет варьироваться в зависимости от типа образца и должны быть индивидуально оптимизированы. - Центрифуга образцов при 14000 мкг в течение 5 мин. Удалите supernatant, стараясь не допустить, чтобы кончик пипетки касаться дна центрифуги трубы.
Примечание: Избыточный тег может быть не видна глазу, но будет уменьшен путем центрифугирования. - Смешайте пару образцов NAT и Sil, если это необходимо для относительного количественного определения, в соотношении 1: 1 для анализа тандемной.
6. сверхвысокого давления жидкостной хроматографии и масс-спектрометрического анализа
Примечание: ЖК и MS условия , описанные для легкого НЖК-1000 и высокочастотного поля Q Exactive, соответственно, были оптимизированы в доме для анализа протеомики и гликановой анализа 21. Эти условия могут быть адаптированы к другим сверхвысоких или нано- к давлению систем LC и других высокотехнологичных средств массовой разрешения мощности спектрометров, но может потребоваться незначительные изменения. Использование высокой разрешающей масс - спектрометрии мощности необходим для гликановой идентификации и анализа деамидированием 22,23.
Примечание: Шаги 6.1-6.3 может быть skipped если соответствующий хроматографии с обращенной фазой или гидрофильные взаимодействия коммерческой ловушки и колонки используются.
- Синтезируя фритты в 100 мкМ ID капилляра в соответствии с Meiring и др. 24 для использования в качестве ловушки.
- Упаковать ловушку под давлением с 2,6 мкМ, 100 A, C 18 упаковочный материал и нарезают в длину 5 см.
- Пакет 75 мкМ колонку ID эмиттера под давлением с 2,6 мкМ, 100 A, C 18 упаковочного материала и обрезают до длины 30 см.
- Подготовьте два различных метода LC-MS для протеомики (6.4.1) и glycomics (6.4.2) рабочих процессов.
Примечание: Белок и гликановые образцы могут быть запущены на той же установке ловушки / столбца в любом порядке.- Для анализа белков, вводят ~ 400 нг белка на колонку в мобильной фазе А (MPA). Запуск образца при температуре 300 Нл / мин, в соответствии с таблицей 1, с 1 мкл предварительно колонке уравновешивания (500 бар) и 5 мкл аналитической колонке уравновешивания(500 бар). Ионизируют белки в условиях МС , приведенных в таблице 2.
- Для гликановой анализа, вводят 5 мкл ресуспендировали, P2GPN помечено NAT / ПИП эквимолярные образцов на колонку. Запуск образца при температуре 300 Нл / мин, в соответствии с таблицей 3, с 2 мкл предварительно колонки уравновешивания (500 бар) , и 5 мкл аналитического уравновешивания колонки (500 бар). Ионизируют гликаны при условиях МС , приведенных в таблице 4.
| Время | % MPA | % MPB |
| 0 | 100 | 0 |
| 5 | 98 | 2 |
| 105 | 80 | 20 |
| 135 | 68 | 32 |
| 136 | 5 | 95 |
| 151 | 5 | 95 |
| 152 | 100 | 0 |
| 167 | 100 | 0 |
Таблица 1. Условия LC для протеомики анализа. Градиент элюирования с подвижной фазой B (MPB, 98% ацетонитрила, 2% H 2 O, 0,1% муравьиной кислоты) проводили для вымывания пептидов для дробовика протеомики, зависимым от данных приобретения эксперименты MS.
| MS 1 Параметры | |
| Масс-диапазон (Th) | 375-1500 |
| разрешение | 120000 |
| AGC | 1 × 10 6 |
| Макс Ионизация Время | 30 |
| S-объектива FR Уровень | 55 |
| Капиллярная TemПК) | 300 |
| Спрей напряжение | 1,75 |
| MS 2 Параметры | |
| Приобретение Тип | Top20 |
| разрешение | 15000 |
| AGC | 1 × 10 5 |
| Макс Ионизация Время | 30 |
| Недолив Коэффициент | 2% |
| Изоляция окон (Th) | 1.4 |
| Заряд Государственный Исключение | +1 |
| Нормированная энергии столкновения | 27 |
| Время (с) Исключение | 20 |
Таблица 2: MS условия для протеомики анализа Параметры для ионизации электрораспылением, MS 1 приобретение, а также MS 2 приобретение в качестве Orbitrap инструмента с использованием более высокой энергии dissociatio.п (HCD) приведены.
| Время | % MPA | % MPB |
| 0 | 95 | 5 |
| 1 | 70 | 30 |
| 41 | 60 | 40 |
| 46 | 37 | 63 |
| 47 | 10 | 90 |
| 55 | 10 | 90 |
| 56 | 95 | 5 |
| 66 | 95 | 5 |
Таблица 3:. Условия LC для гликановой анализа Градиент элюции проводили для элюирования гидразид меченый N -glycans для анализа MS.
| MS 1 Параметры | |
| Масс-диапазон (Th) | 600-1900 |
| разрешение | 60000 |
| AGC | 5 × 10 5 |
| Макс Ионизация Время | 64 |
| S-объектива FR Уровень | 65 |
| Капиллярная Temp (° C) | 325 |
| Спрей напряжение | 1,75 |
| MS 2 Параметры | |
| Приобретение Тип | Top12 |
| разрешение | 15000 |
| AGC | 5 × 10 4 |
| Макс Ионизация Время | 100 |
| Недолив Коэффициент | 1% |
| Изоляция окон (Th) | 1.4 |
| Фиксированный Первая Mass | 125 |
| Ступенчатая нормализованной энергии столкновения | 10/20/30 |
| Исключение Время (сек) | 15 |
Таблица 4: условия для MS гидразида помечено N -glycan анализ Параметры электрораспылением ионизации, MS 1 приобретение, и приобретение MS 2 в Orbitrap инструмента с использованием более высокой энергии диссоциации (HCD) приведены..
7. протеомики и Дезамидирование анализ
- Идентификация белков / пептидов, используя стандартные инструменты поиска биоинформатики.
Примечание: Следующий протокол анализа был разработан с использованием баз данных Swiss-Prot / TrEMBL в UniprotKB и поиск с помощью SEQUEST в 1.4 программного обеспечения Протеом Discoverer, однако, протокол может быть непосредственно переведены на любой поисковой белка и скоринга двигателя с использованием программного обеспечения с графическим интерфейсом. Все команды, приведенные ниже, могут быть доступны в программных интерфейсов осуществляется при помощи выпадающего меню.- Создать или загрузить организм соответствующую базу данных белковой последовательности из геномных данных или доступных баз данных протеома , как описано Apweiler и др. 25
Примечание: Общие базы данных протеома включают Swiss-Prot, TrEMBL и NCBI, но могут быть построены на основе данных в доме, а также. - В программном обеспечении, выберите поисковую базу данных двигателя и выбирать параметры в зависимости от качества полученных данных и требовательности обыска желаемого, как это описано в работе Перкинса и соавт. для MASCOT 26 или Eng и др. для SEQUEST 27.
- Для получения данных с высокой массовой точности, установить параметры для поиска в программе следующим образом : не более 2 пропущенных расколы, 5 частей на миллион предшественника массовой толерантности и 0,02 Da фрагмент массовой толерантности (для оптимизации обнаружения 22 точным деамидированием) и включают в себя следующие триптические модификации пептидов : "carbamidomethyl (С)" статической модификации и "деамидирование (N / Q)" и "волidation (М) "динамические изменения. При использовании 18 O маркировки пищеварения, включают в себя" деамидирование 18 O (1) " в качестве дополнительной динамической модификации.
- Поиск, используя выбранный двигатель, необработанные пептидные данные от базы данных белка (7.1.1).
Примечание: Массовые допуски должны соответствовать используемого прибора, а не произвольно низким.
Примечание: Функция поиска завершается автоматически с помощью программного обеспечения с использованием конкретных различных поисковых системах алгоритмы. Алгоритм перколатор (MASCOT), Sequest или другие комбинации алгоритмов используются для идентификации белков из пептидов и оценка обоснованности обращений; Более подробную информацию о доступных инструментов покрыты в обзоре от Гонсалес-Galarza и др. , 28,29. В зависимости от программного обеспечения, дополнительные параметры поиска, возможно, должны быть выбраны в соответствии с усмотрению пользователя.
- Экспорт выявленных пептидов для ручной курирование и ФюртАнализ эр.
- Создать или загрузить организм соответствующую базу данных белковой последовательности из геномных данных или доступных баз данных протеома , как описано Apweiler и др. 25
- Вручную викарию список пептидов , содержащих определенную дезамидирование на аспарагин из N -связанной гликозилирования мотив (NX - (S / T), где X ≠ P). Перекрестные проверки этих сайтов с известными гликозилирования мотивами из литературы и создать два пула результатов (подтверждено и теоретически).
- Используйте спектральный отсчет 30 для сравнения процентов размещение данного сайта гликозилирования путем сравнения обилие дезамидированных и не деамидированных форм.
8. Glycan Относительная Количественный
Примечание: Следующая идентификация и количественное определение было завершено с использованием программного обеспечения Xcalibur. Тем не менее, любое программное обеспечение, которое анализирует исходные данные и автоматически интегрирует хроматографических пиков могут быть замещены.
- Генерирование теоретический список гликанов композиций из биологически возможных комбинаций гексоз, дезокси-гексоз, гексозаминов, сиаловой кислоты и другие саccharides. Для этой цели Гликан база данных человеческого была опубликована Walker и др. 15 и может быть использован как есть. Для теоретических баз данных, видоспецифична биологические ограничения должны быть наложены на комбинаторном пространстве, и эти правила описываются Kronewitter и др. 31.
- Вычислить Гликан моноизотопных массы (м) от атомных масс для каждой композиции для заряда протона состояний + 1-3. Изменение моноизотопном массы включать добавление NAT (254,14191 г / моль) или SIL (260,162042 г / моль) P2GPN тега.
- Откройте программу "Setup" Обработка с точки зрения дорожной карты в Xcalibur. Установить способ обработки , как в точности описано в Дополнительной материал от Walker и др. 15 с использованием списка , генерируемой на этапе 8.2 , содержащий теоретические моноизотопиче- массы на [М + Н] 1+, [М + 2Н] 2+, и [ М + 3Н] 3+ видов.
Примечание: Для подтверждения гликана идентичности за пределами точноймасса, для NAT / СИЛ дуплексной работает, проверьте , что NAT и СИЛ N -glycan пар коэлировать с тем же временем удерживания. Качественно, кросс-проверки идентификации с спектров МС 2, который должен содержать пики , принадлежащие к оксониевого ионов серии 32. - Экспорт комплексного, извлекаемого ионного хроматограмм (Xic) областей в Excel для получения содержаний ПИП и NAT , как точно описано в Дополнительной материал от Walker и др. 15
- В Excel, программа ячейки в новый столбец для вычисления поправки на вес перекрытия молекулярного путем регулирования численности SIL в соответствии с уравнением , опубликованной Walker и др 1 5.:
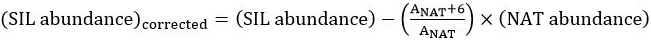 ,
где А представляет собой пик одноизотопные и теоретический изотоп перекрытия, , Могут быть независимо друг от друга в расчете на композицию.
- Во втором столбце, программа клетки , чтобы нормализовать каналы NAT и ПИП с использованием уравнения для полного нормированного гликановой фактора (TGNF), в спектре, как описано Walker и др 1 5.:
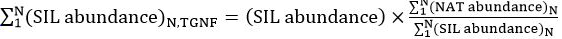 ,
где N есть число N -glycans выше предела количественного определения. - В новой колонке, программа клетки, чтобы взять отношение СИЛ: NAT гликаны (или наоборот), чтобы вычислить загнутой изменение концентрации между двумя образцами.
Результаты
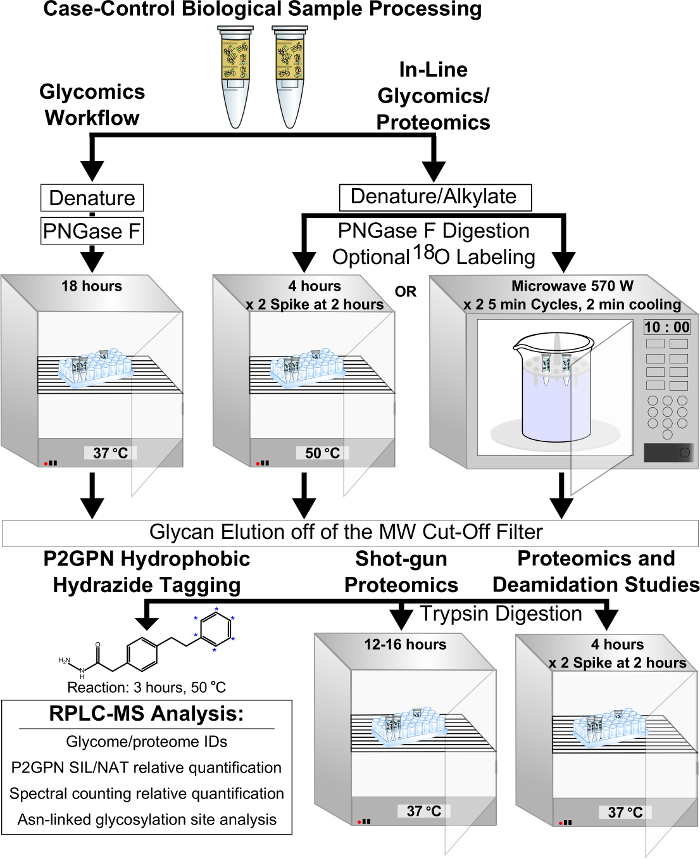
Рисунок 1:. Схема клыки-P2GPN гидрофобный мечение в сочетании методом (метод А) для комбинированных протеомики и glycomics анализа дается шаги , которые отличаются между glycomics только для обработки и тандем glycomics и анализа протеомики, с идентификацией сайта гликозилирования, выдвинуты на первый план. Пожалуйста , нажмите здесь , чтобы посмотреть увеличенную версию этой фигуры.
В линии протеомики и glycomics, фильтр на основе P2GPN гидрофобным метод мечения (метод А) была подтверждена для идентификации, количественного и смещения молекулярной массы с использованием куриных складочный образцов плазмы (рис 1). Для исключительно glycomics экспериментов, интер-сравнения в содержаний N -glycans экстрагируют по методуА до carbograph SPE (золотой стандарт, метод В) были сделаны (рисунок 2). Там не было никаких существенных различий в распространенностях гликанах между этими двумя методами. Внутриизмерительные изменчивость также оценивали путем количественного SIL: НАТ соотношение гликанов, экстрагированных таким же способом. Бревенчатые 2 -распределения обоих методов были гауссовым, с центром на нуле, а не существенно отличается (рис 3А-В). Молекулярная масса колеблется между этими двумя протоколами полностью перекрывается, предполагая , что фильтр не дискриминировать N -glycans на основе диапазона молекулярной массы и гидрофильности (рисунок 4).
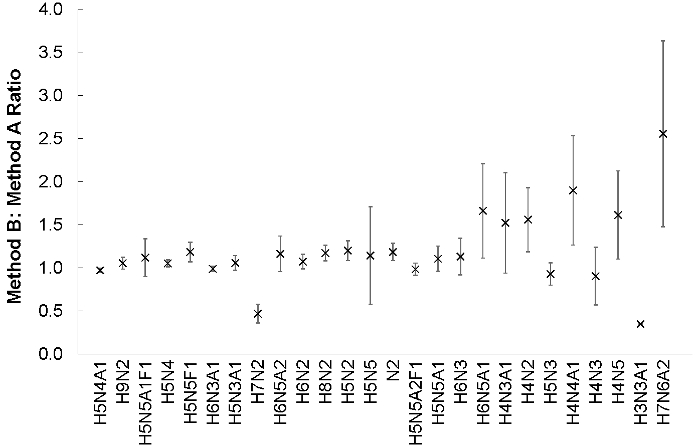
Рисунок 2: эквимолярной смеси NAT и СИЛ N -glycans экстрагируют по методу А или методу Б получают из 2,5 мкл плазмы курицы (N = 4) Образцы были Anal.yzed по UPLC-МС в соответствии с рекомендуемыми параметрами, предложенными в разделе 6. Содержания для каждого гликана, в каждом канале NAT / Sil, были рассчитаны путем интегрирования площади под извлекаемого ионного хроматограмм (ММА = 3 промилле), с поправкой на молекулярный вес перекрытия и регулировки с помощью TGNF. Эти отношения показаны с их стандартными ошибками. Содержания Метод B: Метод A N -glycans существенно не отличались (р> 0,05). Пожалуйста , нажмите здесь , чтобы посмотреть увеличенную версию этой фигуры.
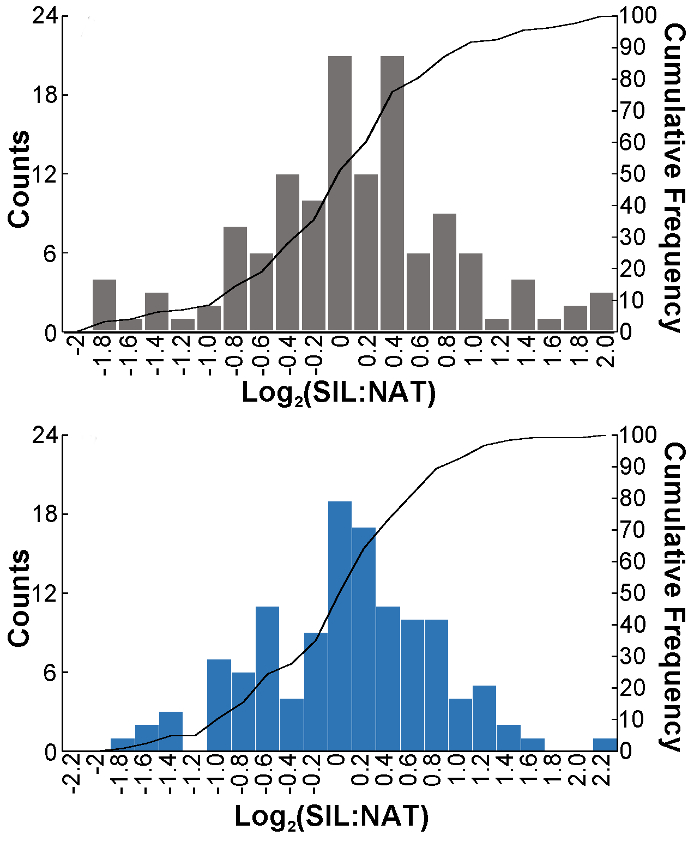
Рисунок 3: Внутриизмерительные вариабельность в (A) Способ A (N = 133) или (В) Способ Б (N = 123) стратегии сравнивали. NAT и SIL эквимолярные смеси N -glycans, из той же схемы экстракции, Были проанализированы по трем техническим повторах. Бревенчатые 2 -распределений были сосредоточены на нуле и существенно не отличались между двумя рабочими процессами. Пожалуйста , нажмите здесь , чтобы посмотреть увеличенную версию этой фигуры.
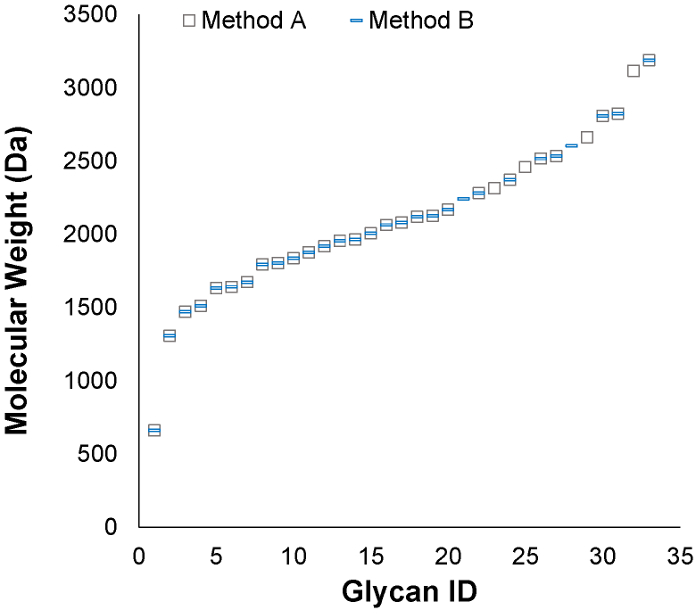
Рисунок 4: Диапазоны молекулярная масса гликанов из каждой стратегии сравнивались. Две рабочие процессы дали гликаны охватывает тот же диапазон молекулярного веса. N -glycans обнаружен в одном протоколе по сравнению с другой упал чуть выше предела обнаружения (1 × 10 5 изобилие) и не отражают систематическую ошибку. Пожалуйста , нажмите здесь , чтобы увидеть увеличенную версия этой фигуры.
Сохранение дегликозилированного белков с помощью фильтра молекулярной массы позволило в линии протеом широкий анализ и сайт гликозилирования идентификации. Множественные протоколы для комбинированной очистки гликанов и белков по сравнению с традиционными препарата ФАСП без дегликозилированием (таблица 5). Наш типичный 18 ч фильтр на основе PNG-азой F переваривание, а затем ФАСП трипсина дайджеста (протокол Std) привело к значительным уровням неспецифической деамидированием, которые могут препятствовать идентификации glycosites. Таким образом, способ, использующий более короткое время инкубации при повышенной температуре (50 ° С) и спайкоподобных на этапе F PNG-азой (протокол SPI), был исследован в качестве альтернативы, наряду с протоколом микроволновой сбраживания (протокол MD), чтобы свести к минимуму не- конкретных деамидирование. Гликанов, наблюдаемые в новых методах пищеварения существенно не отличались в композициях или содержаний от стандартного 18 ч, 37 ° C фильтр F PNG-азой дайджеста ( Рисунок 5). В сочетании с коротким трипсина инкубации, неспецифический деамидирование была значительно снижена, с ложных срабатываний для glycosites <5% (таблица 5).
| Белки | Пептиды | Деамидированная Пептиды | Glycosites | гликопротеины | |||||||||||||||||||||
| + | - | + | - | + | - | + | - | + | - | ||||||||||||||||
| ФАСП | 249 | 3083 | 795 | 5 | 5 | ||||||||||||||||||||
| 18hr | 217 | 304 | 6013 | 5086 | 1029 | 733 | 257 | 24 | 112 | 18 | |||||||||||||||
| Мэриленд | 270 | 266 | 5190 | 5125 | 465 | 455 | 254 | 8 | 102 | 7 | |||||||||||||||
| SPI | 281 | 288 | 4729 | 4482 | 602 | 573 | 232 | 10 | 145 | 8 | |||||||||||||||
. Таблица 5: Сравнение протеомных данных из стандартного трипсином переваривания по сравнению с методом мечения в линию клыков-P2GPN были сделаны Препараты были проведены с (+) и без (-) PNG - азой F , чтобы определить фоновые показатели неспецифической деамидированием и оценки glycosite ложные положительные темпы. Белки были идентифицированы с 1% ложных открытий (FDR); пептиды фильтруются на основе "высокой" пептидной уверенности в Протеом Discoverer 1.4 (д <0,01); glycosites были Опознавательнаяе изд на основе уникальных последовательностей, содержащих деамидированием сохраняющегося гликозилирования мотива (NXS / T); и гликопротеины были определены как идентифицированных белков, содержащих по меньшей мере один идентифицированный glycosite.
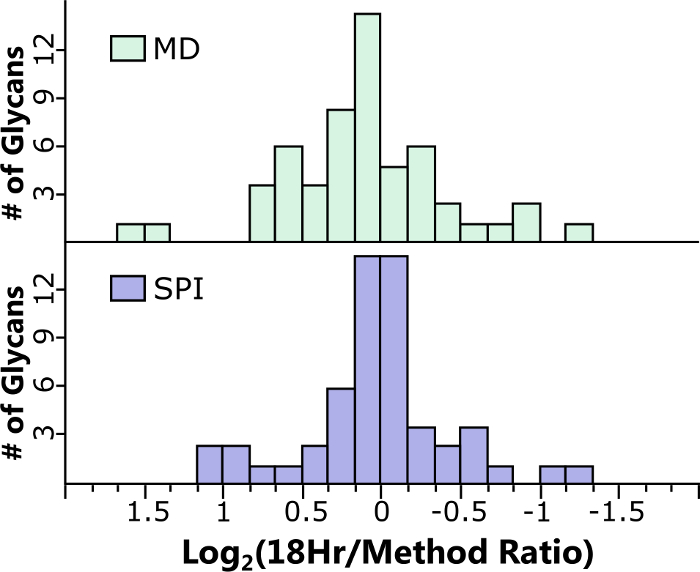
Рисунок 5: Укороченный протоколы для гликанов были разработаны , чтобы минимизировать дезаминирование в образцах и по сравнению с 18hr клыки F дайджеста PNG - азой. Средние различия в распространенностей составляли 10% и 5% для MD (2.2.3) и (2.2.2) протоколов SPI, соответственно. Из 48 гликанах выявленных, 90% отображается менее чем в 1,5 раза вариации. Пожалуйста , нажмите здесь , чтобы посмотреть увеличенную версию этой фигуры.
Обсуждение
Для облегчения рутинного анализа гликанов необходимы высокопроизводительные количественные методы. В течение последних тридцати лет гликомический анализ был ограничен подмножеством исследовательских групп, несмотря на его важность в области заболеваний, клинического применения и фармацевтики. Метод очистки и маркировки FANGS-P2GPN для гликомики и протеомики выполняет один и тот же анализ на одной аликвоте образца, снижая стоимость расходных материалов и количество необходимого материала (что особенно важно в исследованиях на людях и мышах). Кроме того, усилия по минимизации вариабельности препаратов критически важны, так как каждый дополнительный шаг вносит свой вклад в ошибку, потенциально маскируя важные, но малообильные изменения в исследованиях случай-контроль. Соединение FANGS с гидрофобным гидразидным мечением позволяет обрабатывать образцы белка и гликана на одной и той же колонке RPLC, усиливает ионизацию гликанов, обеспечивает относительную количественную оценку и может количественно применяться к плазме.
Для анализа N-гликанов крайне важно использовать предложенный уровень PNGазы F для достижения полного дегликозилирования. Несмотря на то, что гликаны подвергаются воздействию растворителей, денатурация белков и избыток фермента помогают обеспечить эффективное и полное расщепление. Для точного количественного определения гликанов необходимо убедиться, что они полностью высушены после дериватизации, чтобы погасить реакцию и предотвратить перекрестные реакции при смешивании видов NAT и SIL. Наконец, при расширении рабочего процесса до анализа гликозитов время выполнения этапов имеет решающее значение для минимизации неспецифического дезаминирования. Модифицированные протоколы, предусмотренные для комбинированного гликомического и протеомного анализа, работают последовательно при соответствующем выполнении.
Рабочий процесс обеспечивает точное относительное количественное определение N-гликанов из плазмы по сравнению с методом SPE, являющимся золотым стандартом. Нет никакой очевидной предвзятости в типах экстрагированных гликанов с точки зрения молекулярной массы, гидрофильности и композиционной структуры. Хотя мы не изучали качественный анализ О-связанных гликанов, мы ожидаем, что FANGS может приспособиться к добавлению стадии β элиминации после расщепления N-связанных гликанов PNGазой F. Тем не менее, процедуры потребуют значительных изменений для очистки реагентов перед масс-спектрометрией, и это значительно повлияет на анализ пептидов. Для протеомики достигается одинаковая глубина покрытия протеома по сравнению с традиционными методами FASP. Важно отметить, что методы достигают минимального уровня ложных обнаружений для дезаминирования N-гликанов. Несмотря на то, что этот метод совместим с мечением 18O Asn на этапе расщепления PNGазы22,23, низкий уровень ложного обнаружения сайта гликозилирования предполагает, что в этом может не быть необходимости, что еще больше снижает затраты и сложность.
При этом методе протеом не обогащается гликопротеинами, что имеет как преимущества, так и недостатки. Некоторые гликопротеины с низким содержанием могут не обнаруживаться при анализе. Тем не менее, занятость гликозилированных участков на один белок может быть сравнена между биологическими образцами. Кроме того, устраняются ошибки и систематическая ошибка, возникающие при очистке сродства лектина или химическом обогащении. В заключение следует отметить, что сопряжение FANGS с нормализацией индивидуальности при мечении гликангидразидными метками приводит к упрощенному, количественному, высокопроизводительному методу тандемного анализа гликома и протеома с большим потенциалом для применения в клинических исследованиях случай-контроль.
Раскрытие информации
Мы сотрудничаем с Кембриджской изотопной лабораторией (CIL) для распространения реагента и технологии P2GPN среди более широкого научного сообщества в форме продукта (GTK-1000). Тем не менее, мы не получаем никакого дохода от продажи этого продукта.
Благодарности
Это исследование было щедро профинансировано грантом R33 программы NIH NCI IMAT (CA147988-02), грантом NIH NIGMS Graduate Training in Molecular Biotechnology в NC State Grant (T32GM008776), стипендиальной программой GAANN Министерства образования США в области молекулярной биотехнологии в NC State Grant (P200A140020), Фондом В.М. Кека и Университетом штата Северная Каролина. Куриная плазма была получена с помощью доктора Джеймса Н. Петитта и Ребекки Вайсоцки на факультете птицеводства Университета штата Северная Каролина.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Уксусная кислота (50%) | Sigma Aldrich | 45754 | |
| Ацетонитрил, ВЭЖХ класса | Burdick & Джексон | AH015-4 | |
| Бикарбонат аммония | Сигма Олдрич | A6141 | |
| Брэдфордский реагент | Сигма Олдрич | B6916 | Альтернатива: Набор бицинхониновой кислоты (Sigma Aldrich BCA1) |
| Хлорид кальция | Sigma Aldrich | C1016 | |
| Центрифуга | Eppendorf | 5804 R | Альтернативные центрифуги, достигающие 14 000 x g |
| , подходят DL-Dithiothreitol, 1 М в растворе | Sigma Aldrich | ||
| Easy-nLC 1000 | Thermo Scientific | LC120 | Альтернативные нано- или сверхвысокие ЖК будут выдавать аналогичные данные, такие как: 1. Dionex UltiMateÒ 3000 LC (Thermo Scientific); 2. Acquity UPLC (Воды). |
| Штатив для плавающих пробирок | TedPella | 20831-20 | |
| Fetuin | New England Biolabs | P6042S | |
| Fisher Scientific Isotemp Стандартные лабораторные печи | Fisher Scientific | 11-690-625F | Альтернативные инкубаторы, достигающие 56 ° С подойдет |
| муравьиная кислота | Sigma Aldrich; | 56302 | |
| GE Микроволновая печь | General Electric | 57B5 E82904 | Подойдет любая микроволновая печь с регулируемыми настройками мощности |
| INLIGHT Glycan Tagging Kit | Кембриджская изотопная лаборатория | GTK-1000 | Набор INLIGHT включает в себя версии реагента P2GPN NAT и SIL. |
| Йодоацетамид | Сигма Олдрич | A3221 | |
| Kinetix 2.6 mM, 100Å, C18 объемная стационарная фаза | Phenomenex | Альтернатива сыпучим средам | : любой C18 стационарная фаза 5 |
| Программное обеспечение mM Mascot Daemon и серверная | матрица Научная | альтернатива: программное обеспечение Proteome Discoverer (Thermo Scientific) | |
| Метанол, ВЭЖХ класса | Burdick & Джексон | AH230-4 | |
| Колонна для самоупаковки PicoFrit: 360 μ м, OD 75 μ m ID, 15 μ m наконечник, без покрытия, 5 в коробке, 50 см | Новый объектив | 1 5 PF360-75-15-N-5 | |
| PNGase F (без глицерина), 75 000 единиц/мл | New England BioLabs | P0705L | |
| Q Exactive HF Гибридный квадруполь-орбитрап Масс-спектрометр | Thermo Scientific | Alternate высокая точность по массе (5 ppm) масс-спектрометры будут предоставлять аналогичные данные | |
| РНКаза B | New England Biolabs | P7817S | |
| Трипсин из свиной поджелудочной железы | Sigma Aldrich | T6567-5X | |
| Мочевина | Сигма Олдрич | 51456 | |
| Концентратор вакуумаКонцентратор Savant SPD131DDA SpeedVac Концентратор | Thermo Scientific | SPD131DDA | Альтернативные концентраторы |
| подходят Vivacon 500 30 кДа Фильтры | Альтернатива VN01H22 Sartorius Stedim Biotech | : центробежные фильтрующие установки Amicon Ultra 0.5 с Ultracel-10 Мембрана kDa (Millipore UFC501096) | |
| Вода, ВЭЖХ класса | Burdick & Джексон | AH365-4 | |
| Вода, 18 | O Кембриджские изотопные лаборатории | OLM-240-97-1 | Добавление 18O на этапе расщепления PNGase F является необязательным и может не потребоваться для исследований дезаминирования, выполненных с вероятностью 95% |
| Xcalibur 2.0 | Thermo Scientific | XCALIBUR20 | |
| Zwittergent Test Kit | Merck Millipore | 693030 |
Ссылки
- Wisniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nat. Meth. 6, 359-362 (2009).
- Preston, R. J. S., Rawley, O., Gleeson, E. M., O'Donnell, J. S. Elucidating the role of carbohydrate determinants in regulating hemostasis: insights and opportunities. Blood. 121, 3801-3810 (2013).
- Hasnain, S. Z., Gallagher, A. L., Grencis, R. K., Thornton, D. J. A new role for mucins in immunity: Insights from gastrointestinal nematode infection. Int. J. Biochem. Cell Biol. 45, 364-374 (2013).
- Roseman, S. Reflections on glycobiology. J. Biol. Chem. 276, 41527-41542 (2001).
- Laine, R. A. A calculation of all possible oligosaccharide isomers both branched and linear yields 1.05 x 10(12) structures for a reducing hexasaccharide: The isomer barrier to development of single-method saccharide sequencing or synthesis systems. Glycobiology. 4, 759-767 (1994).
- Zaia, J. Mass spectrometry and glycomics. Omics. 14, 401-418 (2010).
- Hirabayashi, J. Lectin-based structural glycomics: Glycoproteomics and glycan profiling. Glycoconjugate J. 21, 35-40 (2004).
- Nilsson, J., et al. Enrichment of glycopeptides for glycan structure and attachment site identification. Nat. Methods. 6, 809-811 (2009).
- Redmond, J. W., Packer, N. H. The use of solid-phase extraction with graphitised carbon for the fractionation and purification of sugars. Carbohyd. Res. 319, 74-79 (1999).
- Ruhaak, L. R., et al. Hydrophilic interaction chromatography-based high-throughput sample preparation method for N-glycan analysis from total human plasma glycoproteins. Anal. Chem. 80, 6119-6126 (2008).
- Kim, Y. -G., et al. Rapid and high-throughput analysis of N-glycans from ovarian cancer serum using a 96-well plate platform. Anal. Biochem. 391, 151-153 (2009).
- Zielinska, D. F., Gnad, F., Wiśniewski, J. R., Mann, M. Precision mapping of an in vivo N-glycoproteome reveals rigid topological and sequence constraints. Cell. 141, 897-907 (2010).
- Abdul Rahman, S., et al. Filter-aided N-glycan separation (FANGS): a convenient sample preparation method for mass spectrometric N-glycan profiling. J. Proteome Res. 13, 1167-1176 (2014).
- Walker, S. H., Carlisle, B. C., Muddiman, D. C. Systematic comparison of reverse phase and hydrophilic interaction liquid chromatography platforms for the analysis of N-linked glycans. Anal. Chem. 84, 8198-8206 (2012).
- Walker, S. H., Taylor, A. D., Muddiman, D. C. Individuality normalization when labeling with isotopic glycan hydrazide tags (INLIGHT): A novel glycan-relative quantification strategy. J. Am. Soc. Mass Spectr. 24, 1376-1384 (2013).
- Walker, S. H., Lilley, L. M., Enamorado, M. F., Comins, D. L., Muddiman, D. C. Hydrophobic derivatization of N-linked glycans for increased ion abundance in electrospray ionization mass spectrometry. J. Am. Soc. Mass. Spectr. 22, 1309-1317 (2011).
- Baldwin, M. A., et al. Permethylation and tandem mass spectrometry of oligosaccharides having free hexosamine: Analysis of the glycoinositol phospholipid anchor glycan from the scrapie prion protein. Anal. Biochem. 191, 174-182 (1990).
- Harvey, D. J. Derivatization of carbohydrates for analysis by chromatography; electrophoresis and mass spectrometry. J. Chromatogr. B. 879, 1196-1225 (2011).
- Bradford, M. M. A rapid and sensitive method for the quantitation of microgram quantities of protein utilizing the principle of protein-dye binding. Anal. Biochem. 72, 248-254 (1976).
- Smith, P. K., et al. Measurement of protein using bicinchoninic acid. Anal. Biochem. 150, 76-85 (1985).
- Hecht, E. S., McCord, J. P., Muddiman, D. C. Definitive screening design optimization of mass spectrometry parameters for sensitive comparison of filter and solid phase extraction purified, inlight plasma N-glycans. Anal. Chem. 87, 7305-7312 (2015).
- Nepomuceno, A. I., Gibson, R. J., Randall, S. M., Muddiman, D. C. Accurate identification of deamidated peptides in global proteomics using a quadrupole orbitrap mass spectrometer. J. Proteome Res. 13, 777-785 (2013).
- Yen, T. -Y., et al. Overcoming challenges and opening new opportunities in glycoproteomics. Biomolecules. 3, 270-286 (2013).
- Meiring, H. D., van der Heeft, E., ten Hove, G. J., de Jong, A. P. J. M. Nanoscale LC-MS(n): technical design and applications to peptide and protein. J. Sep. Sci. 25, 557-568 (2002).
- Apweiler, R., et al. UniProt: the Universal Protein knowledgebase. Nucleic Acids Res. 32, 115-119 (2004).
- Perkins, D. N., Pappin, D. J. C., Creasy, D. M., Cottrell, J. S. Probability-based protein identification by searching sequence databases using mass spectrometry data. Electrophoresis. 20, 3551-3567 (1999).
- Eng, J. K., McCormack, A. L., Yates, J. R. An approach to correlate tandem mass spectral data of peptides with amino acid sequences in a protein database. J. Am. Soc. Mass. Spectrom. 5, 976-989 (1994).
- Gonzalez-Galarza, F. F., et al. A critical appraisal of techniques, software packages, and standards for quantitative proteomic analysis. Omics. 16, 431-442 (2012).
- Spivak, M., Weston, J., Bottou, L., Käll, L., Noble, W. S. Improvements to the Percolator Algorithm for Peptide Identification from Shotgun Proteomics Data Sets. J Proteome Res. 8, 3737-3745 (2009).
- Collier, T. S., et al. Comparison of stable-isotope labeling with amino acids in cell culture and spectral counting for relative quantification of protein expression. Rapid Commun Mass Sp. 25, 2524-2532 (2011).
- Kronewitter, S. R., et al. The development of retrosynthetic glycan libraries to profile and classify the human serum N-linked glycome. Proteomics. 9, 2986-2994 (2009).
- Sheeley, D. M., Reinhold, V. N. Structural characterization of carbohydrate sequence, linkage, and branching in a quadrupole ion trap mass spectrometer: Neutral oligosaccharides and N-linked glycans. Anal. Chem. 70, 3053-3059 (1998).
Перепечатки и разрешения
