Данный протокол представляет собой воспроизводимый метод получения безинтеграционных анеуплоидных индуцированных плюрипотентных стволовых клеток (иПСК) человека из первичных клеток амниотической жидкости с помощью электропорации эписомальных плазмид. В работе оптимизированы условия доставки и культивирования для стабилизации хромосомных аномалий, что создает практическую платформу для разработки специфических моделей заболеваний для дальнейших исследований и клинического применения.
Методическая статья
Получение анеуплоидных индуцированных плюрипотентных стволовых клеток человека из первичных клеток амниотической жидкости посредством Электропорация эписомальных плазмид
В этой статье
Краткое содержание
Аннотация
Получение специфичных для пациента индуцированных плюрипотентных стволовых клеток (иПСК) из клеток амниотической жидкости (КАЖ), несущих определенные хромосомные анеуплоидии, обеспечивает мощную платформу для моделирования генетических заболеваний. Однако создание надежного и воспроизводимого протокола репрограммирования анеуплоидных КАЖ остается технически сложной задачей из-за внутренней геномной нестабильности и вариабельной пролиферативной способности этих клеток. Здесь мы представляем комплексный неинтегрирующий метод получения анеуплоидных иПСК человека из первичных КАЖ с использованием электропорации эписомальных плазмид. В данном протоколе подробно описан полный рабочий процесс, включающий размораживание и экспансию клеток со стратегией постепенной адаптации к среде, а также оптимизированную доставку плазмид. посредством система электропорации, последовательное культивирование после электропорации со сменой сред, направленной на индукцию мезенхимно-эпителиального перехода (МЭП), и механический пикинг колоний на основе определенных морфологических критериев. Далее мы описываем процедуры валидации, включая иммунофлуоресцентное окрашивание на основные маркеры плюрипотентности, G-окрашивание кариотипа для подтверждения сохранения анеуплоидного кариотипа и верификацию элиминации эписомальных векторов методом ПЦР. Данный протокол, не требующий использования фидерного слоя и интеграции в геном, позволяет получать линии анеуплоидных иПСК, подходящие для моделирования заболеваний, скрининга лекарственных препаратов и исследований биологии хромосом.
Введение
Появление технологии индуцированных плюрипотентных стволовых клеток трансформировало регенеративную медицину, моделирование заболеваний и поиск новых лекарств, позволив генерировать специфичные для конкретного пациента плюрипотентные клетки без этических проблем, связанных с эмбриональными стволовыми клетками человека (hESCs). Концептуальная основа клеточного перепрограммирования возникла после демонстрации Гурдоном переноса ядер соматических клеток1, за чем последовало получение эмбриональных стволовых клеток2,3,4 и, в конечном итоге, разработка метода индуцирования плюрипотентности5 посредством эктопической экспрессии OCT4, SOX2, KLF4 и c-MYC. С тех пор технология iPSC стала незаменимой платформой для исследования развития человека, генетических нарушений и прецизионной медицины. Ранние методы перепрограммирования использовали ретровирусные или лентивирусные векторы, однако риски, связанные с их интеграцией, ограничили их клиническое применение. Следовательно, приоритетом для внедрения в клиническую практику стала разработка методов перепрограммирования без интеграции. К ним относятся использование вируса Сендай6, синтетической мРНК7, эписомальных векторов, основанных на механизме oriP/EBNA1 (ядерный антиген 1 вируса Эпштейна-Барр)8, и химического перепрограммирования9,10,11,12 с использованием только низкомолекулярных соединений.
Анеуплоидия является основной причиной выкидышей и врожденных пороков развития у людей. Понимание клеточных и молекулярных механизмов, лежащих в основе нарушений развития, связанных с анеуплоидией, требует соответствующих клеточных моделей, которые точно воспроизводят генетический фон этих состояний. Клетки амниотической жидкости (КАЖ) представляют собой привлекательный и эффективный исходный материал для генерации специфических для пациента иПСК13,14,15, особенно в контексте генетических нарушений, диагностированных пренатально16,17. Остаточная амниотическая жидкость, полученная в ходе рутинного амниоцентеза, обеспечивает доступ к клеткам плода без необходимости проведения дополнительных инвазивных биопсий тканей после рождения. По сравнению с соматическими клетками взрослых, КАЖ обычно обладают более высокой пролиферативной способностью, более длинными теломерами, меньшей кумулятивной нагрузкой экологических мутаций и большей пластичностью развития, что облегчает клеточный репрограмминг18,19. Важно отметить, что КАЖ точно сохраняют хромосомный набор развивающегося плода, что делает их идеальным источником для создания специфических для заболевания моделей иПСК при хромосомных аномалиях, включая трисомию 2120, трисомию 1821, синдром Тернера и синдром Клайнфельтера22.
Данный протокол представляет собой подробное руководство по получению интеграционно-свободных иПСК из анеуплоидных клеток амниотической жидкости с использованием эписомальных векторов. Метод включает детальные процедуры изоляции клеток, репрограммирования, селекции клонов и характеристики. По сравнению с другими методами репрограммирования без интеграции, система эписомальных плазмид обеспечивает практический баланс между геномной безопасностью, технической простотой и экономической эффективностью, что делает ее особенно подходящей для рутинного лабораторного использования и крупномасштабного биобанкинга. Протокол применим как к криоконсервированным КсАЖ из существующих биобанков, так и к свежим остаточным образцам амниотической жидкости, полученным в ходе рутинной пренатальной диагностики. Несмотря на то, что сообщаемая эффективность эписомального репрограммирования для КсАЖ относительно низка, а в процессе репрограммирования или длительного культивирования может происходить спонтанное «спасение» хромосом (особенно при определенных анеуплоидиях), данный рабочий процесс легко применим для создания биобанков болезнь-специфических иПСК, изучения биологии хромосом и раннего развития человека, а также для последующей дифференцировки в специфические клеточные линии. Этот подход особенно эффективен для получения интеграционно-свободных, клинически значимых линий иПСК из пренатальных образцов для моделирования заболеваний и механистических исследований хромосомных аномалий.
Протокол
Все процедуры с использованием образцов амниотической жидкости человека проводились в соответствии с Хельсинкской декларацией и были одобрены Институциональным наблюдательным советом (IRB)/Комитетом по этике исследований на людях Третьей больницы Пекинского университета (протокол № M2023406). Образцы с анеуплоидией были получены из биобанка Центра репродуктивной медицины Третьей больницы Пекинского университета, который является сертифицированным государственным клиническим репозиторием, специализирующимся на ресурсах развития и репродукции человека. Данные образцы представляют собой остатки амниотической жидкости, собранные в ходе рутинного амниоцентеза для клинической пренатальной диагностики, которые в противном случае были бы утилизированы. До начала сбора от всех доноров было получено письменное информированное согласие, прямо разрешающее хранение остаточных образцов в биобанке и их последующее использование в исследовательских целях. Все образцы были строго анонимизированы для защиты конфиденциальности пациентов. Для индукции иПСК были отобраны образцы с подтвержденными анеуплоидными кариотипами, выявленными с помощью клинического G-окрашивания, включая трисомию 21 (синдром Дауна, N = 2), трисомию 18 (синдром Эдвардса, N = 1), моносомию X (синдром Тернера, N = 1) и синдром Клайнфельтера (N = 2). Подробная информация об анеуплоидных клеточных линиях, использованных при репрограммировании, приведена в таблице 1.
1. Размораживание и первичный культивирование клеток амниотической жидкости из биобанка
ПРИМЕЧАНИЕ: В данном разделе подробно описана стандартизированная процедура извлечения и восстановления анеуплоидных AFC из биобанка. Культиваемые клетки экспандируют для получения популяций, достаточных для последующего эписомального репрограммирования.
- Стандартизированная процедура размораживания
- Уравновешивание среды: Подогрейте полную среду AmnioType-1 до 37 °C перед использованием.
- Извлечение образца: Извлеките из хранилища в жидком азоте криопробирку, содержащую приблизительно 300 000 криоконсервированных AFC в среде для замораживания клеток. Немедленно перенесите пробирку в лабораторию на сухом льду, чтобы предотвратить преждевременное размораживание.
- Быстрое размораживание: погрузите нижнюю часть криопробирки в 37 °C поместите в водяную баню и осторожно перемешайте. Прекратите процесс размораживания, когда останется лишь один небольшой видимый кристалл льда.
ПРИМЕЧАНИЕ: Избегайте полного размораживания. Это предотвратит воздействие токсического эффекта теплого ДМСО на клетки. - Разведение: в ламинарном шкафу перенесите суспензию клеток по каплям в коническую пробирку объемом 15 мл, содержащую 4 мл предварительно подогретой среды AmnioType-1.
- Центрифугирование: центрифугируйте суспензию при 300 × г в течение 5 мин при комнатной температуре.
- Посев: Отсосируйте супернатант и осторожно ресуспендируйте клеточный осадок в 2 мл свежей среды AmnioType-1. Перенесите клетки в 6-луночный планшет или флакон T25, предварительно покрытый 0,1% желатином, с плотностью посева 30 000–50 000 клеток/см²².
- Первичная инкубация: поместите клетки в увлажненный инкубатор при 37 °C и 5% CO22На 3-й день после посева исследуйте колбы под инвертированным фазово-контрастным микроскопом, чтобы подтвердить начальную адгезию клеток.
- Экспансия и переход на другую среду первичных AFC (альвеолярных жидкостных клеток)
- Приготовление среды для культивирования фибробластов (FC): для приготовления 100 мл самодельной среды для культивирования фибробластов смешайте 82 мл DMEM с высоким содержанием глюкозы с 15 мл эмбриональной телячьей сыворотки (FBS). Добавьте 1 мл 100× GlutaMAX, 1 мл 100% раствора× неessential аминокислот (NEAA) и 1 мл пенициллина-стрептомицина (P/S). Профильтруйте среду через 0.22 µm система вакуумной фильтрации в стерильных условиях.
- В процессе экспансии постепенно заменяйте среду для AFC каждые 3 дня, переходя от специализированной клинической среды (AmnioType-1) к стандартизированной системе культивирования фибробластов (среда FC, приготовленной самостоятельно), чтобы обеспечить метаболическую стабильность перед электропорацией.
- Выполните постепенную смену среды:
- День 3 (75% AmnioType-1: 25% FC): Отсоси existing среду AmnioType-1. Добавь смешанную среду, состоящую из 75% AmnioType-1 и 25% среды FC.
- День 6 (50% AmnioType-1 : 50% FC): аспирировать и заменить средой в соотношении 1:1 из AmnioType-1 и среды FC.
- День 9 (25% AmnioType-1 : 75% FC): аспирируйте среду и замените ее смесью, состоящей из 25% AmnioType-1 и 75% среды FC.
- День 12 (100% FC): аспирируйте среду и замените ее на среду с 100% FC.
ПРИМЕЧАНИЕ: Такая постепенная адаптация снижает клеточный шок и предотвращает открепление чувствительных анеуплоидных клонов.
- Выполните постепенную смену среды:
- Ежедневно наблюдайте за морфологией колоний. Амниотическая жидкость содержит гетерогенную популяцию клеток. С помощью фазово-контрастной микроскопии идентифицируйте два основных типа клеток: F-тип (фибробластоподобные, веретеновидные) и E-тип (эпителиоподобные, округлые). Фибробластоподобная мезенхимальная субпопуляция является оптимальной для репрограммирования.
ПРИМЕЧАНИЕ: Внимательно следите за клетками на предмет появления признаков старения.
- Пассирование первичных AFC (аквапориновых-положительных клеток)
- Когда клетки достигнут 80%–90% конфлюэнтности (обычно на 10–14-й день), аспирируйте среду из флакона и аккуратно промойте один раз 2 мл фосфатно-солевого буферного раствора Дюльбекко (DPBS) без Ca2+²⁺/Мг²⁺.
- Добавьте 1 мл 0,25% раствор трипсина-ЭДТА для одной лунки 6-луночного планшета, достаточный для покрытия монослоя клеток.
- Инкубировать при 37 °C в течение 4–5 мин до полного открепления клеток.
- Нейтрализуйте реагент для диссоциации, добавив 3 мл среды FC. Перенесите суспензию в коническую пробирку объемом 15 мл.
- Центрифугируйте при 300 × г в течение 5 мин при комнатной температуре.
- Оспирируйте супернадант и ресуспендируйте осадок клеток в 1 мл свежей среды FC. Подсчитайте количество жизнеспособных клеток с помощью гемоцитометра или автоматического счетчика клеток, используя метод исключения трипанового синего.
- Перенесите клетки в новый флакон T25 с плотностью посева 30 000–50 000 клеток/см²² в полной среде (обычно в соотношении 1:2 или 1:3).
- Доведите клетки до 3–5 пассажа перед использованием для репрограммирования. Не используйте клетки старше 6-го пассажа.
ПРИМЕЧАНИЕ: Качество клеток в момент электропорации является важнейшим определяющим фактором успеха репрограммирования. Используйте только здоровые AFC F-типа, находящиеся в логарифмической фазе роста, без признаков старения или аномальной морфологии.
2. Электропорация эписомальных плазмид в AFC с использованием системы электропорации клеток
- Покрытие культуральных сосудов матриксом базальной мембраны
- Разморозьте матрикс базальной мембраны (Matrigel) в течение ночи при 4 °C на льду.
- Охладите стерильный DPBS или DMEM/F-12 на льду. Предварительно охладите наконечники для дозаторов и пробирки на льду в течение 30 минут.
- Разведите матрикс базальной мембраны в соотношении 1:200 в охлажденной среде DMEM/F-12, используя охлажденные наконечники и пробирки (например, 30 µL матрикс + 6 мл DMEM/F-12 для планшета на 6 лунок).
- Тщательно, но осторожно перемешайте содержимое, 5–6 раз прокачав жидкость через пипетку. Избегайте образования пузырьков воздуха.
- Добавьте разведенный раствор для покрытия в культуральные сосуды из расчета 1 мл на лунку для планшета на 6 лунок.
- Инкубируйте покрытые сосуды при 37 °C в течение как минимум 1 часа или при комнатной температуре в течение 2 часов.
- Отожмите раствор для покрытия непосредственно перед высевом клеток. Добавьте 2 мл среды FC без антибиотиков плюс 10 μM Y-27632 (ингибитор ROCK) и верните планшет в 37 °C инкубатор. Не допускайте высыхания покрытой поверхности.
ПРИМЕЧАНИЕ: Пластины с покрытием можно хранить при 4 °C герметично запечатать Parafilm и хранить до 7 дней. Перед использованием довести до комнатной температуры.
- Разморозка и подготовка плазмид для эписомального репрограммирования
- Выбор плазмид: для репрограммирования используйте следующие эписомальные плазмиды: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL и pCXLE-EBNA1.
ПРИМЕЧАНИЕ: (Опционально) Для оптимизации условий электропорации можно параллельно провести электропорацию pCE-GFP при тех же настройках. Экспрессия GFP в течение первых 48–72 ч служит удобным индикатором эффективности трансфекции, а постепенное исчезновение сигнала GFP при последующих пассажах позволяет контролировать разведение транзиентной плазмиды. - Контроль качества (КК): проверьте концентрацию и чистоту ДНК с помощью спектрофотометра. Убедитесь, что соотношение A260/280 находится в диапазоне от 1,8 до 1,9. Убедитесь, что концентрация каждой плазмиды превышает 1 µg/µL и стерильный.
ПРИМЕЧАНИЕ: Крайне важно обеспечить приготовление всех плазмид с использованием методов, исключающих наличие эндотоксинов. Остаточные эндотоксины могут привести к высокой цитотоксичности и значительному снижению эффективности репрограммирования. Храните плазмиды небольшими аликвотами при температуре -20 °C во избежание повторных циклов замораживания и оттаивания. - Для 100 µL реакция, подготовить 5 µg смеси плазмид (в равном весовом соотношении pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL и pCXLE-EBNA1).
- Выбор плазмид: для репрограммирования используйте следующие эписомальные плазмиды: pCXLE-hOCT3/4-shp53, pCXLE-hSK, pCXLE-hUL и pCXLE-EBNA1.
- Установите параметры электропорации.
- Инициализируйте устройство для электропорации. Установите параметры импульса в соответствии с оптимизированной конфигурацией для первичных адгезивных клеток: напряжение импульса — 1200 В; длительность импульса — 20 мс; количество импульсов — 2.
- Наполните дозировочную станцию 2 мл буфера E, убедившись, что электрод полностью погружен в жидкость.
ПРИМЕЧАНИЕ: Если в ходе первичных экспериментов жизнеспособность клеток оказывается ниже 50%, рассмотрите возможность тестирования альтернативных наборов параметров: 950 В / 20 мс / 2 импульса (более мягкий режим). При использовании этих альтернатив эффективность несколько снижается в пользу повышения выживаемости клеток.
- Подготовка AFC к электропорации
- В день 0 под микроскопом убедитесь, что клетки имеют здоровую веретеновидную морфологию, без признаков избыточного роста, старения или контаминации. Убедитесь, что клетки достигли 90% конфлюэнтности и находятся в активной логарифмической фазе роста.
- Непосредственно перед процедурой электропорирования аспирируйте покрытие из Matrigel и замените его 2 мл предварительно подогретого раствора без антибиотиков среда FC medium plus 10 μM Y-27632 (ингибитор ROCK). Предварительно прогрейте эту безрецептурную среду FC до 37 °C в инкубаторе в течение не менее 20 мин перед сбором клеток для системы электропорации.
ПРИМЕЧАНИЕ: НЕ добавляйте пенициллин-стрептомицин (P/S) или любые другие антибиотики в данную конкретную партию среды. После электропорации клеточная мембрана остается временно проницаемой и уязвимой. Присутствие антибиотиков может привести к усилению апоптоза. - Откачайте среду из AFC перед электропорацией и один раз промойте монослой раствором DPBS без содержания Ca.²⁺/Mg²⁺.
- Добавьте 2 мл (для флакона T25) фермента TrypLE Select и инкубируйте при 37 °C в течение 4–5 мин.
- Нейтрализуйте 6 мл полной среды FC и перенесите в коническую пробирку объемом 15 мл. Подсчитайте количество клеток с помощью автоматического счетчика клеток.
- Центрифугируйте при 300 об/мин × г в течение 5 мин при комнатной температуре.
- Полностью удалите супернадант с помощью 200 μL кончиком пипетки, стараясь не задеть небольшой осадок клеток.
- Ресуспендируйте осадок клеток в буфере R до конечной плотности 1,0. × 10⁷ до 1,4 × 10⁷ клеток/мл.
ПРИМЕЧАНИЕ: Максимально полно аспирируйте супернатант, чтобы осадок клеток был сухим. Остатки культуральной среды могут разбавить буфер для ресуспендирования, что может снизить эффективность электропорации. Для AFC используйте буфер R (для адгезивных клеток). Проверьте правильность выбора буфера в соответствии с рекомендациями производителя.
- Выполните электропорацию.
- Аликвота 110 μL суспензии клеток (содержащей 1,0–1,4 × 10⁶ клетки) в стерильную микроцентрифужную пробирку объемом 1,5 мл.
ПРИМЕЧАНИЕ: Добавьте дополнительный 10 μL Буфера R до конечного объема, чтобы обеспечить достаточный объем клеточной суспензии, что поможет избежать попадания пузырьков воздуха при аспирации. - Добавить 5 μg смесь плазмид в 110 μL аликвот клеток. Перемешайте, осторожно пропипитировав содержимое 3 раза.
- Прикрепите стерильный 100 μL установите наконечник для электропорации на пипетку. Убедитесь, что наконечник плотно зафиксирован со щелчком.
- Загрузка 100 μL суспензии клеток/ДНК, следя за тем, чтобы в ней отсутствовали видимые пузырьки воздуха.
ПРИМЕЧАНИЕ: Пузырьки воздуха вызывают возникновение электрической дуги во время подачи импульса, что приводит к гибели клеток и повреждению наконечника. Если видны пузырьки, вытолкните смесь обратно в пробирку и повторите аспирацию медленно. - Вертикально вставьте заполненную пипетку в трубку с буфером в станции до щелчка. Убедитесь, что все параметры на сенсорном экране указаны верно, затем нажмите кнопку Start для запуска последовательности импульсов.
- Дождитесь появления изображения на экране "Завершено" (обычно в течение 1–2 с). Немедленно извлеките пипетку из станции и перенесите электропорированную клеточную суспензию непосредственно в 2–3 лунки покрытого 6-луночного планшета, содержащие предварительно нагретую безantibiotic-free среду FC + 10 μM Y-27632.
- Безопасно утилизируйте использованный наконечник. При необходимости повторите эти шаги для дополнительных лунок или повторностей. Поместите планшет на 6 лунок в 37 °C, 5% CO2₂ в увлажненном инкубаторе в течение ночи.
- Аликвота 110 μL суспензии клеток (содержащей 1,0–1,4 × 10⁶ клетки) в стерильную микроцентрифужную пробирку объемом 1,5 мл.
3. Культивирование после электропорационной перепрограммировки
ПРИМЕЧАНИЕ: В данном разделе описывается последовательная смена сред и достижение полного репрограммирования AFC в iPSC. Временной интервал составляет приблизительно 25 дней с момента электропорации до сбора колоний.
- Примерно через 16–18 ч после электропорации осторожно аспирируйте среду, стараясь не сместить выжившие адгезивные клетки. Осторожно добавьте в каждую лунку 2 mL предварительно нагретой среды FC (содержащей P/S), чтобы дать клеткам стабилизироваться в течение первых 24 ч. Верните планшет в инкубатор.
- Со 2-го по 6-й день заменяйте половину среды через день: осторожно аспирируйте 1 mL отработанной среды и добавьте 1 mL свежей среды TeSR-E8 (E8).
ПРИМЕЧАНИЕ: Частичная замена среды позволяет сохранить секретируемые аутокринные факторы, которые поддерживают ранние этапы репрограммирования. Аспирируйте среду медленно с края лунки, чтобы минимизировать воздействие на слабо прикрепленные клетки в процессе перехода. - Начиная с 7-го дня, проводите полную замену среды (2 mL E8) через день.
- Ежедневно наблюдайте за морфологическими изменениями под микроскопом. Ожидается, что частично репрограммированные кластеры, напоминающие «булыжную мостовую», появятся примерно на 10–14 день.
ПРИМЕЧАНИЕ: (Опционально) Если формирование колоний идет слабо, в период с 9-го по 15-й день дополняйте культуры 25–100 μM бутирата натрия23. - С 15-го дня и далее заменяйте среду E8 ежедневно.
- Начиная примерно с 18-го дня, ежедневно проверяйте лунки на появление истинных колоний iPSC. Полный график процесса репрограммирования от электропорации (день 0) до отбора колоний представлен в Таблице 2.
4. Механический пикинг колоний иПСК и экспансия созданных линий иПСК
ПРИМЕЧАНИЕ: Отличайте истинные колонии иПСК от репрограммированных или нерепрограммированных клеток на основании приведенных ниже морфологических критериев. Определяйте «идеальные» колонии по следующим морфологическим признакам: (1) Четкость границ: ищите резкий, гладкий и круговой край, который четко отделяет колонию от окружающих клеток амниотической жидкости; (2) Плотность клеток: убедитесь, что клетки внутри колонии мелкие, плотно упакованы и имеют высокое ядерно-цитоплазматическое отношение с выраженными ядрышками; (3) Рефрактивность: высококачественные колонии выглядят яркими и обладают высокой рефрактивностью при фазово-контрастной микроскопии; (4) Плоскостность: колония должна расти в виде плоского двумерного слоя, а не трехмерного «кома». Частично репрограммированные колонии часто появляются раньше истинных колоний иПСК и, как правило, являются более крупными, толстыми и имеют более выраженную трехмерную структуру. Они подвергаются спонтанной дифференцировке при подборе и пассировании. Не выбирайте колонии с «вакуолями», неровными краями или признаками центральной дифференцировки.
- Механический подбор и перенос колоний иПСК
- Подготовьте 24-луночный планшет, покрытый Matrigel, добавив по 0,5 mL среды E8, дополненной 10 μM Y-27632, в каждую лунку. Храните при 37 °C до использования.
- Поместите культуральный планшет под стереомикроскоп в бокс биологической безопасности II класса. Стерилизуйте объектив и предметный столик стереомикроскопа 70% этанолом перед тем, как приблизить планшет к области обзора.
- Идентифицируйте колонии с правильной морфологией (плоские, компактные, с четкими краями).
- Используя стерильный наконечник пипетки объемом 10 μL, удерживаемый под небольшим углом (примерно 30° к горизонту), осторожно обведите по периметру выбранной колонии, чтобы определить ее границы. Разделите колонию примерно на 3 фрагмента, сделав параллельные надрезы по ее диаметру. С помощью того же наконечника пипетки осторожно соскребите и поднимите фрагменты колонии с подложки, затем перенесите фрагменты в одну лунку подготовленного 24-луночного планшета.
- Повторите эти действия для каждой колонии, помещая фрагменты в отдельные лунки.
- Поместите 24-луночный планшет в инкубатор. Оставьте в покое на 24 ч для прикрепления фрагментов.
- Начиная со 2-го дня после подбора, ежедневно заменяйте среду на среду E8 без Y-27632.
- Когда отобранные колонии достигнут 70–80% конфлюэнтности (обычно через 3–6 дней), проведите пассирование с использованием Accutase.
- Пассирование и экспансия установленных линий иПСК
- Аспирируйте среду из лунки с иПСК. Добавьте Accutase так, чтобы раствор покрывал монослой. Инкубируйте при комнатной температуре в течение 2–6 мин. Наблюдайте за краями колоний под микроскопом; клетки должны начать отделяться друг от друга, и между ними должны появиться зазоры.
- Полностью аспирируйте раствор Accutase. Добавьте 1 mL среды E8 + 10 μM Y-27632. Осторожно перемещайте среду по поверхности колонии пипетированием 5–8 раз, используя пипетку P1000, чтобы диссоциировать колонии на небольшие кластеры по 2–8 клеток.
ПРИМЕЧАНИЕ: Избегайте избыточной диссоциации иПСК, так как это резко снижает выживаемость. Целью является получение однородных мелких кластеров, а не суспензии одиночных клеток. - Равномерно перенесите кластеры вместе с 1 mL среды E8 + 10 μM Y-27632 в свежепокрытый Matrigel 12-луночный планшет. Поместите планшет в инкубатор.
- Ежедневно меняйте среду на среду E8 (без Y-27632 после 1-го дня).
- Продолжайте пассирование каждые 3–4 дня с коэффициентом рассева от 1:2 до 1:5 в зависимости от конфлюэнтности.
- Культивируйте линии иПСК в течение минимум 10 пассажей перед последующим применением для обеспечения стабильного удаления эписомальных векторов.
5. Характеристика анеуплоидных линий иПСК
ПРИМЕЧАНИЕ: Проведите следующие валидационные анализы на установленных линиях иПСК (пассаж 10 или позже), чтобы подтвердить плюрипотентность, целостность кариотипа и элиминацию эписомального вектора.
- Подтвердите экспрессию маркеров плюрипотентности.
- Подтвердите экспрессию основных маркеров плюрипотентности с помощью иммунофлуоресцентного окрашивания, проточной цитометрии или обоих методов. Ожидаемые профили маркеров обобщены в Таблица 3.
ПРИМЕЧАНИЕ: Несмотря на то, что иммунофлуоресцентное окрашивание обеспечивает первоначальное подтверждение плюрипотентности, для более широкой оценки экспрессии генов, связанных с плюрипотентностью, включая LIN28A, DPPA4 и KLF4, рекомендуется использовать RT-qPCR и RNA-seq.
- Подтвердите экспрессию основных маркеров плюрипотентности с помощью иммунофлуоресцентного окрашивания, проточной цитометрии или обоих методов. Ожидаемые профили маркеров обобщены в Таблица 3.
- Анализ кариотипа методом G-окрашивания
ВАЖНО: Репрограммирование может вызвать спасение от трисомии (trisomy rescue) в части клонов. Проведите скрининг нескольких клонов (5–10 на родительскую линию), чтобы выявить как производные с сохраненной анеуплоидией, так и эуплоидные восстановленные производные.- Соберите иПКС (индуцированные плюрипотентные стволовые клетки) на 10–15 пассаже при достижении 70%–80% конфлюэнтности.
- Добавьте 0.1 μg/mL колцемид в культуральную среду. Инкубировать при 37 °C в течение 2–4 ч для остановки клеток в метафазе.
ПРИМЕЧАНИЕ: Colcemid является митотическим ядом. Работайте с ним в перчатках в боксе биологической безопасности. Утилизируйте отходы, содержащие colcemid, как опасные материалы. - Диссоциируйте клетки до состояния суспензии из отдельных клеток, используя Accutase или эквивалентный реагент. Центрифугируйте при 300 × г в течение 5 мин.
- Ресуспендируйте осадок в 5 мл предварительно нагретого гипотонического раствора (0,075 М хлорида калия). Инкубируйте при 37 °C в течение 15–20 мин.
- Добавьте в пробирку 1 мл свежеприготовленного фиксатора (метанол:уксусную кислота в объемном соотношении 3:1), осторожно перемешивая. Центрифугируйте при 300 × г в течение 10 мин.
- Откачайте супернатант. Добавьте 5 мл свежего фиксатора. Осторожно перемешайте и инкубируйте в течение 10 мин. Снова центрифугируйте.
- Повторите этап фиксации (шаг 6) еще раз, чтобы в общей сложности провести фиксацию трижды.
- После окончательного центрифугирования ресуспендируйте осадок в 0,5–1 мл свежего фиксатора для достижения подходящей плотности клеток.
- С высоты примерно 30 см нанесите по 2–3 капли клеточной суспензии на чистые влажные предметные стекла. Высушите на воздухе.
- Просушите стекла при 80 °C в течение 2 ч или 65 °C в течение ночи для созревания хромосом.
- Выполните G-окрашивание: обработайте стекла 0,025% раствором трипсина в течение 30–60 с, промойте и окрасьте 5% раствором красителя Гимза в течение 1–5 мин.
- Проанализируйте не менее 20 хорошо распластанных метафаз на один клон с помощью микроскопа с объективом с масляным погружением в режиме светлого поля (100× цель).
- Задокументируйте кариотип, используя номенклатуру ISCN (например, 47,XX,+21 для трисомии 21 у женщин; 45,X для синдрома Тернера).
ПРИМЕЧАНИЕ: Кариотипирование с G-окрашиванием позволяет выявить основные хромосомные аномалии, однако обладает ограниченным разрешением. Для выявления субмикроскопических генетических изменений и подтверждения геномной целостности иПСК рекомендуется использовать дополнительные методы анализа, такие как анализ вариаций числа копий (CNV), полноэкзомное секвенирование (WES) или полногеномное секвенирование (WGS).
- Проверка элиминации эписомального вектора с помощью ПЦР.
ПРИМЕЧАНИЕ: На этом этапе подтверждается отсутствие всех эписомальных плазмид в линии иПСК с помощью ПЦР-амплификации специфических последовательностей вектора.- Выделите геномную ДНК из иПСК (пассаж ≥ 10) и из нетрансфицированных контрольных АФК, используя стандартный набор для экстракции на основе колонок.
- Установите 25 μL ПЦР-реакция. Проведите ПЦР с использованием пар праймеров Orip/GAPDH при следующих условиях циклирования (94 °C в течение 2 мин; затем 35 циклов 94 °C в течение 30 с, 55 °C в течение 30 с, и 72 °C в течение 30 с; финальная элонгация при 72 °C (в течение 5 мин). В каждую серию ПЦР включайте положительный контроль (плазмидная матрица) и отрицательный контроль (геномная ДНК нетрансфицированных клеток).
- Проведите разделение продуктов ПЦР в 2% агарозном геле с использованием соответствующего маркера молекулярного веса ДНК.
- Интерпретация результатов: линии iPSC с удаленными эписомами не имеют полос амплификации на уровне 544 п.н. Положительный контроль должен иметь полосы ожидаемого размера. Отрицательный контроль не должен иметь полос.
- Детекция микоплазмы методом ПЦР
- Соберите 0,5–1 мл супернатанта культуры после не менее чем 24 ч инкубации культур иПСК перед заменой среды и центрифугируйте при 12 000 × г в течение 5 мин для удаления клеточного детрита.
- Используйте осветленный супернатант в качестве матрицы для ПЦР с использованием набора для обнаружения микоплазмы (PCR Mycoplasma Detection Kit) в соответствии с инструкциями производителя.
- Разделите продукты ПЦР методом электрофореза в 2% агарозном геле. Переходите к последующим экспериментам только после подтверждения отсутствия микоплазмы в культурах иПСК.
ПРИМЕЧАНИЕ: Если родительские AFC не были получены из сертифицированного биобанка с документально подтвержденной стерильностью и результатами тестирования на микоплазму, в качестве начального этапа контроля качества настоятельно рекомендуется провести рутинный скрининг на наличие микоплазмы перед началом репрограммирования.
- Анализ потенциала трилинейной дифференцировки (опционально)
- Подтвердить in vitro способность к дифференцировке с помощью либо направленной трилинейной дифференцировки, либо формирования эмбриональных телец (ЭТ) с последующим анализом маркеров, специфичных для зародышевых листков. В качестве альтернативы выполните in vivo формирование тератомы у иммунодефицитных мышей для валидации плюрипотентности по «золотому стандарту»
ПРИМЕЧАНИЕ: Для получения подробных протоколов анализа тератомы или направленной дифференцировки обратитесь к опубликованным стандартным операционным процедурам24Данные анализы рекомендуются, но могут быть пропущены, если проводится комплексное in vitro представлены данные анализа маркеров и функциональной дифференцировки.
- Подтвердить in vitro способность к дифференцировке с помощью либо направленной трилинейной дифференцировки, либо формирования эмбриональных телец (ЭТ) с последующим анализом маркеров, специфичных для зародышевых листков. В качестве альтернативы выполните in vivo формирование тератомы у иммунодефицитных мышей для валидации плюрипотентности по «золотому стандарту»
6. Получение и верификация одноклеточных клонов
ПРИМЕЧАНИЕ: Чтобы гарантировать, что каждая линия иПСК произошла от одной клетки, рекомендуется двухэтапный процесс клональной верификации. После механического отбора и экспансии рекомендуется повторный посев клона из одной клетки после подтверждения кариотипа. Верификация того, что каждая линия иПСК произошла от одной клетки, является критическим требованием при генерации иПСК. Это обеспечивает удаление родительского соматического мозаицизма и подтверждает, что диагностическая анеуплоидная сигнатура однородна во всей популяции.
- Посев одиночных клеток
- Диссоциируйте и ресуспендируйте колонии иПСК с подтвержденным кариотипом в суспензию одиночных клеток, используя Accutase в течение 2–6 мин при 37 °C.
- Используйте среду E8, дополненную 10 µM Y-27632, для максимального повышения выживаемости изолированных одиночных клеток. Выполните посев одиночных клеток одним из следующих методов:
- Метод лимитирующего разведения: разведите суспензию до концентрации 0,5–1 клетки на 100 µL. Внесите по 100 µL в каждую лунку 96-луночного планшета, покрытого Matrigel.
- Флуоресцентно-активированная сортировка клеток (FACS): отсортируйте одиночные жизнеспособные клетки непосредственно в лунки 96-луночного планшета, покрытого Matrigel.
- Проверка моноклональности и экспансия
- Первичный осмотр: через 24–48 ч после посева осмотрите каждую лунку с помощью фазово-контрастного микроскопа высокого разрешения. Отметьте только те лунки, в которых наблюдается одно четко выраженное прикрепление клетки. Исключите лунки с несколькими кластерами или без клеток.
- Рост колоний: поддерживайте выявленные одиночные клетки в среде E8 без ингибитора ROCK после первых 24 ч.
- Последовательная экспансия: как только колония, полученная из одной клетки, достигнет 70% конфлюэнтности, последовательно перенесите клетки из 96-луночного планшета в 24-луночный, 12-луночный и, наконец, в 6-луночный форматы.
ПРИМЕЧАНИЕ: Для исследований в области клеточной терапии в качестве части сертификата анализа часто требуются фотодоказательства стадии одиночной клетки (День 0 или День 1), чтобы подтвердить чистоту линии иПСК по происхождению.
Потенциальные причины неудачного репрограммирования, субоптимального формирования колоний и трудности при создании клонов иПСК обобщены вместе с практическими решениями в Таблице 4.
Результаты
Морфологическая прогрессия в процессе репрограммирования
Первичные клетки амниотической жидкости демонстрировали гетерогенную морфологию, включая клетки E-типа и F-типа (Рисунок 1A). Для репрограммирования следует экспандировать и использовать клетки F-типа. После электропорации AFCs эписомальными плазмидами Epi5 наблюдается характерная последовательность морфологических изменений. В день 0 AFCs имеют типичную веретеновидную, фибробластоподобную морфологию. К 3–5 дню появляются первые морфологические признаки репрограммирования: в популяции мезенхимальных клеток возникают небольшие кластеры эпителиоподобных клеток, что знаменует начало MET. Эти переходные клетки меньше и компактнее окружающих их мезенхимальных клеток. В период с 7 по 10 день кластеры клеток демонстрируют повышенную компакцию, что отражает переход к характерной эпителиальной морфологии. Полностью репрограммированные колонии iPSC начинают появляться между 14 и 16 днями. К 21–25 дню зрелые колонии iPSC готовы к пикированию (Рисунок 1B). Плазмида pCE-GFP электропорировалась параллельно с плазмидами для репрограммирования для оценки эффективности доставки ДНК (Рисунок 1C). Экспрессия GFP может быть использована в качестве визуального индикатора успешной электропорации и сохранения плазмид на ранних этапах культивирования.
Отличие полностью репрограммированных колоний иПСК от частично репрограммированных
Критически важным навыком при выполнении данного протокола является умение отличать полностью репрограммированные колонии iPSC от частично репрограммированных, поскольку выбор последних приведет к неудачному созданию стабильных линий iPSC. В таблице 5 обобщены основные морфологические и молекулярные различия между этими двумя типами колоний.
Рисунок 2 демонстрирует сравнительный анализ. Частично перепрограммированные клетки часто образуют рыхлые агрегаты с нечеткими границами. Эти кластеры могут проявлять определенную степень уплотнения, но обычно сохраняют мезенхимальные признаки или имеют неправильные, «размытые» края, что указывает на неполный эпигенетический ресеттинг (Рисунок 2, слева). При первичном перепрограммировании колонии с типичной морфологией, характерной для иПСК, могут содержать области спонтанной дифференцировки (Рисунок 2, в центре). Морфологически определенные недифференцированные области можно отобрать вручную для дальнейшего экспансирования. Успешно созданные линии иПСК должны демонстрировать классическую компактную плюрипотентную морфологию, характеризующуюся высоким ядерно-цитоплазматическим соотношением, выраженными ядрышками и очень плотными межклеточными контактами (Рисунок 2, справа).
Обычно после репрограммирования путем электропорации 1–2 × 10⁶ AFC наблюдалось от десятков до сотен колоний. Из каждой линии AFC вручную отбирали 24 отдельные колонии, что приводило к получению 1–9 экспансируемых клонов iPSC (Таблица 1).
Валидация маркеров плюрипотентности
Установившиеся линии иПСК должны экспрессировать полный набор маркеров плюрипотентности. На рисунке 3 представлены репрезентативные результаты иммунофлуоресценции и FACS-анализа для анеуплоидной линии иПСК с синдромом Клайнфельтера (47,XXY) на 15-м пассаже. Ядерные маркеры OCT4, NANOG и SOX2 демонстрируют равномерную экспрессию по всей колонии, в то время как маркер клеточной поверхности TRA-1-60 проявляет характерное кольцевидное окрашивание мембраны (рисунок 3A). FACS-анализ дополнительно количественно подтвердил высокие уровни экспрессии SSEA-4 и TRA-1-81 (рисунок 3B). Данные паттерны экспрессии соответствуют установленным критериям для истинных плюрипотентных стволовых клеток, подтверждая, что анеуплоидия не препятствует приобретению плюрипотентности на уровне маркеров.
Подтверждение кариотипа анеуплоидных иПСК
Анализ кариотипа методом G-окрашивания необходим для каждого клона иПСК, полученного из анеуплоидных клеток амниотической жидкости. На рисунке 4 представлены типичные результаты анализа кариотипа.
Положительным результатом кариотипирования является идентификация клонов иПСК с ожидаемым анеуплоидным кариотипом, подтвержденным как минимум в 20 метафазных пластинках. Отрицательным результатом является обнаружение только эуплоидных клонов (46,XX или 46,XY) из анеуплоидного источника, что, подтверждая успех протокола по получению иПСК, указывает на полное спасение трисомии и требует повторного проведения клонального выведения из одной клетки или репрограммирования для получения линий с сохраненной анеуплоидией.
Проверка элиминации эписомального вектора
Эписомальные векторы постепенно вымываются в процессе пассирования и становятся необнаруживаемыми после длительного культивирования в большинстве установленных линий иПСК8,25,26,27Элиминация экзогенного вектора является характерным признаком неинтеграционного подхода к репрограммированию. Положительный результат (подтвержденная элиминация эписомы) характеризуется отсутствием полос амплификации oriP (544 п.н.) на 10-м пассаже или позже. Отрицательный результат (неполная элиминация) проявляется в наличии стойких полос на 10-м пассаже, которые обычно исчезают к 15–20-му пассажу при продолжении пассажирования. Амплификация GAPDH использовалась в качестве внутреннего контроля для подтверждения целостности геномной ДНК и успешного проведения ПЦР-амплификации (Рисунок 5А). Редкие случаи сохранения эписомальных векторов после 20-го пассажа могут указывать на события геномной интеграции, что свидетельствует о необходимости утилизации клона. Для обеспечения биологической безопасности и экспериментальной целостности полученных анеуплоидных линий иПСК настоятельно рекомендуется проведение ПЦР-скрининга на контаминацию микоплазмой. Супернатанты культур всех поддерживаемых моноклональных линий должны быть собраны и проанализированы. посредством ПЦР с использованием праймеров, специфичных для микоплазмы. Любые моноклональные линии, давшие положительный результат (например, клоны №7 и №9), должны быть немедленно утилизированы (Рисунок 5B).
In vitro потенциал трилинейной дифференцировки
Подтверждение потенциала к трилинейной дифференцировке является обязательным критерием для валидации линий иПСК. Рисунок 6 представлены репрезентативные результаты in vitro дифференцировка эмбриональных телец линии иПСК с трисомией 18. Экспрессия PAX6 (эктодерма), T-Brachyury и TBX6 (мезодерма), GATA6 и SOX17 (энтодерма) подтверждает способность анеуплоидных иПСК дифференцироваться во все три зародышевых листка (Рисунок 6).
Выделение и верификация отдельных клеточных клонов
Для создания высокоточных моделей анеуплоидных иПСК была реализована двухэтапная процедура вывода и верификации единичных клеток с целью минимизации клеточной гетерогенности и исключения возможного химеризма. После первоначального расширения клоны с нормальным кариотипом подвергали диссоциации и повторному посеву с плотностью одной клетки. Микроскопический контроль через 24–48 ч подтверждал наличие событий прикрепления, произошедших из единичных клеток, которые впоследствии подвергали экспансии для создания валидированных моноклональных линий (Рисунок 7A).
Положительным результатом является успешная экспансия одной колонии из одной клетки в 96-луночном планшете, что подтверждается ежедневным микроскопическим мониторингом, при котором в каждой лунке обнаруживается только одна колония (Рисунок 7B). После экспансии повторное подтверждение кариотипа и маркеров плюрипотентности должно соответствовать исходному клону. Отрицательным результатом считается наблюдение нескольких колоний в одной лунке или гибель и отсутствие экспансии одиночных клеток.
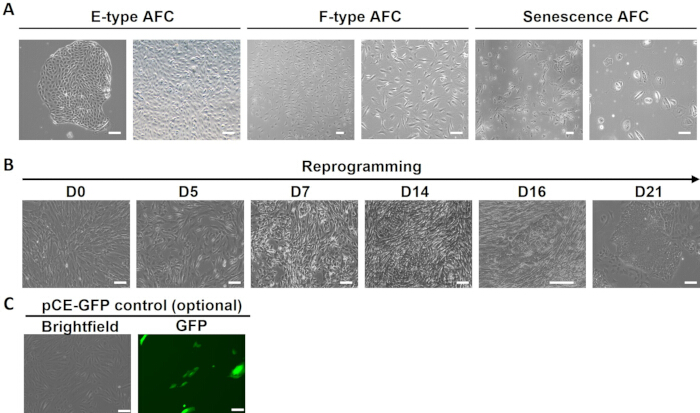
Рисунок 1: Морфологическая прогрессия репрограммирования клеток амниотической жидкости с использованием эписомальных плазмид Epi5. Репрезентативные изображения, демонстрирующие морфологию различных типов первичных AFC и процедуру репрограммирования в ключевые временные точки. (A) Фазово-контрастные изображения, показывающие три первичных типа морфологии исходного материала: эпителиоподобные (E-тип), фибробластоподобные (F-тип) и сенесцентные AFC. (B) Репрезентативные изображения временного ряда процесса репрограммирования с 0-го по 21-й день, показывающие переход от первичных AFC к появлению компактных iPSC-подобных колоний. День 0: AF-MSCs до электропорации, демонстрирующие типичную веретеновидную мезенхимальную морфологию. День 3–5: Ранняя стадия МЭП; эпителиоподобные клетки появляются кластерами среди остаточных мезенхимальных клеток. День 7–10: Появление первичных репрограммированных клеток. День 14–16: Первичные репрограммированные колонии (МЭП-колонии) с «булыжниковой» морфологией, но нечеткими границами. День 21–25: Появление полностью репрограммированных колоний iPSC с плоскими, плотно упакованными клетками, четкими границами, высоким ядерно-цитоплазматическим отношением и выраженными ядрышками. (C) Репрезентативные флуоресцентные изображения, демонстрирующие экспрессию GFP после электропорации AFC плазмидой pCE-GFP. Масштабная линейка соответствует 100 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
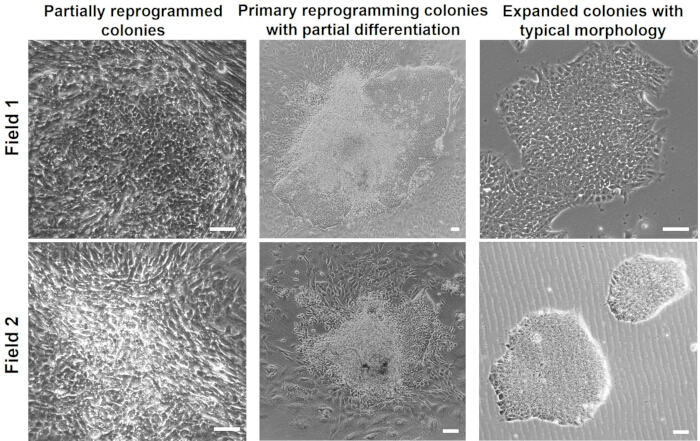
Рисунок 2: Сравнение полностью и частично репрограммированных колоний. Слева: частично репрограммированные колонии, представляющие собой рыхлые агрегаты с неровными краями. В центре: первичные репрограммированные колонии с типичными iPSC-подобными областями и зонами спонтанной дифференцировки. Справа: экспандированные колонии с типичной морфологией iPSC. Масштабные отрезки, 100 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
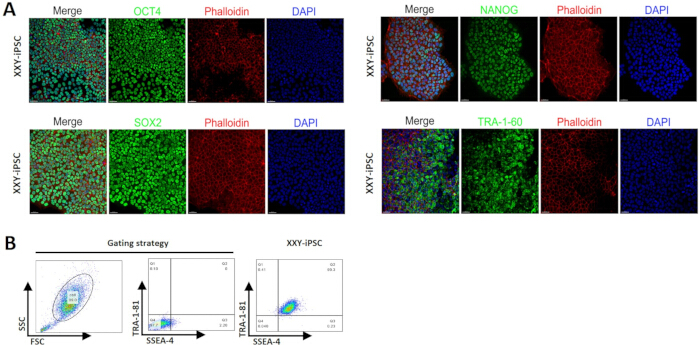
Рисунок 3: Иммунофлуоресцентный анализ маркеров плюрипотентности в анеуплоидных iPSCs. (A) Иммунофлуоресцентное окрашивание XXY-iPSCs на основные маркеры плюрипотентности, включая OCT4, SOX2, NANOG и TRA-1-60 (зеленый). Структура цитоскелета визуализирована с помощью фаллоидина (красный), ядра — с помощью DAPI (синий). Масштабный отрезок соответствует 50 µm. (B) Анализ методом проточной цитометрии (FACS), демонстрирующий стратегию гейтирования и количественную экспрессию SSEA-4 и TRA-1-81 в линии XXY-iPSC. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
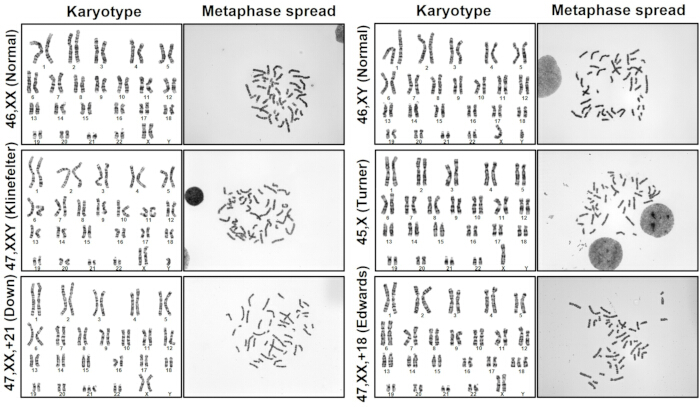
Рисунок 4: G-окрашивание кариотипа анеуплоидных линий иПСК. Анализ кариотипа с G-окрашиванием и соответствующие метафазные пластинки, подтверждающие стабильное сохранение хромосомных аномалий в созданных линиях, включая 46,XX (норма, женщина), 46,XY (норма, мужчина), 47,XXY (синдром Клайнфельтера), 45,X (синдром Тернера), 47,XX,+21 (синдром Дауна) и 47,XX,+18 (синдром Эдвардса). Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
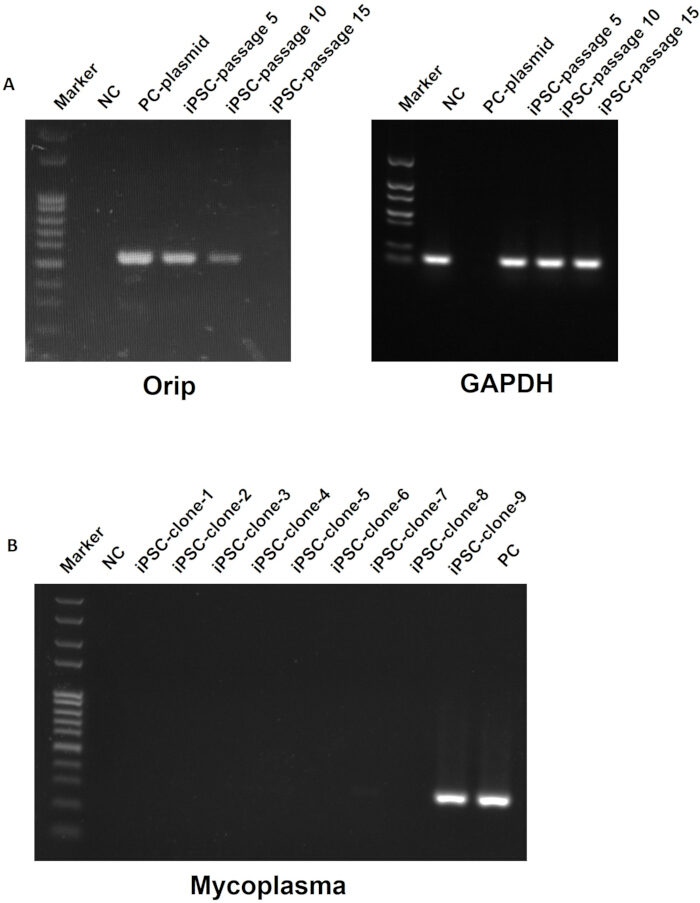
Рисунок 5: ПЦР-детекция элиминации эписомального вектора и тест на микоплазмы в анеуплоидных линиях иПСК. Электрофорез в 2% агарозном геле ПЦР-продуктов, амплифицированных с помощью наборов праймеров к oriP/GAPDH или микоплазмам. (A) Полная элиминация вектора в клоне иПСК на разных пассажах. (B) ПЦР-детекция контаминации микоплазмами в 9 независимых клонах. Клоны №7 (слабая полоса) и №9 (сильная полоса) демонстрируют контаминацию микоплазмами и должны быть утилизированы. PC — положительный контроль; NC — отрицательный контроль. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
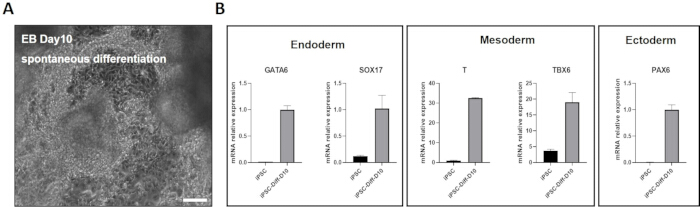
Рисунок 6: In vitro трилинейная дифференцировка анеуплоидных иПСК. (A) Микрофотография в фазово-контрастном режиме, иллюстрирующая морфологию эмбриональных телец (ЭТ) на 10-й день процесса спонтанной дифференцировки после прикрепления к поверхности, покрытой желатином. Масштабный отрезок соответствует 100 µm. (B) Анализ RT-qPCR, количественно определяющий выход из состояния плюрипотентности и последующее определение клеточной линии. Результаты показывают значительное увеличение относительной экспрессии мРНК характерных маркеров трех зародышевых листков эмбриона на 10-й день по сравнению с недифференцированными иПСК: энтодерма (GATA6, SOX17), мезодерма (T, TBX6) и эктодерма (PAX6). Данные представлены как среднее значение ± SD. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
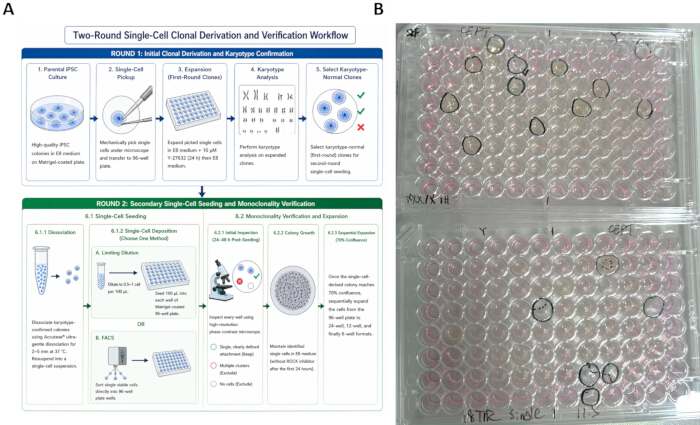
Рисунок 7: Рабочий процесс клонального выведения отдельных клеток для анеуплоидных линий иПСК. (A) Схематический рабочий процесс, иллюстрирующий процесс клональной верификации: Раунд 1 (первичное выведение и подтверждение кариотипа) и Раунд 2 (вторичный посев отдельных клеток посредством лимитирующего разведения или FACS для обеспечения моноклональности). Этап 1: Механический отбор отдельных колоний иПСК, экспансия в 6-луночные планшеты и верификация кариотипа. Этап 2: Для клонов с подтвержденным анеуплоидным кариотипом — посев отдельных клеток методом лимитирующего разведения или FACS в 96-луночные планшеты для обеспечения клонального происхождения из одной клетки. Экспансии подвергаются только лунки с ростом одной колонии. (B) Репрезентативное изображение 96-луночных планшетов на фазе клональной экспансии; успешно идентифицированные колонии, полученные из одной клетки, обведены кружком для последующей экспансии. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
| Генетический фон | Кариотип | Количество протестированных линий AFC | Количество отобранных одиночных колоний после репрограммирования | Количество успешно полученных клонов иПСК |
| Трисомия 21 | 47,XX,+21 | 2 | 48 | 9 |
| Трисомия 18 | 47,XX,+18 | 1 | 24 | 8 |
| Синдром Клайнфельтера | 47,XXY | 2 | 48 | 6 |
| Моносомия X | 45,X | 1 | 24 | 1 |
| Здоровая женщина | 46,XX | 1 | 24 | 2 |
| Здоровый мужчина | 46,XY | 2 | 48 | 6 |
| Одиночные колонии отбирали вручную по морфологии после репрограммирования и расширяли для дальнейшей характеристики. Количество успешно созданных клонов иПСК указывает на число колоний, которые удалось экспандировать и поддерживать после отбора. | ||||
Таблица 1: Характеристики линий AFC, использованных при репрограммировании соматических клеток.
| День | Состав среды | Ключевое наблюдение |
| 0 | среда FC без антибиотика + Y27632 | Электропорация |
| 1 | среда FC | Выжившие клетки начинают восстанавливаться |
| 2 – 6 | Замена FC на E8 (частичная замена среды) | Начинается МЭП; клетки становятся компактными; появляются более мелкие округлые клетки, сгруппированные в кластеры |
| 7 – 8 | E8 (полная замена через день) | Раннее формирование колоний |
| 9–14 (опционально) | E8 (+ 25 μM NaB) | Скопления, напоминающие булыжную мостовую, с нечеткими границами; различного размера |
| 15-18 | E8 (ежедневно) | Появление истинных колоний иПСК (дни 18–25): плоские, плотно упакованные колонии с четкими границами, высоким ядерно-цитоплазматическим отношением |
| 19 – 25 | E8 (ежедневно) | Количество колоний превышает 400 μm в диаметре; однородная плоская морфология; готовы к отбору |
Таблица 2: Сводный график полного перепрограммирования с 0-го дня до сбора колоний.
| Маркер | Клеточная локализация | Метод детекции |
| OCT4 | Ядерный | Иммунофлуоресценция / Проточная цитометрия |
| NANOG | Ядерный | Иммунофлуоресценция / Проточная цитометрия |
| SOX2 | Ядерный | Иммунофлуоресценция / Проточная цитометрия |
| SSEA-4 | Поверхность клетки | Иммунофлуоресценция / Проточная цитометрия |
| TRA-1-60 | Поверхность клетки | Проточная цитометрия / Окрашивание живых клеток |
| TRA-1-81 | Поверхность клетки | Проточная цитометрия / Окрашивание живых клеток |
Таблица 3: Ожидаемые профили экспрессии маркеров плюрипотентности установленных клонов иПСК.
| Проблема | Возможная причина | Решение |
| Низкая жизнеспособность клеток (< 40%) после электропорации | 1. Параметры импульса слишком жесткие для данной клеточной линии | 1. Протестируйте более мягкие параметры |
| 2. Слишком высокая конфлюэнтность клеток (> 90%) | 2. Обеспечьте конфлюэнтность 75–90% в день 0 | |
| 3. Пузырьки воздуха вызвали возникновение дуги | 3. Выполняйте аспирацию медленно; перед подачей импульса проверьте наконечник на наличие пузырьков | |
| 4. Деградировавший или неправильно подобранный буфер для ресуспендирования | 4. Используйте свежий Buffer R из набора | |
| 5. Низкое качество клеток перед электропорацией | 5. Используйте только клетки пассажей P3–P5 со здоровой морфологией | |
| Колонии иПСК не наблюдаются к 25-му дню | 1. Среда была неактивна | 1. Используйте свежеприготовленную среду E8; с 9-го по 14-й день добавляйте NaB в концентрации 25–100 μM |
| 2. Плазмидная ДНК деградировала или была неправильно разморожена | 2. Проверьте целостность плазмиды на агарозном геле | |
| 3. Зарастание контаминирующими дифференцированными клетками | 3. Вручную удаляйте участки дифференцировки до их распространения; проведите пассирование клеток для снижения плотности | |
| 4. Ошибка или ухудшение качества матричного покрытия | 4. Приготовьте свежее покрытие; храните на льду | |
| Колонии иПСК спонтанно дифференцируются после пикирования | 1. Колонии были пикированы слишком рано (до 18-го дня) | 1. Дождитесь, пока колонии достигнут размера > 400 μm и приобретут зрелую плоскую морфологию |
| 2. Недостаточное или деградировавшее матричное покрытие | 2. Обеспечьте свежее покрытие; не допускайте высыхания перед использованием | |
| 3. Пассирование в виде одиночных клеток без ингибитора ROCK | 3. Всегда используйте Y-27632 в течение первых 24 часов после пассирования | |
| Кариотип показывает потерю ожидаемой анеуплоидии (спасение трисомии) | 1. Спонтанная элиминация хромосом, присущая процессу репрограммирования | 1. Скринингуйте несколько клонов (≥ 5–10) на линию; «спасенные» клоны служат изогенными эуплоидными контролями |
| 2. Исходные клетки поздних пассажей более склонны к спасению | 2. Используйте только клетки пассажей P3–P5 со здоровой морфологией | |
| ПЦР выявляет эписомальные последовательности на поздних пассажах (P10+) | 1. Недостаточное количество пассирований после репрограммирования | 1. Продолжайте пассирование до P15–P20; проведите повторное тестирование методом ПЦР |
| 2. Экспрессия EBNA-1 поддерживает постоянное наличие плазмид | 2. Длительное культивирование обычно решает проблему; проводите мониторинг каждые 5 пассажей | |
| 3. Ложноположительный результат из-за остаточного загрязнения плазмидой в препарате | 3. Включите соответствующие отрицательные контроли; используйте очистку ДНК на колонках | |
| Возникновение дуги/искры во время импульса электропорации | 1. Пузырьки воздуха, застрявшие в наконечнике | 1. Медленно аспирируйте смесь; постучите по пробирке, чтобы выпустить пузырьки перед загрузкой |
| 2. Высокая концентрация солей в образце ДНК | 2. Используйте очистку плазмид без эндотоксинов | |
| 3. Клеточный дебрис, забивающий отверстие наконечника | 3. Профильтруйте клеточную суспензию через клеточный фильтр 40 μm | |
| 4. Наконечник поврежден или использовался слишком многократно | 4. Используйте каждый наконечник не более 2 раз; проверяйте на наличие повреждений |
Таблица 4: Руководство по устранению общих проблем при репрограммировании AFC и создании клонов iPSC.
| Особенность | Частично репрограммированные колонии | Полностью репрограммированные колонии иПСК |
| Время появления | Появляется на ранней стадии (7–10-й дни) | Вариабельно, обычно появляется позже (14–18-й день) |
| Край колонии | Неровные края | Четкие, ровные края |
| Морфология клеток | Клетки более крупного размера, гетерогенные | Мелкие, однородные клетки с высоким ядерно-цитоплазматическим соотношением |
| Упаковка клеток | Рыхло упакованный | плотно упакованный, булыжный |
| Ядрышки | Незаметный | Выраженные ядрышки |
| Маркеры плюрипотентности | Отрицательный или слабый/очаговый | Сильный, однородный |
| Стабильность колоний | Дегенерируют или дифференцируются при пассировании | Стабильный, расширяемый |
Таблица 5: Отличительные признаки полностью репрограммированных в сравнении с частично репрограммированными колониями.
Обсуждение
В данном протоколе описан неинтегративный, бесклеточный метод получения анеуплоидных индуцированных плюрипотентных стволовых клеток (иПСК) человека из клеток амниотической жидкости с использованием доставленных эписомальных плазмид через электропорация. Несколько критических этапов определяют успех репрограммирования. Во-первых, первостепенное значение имеет качество исходной популяции AFC. В клинических цитогенетических лабораториях AFC обычно экспансируют в средах, направленных на для ускорения пролиферации клеток при анализе пренатального кариотипа, а не для длительного культивирования. Влияние этого процесса на последующую эффективность генерации иПСК остается изученным не полностью. Следовательно, при подготовке образцов следует учитывать состав питательной среды; после размораживания необходимо обогатить культуру популяциями амниотических клеток (АК) с малым числом пассажей и высокой пролиферативной активностью, чтобы обеспечить оптимальное качество клеток перед электропорацией. Во-вторых, следует оптимизировать условия электропорации для максимизации доставки ДНК при сохранении жизнеспособности клеток. В данном протоколе электропорация при 1200 В, 20 мс и 2 импульсах стабильно обеспечивала удовлетворительную эффективность трансфекции и воспроизводимое формирование колоний. Для отдельных образцов доноров иногда может потребоваться незначительная оптимизация. Массовая гибель клеток в первые 24–48 ч после электропорации часто связана с низким исходным качеством клеток, неполным удалением остатков питательной среды перед ресуспендированием в буфере для электропорации или длительным временем обработки во время электропорации. В-третьих, критически важен момент забора колоний: колонии, появляющиеся до 14-го дня, обычно являются частично репрограммированными, в то время как истинные колонии иПСК появляются между 15-м и 25-м днями и обладают характерной плоской компактной морфологией с четко очерченными краями. Спонтанная дифференцировка после появления колоний обычно вызвана преждевременным забором колоний, задержкой замены среды или избыточной плотностью колоний; своевременный забор помогает поддерживать их качество. Кроме того, в качестве дополнительной оптимизации в период с 9-го по 15-й день может быть добавлен бутират натрия для линий АК, демонстрирующих относительно низкую эффективность репрограммирования.23Наконец, клонирование единичных клеток через после первоначальной верификации кариотипа необходимо провести лимитирующее разведение или сортировку с помощью FACS по 96-луночным планшетам для подтверждения клонального происхождения.
Роль p53 в репрограммировании зависит от используемой методики. При эписомальном репрограммировании на основе OSKM кратковременное подавление p53 повышает выживаемость клеток во время начального стрессового ответа и способствует МЭП27, тогда как при химическом репрограммировании p53 служит механизмом защиты генома28. Учитывая эффективность репрограммирования OSKM методом электропорации для редких клинических образцов, данный подход сохраняет свою ценность. Чтобы минимизировать потенциальные геномные риски, созданные линии иПСК должны проходить регулярное кариотипирование и, при необходимости, анализ CNV, а также WES/WGS перед последующим использованием.
Особенно важным ограничением при создании анеуплоидных иПСК является феномен спасения трисомии в процессе репрограммирования. Akutsu и соавт.29 продемонстрировали, что частота спасения существенно варьируется в зависимости от типа хромосомы. Эта вариабельность означает, что для определенных типов анеуплоидий необходимо провести кариотипирование большого количества клонов, чтобы выявить те, которые сохранили исходную хромосомную аномалию. С другой стороны, этот же феномен можно использовать для получения изогенных эуплоидных контрольных линий в рамках одного и того же эксперимента по репрограммированию, что обеспечивает мощный внутренний контроль для изучения фенотипов, специфичных для анеуплоидии.
Описанный здесь протокол представляет собой надежную и воспроизводимую платформу для создания специфичных для пациента анеуплоидных линий иПСК из остаточных образцов пренатальной диагностики. Эти клеточные линии могут быть использованы в исследованиях биологии хромосом, механизмов развития, моделирования заболеваний, функциональной геномики, редактирования генома и высокопроизводительного скрининга лекарственных препаратов после направленной дифференцировки в соответствующие типу заболевания типы клеток. В регенеративной медицине иПСК, не содержащие трансгенов, отвечают требованиям безопасности для возможного будущего клинического применения. Данный протокол, обеспечивая стандартизированный и воспроизводимый рабочий процесс, способствует более широкому внедрению технологии анеуплоидных иПСК в этих различных областях применения.
Раскрытие информации
Авторы заявляют об отсутствии конфликтов финансовых интересов. Схематическая иллюстрация на рисунке 7A была создана с помощью инструментов на базе ИИ, после чего была проверена и отредактирована авторами.
Благодарности
Данная работа была поддержана Национальной ключевой программой исследований и разработок Китая (грант № 2022YFA0913300) и клиническим ключевым проектом Третьей больницы Пекинского университета (грант № BYSY2022054), предоставленным Цзяньин Гуо.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 0,25% Трипсин-ЭДТА | Thermo Fisher (Gibco) | 25200056 | Диссоциация клеток для пассирования AFC |
| Маркер ДНК 100bp Plus II | TransGen Biotech | BM321-01 | Маркер ДНК |
| Морозильник -80 °C | Thermo Fisher | FDE60086fv | Долговременное хранение плазмидной ДНК и образцов |
| Раствор для открепления клеток Accutase | StemCell Technologies | 07920 | Бережная диссоциация iPSC на мелкие кластеры |
| Уксусная кислота (ледяная) | Sigma-Aldrich | 338826 | Компонент фиксатора для кариотипирования (MeOH:AcOH 3:1) |
| Агароза | Sigma-Aldrich | A9539 | Гель-электрофорез для продуктов ПЦР (2%) |
| Среда AmnioType-1 | VivaCell BIOSCIENCES | C3620-0100 | Среда для первичного культивирования AFC |
| Автоматический счетчик клеток / Гемоцитометр | Countstar | TC20 | Подсчет жизнеспособных клеток с исключением трипанового синего |
| Светлопольный микроскоп (объектив 100x, иммерсия) | Zeiss | Axiovert5 | Анализ метафазных пластинок для кариотипирования |
| Центрифуга (с ротором с поворотными корзинами) | Eppendorf | 5810R | Осаждение клеток при 300 ×g |
| Бокс биологической безопасности II класса | ESCO | AC2-4S8-CN | Стерильная рабочая зона для всех операций по культивированию клеток |
| CO2-инкубатор (увлажненный) | There scientific | 3131 | Поддержание среды при 37 °C и 5% CO2 |
| Колцемицин (10 µg/mL) | Capricorn scientific | COL-H | Остановка метафазы для кариотипирования (0,1 µg/mL, 2-4 ч) |
| Среда для замораживания клеток CryoStor CS10 | STEMCELL Technologies | 07959 | Среда для замораживания клеток |
| DAPI | Merck Millipor | 10236276001 | Окрашивание ядер |
| DMEM (высокое содержание глюкозы) | Thermo Fisher (Gibco) | 11965092 | Основа среды для культивирования фибробластов (FC) |
| DMEM/F-12 | Thermo Fisher (Gibco) | 11330032 | Буфер для разведения Matrigel (1:200) |
| DPBS без Ca2+/Mg2+ | Thermo Fisher (Gibco) | 14190250 | Промывочный буфер |
| Эписомальная плазмида (pCE-GFP) | Addgene | #41858 | Неинтегрирующий вектор репрограммирования (GFP-контроль) |
| Эписомальная плазмида (pCXLE-hOCT3/4-shp53-F) | Addgene | #27077 | Неинтегрирующий вектор репрограммирования (OCT4 + shp53) |
| Эписомальная плазмида (pCXLE-hSK) | Addgene | #27078 | Неинтегрирующий вектор репрограммирования (SOX2 + KLF4) |
| Эписомальная плазмида (pCXLE-hUL) | Addgene | #27080 | Неинтегрирующий вектор репрограммирования (L-MYC + LIN28) |
| Фетальная бычья сыворотка | HyClone | SH30071.03 | Сывороточная добавка для экспансии AFC (среда FC, 15%) |
| Флуоресцентный микроскоп | Leica | Sp8 | Живое окрашивание TRA-1-60/81 и визуализация методом ИФ |
| Система гель-электрофореза | Bio-Rad | 164-5056 | Анализ продуктов ПЦР в агарозном геле |
| Желатин (0,1%) | Sigma-Aldrich | G1393 | Покрытие культуральных сосудов для прикрепления AFC |
| Набор для экстракции геномной ДНК | TIANGEN | 4992199 | Выделение ДНК ПЦР-качества из iPSCs |
| Раствор краски по Гимзе | Sigma-Aldrich | GS500 | Окрашивание для G-бэндинга хромосом (5%) |
| GlutaMAX (100x) | Thermo Fisher (Gibco) | 35050061 | Добавка для среды FC |
| Инвертированный фазово-контрастный микроскоп | Zeiss | Axiovert5 | Ежедневный мониторинг культуры и морфологии колоний |
| Сосуд для хранения в жидком азоте | Thermo Scientific | CY50985 | Криоконсервация клеток |
| Матрикс базовой мембраны Matrigel | Corning | 354230 | Покрытие культуральных сосудов для прикрепления iPSC |
| Метанол (безводный) | Sigma-Aldrich | 34860 | Компонент фиксатора для кариотипирования (MeOH:AcOH 3:1) |
| Антитело к NANOG (кролик) | Abcam | ab109250 | Иммунофлуоресценция; ядерный маркер плюрипотентности |
| Набор для электропорации Neon NxT (100 µL) | Thermo Fisher (Invitrogen) | N10025 | Электропорация; содержит буферы R, T, E и наконечники на 100 µL |
| Система электропорации Neon NxT | Thermo Fisher (Invitrogen) | NEON18S | Доставка эписомальных плазмид посредством электропорации |
| Несущественные аминокислоты (NEAA, 100x) | Thermo Fisher (Gibco) | 11140050 | Добавка для среды FC |
| Антитело к OCT4 (кролик) | Abclonal | A7920 | Иммунофлуоресценция; ядерный маркер плюрипотентности |
| Мастер-микс для ПЦР (высокоточный) | TIANGEN | 4992920 | Проверка элиминации эписом методом ПЦР |
| pCXWB-EBNA1 | Addgene | #37624 | Нереплицирующаяся эписомальная экспрессия EBNA1 |
| PE антитело к TRA-1-81 человека | BioLegend | 330708 | Окрашивание на плюрипотентность |
| Пенициллин-стрептомицин (100x) | Thermo Fisher (Gibco) | 15140122 | Антибиотическая добавка (НЕ используется после электропорации) |
| Реагент Phalloidin-iFluor 647 | Abcam | ab176759 | Маркировка F-актина (актиновых филаментов) |
| Хлорид калия (KCl) | Sigma-Aldrich | P5405 | Гипотонический раствор для кариотипирования (0,075 M) |
| Система ПЦР в реальном времени | Thermo Fisher Scientific | QuantStudio3 | кПЦР для верификации маркерных генов |
| Бутират натрия (NaB) | Sigma-Aldrich | B5887 | Ингибитор HDAC; 25-100 µM для усиления репрограммирования |
| Антитело к SOX2 (мышь) | R&D Systems | MAB2018 | Иммунофлуоресценция; ядерный маркер плюрипотентности |
| Антитело к SSEA-4 | BioLegend | 330408 | Иммунофлуоресценция; поверхностный клеточный маркер плюрипотентности |
| Стереомикроскоп | Nikon | SMZ745 | Механический пикинг колоний под увеличением |
| TeSR-E8 | STEMCELL Technologies | 05990 | Бесфидерная среда для поддержания iPSC |
| Антитело к TRA-1-60 | Merck Millipor | MAB4360 | Окрашивание на плюрипотентность |
| Маркер ДНК Trans DNA Marker II | TransGen Biotech | BM411-01 | Маркер ДНК |
| Набор TransDetect для ПЦР-детекции микоплазмы | TransGen Biotech | FM311-01 | Тест на микоплазму |
| Фермент TrypLE Select (1x) | Thermo Fisher (Gibco) | 12563011 | Бережная диссоциация адгезивных AFC |
| Трипсин (0,025%) | Sigma-Aldrich | T4799 | Предварительная обработка стекол перед G-бэндингом (30-60 с) |
| Термоциклизатор VeritiPro на 96 лунок | Thermo Fisher Scientific | A48141 | ПЦР для верификации элиминации эписом |
| Водяная баня (37 °C) | Shanghai Zhixin Experimental Instrument Technology Co., Ltd. | ZX-S22 | Разогрев сред и реагентов |
| Дигидрохлорид Y-27632 (ингибитор ROCK) | Tocris | 1254 | Повышает выживаемость iPSC после диссоциации (10 µM) |
Ссылки
- Gurdon JB. The developmental capacity of nuclei taken from intestinal epithelium cells of feeding tadpoles. Development. 1962;10(4):622-640.
- Evans MJ, Kaufman MH. Establishment in culture of pluripotential cells from mouse embryos. Nature. 1981;292(5819):154-156.
- Martin GR. Isolation of a pluripotent cell line from early mouse embryos cultured in medium conditioned by teratocarcinoma stem cells. Proc Natl Acad Sci U S A. 1981;78(12):7634-7638.
- Thomson JA, Itskovitz-Eldor J, Shapiro SS, Waknitz MA, Swiergiel J, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145-1147.
- Takahashi K, Tanabe K, Ohnuki M, Narita M, Ichisaka T, et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 2007;131(5):861-872.
- Fusaki N, Ban H, Nishiyama A, Saeki K, Hasegawa M. Efficient induction of transgene-free human pluripotent stem cells using a vector based on Sendai virus, an RNA virus that does not integrate into the host genome. Proc Jpn Acad Ser B Phys Biol Sci. 2009;85(8):348-362.
- Warren L, Manos PD, Ahfeldt T, Loh YH, Li H, et al. Highly efficient reprogramming to pluripotency and directed differentiation of human cells with synthetic modified mRNA. Cell Stem Cell. 2010;7(5):618-630.
- Yu J, Hu K, Smuga-Otto K, Tian S, Stewart R, et al. Human induced pluripotent stem cells free of vector and transgene sequences. Science. 2009;324(5928):797-801.
- Hou P, Li Y, Zhang X, Liu C, Guan J, et al. Pluripotent stem cells induced from mouse somatic cells by small-molecule compounds. Science. 2013;341(6146):651-654.
- Guan J, Wang G, Wang J, Zhang Z, Fu Y, et al. Chemical reprogramming of human somatic cells to pluripotent stem cells. Nature. 2022;605(7909):325-331.
- Liuyang S, Wang G, Wang Y, He H, Lyu Y, et al. Highly efficient and rapid generation of human pluripotent stem cells by chemical reprogramming. Cell Stem Cell. 2023;30(4):450-459.e9.
- Wang Y, Peng F, Yang Z, Cheng L, Cao J, et al. A rapid chemical reprogramming system to generate human pluripotent stem cells. Nat Chem Biol. 2025;21(7):1030-1038.
- Li C, Zhou J, Shi G, Ma Y, Yang Y, et al. Pluripotency can be rapidly and efficiently induced in human amniotic fluid-derived cells. Hum Mol Genet. 2009;18(22):4340-4349.
- Slamecka J, Salimova L, McClellan S, van Kelle M, Kehl D, et al. Non-integrating episomal plasmid-based reprogramming of human amniotic fluid stem cells into induced pluripotent stem cells in chemically defined conditions. Cell Cycle. 2016;15(2):234-249.
- Li Q, Fan Y, Sun X, Yu Y. Generation of induced pluripotent stem cells from human amniotic fluid cells by reprogramming with two factors in feeder-free conditions. J Reprod Dev. 2013;59(1):72-77.
- Crosland BA, Hedges MA, Ryan KS, D'mello RJ, Mccarty OJT, Amniotic fluid: its role in fetal development and beyond. J Perinatol. 2025 Aug;45(8):1163-1170. doi: 10.1038/s41372-025-02313-1. Epub 2025 May 8. PMID: 40341778; PMCID: PMC12354197.
- Liu L, et al. Amniotic fluid stem cells in birth defects: integrated roles in disease modeling, prenatal diagnosis, and therapy. Stem Cell Rev Rep. 2026. doi:10.1007/s12015-026-11161-1.
- Antonucci I, Provenzano M, Rodrigues M, Pantalone A, Salini V, et al. Amniotic fluid stem cells: a novel source for modeling of human genetic diseases. Int J Mol Sci. 2016;17(4):607.
- Guillot PV. Induced pluripotent stem (iPS) cells from human fetal stem cells. Best Pract Res Clin Obstet Gynaecol. 2016;31:112-120. doi:10.1016/j.bpobgyn.2015.08.007.
- Lu HE, Yang YC, Chen SM, Su HL, Huang PC, et al. Modeling neurogenesis impairment in Down syndrome with induced pluripotent stem cells from trisomy 21 amniotic fluid cells. Exp Cell Res. 2013;319(4):498-505.
- Lee CC, et al. Establishment of a human trisomy 18 induced pluripotent stem cell line from amniotic fluid cells. Stem Cell Res. 2018;29:115-119.
- D'Aurora M, et al. Modeling Klinefelter syndrome using induced pluripotent stem cells reveals impaired germ cell differentiation. Front Cell Dev Biol. 2020;8:567454.
- Mali P, Chou BK, Yen J, Ye Z, Zou J, et al. Butyrate greatly enhances derivation of human induced pluripotent stem cells by promoting epigenetic remodeling and the expression of pluripotency-associated genes. Stem Cells. 2010;28(4):713-720.
- Guo J, Lee Q, Qiu H, Wei Y, Zhu X, et al. Patient-derived neural organoids reveal developmental impairments associated with a novel GJB1 mutation in X-linked Charcot-Marie-Tooth disease. Neurobiol Dis. 2026;220:107299.
- Nanbo A, Sugden A, Sugden B. The coupling of synthesis and partitioning of EBV's plasmid replicon is revealed in live cells. EMBO J. 2007;26(19):4252-4262.
- Chou BK, Mali P, Huang X, Ye Z, Dowey SN, et al. Efficient human iPS cell derivation by a non-integrating plasmid from blood cells with unique epigenetic and gene expression signatures. Cell Res. 2011;21(3):518-529.
- Okita K, Matsumura Y, Sato Y, Okada A, Morizane A, et al. A more efficient method to generate integration-free human iPS cells. Nat Methods. 2011;8(5):409-412.
- Cheng L, Wang Y, Yang Z, Cao J, Peng F, et al. p53 safeguards chemical reprogramming of human somatic cells toward pluripotency. Cell. 2026. doi:10.1016/j.cell.2026.03.038.
- Akutsu SN, Miyamoto T, Oba D, Tomioka K, Ochiai H, et al. iPSC reprogramming-mediated aneuploidy correction in autosomal trisomy syndromes. PLoS One. 2022;17(3):e0264965.
Перепечатки и разрешения
Теги
Эта статья была опубликована
Видео скоро будет доступно