Мы разработали модель первичных астроцитов крысы, которая представляет собой физиологически релевантную систему для изучения болезни Александра (AxD), позволяющую исследовать агрегацию GFAP, патологическую модификацию и дисфункцию астроцитов. Эта система служит связующим звеном между исследованиями in vitro и in vivo, предлагая надежную платформу для изучения патологии AxD и поиска терапевтических мишеней для лечения нейродегенеративных заболеваний.
Методическая статья
Клеточные модели для изучения болезни Александра: функциональный анализ первичных астроцитов крысы
В этой статье
Краткое содержание
Аннотация
Астроциты играют жизненно важную роль в поддержании гомеостаза центральной нервной системы, поддержке функций нейронов и ответе на повреждения или заболевания. Дисфункция активности астроцитов все чаще признается ключевым фактором развития нейродегенеративных расстройств, включая болезнь Александра (AxD) — редкое и фатальное заболевание, вызванное мутациями в глиальном фибриллярном кислом белке (GFAP). Эти мутации приводят к агрегации GFAP, образованию волокон Розенталя и прогрессирующей дисфункции астроцитов. Хотя модели на животных in vivo обеспечивают сложную клеточную среду, современные модели как in vitro, так и in vivo имеют ограничения в точном воспроизведении сложного клеточного контекста и функций астроцитов. Для решения этой проблемы мы разработали клеточную модель с использованием первичных астроцитов крыс, полученных от крыс дикого типа (WT) и крыс-моделей AxD, для изучения функциональных эффектов мутаций GFAP. Эта физиологически релевантная система позволяет детально исследовать специфические механизмы работы астроцитов, включая агрегацию GFAP, ответы на окислительный стресс и патологические модификации. Для исследователей, не имеющих доступа к крысам-моделям AxD, лентивирусная трансдукция предлагает альтернативный метод введения мутаций GFAP, связанных с AxD, в астроциты, полученные от нормальных крыс, что расширяет применимость данного подхода. По сравнению с иммортализованными линиями клеток астроцитов или исследованиями in vitro с использованием рекомбинантного белка, первичные астроциты лучше сохраняют нативную клеточную архитектуру и молекулярные профили, предоставляя надежную платформу для изучения динамики GFAP, его растворимости и реакций астроцитов на стрессоры, такие как окислительное повреждение и патологические модификации. Данная клеточная модель восполняет пробел между молекулярными и системными исследованиями, обеспечивая контролируемую экспериментальную базу для изучения дисфункции астроцитов при AxD. Дополняя существующие методологии, культуры первичных астроцитов расширяют наше понимание патологии AxD и представляют собой ценный инструмент для идентификации потенциальных терапевтических мишеней при нейродегенеративных заболеваниях.
Введение
Астроциты — это специализированные глиальные клетки, которые распределены по всей центральной нервной системе (ЦНС) и играют критическую роль в поддержании гомеостаза мозга, регуляции нейронной активности, а также в ответе на повреждения или заболевания1. Их функции включают клиренс и рециклинг нейромедиаторов, поддержание гомеостаза ионов и воды во внеклеточном пространстве, а также поддержку функций нейронных сетей. Молекулы, секретируемые астроцитами, необходимы для развития синапсов и синаптической пластичности в мозге взрослого организма2. В ответ на повреждение или заболевание ЦНС астроциты претерпевают реактивные изменения, которые могут опосредовать как про- или противовоспалительную сигнализацию, обеспечивая нейропротекторные функции, но потенциально способствуя развитию патологий ЦНС в зависимости от контекста3. Нарушение функций астроцитов всё чаще признается ключевым фактором здоровья и болезней ЦНС4,5.
Глиальный фибриллярный кислый белок (GFAP), белок промежуточных филаментов (ПФ) III типа, является основным цитоскелетным компонентом астроцитов, экспрессируемым большинством, но не всеми астроцитами. Экспрессия GFAP повышается в ответ на повреждение ЦНС, что позволяет использовать его в качестве маркера степени тяжести повреждения тканей6. Хотя GFAP традиционно связывают со структурными функциями7, его функциональное значение остается недостаточно изученным. Мутации в GFAP приводят к развитию болезни Александра (AxD)8 — редкого нейродегенеративного заболевания, характеризующегося агрегацией GFAP, образованием волокон Розенталя и прогрессирующей дисфункцией астроцитов. Несмотря на то что биохимические исследования in vitro9,10,11 и модели на животных in vivo12,13 позволили получить представление о патологии AxD, они не позволяют в полной мере учесть сложный клеточный контекст функционирования астроцитов14.
Чтобы преодолеть эти ограничения, мы разработали клеточную модель с использованием первичных астроцитов крыс, полученных от крыс дикого типа (WT) и крыс модели AxD13. Эта система сохраняет естественную клеточную архитектуру и молекулярные профили астроцитов, что позволяет изучать агрегацию GFAP, ответы на окислительный стресс и патологические модификации, связанные с AxD. Для исследователей, не имеющих доступа к крысам модели AxD, лентивирусная трансдукция представляет собой альтернативный метод введения мутаций GFAP, ассоциированных с AxD, в астроциты, полученные от нормальных крыс10.
По сравнению с иммортализованными клеточными линиями, первичные астроциты сохраняют гетерогенность и сложность популяций астроцитов in vivo, предоставляя физиологически релевантную платформу для исследования специфических для астроцитов механизмов15. В отличие от исследований in vitro с использованием рекомбинантных белков9, первичные астроциты экспрессируют GFAP и другие специфические маркеры астроцитов в естественных условиях, что позволяет изучать варианты, связанные с заболеваниями, в нативной клеточной среде10,16,17. Кроме того, первичные астроциты облегчают изучение функциональных ответов на стрессовые стимулы, такие как окислительное повреждение18 и воспаление19, которые трудно воспроизвести в упрощенных системах in vitro.
В исследованиях AxD первичные астроциты дополняют биохимические подходы и исследования in vivo, восполняя пробел между молекулярными и системными исследованиями. В то время как биохимические анализы сосредоточены на молекулярных свойствах мутаций GFAP, им недостает клеточной сложности, тогда как модели in vivo отражают системные эффекты, но менее пригодны для изучения клеточных механизмов. Первичные астроциты представляют собой промежуточную систему, обладающую клеточной сложностью и возможностью экспериментального контроля, что соответствует современным тенденциям в исследовании нейродегенеративных заболеваний, где особое внимание уделяется клеточным моделям для понимания механизмов болезни и идентификации терапевтических мишеней20.
В данной работе описываются разработка и применение первичных астроцитов крысы в качестве клеточной модели для исследования болезни Александра (AxD). Обеспечивая возможность прямого сравнения астроцитов дикого типа (WT) и астроцитов с AxD, данный подход устраняет основные ограничения альтернативных методов и расширяет доступность модели за счет лентивирусной трансдукции. Эти результаты способствуют более глубокому пониманию дисфункции астроцитов при AxD и предоставляют ценный инструмент для ускорения терапевтических открытий в области нейродегенеративных заболеваний.
Протокол
Использование животных в данном протоколе было одобрено Институциональным комитетом по уходу и использованию животных Колледжа наук о жизни и медицины Национального университета Цинхуа (NTHU IACUC Approval No. 109088 и 111060) и проводилось в соответствии с рекомендациями Сельскохозяйственного руководства по уходу и использованию лабораторных животных.
1. Приготовление сред, покровных стекол, чашек и планшетов
- Перед началом работы убедитесь, что следующие растворы (Таблица 1) приготовлены и готовы к использованию.
- Перед использованием простерилизуйте ножницы и пинцет в автоклаве для обеспечения стерильности.
- Приготовьте раствор поли-L-лизина (PLL) в концентрации 0.02 mg/mL в борнокислотном буфере.
- Добавьте достаточное количество раствора PLL, чтобы полностью покрыть поверхность покровного стекла или дно культурального чашки/планшета. Убедитесь, что покрытие равномерно.
- Оставьте покровные стекла и чашки, покрытые PLL, для инкубации на ночь при комнатной температуре в ламинарном шкафу.
- На следующий день осторожно удалите раствор PLL. Промойте покрытые покровные стекла или чашку/планшет трижды свежей стерильной водой для удаления остатков PLL.
ПРИМЕЧАНИЕ: Крайне важно тщательно промыть покрытый PLL флакон/планшет или покровные стекла, чтобы удалить остатки PLL, которые могут отрицательно повлиять на жизнеспособность клеток.
2. Подготовка первичной культуры астроцитов
ПРИМЕЧАНИЕ: Схематический обзор представлен на Рисунке 1.
- После индукции гипотермии путем помещения щенков на лед, обезглавьте крысенка 1–3-го дня после рождения и отделите голову от туловища.
- Поместите голову в чашку Петри диаметром 60 мм и зафиксируйте ее по бокам пинцетом. С помощью тонких ножниц аккуратно рассечь кожу на верхней части головы.
- Сделайте разрез в области темени с помощью тонких ножниц, чтобы осторожно открыть череп. Аккуратно разделите и удалите две половины черепа.
- С помощью пинцета отделите мозг от основания и перенесите его в чашку диаметром 60 мм, содержащую среду для диссекции.
- Положите каждое полушарие медиальной поверхностью вверх, чтобы открыть структуры срединной линии.
- Под диссекционным микроскопом аккуратно удалите ткани среднего мозга и ствола мозга, оставив неповрежденными полушария, содержащие кору и гиппокамп.
- С помощью тонкого пинцета осторожно снимите мозговые оболочки, желательно одним целым куском. Тщательно проверьте, не осталось ли фрагментов оболочек в бороздах, и полностью удалите их.
- Перенесите препарированную ткань мозга в ламинарный бокс. Аспирируйте среду для диссекции с помощью пипетки на 1 мл и добавьте свежую среду для диссекции.
- Мелко измельчите ткань стерильным лезвием скальпеля.
- Перенесите измельченную ткань в 15-мл пробирку, содержащую 5 мл среды для диссоциации. Инкубируйте пробирку в водяной бане при 37ºC в течение 15 мин, осторожно встряхивая пробирку каждые 5 мин для обеспечения надлежащего взаимодействия фермента с тканью.
- После инкубации дайте ткани осесть на дно пробирки. Аспирируйте супернатант и добавьте 5 мл среды для диссекции.
- Переверните пробирку 5 раз, чтобы промыть ткань. Оставьте пробирку на 3 мин для оседания ткани, затем повторите процесс промывки трижды, используя свежую среду для диссекции.
- После финальной промывки удалите супернатант, добавьте 2,5 мл среды для диссекции и 2,5 мл среды для поддержания.
- Тритурируйте ткань, пропуская раствор через пипетку на 10 мл вверх и вниз 10–15 раз.
- Оставьте пробирку на 3 мин для оседания ткани. Перенесите супернатант (содержащий клетки) в новую коническую пробирку объемом 50 мл.
- Добавьте 5 мл среды MEM в исходную пробирку с осевшей тканью. Повторно тритурируйте 10–15 раз пипеткой на 10 мл до исчезновения большинства комков ткани.
- Пропустите клеточную суспензию через стерильный клеточный фильтр с размером пор 40 µm в чистую коническую пробирку объемом 50 мл, содержащую 5 мл среды для поддержания.
- Центрифугируйте отфильтрованную клеточную суспензию при 200 × g в течение 5 мин при комнатной температуре.
- Удалите супернатант, затем аккуратно разрыхлите клеточный осадок, постукивая по пробирке.
- Добавьте 5 мл среды MEM и 10 раз перемешайте содержимое пипеткой (вверх-вниз) для ресуспендирования осадка. Во время подсчета клеток держите клеточную суспензию в водяной бане при 37ºC.
- Разбавьте 10 μL клеточной суспензии 90 µL среды MEM. Тщательно перемешайте, используя наконечник пипетки на 200 µL.
- Добавьте 20 μL разбавленной клеточной суспензии к 20 µL раствора трипанового синего. Подсчитайте количество клеток с помощью гемоцитометра.
- Рассейте клетки по культуральным сосудам следующим образом: для 24-луночного планшета — 2 × 10⁵ клеток на лунку; для 6-луночного планшета — 5 × 10⁵ клеток на лунку; для чашки диаметром 6 см — 1 × 10⁶ клеток на чашку.
- Поместите планшеты или чашки в инкубатор для культур тканей. Избегайте длительного пребывания клеток при комнатной температуре.
- Через 4 ч после посева исследуйте клетки под микроскопом, чтобы убедиться, что они прикрепились к субстрату.
- Через 24 ч после посева замените культуральную среду на свежую среду для поддержания.
- Подкармливайте культуру каждые 2–3 дня, заменяя половину среды на свежую среду для поддержания.
- Через 7 дней клетки должны достичь примерно 80% конфлюэнтности и будут готовы к экспериментам.
ПРИМЕЧАНИЕ: Для обеспечения оптимальных условий культивирования астроцитов выполняйте все этапы в стерильных условиях, предпочтительно в ламинарном боксе, чтобы избежать контаминации. Кроме того, убедитесь, что все реагенты предварительно нагреты до 37°C, где это применимо. Будьте тщательны при удалении мозговых оболочек, так как любые остатки оболочек могут помешать росту культур. Кроме того, избегайте длительного пребывания клеток при комнатной температуре во время посева и подсчета для сохранения жизнеспособности и целостности клеток.
3. Получение лентивирусных частиц и трансдукция
ПРИМЕЧАНИЕ: Схематический обзор представлен на Рисунке 2.
- Высейте клетки HEK293T в чашку Петри площадью 10 cm2, содержащую свежую культуральную среду (Таблица 1).
- Культивируйте клетки в инкубаторе при 37ºC в течение ночи до достижения 50%–60% конфлюэнтности.
- В 1 mL Opti-MEM добавьте 20 µg лентивирусной плазмиды, кодирующей GFAP или ее варианты, 5.6 µg упаковочного вектора и 1.8 µg оболочечного вектора.
- Добавьте 45 µL реагента для трансфекции в раствор, содержащий ДНК.
- Осторожно перемешайте и инкубируйте при комнатной температуре в течение 15 мин.
- Добавьте раствор для трансфекции непосредственно к клеткам HEK293T и инкубируйте в инкубаторе для культур клеток при 37°C в течение 4 ч.
- Аспирируйте раствор для трансфекции и замените его свежей культуральной средой.
- Продолжайте культивирование клеток в течение 2 дней.
- Соберите супернатант клеточной культуры и замените его свежей культуральной средой.
- На следующий день снова соберите супернатант клеточной культуры и замените его свежей культуральной средой.
- На следующий день соберите финальный супернатант клеточной культуры.
- Объедините супернатанты, полученные на этапах 3.9–3.11, в конической пробирке объемом 50 mL.
- Отфильтруйте объединенный супернатант через фильтр 0.45 µm с помощью шприца объемом 60 mL для удаления клеточного дебриса.
- Центрифугируйте отфильтрованный супернатант при 1,400 × g в течение 5 мин при комнатной температуре для удаления погибших клеток.
- Перенесите очищенный супернатант в пробирки для ультрацентрифугирования.
- Центрифугируйте при 100,000 × g в течение 70 мин при 4°C для осаждения лентивирусных частиц.
- Осторожно удалите супернатант, не задевая осадок на дне пробирки.
- Ресуспендируйте осадок в 600 µL среды Opti-MEM, осторожно перемешивая содержимое пипеткой.
- Разделите ресуспендированные лентивирусные частицы на аликвоты по 50 μL и храните их при -80°C до использования.
- Высейте первичные астроциты в 6-луночный планшет и доведите их до 50%–70% конфлюэнтности (Раздел 2).
- Разморозьте необходимый объем лентивирусных частиц на льду.
- Добавьте по 50 µL лентивирусных частиц в каждую лунку, дополнив среду Polybrene в концентрации 8 µg/mL.
- Осторожно перемешайте планшет круговыми движениями для равномерного распределения вируса и Polybrene. Инкубируйте клетки в инкубаторе для культур клеток при 37ºC в течение 4–8 ч.
- Осторожно аспирируйте среду, содержащую вирус, чтобы не повредить клетки.
- Замените среду на свежую культуральную среду и продолжайте культивирование в течение 2–3 дней.
- Проведите последующий анализ трансдуцированных клеток с помощью иммунофлуоресцентной микроскопии для визуализации формирования сети промежуточных филаментов или с помощью иммуноблоттинга для оценки экспрессии GFAP.
ПРИМЕЧАНИЕ: При работе с лентивирусными частицами крайне важно использовать соответствующие средства индивидуальной защиты (СИЗ) для обеспечения безопасности. Кроме того, во избежание нарушения целостности вирусных частиц избегайте повторных циклов замораживания-оттаивания.
4. Иммунофлуоресцентная микроскопия
- Осторожно аспирируйте культуральную среду из лунок, содержащих покровные стекла с нанесенными клетками. Избегайте воздействия на клетки.
- Зафиксируйте клетки, добавив один из следующих фиксирующих растворов: для первичных астроцитов используйте 3.2% (масс./об.) параформальдегид; для совместной культуры астроцитов и нейронов используйте 3.2% (масс./об.) параформальдегид и 4% (масс./об.) сахарозу.
- Инкубируйте покровные стекла в фиксаторе в течение 15 мин при комнатной температуре. Если не указано иное, все последующие этапы выполняйте при комнатной температуре.
- Промойте фиксированные клетки трижды фосфатно-солевым буфером (PBS), чтобы удалить фиксатор.
- Пермеабилизируйте клетки, инкубируя их в 0.2% (об./об.) растворе Triton X-100, приготовленном в блокирующем буфере (5% (об./об.) нормальной сыворотки козы в PBS), в течение 15 мин.
- Промойте пермеабилизированные клетки трижды раствором PBS.
- Приготовьте раствор первичных антител, разводя антитела в блокирующем буфере в соответствии с рекомендованной производителем концентрацией.
- Инкубируйте покровные стекла в растворе первичных антител не менее 1 ч при комнатной температуре.
- Промойте покровные стекла трижды раствором PBS, чтобы удалить несвязавшиеся первичные антитела.
- Приготовьте раствор вторичных антител, разводя конъюгированные с флуорофорами козьи антитела против мышиных и козьи антитела против кроличьих в блокирующем буфере в разведении 1:500.
- Инкубируйте покровные стекла в растворе вторичных антител в течение 1 ч при комнатной температуре.
- Промойте покровные стекла трижды раствором PBS, чтобы удалить несвязавшиеся вторичные антитела.
- Осторожно перенесите покровные стекла на предметные стекла с помощью пинцета.
- Закрепите покровные стекла с помощью среды для заключения образцов, чтобы сохранить флуоресценцию.
- Осторожно запечатайте края покровного стекла бесцветным лаком для ногтей, чтобы предотвратить смещение и испарение.
- Дождитесь полного высыхания лака перед началом визуализации.
- Подготовленные стекла готовы к визуализации с использованием иммунофлуоресцентного или конфокального микроскопа.
ПРИМЕЧАНИЕ: Для обеспечения успеха экспериментов готовьте все реагенты, такие как PBS, блокирующий буфер и антитела, свежими и соблюдайте стерильность. Осторожно обращайтесь с покровными стеклами, чтобы не повредить клетки и не поцарапать стеклянную поверхность. Защищайте образцы от света во время инкубации с антителами и после заключения в среду, чтобы предотвратить фотовыцветание флуоресцентных сигналов. Кроме того, оптимизируйте концентрации антител и время инкубации в соответствии с конкретными условиями эксперимента.
5. Иммуноблоттинг
- Промойте астроциты дважды раствором PBS, чтобы удалить остатки среды и клеточный детрит.
- Поместите планшет или чашку на лед, чтобы минимизировать деградацию белков. Поочередно обрабатывая каждую лунку, полностью аспирируйте PBS.
- Добавьте ледяной буфер для радиоиммунопреципитационного анализа (RIPA), содержащий ингибиторы протеаз и фосфатаз. Для 6-луночного планшета добавьте 250 µL на лунку; для чашки диаметром 6 cm добавьте 500 µL на чашку.
- С помощью скрейбера для клеток тщательно соберите все астроциты в буфер RIPA (50 mM Tris, pH 8.0, 150 mM NaCl, 1% (wt/vol) NP-40, 5 mM этилендиаминтетрауксусной кислоты (EDTA), 0.5% (wt/vol) дезоксихолата натрия и 0.1% (wt/vol) SDS, 1 mM фенилметилсульфонилфторида [PMSF]).
- Перенесите собранные клетки в гомогенизатор Даунса объемом 1 mL, помещенный на лед. Гомогенизируйте клетки, осторожно растирая их пестиком.
- Инкубируйте гомогенаты клеточных лизатов на льду в течение 10 min для обеспечения полного лизиса. Отберите 20 µL общего лизата для определения концентрации белка методом анализа с бицинхониновой кислотой (BCA).
- Центрифугируйте клеточные лизаты при 13,500 × g при 4ºC в течение 10 min для осаждения нерастворимых белков.
- Осторожно перенесите супернатант в чистую пробирку. Отберите 20 µL супернатанта для определения концентрации белка методом BCA.
- Концентрируйте супернатант путем осаждения метанолом/хлороформом.
- Ресуспендируйте полученный осадок в 0.1 mL буфера для образцов Лэммли (25 mM Tris-HCl (pH 6.8), 1% (w/v) SDS, 12.5% (v/v) глицерина, 0.01% (w/v) бромфенолового синего, 355 mM β-меркаптоэтанола).
- Ресуспендируйте осадок в буфере Лэммли и диспергируйте его с помощью соникации.
- Выполните три цикла соникации импульсами по 0.5 s при мощности 10%. Держите наконечник зонда у дна пробирки, чтобы избежать вспенивания.
- Выполните анализ белка с бицинхониновой кислотой (BCA) как для супернатанта RIPA, так и для общих клеточных лизатов.
- Нанесите белковые образцы на 12% или 15% гель для электрофореза полиакриламида с додецилсульфатом натрия (SDS-PAGE). Проведите электрофорез при постоянном напряжении 200 V в течение 45 min.
- Перенесите белки с геля на нитроцеллюлозную мембрану, используя систему «мокрого» переноса. Следуйте инструкциям производителя и проводите перенос при 100 V в течение 70 min.
- Поместите мембрану в 5% (wt/vol) раствор бычьего сывороточного альбумина (BSA), растворенного в трис-буферизованном солевом растворе с 0.1% (wt/vol) Tween-20 (TBST). Блокируйте в течение не менее 1 h при комнатной температуре при осторожном встряхивании.
- Разведите первичные антитела в TBST в соответствии с инструкциями производителя. Инкубируйте мембрану в растворе первичных антител в течение ночи при 4ºC при осторожном встряхивании.
- Промойте мембрану трижды раствором TBST, каждое промывание должно длиться 5 min.
- Разведите вторичные антитела, конъюгированные с флуорофором или пероксидазой хрена (HRP), в TBST в разведении 1:500 (или согласно спецификации производителя).
- Инкубируйте мембрану в растворе вторичных антител в течение 1 h при комнатной температуре при осторожном встряхивании.
- Промойте мембрану трижды раствором TBST, каждое промывание должно длиться 5 min.
- Проявите мембрану с помощью флуоресценции или усиленной хемолюминесценции (ECL) согласно инструкциям производителя.
- Визуализируйте белковые полосы с помощью системы имиджинга.
ПРИМЕЧАНИЕ: Чтобы предотвратить деградацию белков, выполняйте все этапы на льду или при 4ºC, за исключением этапов инкубации с антителами и блокировки. Убедитесь, что все буферы, реагенты и оборудование предварительно охлаждены перед использованием для поддержания низких температур на протяжении всего процесса. Избегайте перегрузки геля во избежание размывания полос, а также оптимизируйте концентрации антител и время инкубации в соответствии с конкретным экспериментом.
6. Подготовка первичных нейронов для совместного культивирования
- Эвтаназируйте беременную крысу, используя углекислый газ в качестве ингаляционного анестетика. Препарируйте матку и поместите ее в стерильную чашку Петри.
- Извлеките головной мозг плодов и поместите его в чашку диаметром 6 см с раствором для препарирования. Следите за тем, чтобы ткань постоянно оставалась погруженной в раствор во избежание высыхания.
- Препарируйте кору и удалите мозговые оболочки, как описано ранее (шаг 2.7).
- Перенесите препарированную ткань в ламинарный шкаф.
- Отоберите раствор для препарирования с помощью пипетки на 1 mL и добавьте в чашку свежий раствор для препарирования.
- Измельчите ткань мозга на мелкие фрагменты с помощью стерильного лезвия скальпеля.
- Перенесите измельченную ткань в пробирку объемом 15 mL, содержащую 5 mL среды для диссоциации нейронов (Таблица 1), предварительно нагретой до 37 ºC.
- Инкубируйте пробирку на водяной бане при 37 ºC в течение 30 мин, осторожно встряхивая ее каждые 5 мин для обеспечения надлежащего взаимодействия фермента с тканью.
- Извлеките пробирку из водяной бани и дайте ткани осесть на дно. Осторожно отоберите супернатант с помощью наконечника пипетки на 1 mL, не тревожа осадок ткани.
- Добавьте в пробирку 5 mL предварительно нагретого раствора для препарирования и переверните ее 5 раз, чтобы промыть ткань. Оставьте пробирку на 3 мин для оседания ткани, затем повторите процесс промывки трижды, каждый раз используя свежий раствор для препарирования.
- После финальной промывки удалите супернатант и добавьте 2.5 mL раствора для препарирования и 2.5 mL среды для посева.
- Проведите тритурацию ткани, перенося раствор пипеткой вверх-вниз 10–15 раз, используя пипетку на 10 mL.
- Оставьте пробирку на 3 мин для оседания ткани. Перенесите супернатант (содержащий клетки) в новую коническую пробирку объемом 50 mL.
- Добавьте 5 mL среды для посева в исходную пробирку с осевшей тканью.
- Снова проведите тритурацию ткани 10–15 раз с помощью пипетки на 10 mL до исчезновения большинства крупных фрагментов.
- Пропустите клеточную суспензию через стерильный клеточный фильтр с размером пор 40 µm в чистую коническую пробирку объемом 50 mL, содержащую 5 mL среды для посева.
- Центрифугируйте отфильтрованную клеточную суспензию при 200 × g в течение 5 мин при комнатной температуре.
- Удалите супернатант, затем осторожно разрыхлите клеточный осадок, постукивая по пробирке. Добавьте 5 mL предварительно нагретой среды для посева и перенесите жидкость пипеткой вверх-вниз 10 раз для ресуспендирования осадка.
- Подсчитайте количество клеток, как описано ранее (шаги 2.21 и 2.22). Во время подсчета держите клеточную суспензию на водяной бане при 37°C.
- Высейте нейроны непосредственно поверх первичных астроцитов в культуральные сосуды следующим образом: для 24-луночного планшета — 1.45 × 10⁵ клеток на лунку; для 6-луночного планшета — 5 × 10⁵ клеток на лунку; для чашки диаметром 6 см — 1 × 10⁶ клеток на лунку.
- Поместите планшеты или чашки в инкубатор для культур тканей, установленный на 37ºC и 5% CO₂. Избегайте длительного пребывания клеток при комнатной температуре для сохранения их жизнеспособности.
- Замените среду для посева на среду для поддержания нейронов через 4 ч после посева.
- Заменяйте половину среды свежей средой для поддержания нейронов каждые 3–4 дня.
ПРИМЕЧАНИЕ: Кокультуры нейронов будут готовы к экспериментам через 7–10 дней in vitro (DIV).
Результаты
Морфологический обзор первичных культур астроцитов в различные моменты времени после выделения представлен на рисунке 3. После высева суспензии клеток коры некоторые астроциты прикрепляются к поверхности чашки для культивирования в течение первых 24 ч (рис. 3A). В течение первых 3–5 дней в культурах присутствуют клеточный детрит и погибающие нейроны (рис. 3B), так как питательная среда оптимизирована для поддержания выживаемости и роста астроцитов. К 7-му дню после высева начинает формироваться монослой астроцитов, что свидетельствует об успешном создании культуры (рис. 3C). Диссоциированные нейроны, поддерживаемые в культуре, проходят через отчетливые стадии дифференцировки, в конечном итоге развивая четко выраженные нейриты (рис. 3D–F). Эти нейроны можно культивировать в виде монослоев на стеклянных покровных стеклах или высевать поверх первичных астроцитов для экспериментов по совместному культивированию, что обеспечивает универсальную платформу для изучения взаимодействий между астроцитами и нейронами.
Используя первичные астроциты, выделенные из нормальных крыс согласно данному протоколу, мы исследовали влияние мутаций GFAP, связанных с AxD, на формирование сети промежуточных филаментов (IF). Для проведения этого исследования WT GFAP (Рисунок 4A) и различные формы мутантного GFAP, включая E373K (Рисунок 4B), R376W (Рисунок 4C), D395Y (Рисунок 4D), D417A (Рисунок 4E) и Q426L (Рисунок 4F) GFAP, были получены методом сайт-направленного мутагенеза с использованием WT GFAP в лентивирусном векторе pLEX-MCS в качестве матрицы (Дополнительный файл 1 и Дополнительный рисунок 1). Впоследствии конструкции для экспрессии GFAP были введены в первичные астроциты путем лентивирусной трансдукции. Процесс инфицирования включал инкубацию клеток с лентивирусами при множественности заражения (MOI), равной 10, в присутствии 8 μg/mL полибренa. В этих условиях иммунофлуоресцентная микроскопия показала, что примерно 70%–80% астроцитов были успешно инфицированы. Распределение трансдуцированного GFAP по отношению к эндогенному GFAP крысы анализировали с помощью метода двойного иммунофлуоресцентного окрашивания. Для детекции трансдуцированного человеческого GFAP использовали моноклональное антитело к GFAP человека (Рисунок 4A–F, зеленый канал), а для визуализации общего распределения GFAP — поликлональное антитело к panGFAP, которое распознает как GFAP крысы, так и трансдуцированный человеческий GFAP (Рисунок 4A–F, красный канал). В астроцитах, экспрессирующих WT GFAP, филаментные сети были распределены по всей цитоплазме (Рисунок 4A). Напротив, мутантные формы GFAP (Рисунок 4B–F, зеленый канал) преимущественно образовывали цитоплазматические агрегаты, которые часто приводили к дезорганизации и коллапсу эндогенных сетей IF (Рисунок 4B–F, красный канал). Относительные уровни экспрессии WT и мутантного GFAP определяли путем иммуноблоттинга общих клеточных лизатов (Рисунок 4G). Трансдукция как WT (Рисунок 4G, дорожка 2), так и мутантного (Рисунок 4G, дорожки 3–7) GFAP приводила к синтезу белков ожидаемого размера в сопоставимых количествах. Чтобы оценить, обладают ли цитоплазматические агрегаты, образованные мутантным GFAP, иными свойствами растворимости по сравнению с белком WT, экстракцию трансдуцированных астроцитов проводили с использованием буфера для радиоиммунопреципитационного анализа (RIPA)16. Иммуноблот-анализ фракций супернатанта (Рисунок 4H) и осадка (Рисунок 4I) выявил существенные различия в растворимости. В клетках, экспрессирующих WT GFAP, большая часть белка легко экстрагировалась в супернатант (Рисунок 4H, дорожка 2). Напротив, мутантные формы GFAP продемонстрировали повышенную устойчивость к экстракции, при этом большая часть белка оставалась во фракции осадка (Рисунок 4I, дорожки 3–7). Эти результаты позволяют предположить, что мутации GFAP, связанные с AxD, способствуют образованию нерастворимых агрегатов, изменяя свойства растворимости GFAP в первичных астроцитах.
Чтобы понять, как мутация R237H GFAP и сверхэкспрессия влияют на организацию филаментов и формирование сети промежуточных филаментов (ПФ), мы проанализировали способность GFAP к формированию сети в первичных астроцитах, полученных от крыс дикого типа (WT) или крыс модели AxD13 с гомозиготной нок-ин мутацией R237H. Конфокальная иммунофлуоресцентная микроскопия показала, что в астроцитах WT GFAP формировал хорошо организованные филаментные сети, распределенные по всей цитоплазме, которые колокализовались с ПФ виментина (Рисунок 5A). Напротив, примерно в 70% GFAP-положительных клеток гомозиготных мутантных астроцитов наблюдались выраженные цитоплазматические агрегаты (Рисунок 5B). Эти агрегаты часто нарушали сети ПФ виментина, вызывая их коллапс в крупные перинуклеарные агрегаты. Количественная оценка GFAP-положительных клеток, содержащих агрегаты, представлена на Рисунке 5C. Для оценки экспрессии GFAP на уровне белка были подготовлены общие клеточные лизаты астроцитов WT и гомозиготных мутантов. Иммуноблоттинг с использованием антител к panGFAP выявил умеренное увеличение общего содержания GFAP в гомозиготных мутантных астроцитах (Рисунок 5D, дорожка 2), что составило 1,3-кратное увеличение (Рисунок 5E) по сравнению с астроцитами WT (Рисунок 5D, дорожка 1). Чтобы определить, изменяет ли сверхэкспрессия мутантного GFAP динамическое равновесие между растворимыми и нерастворимыми пулами, фракции супернатанта и осадка были разделены и проанализированы методом иммуноблоттинга (Рисунок 5F). Количественное распределение GFAP между фракциями супернатанта и осадка показано на Рисунке 5G. В астроцитах WT (Рисунок 5F, дорожки 1 и 2) GFAP был распределен примерно поровну между супернатантом и осадком. Однако в гомозиготных мутантных астроцитах наблюдалось увеличение уровней GFAP во фракции осадка (Рисунок 5F, дорожка 4), что указывает на усиленное секвестрирование GFAP в цитоплазматические агрегаты. Примечательно, что накопление агрегатов GFAP в гомозиготных мутантных астроцитах также коррелировало с обнаружением убиквитинированных форм GFAP во фракции осадка (Рисунок 5F, дорожка 4), что дополнительно подтверждает наличие патологически модифицированного GFAP в цитоплазматических агрегатах этих клеток.
Астроциты играют критическую роль в поддержании здоровья и функции нейронов. Чтобы определить, влияет ли накопление мутантного белка GFAP R237H в астроцитах на нейроны посредством неклеточных автономных механизмов, мы использовали кокультуры «астроциты–нейроны». Первичные нейроны крыс 18-го эмбрионального дня (E18) высевали на первичные астроциты, культивируемые в течение 10–12 DIV, и оставляли для дальнейшего созревания на 10 дней. Затем кокультуры фиксировали и подвергали иммуноокрашиванию антителами к βIII-тубулину для оценки морфологии нейронов. Нейроны (Рисунок 6A), выращенные в кокультуре с астроцитами дикого типа (WT) (Рисунок 6B), продемонстрировали значительно более длинные нейриты (Рисунок 6C) по сравнению с нейронами (Рисунок 6D), выращенными в кокультуре с гомозиготными мутантными астроцитами (Рисунок 6E). Количественный анализ показал, что длина нейритов нейронов, выращенных в кокультуре с гомозиготными мутантными астроцитами, была снижена на 76% по сравнению с нейронами, выращенными в кокультуре с астроцитами WT (Рисунок 6G). Эти результаты указывают на то, что накопление мутантного GFAP в астроцитах серьезно нарушает их способность поддерживать нормальное развитие и морфологию нейронов. Данное нарушение может способствовать формированию нейродегенеративного фенотипа, характерного для AxD.
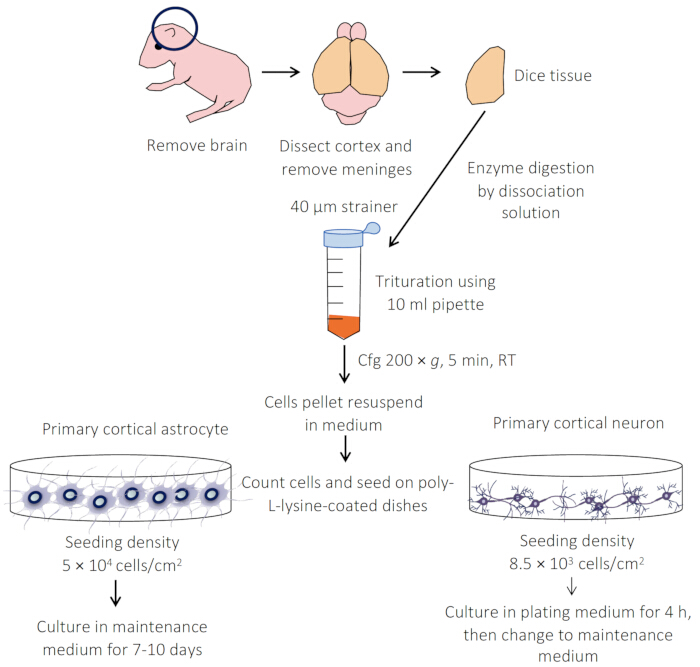
Рисунок 1: Обзор протоколов приготовления первичных культур астроцитов и нейронов. Кору головного мозга аккуратно препарируют, после чего ткани подвергают ферментативному перевариванию с использованием трипсина или папаина. Диссоциированные клетки высевают на подготовленные покровные стекла, в чашки или планшеты. Астроциты и нейроны культивируют в поддерживающей среде, что позволяет поддерживать их жизнеспособность до 28 дней. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
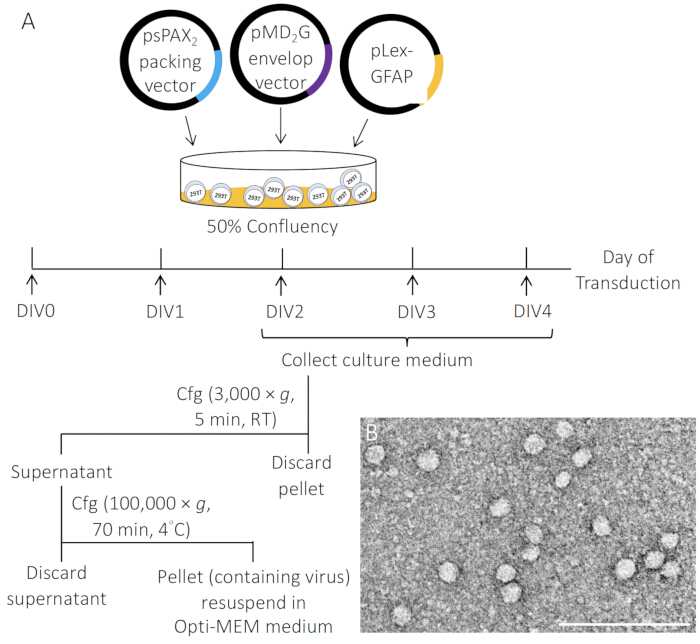
Рисунок 2: Схематическое представление процесса получения лентивирусных частиц. (A) Лентивирусы были получены путем транзиентной котрансфекции клеток 293T вектором pLEX-MCS–GFAP, упаковочным вектором psPAX2 и вектором оболочки pMD2.G в соотношении 4:3:1 с использованием реагента для трансфекции. Супернатанты культур, содержащие лентивирусные частицы, собирали через 2–4 дня in vitro (DIV), фильтровали через фильтр 0,45-μm для удаления клеточного дебриса и концентрировали с помощью высокоскоростного центрифугирования. (B) Электронная микрофотография лентивирусных частиц. Масштабная линейка, 500 nm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
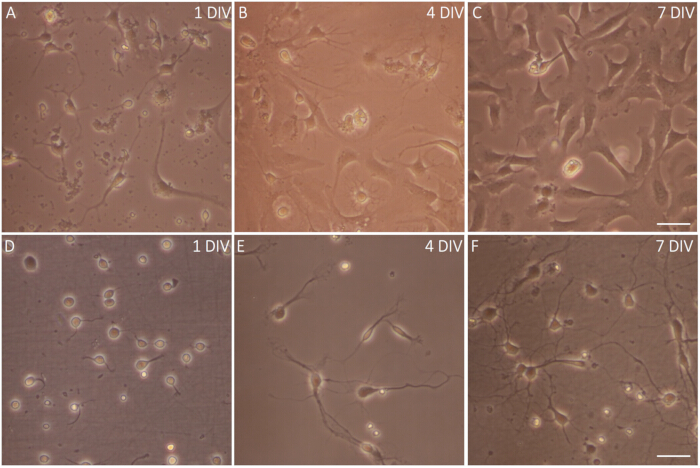
Рисунок 3: Фазово-контрастные изображения первичных астроцитов и нейронов. (A–C) Морфологический обзор культур первичных астроцитов в разные моменты времени после изоляции. (A) Через один день после посева часть астроцитов прикрепилась к дну флакона. (B) Через четыре дня после посева начинает формироваться слой астроцитов. (C) К седьмому дню после посева слой астроцитов почти достиг конфлюэнтности. Обратите внимание, что при данных условиях культивирования нейроны практически полностью отсутствуют. (D–F) Вскоре после посева (D) кортикальные нейроны начинают формировать ламеллярную структуру, окружающую тело клетки. (E) В последующие дни культивирования (F) прогрессирует дифференцировка нейронов, и у некоторых нейронов развиваются разветвленные отростки, что указывает на формирование более сложной нейронной сети. Масштабный отрезок, 20 μm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
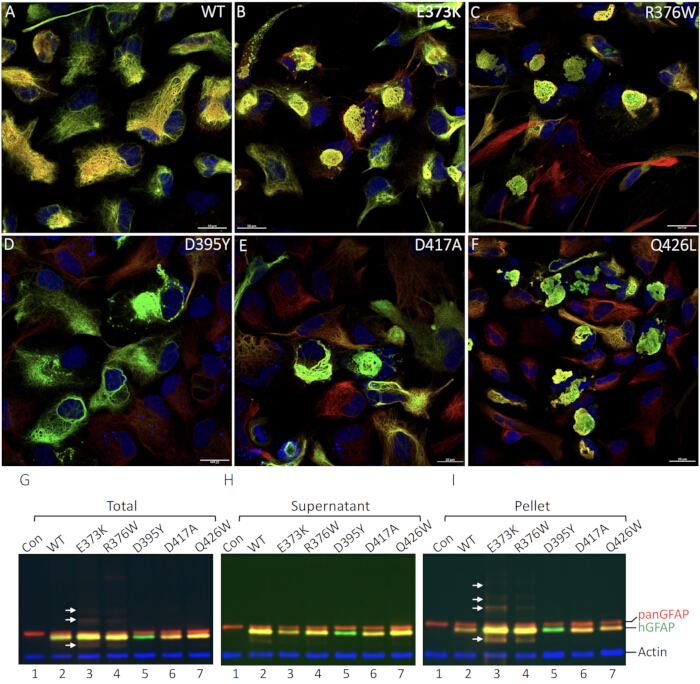
Рисунок 4: Организация филаментов и свойства растворимости WT и мутантного GFAP в первичных астроцитах. (A–F) Первичные астроциты крысы были трансдуцированы либо WT (A), либо мутантами, связанными с AxD, включая E373K (B), R376W (C), D395Y (D), D417A (E) и Q426L (F) GFAP. Клетки фиксировали и окрашивали с помощью антител к человеческому GFAP (зеленый канал) и анти-panGFAP (красный канал). Представлены совмещенные изображения, на которых ядра визуализированы окрашиванием DAPI (синий канал). В то время как WT GFAP собирался преимущественно в филаментные сети (A), мутантные белки GFAP формировали цитоплазматические агрегаты в большинстве трансдуцированных клеток (B–F). Масштабный отрезок, 20 μm. (G–I) Анализ уровней экспрессии и свойств растворимости мутантного GFAP. Первичные астроциты оставались либо нетрансдуцированными (G–I, дорожка 1), либо были трансдуцированы указанными конструктами GFAP (G–I, дорожки 2–7). Через 72 h после трансдукции клетки лизировали в буфере для радиоиммунопреципитационного анализа (RIPA), и полученные общие лизаты (G), а также фракции супернатанта (H) и осадка (I) анализировали методом иммуноблоттинга с использованием антител к человеческому GFAP (зеленый канал) и анти-panGFAP (красный канал). Блоты, окрашенные антителами к актину (синий канал), использовали в качестве контроля загрузки. Положения человеческого GFAP (hGFAP), общего GFAP (panGFAP) и актина указаны справа. Обратите внимание, что астроциты, трансдуцированные мутацией D395Y GFAP, не показали окрашивания в красном канале с антителом анти-panGFAP, что, вероятно, связано с нарушением целевого эпитопа антитела из-за мутации. При трансдукции астроцитов GFAP E373K иммуноблот-анализ выявил дополнительные иммунопозитивные полосы (стрелки) выше и ниже полосы мономерного GFAP. Нижние полосы, вероятно, являются продуктами деградации, в то время как верхние полосы соответствуют GFAP, модифицированному убиквитинированием. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
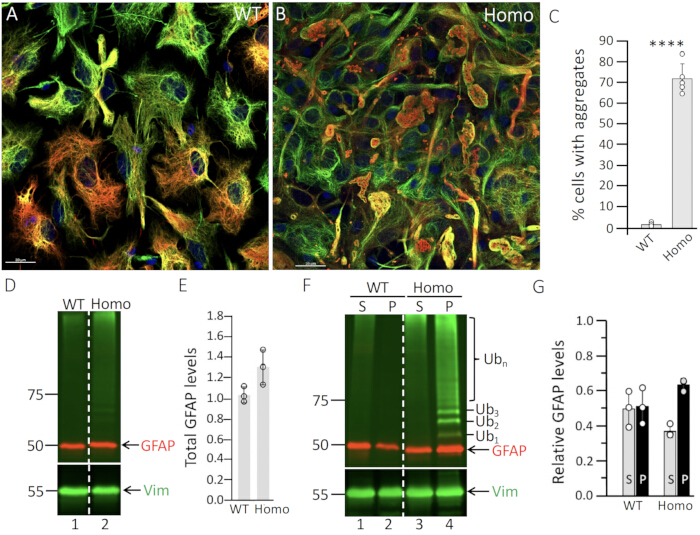
Рисунок 5: Агрегация GFAP в астроцитах, полученных от гомозиготных мутантных крыс. Первичные астроциты, полученные от (A) крыс дикого типа (WT) или (B) гомозиготных мутантных крыс, культивировали в течение 14 DIV и затем подвергали двойному иммунофлуоресцентному окрашиванию с использованием антител к GFAP (красный канал) и виментину (зеленый канал). Представлены совмещенные изображения, на которых ядра визуализированы окрашиванием DAPI (синий канал). Масштабный отрезок, 20 μm. В астроцитах WT (A) GFAP образовывал филаментозные сети промежуточных филаментов, которые колокализовались с виментином. Напротив, в большинстве астроцитов гомозиготных мутантов обнаруживались агрегаты GFAP, которые были положительными и по GFAP, и по виментину (B). (C) Количественный анализ клеток, содержащих агрегаты, в астроцитах WT и гомозиготных мутантов. Данные представлены в виде столбчатых диаграмм как среднее значение ± стандартная ошибка (SE) по трем независимым экспериментам. Статистический анализ проводили с помощью двухстороннего t-критерия; ****p < 0.0001. (D–G) Уровни экспрессии и свойства растворимости GFAP в астроцитах WT и гомозиготных мутантов. Первичные астроциты экстрагировали буфером RIPA на 14 DIV. Общие клеточные лизаты (D), а также фракции супернатанта (S) и осадка (P) (F) анализировали методом иммуноблоттинга с использованием антител к GFAP (красный канал), убиквитину (зеленый канал) и виментину (зеленый канал). Маркеры молекулярной массы (в kDa) указаны слева, положения GFAP, виментина (Vim) и убиквитина (Ub) — справа. Ub1–3 соответствуют моно-, ди- и три-убиквитинированным формам GFAP, а Ubn обозначает полиубиквитинированные формы GFAP. Пунктирная линия в (D и F) указывает на то, что дорожки были разделены на одном геле, но не последовательно. Обратите внимание, что убиквитинированные формы GFAP обнаруживались исключительно во фракции осадка астроцитов гомозиготных мутантов (F, дорожка 4). Количественное определение уровней GFAP показано в (E,G). Каждая белая точка представляет собой биологический повтор (n = 3). Данные представлены как среднее значение ± SD. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
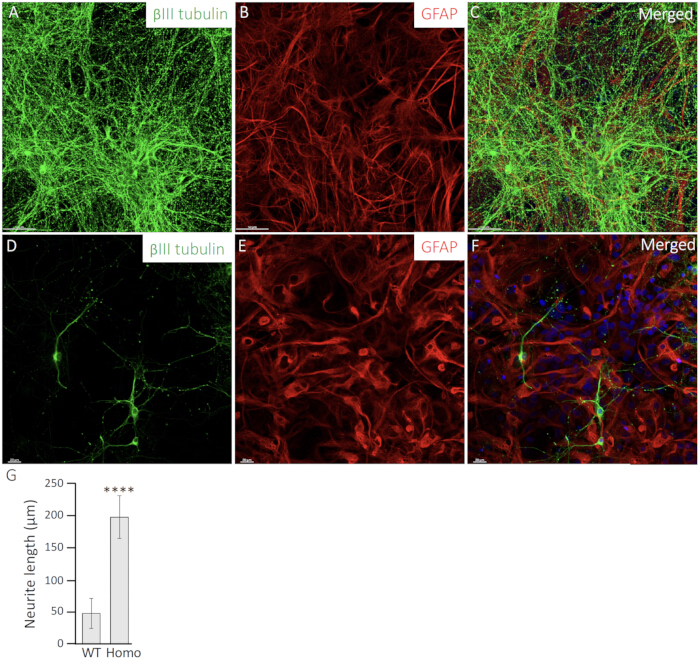
Рисунок 6: Экспрессия мутантного GFAP в гомозиготных мутантных астроцитах изменяет морфологию нейритов. Первичные нейроны (A,D) культивировали совместно либо с астроцитами WT (B), либо с гомозиготными мутантными астроцитами (E). Для визуализации морфологии нейронов (A,D) проводили иммуноокрашивание нейронов антителами к βIII tubulin (зеленый канал), в то время как астроциты (B,E) маркировали антителами к GFAP (красный канал). Представлены совмещенные изображения (C,F) с окрашиванием ядер DAPI (синий канал). Масштабный отрезок, 20 μm. (G) Длина нейритов нейронов, культивируемых совместно с астроцитами WT или Homo, была количественно определена и представлена в виде столбчатых диаграмм. Данные выражены как mean ± SD. Статистическая значимость оценивалась с помощью двухстороннего t-критерия; значимое различие между астроцитами WT и R237H обозначено как ****P < 0.0001. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
| Компонент | Конечная концентрация | |
| Среда для диссекции | 10× HBSS | 10% |
| 1 M HEPES, pH 7,4 | 10 мМ | |
| 100-кратный раствор пенициллина-стрептомицина | 1× | |
| Среда для диссоциации | 2,5% трипсин | 0.25% |
| 1 M HEPES, pH 7,4 | 10 мМ | |
| 150 мМ CaCl22 | 1,5 мМ | |
| ДНКаза I (15 000 Ед) | 80 ед. | |
| 10× HBSS | 10% | |
| Поддерживающая среда | Фетальная бычья сыворотка | 10% |
| 100-кратный раствор пенициллина-стрептомицина | 1× | |
| MEM (минимальная эфирная среда) | 97% | |
| Среда для диссоциации нейронов | 100 мМ пирувата натрия | 1 мМ |
| 10% глюкоза | 0.10% | |
| 1 M HEPES, pH 7,4 | 10 мМ | |
| 0,5 М ЭДТА | 5 мМ | |
| 2 мг/мл цистеина | 0,2 мг | |
| Папаин | 67 Ед | |
| 150 мМ CaCl22 | 1,5 мМ | |
| ДНКаза I (15 000 ед.) | 80 Ед | |
| Среда для посева нейронов | Фетальная бычья сыворотка | 5% |
| GlutaMax-1 | 1% | |
| 10% раствор глюкозы | 0.06% | |
| 100-кратный раствор пенициллина-стрептомицина | 1× | |
| Среда для поддержания жизнеспособности нейронов | Нейробазальная среда | 97% |
| B27 | 1/50 | |
| GlutaMax-1 | 0,5 мМ | |
| 100-кратный раствор пенициллина-стрептомицина | 1% | |
| Среда для культивирования клеток 293T | DMEM с 10% | 90% |
| Фетальная телячья сыворотка | 10% | |
| Глутамин | 2 мМ | |
| 100× пенициллин-стрептомицин | 1% |
Таблица 1: Состав сред.
Дополнительный файл 1: Лентивирусные конструкции с мутантным GFAP. Мутации GFAP были созданы с помощью сайт-направленного мутагенеза. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 1: Схема мутаций GFAP, созданных с помощью сайт-направленного мутагенеза.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Первичные культуры астроцитов значительно расширили наше понимание роли этих клеток при нормальном состоянии и при патологиях. Основываясь на фундаментальных работах Маккарти и де Веллиса21, такие культуры имеют решающее значение для изучения AxD, поскольку они позволяют детально исследовать специфические процессы в астроцитах, в частности, влияние мутаций при AxD на сборку GFAP и формирование агрегатов.
Успешное выделение и культивирование первичных астроцитов зависят от нескольких ключевых этапов, влияющих на жизнеспособность, чистоту и воспроизводимость клеток. Быстрое и точное препарирование тканей мозга в сочетании с тщательной оптимизацией концентрации трипсина и продолжительности переваривания имеет решающее значение для предотвращения деградации тканей и обеспечения полного распада до суспензии отдельных клеток. Бережная тритурация и использование стерильного сеточного фильтра для клеток дополнительно повышают чистоту культуры за счет удаления клеточного дебриса и агрегатов. Эти этапы, за которыми следуют центрифугирование на низких скоростях и осторожное ресуспендирование в свежей питательной среде, помогают поддерживать высокую жизнеспособность и рост клеток, сводя к минимуму вариативность и контаминацию. После выделения выбор покрытия поверхности становится критически важным для обеспечения надежного прикрепления клеток и достижения целей эксперимента. Поли-L-лизин (PLL) часто используется благодаря своей экономичности и способности способствовать сильной адгезии клеток, однако другие покрытия, такие как ламинин22,23 и коллаген24, могут лучше имитировать условия in vivo или облегчать проведение специфических клеточных исследований. Понимание этих эффектов позволяет исследователям планировать эксперименты, дающие релевантные и воспроизводимые результаты.
Несмотря на технические сложности, данный протокол остается незаменимым, предлагая физиологически релевантную модель, превосходящую иммортализованные клеточные линии. Тем не менее, важно учитывать несколько ограничений: 1) Процесс изоляции и культивирования технически сложен и требует специализированных навыков и оборудования. По сравнению с установленными клеточными линиями, этот метод более трудоемкий и подвержен вариативности, что может повлиять на воспроизводимость экспериментов. 2) Астроциты проявляют значительную региональную гетерогенность in vivo25,26, при этом в разных областях ЦНС обнаруживаются различные популяции. Первичные культуры астроцитов обычно получают из конкретных областей мозга, таких как кора или гиппокамп, и они могут не полностью отражать разнообразие популяций астроцитов во всей ЦНС. 3) Процесс изоляции и культивирования часто вызывает реактивное состояние астроцитов из-за травматичности процедуры, ферментативного переваривания и воздействия условий искусственной среды. Хотя это реактивное состояние полезно для изучения реактивного астроглиоза, оно может неточно представлять физиологические реакции астроцитов на повреждение или заболевание in vivo. Это может привести к возникновению нефизиологических артефактов, которые могут исказить результаты экспериментов. 4) В первичных культурах астроцитов отсутствует сложная микросреда мозга, присутствующая in vivo, включая взаимодействия с нейронами, микроглией, эндотелиальными клетками и компонентами внеклеточного матрикса. Эти взаимодействия критически важны для функционирования астроцитов и их реакции на стрессоры, и их отсутствие ограничивает возможность полного воспроизведения поведения in vivo. 5) Первичные астроциты, полученные от грызунов, таких как крысы или мыши, могут значительно отличаться по своим молекулярным и функциональным характеристикам от астроцитов человека27,28. Эти факторы могут вносить нефизиологические артефакты, что подчеркивает необходимость тщательного планирования и интерпретации экспериментов. Для решения этих проблем дополнительные этапы очистки, такие как магнитная сортировка клеток29 или изоляция методом FACS30, могут обеспечить получение более чистых популяций астроцитов. Хотя эти методы усложняют протокол, они позволяют более точно изучать специфические функции астроцитов.
В отличие от некоторых современных протоколов, описанный здесь метод опирается на общедоступные материалы для культивирования клеток и не требует дорогостоящего оборудования. Кроме того, данный протокол упрощает подготовку первичных культур за счет прямого высева клеток после изоляции, без дополнительного встряхивания или субкультивирования31. Такой подход может лучше сохранять экспрессию GFAP и реактивные состояния астроцитов. Метод прост в исполнении, воспроизводим и применим к клеткам любого отдела ЦНС, что делает его универсальным инструментом для исследователей. Первичные астроциты, обогащенные с помощью этого протокола, сохраняют свою нативную клеточную архитектуру, сигнальные пути и функциональные свойства, что делает их подходящими для широкого спектра цитобиологических и биохимических исследований16,17,32. При наличии умеренных технических навыков и бережном обращении такие культуры могут поддерживаться с высокой жизнеспособностью и предоставлять ценные сведения о морфологии, функциях и поведении астроцитов. Хотя протокол специально разработан для изоляции астроцитов из коры головного мозга постнатальных крыс, его можно легко адаптировать для изоляции астроцитов из мозга мышей или других областей мозга, таких как гиппокамп или спинной мозг. Такая гибкость делает метод высокоэффективным для решения различных исследовательских задач в нейронауках. Для моделирования заболеваний астроциты, полученные от крыс модели AxD, могут воспроизводить связанные с болезнью мутации GFAP, образование волокон Розенталя и патологические реакции на стресс33, предоставляя мощную платформу для изучения механизмов AxD.
Первичные астроциты, полученные от здоровых крыс, могут быть генетически модифицированы посредством лентивирусной трансдукции для изучения влияния мутаций AxD на сборку GFAP и формирование агрегатов9,33. Критическим этапом этого процесса является выбор подходящего экстракционного буфера, так как он существенно влияет на оценку растворимости мутантного GFAP в трансдуцированных астроцитах34. Буфер для радиоиммунопреципитационного анализа (RIPA), благодаря сочетанию ионных и неионных детергентов, эффективно солюбилизирует филаменты GFAP, сохраняя при этом агрегаты10, что способствует проведению комплексного биохимического анализа, имеющего ключевое значение для целей данного исследования.
В целом, первичные культуры астроцитов представляют собой универсальную и эффективную платформу для изучения биологии астроцитов и механизмов развития заболеваний, в частности AxD. Путем оптимизации протоколов и устранения ограничений исследователи могут повысить воспроизводимость и надежность результатов, что делает данный метод незаменимым для углубления нашего понимания функций астроцитов и поиска терапевтических мишеней при GFAP-ассоциированной астроцитопатии.
Раскрытие информации
Авторы не имеют конфликтов интересов, подлежащих раскрытию.
Благодарности
Мы благодарим доктора Трейси Хагеманн (Центр Вайзмана, Висконсинский университет в Мадисоне) за предоставление крыс с нок-ин мутацией R237H. Данная работа была поддержана грантами Национального совета по науке и технологиям (111-2320-B-007-008 и 112-2320-B-007-006, предоставленными N.-H. L. и M.-D.P.). Авторы признательны за поддержку центру конфокальной визуализации Национального университета Цинхуа, Тайвань, который финансируется Национальным советом по науке и технологиям (NSTC-114-2740-M-007-001). Мы также благодарим Центр приборов Национального университета Цинхуа за предоставление доступа к электронному микроскопу.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 1 M HEPES , pH 7.4 | Gibco | 15630-080 | |
| 100× пенициллин-стрептомицин | Gibco | 15140-122 | |
| 10× сбалансированный солевой раствор Хэнкса (HBSS) | Gibco | 14180-046 | |
| 2.5% трипсин | Gibco | 15090046 | |
| 30% раствор акриламида/биса 37.5:1 | Biorad | 1610158 | |
| антитела к GFAP | Cell Signaling Technology | 12389 | |
| антитела к человеческому GFAP | Biolegend | 837202 | Клон SMI21 |
| антитела к panGFAP | Agilent | GA524 | |
| антитела к убиквитину | Millipore | ST 1200 | Клон FK2 |
| антитела к виментину | Sigma-Aldrich | V6389 | Клон V9 |
| антитела к β-III тубулину | Biolegend | 801201 | |
| добавка B27 | Gibco | 17504044 | |
| хлорид кальция (CaCl2) | Arcos | 34961 | |
| реагенты для культивирования клеток | |||
| система визуализации ChemiDoc | BioRad | NA | |
| краситель Кумасси синий | USB | 32826 | |
| цистеин | Sigma-Aldrich | C1276 | |
| дитиотреитол (DTT) | UR | DTT | |
| ДНКаза I | Sigma-Aldrich | D5025 | |
| гомогенизатор Даунса | Wheaton | ||
| модифицированная среда Игла в модификации Дульбекко (DMEM) | Corning | 10-013-CM | |
| набор для подготовки плазмидной ДНК, не содержащий эндотоксинов | Qiagen | 12943 | |
| реагент для усиленной хемилюминесценции (ECL) | PerkinElmer | NEL 105001 | |
| этилендиаминтетрауксусная кислота (EDTA) | USB | 15699 | |
| фетальная бычья сыворотка | Gibco | A5209401 | |
| глюкоза | Sigma-Aldrich | G8270 | |
| GlutaMax | Gibco | 35050-061 | |
| минимальная эфирная среда (MEM) | Corning | 10-010-CVR | |
| NaCl | Honeywell | 31434S | |
| среда Neurobasal | Gibco | 21103049 | |
| ультрацентрифуга Optima XE-90 | Beckman | NA | |
| папаин | Worthington | LS003126 | |
| фенилметилсульфонилфторид (PMSF) | ACROS ORGANICS | 215740050 | |
| полиэтиленимин | Sigma-Aldrich | P3143 | |
| поли-L-лизин | Sigma-Aldrich | P6516 | |
| хлорид калия (KCl) | Honeywell | 12636 | |
| родаминовые антитела к актину | BioRad | 12004164 | |
| додецилсульфат натрия (SDS) | USB | 75819 | |
| пируват натрия | Gibco | 11360070 | |
| StarBright Blue 520 козьи антитела к IgG мыши | Biorad | 12005867 | |
| StarBright Blue 700 козьи антитела к IgG кролика | BioRad | 12004161 | |
| сахароза | Sigma-Aldrich | S5391 | |
| ротор SW-28 | Beckman | NA | |
| реагент для трансфекции TansIT-LT1 | Mirus | MR-MIR-2300 | |
| TEMED | USB | 76320 | |
| трис(гидроксиметил)аминометан (Tris) | USB | 75825 | |
| Triton X-100 | Sigma-Aldrich | T9284 | |
| β-меркаптоэтанол | Sigma-Aldrich | M3148 |
Ссылки
- Verkhratsky A, Nedergaard M. Physiology of astroglia. Physiol Rev. 2018;98(1):239-389.
- Eroglu C, Barres BA. Regulation of synaptic connectivity by glia. Nature. 2010;468(7321):223-31.
- Sofroniew MV. Astrogliosis. Cold Spring Harb Perspect Biol. 2014;7(2):a020420.
- Sofroniew MV, Vinters HV. Astrocytes: biology and pathology. Acta Neuropathol. 2010;119(1):7-35.
- Brandebura AN, Paumier A, Onur TS, Allen NJ. Astrocyte contribution to dysfunction, risk and progression in neurodegenerative disorders. Nat Rev Neurosci. 2023;24(1):23-39.
- Sofroniew MV. Molecular dissection of reactive astrogliosis and glial scar formation. Trends Neurosci. 2009;32(12):638-47.
- Hol EM, Pekny M. Glial fibrillary acidic protein (GFAP) and the astrocyte intermediate filament system in diseases of the central nervous system. Curr Opin Cell Biol. 2015;32:121-30.
- Brenner M, et al. Mutations in GFAP, encoding glial fibrillary acidic protein, are associated with Alexander disease. Nat Genet. 2001;27(1):117-20.
- Lin NH, Jian WS, Perng MD. Deletions in glial fibrillary acidic protein leading to alterations in intermediate filament assembly and network formation. Int J Mol Sci. 2025;26(5):1913.
- Yang AW, et al. Effects of Alexander disease-associated mutations on the assembly and organization of GFAP intermediate filaments. Mol Biol Cell. 2022;33(8):ar69.
- Lin NH, Perng MD. Experimental approaches for biochemical analysis of glial fibrillary acidic protein and its disease-associated variants. J Vis Exp. 2025;(225).
- Hagemann TL, Connor JX, Messing A. Alexander disease-associated glial fibrillary acidic protein mutations in mice induce Rosenthal fiber formation and a white matter stress response. J Neurosci. 2006;26(43):11162-73.
- Hagemann TL, et al. Antisense therapy in a rat model of Alexander disease reverses GFAP pathology, white matter deficits, and motor impairment. Sci Transl Med. 2021;13(620):eabg4711.
- Hagemann TL. Alexander disease: models, mechanisms, and medicine. Curr Opin Neurobiol. 2022;72:140-7.
- Lange SC, et al. Primary cultures of astrocytes: their value in understanding astrocytes in health and disease. Neurochem Res. 2012;37(11):2569-88.
- Lin NH, Yang AW, Chang CH, Perng MD. Elevated GFAP isoform expression promotes protein aggregation and compromises astrocyte function. FASEB J. 2021;35(5):e21614.
- Lin NH, Jian WS, Snider N, Perng MD. Glial fibrillary acidic protein is pathologically modified in Alexander disease. J Biol Chem. 2024;300(7):107402.
- Goya-Iglesias N, et al. Alexander disease mutations differentially sensitize glial fibrillary acidic protein (GFAP) to posttranslational modifications and network disruption by oxidants. Redox Biol. 2026;92:104103.
- Olabarria M, Putilina M, Riemer EC, Goldman JE. Astrocyte pathology in Alexander disease causes a marked inflammatory environment. Acta Neuropathol. 2015;130(4):469-86.
- Lee HG, Wheeler MA, Quintana FJ. Function and therapeutic value of astrocytes in neurological diseases. Nat Rev Drug Discov. 2022;21(5):339-58.
- McCarthy KD, de Vellis J. Preparation of separate astroglial and oligodendroglial cell cultures from rat cerebral tissue. J Cell Biol. 1980;85(3):890-902.
- Olsen ML, et al. Functional expression of Kir4.1 channels in spinal cord astrocytes. Glia. 2006;53(5):516-28.
- Strack A, et al. Chemokines are differentially expressed by astrocytes, microglia and inflammatory leukocytes in Toxoplasma encephalitis and critically regulated by interferon-gamma. Acta Neuropathol. 2002;103(5):458-68.
- East E, Golding JP, Phillips JB. A versatile 3D culture model facilitates monitoring of astrocytes undergoing reactive gliosis. J Tissue Eng Regen Med. 2009;3(8):634-46.
- Zhang Y, Barres BA. Astrocyte heterogeneity: an underappreciated topic in neurobiology. Curr Opin Neurobiol. 2010;20(5):588-94.
- Oberheim NA, Goldman SA, Nedergaard M. Heterogeneity of astrocytic form and function. Methods Mol Biol. 2012;814:23-45.
- Vasile F, Dossi E, Rouach N. Human astrocytes: structure and functions in the healthy brain. Brain Struct Funct. 2017;222(5):2017-29.
- Oberheim NA, et al. Uniquely hominid features of adult human astrocytes. J Neurosci. 2009;29(10):3276-87.
- Peterson IL, et al. Isolation and monoculture of functional primary astrocytes from the adult mouse spinal cord. Front Neurosci. 2024;18:1367473.
- Agalave NM, et al. Isolation, culture, and downstream characterization of primary microglia and astrocytes from adult rodent brain and spinal cord. J Neurosci Methods. 2020;340:108742.
- Du F, et al. Purity, cell viability, expression of GFAP and bystin in astrocytes cultured by different procedures. J Cell Biochem. 2010;109(1):30-7.
- Lin NH, et al. The role of gigaxonin in the degradation of the glial-specific intermediate filament protein GFAP. Mol Biol Cell. 2016;27(25):3980-90.
- Lin NH, Perng MD. Synergistic effects of glial fibrillary acidic protein mutation and overexpression in the pathogenesis of Alexander disease. Int J Mol Sci. 2026;27(10).
- Perng M, et al. The Alexander disease-causing glial fibrillary acidic protein mutant, R416W, accumulates into Rosenthal fibers by a pathway that involves filament aggregation and the association of alpha B-crystallin and HSP27. Am J Hum Genet. 2006;79(2):197-213.
Перепечатки и разрешения
Теги
Эта статья была опубликована
Видео скоро будет доступно