Burada, protein sistemlerine uyarlanabilen reaktif karbonil türleri ile modifiye edilmiş amino asit kalıntılarının optimizasyonu ve parametrelendirilmesi için bir protokol açıklıyoruz. Protokol adımları, yapı tasarımı ve optimizasyonu, yük atamaları, parametre yapımı ve protein sistemlerinin hazırlanmasını içerir.
Bu içeriği görüntülemek için JoVE aboneliğiniz gereklidir. Giriş yapın veya ücretsiz denemenizi bugün başlatın.
Yöntem makalesi
Moleküler Dinamik Simülasyonları Kullanılarak Yapısal Etkilerin Değerlendirilmesi için Reaktif Karbonillerle Modifiye Edilmiş Amino Asitlerin İnsiliko Sentezlenmesi
Bu makalede
Özet
Özet
Lipid peroksidasyonundan türetilen reaktif aldehitler tarafından protein karbonilasyonu, proteinlerin çapraz bağlanmasına, oligomerizasyonuna ve toplanmasına yol açarak hücre içi hasara, hücre fonksiyonlarının bozulmasına ve nihayetinde hücre ölümüne neden olur. Yaşlanma ve yaşa bağlı çeşitli kronik durumlarda tanımlanmıştır. Bununla birlikte, protein hedeflerinde fonksiyon kaybı ile ilgili yapısal değişikliklerin temeli hala tam olarak anlaşılamamıştır. Bu nedenle, yağ asidi oksidasyonundan türetilen reaktif karbonil türleri ile karbonile edilmiş amino asitler için yeni parametrelerin in silico yapımına giden bir yol açıklanmaktadır. 4-hidroksi-2-nonenal (HNE), 4-hidroksi-2-hekzenal (HHE) ve 4-Okso-2-nonenal (ONE) için bir furan halkası formu ile Cys, His ve Lys için Michael eklentileri inşa edilirken, malondialdehit (MDA) her kalıntıya doğrudan bağlandı. Protokol, yapı, geometri optimizasyonu, yüklerin atanması, eksik bağlar, açılar, dihedral açı parametreleri ve her değiştirilmiş kalıntı yapısı için doğrulanması için ayrıntıları açıklar. Sonuç olarak, bu lipid türevleri ile karbonilasyonun neden olduğu yapısal etkiler, tioredoksin enzimi, sığır serum albümini ve zar Zu-5-ankirin alanı gibi farklı protein sistemleri üzerinde kök-ortalama-kare sapması (RMSD), kök ortalama kare dalgalanması (RMSF), yapısal ikincil tahmin (DSSP) ve çözücü erişilebilir yüzey alanı analizi (SASA) kullanan moleküler dinamik simülasyonları ile ölçülmüştür. diğerleri arasında.
Giriş
Oksidatif modifikasyonlarla proteinlerin moleküler davranışlarını anlama arayışında, hesaplamalı kimya, geniş bilimsel araştırma alanında temel bir dayanak haline gelmiştir. Bu, moleküllerin atomik davranışını tanımlamak için matematiksel denklemler kullanarak elektronik sistemlerde fiziksel olayları yorumlayabilen teorik modellerin kullanımına dayanır. Bu manzara içinde, proteinlerin hesaplamalı simülasyonları, moleküler sistemlerin atomik davranışını analiz etmek için çok önemli araçlar olarak öne çıkıyor. Yapısal davranışın, enerjik hesaplamaların ve konformel durumların1 değerlendirilmesine dayanarak, bu yöntemler biyomoleküler sistemlerin davranışını tahmin etmek için stratejik müttefikler haline gelir.
Bu simülasyonlar, yapısal değişiklikleri incelemede ve protein sistemlerindeki biyolojik fonksiyonların kaybını veya kazancını değerlendirmede uzmanlaşmıştır. Bununla birlikte, hesaplamalı yaklaşımlar, dizideki kovalent translasyon sonrası modifikasyonlar tarafından oluşturulan modifiye edilmiş kalıntılar içeren protein sistemlerine uygulandığında önemli sınırlamalar göstermiştir. Bunun nedeni, mevcut birçok yöntemin, 2,3,4,5,6 proteinlerinin moleküler dinamik simülasyonları için en yaygın program paketleriyle uyumlu kuvvetleri zorlamak için parametrelere sahip kaynaklardan yoksun olmasıdır. Bu nedenle, topolojilerin ve atomik koordinatların sistemin7 potansiyel enerjisini yöneten denklem ile hassas bir şekilde bağlanmasını kolaylaştırmak için hesaplama yazılımı uyumlu kuvvet alanı uyarlanabilir parametrelerinin standardizasyonu esastır.
Bu zorluklara yanıt olarak, ab initio yöntemleri kullanılarak lipid peroksidasyonundan türetilen aldehitlerle yeni modifiye amino asit kalıntılarına uyarlanabilen bir protokol geliştirilmiştir. Bu anlamda, yeni kalıntıların yapısal geometrisinin optimizasyonu, uyarlanabilir yüklerin AMBER gibi genel kuvvet alanlarında çalıştırılabilen yeni bağ, açı ve dihedral parametrelere atanmasına izin verir. Bu parametrelerin müteakip doğrulanması, moleküler dinamik simülasyonlarına uygulanabilir yöntemin tutarlılığının ve sağlamlığının belirlenmesine izin verir.
Bu yöntemin dikkate değer güçlü yönlerinden biri, diğerlerinin yanı sıra karbonilasyondan fosforilasyona, asetilasyona ve metilasyona kadar çeşitli translasyon sonrası modifikasyonlara uyum sağlama yeteneğinde yatmaktadır. Bu çok yönlülük sadece protein sistemleriyle sınırlı değildir, aynı zamanda atomik topolojiler ve koordinatlarla eşleşmeye izin veren makromoleküler yapılara kadar uzanır. Buna karşılık, önceki çalışmalar, çeviri sonrası değişikliklerin standart parametrelendirmesinin yalnızca belirli bir değişiklik türüne uygun olduğunu ve yalnızca yeni yapılar oluşturma yeteneğinden yoksun olan yayınlanmış depolardan elde edilebileceğini ortaya koymaktadır8.
Şu anda, protein yapısı tahmini ve tasarımındaki zorluklar, translasyon sonrası modifikasyonlarla yapıları modellerken daha belirgin hale gelmektedir. Belirli amino asit bölgelerindeki değişiklikleri tanımlayan parametrelerin azlığı, standart parametrelendirmelere göre ayarlanabilen hesaplama yöntemlerinin geliştirilmesi ve uygulanması için acil ihtiyacın altını çizmektedir. Bu protokolün amacı, yağ asidi oksidasyonundan türetilen reaktif karbonil türleri ile kovalent olarak modifiye edilmiş amino asitler için yeni parametrelerin in silico inşası için bir yol sağlamaktır. Bu modifiye edilmiş amino asitler, genel kehribar kuvvet alanı (GAFF) tarafından tanınır ve bu nedenle, bu tür bir karbonilasyonun hedef proteinleri üzerindeki yapısal ve fonksiyonel etkilerini in silico olarak değerlendirmek için kullanılabilir.
Erişim kısıtlı. Bu içeriği görüntülemek için lütfen giriş yapın veya deneme sürümünü başlatın.
Protokol
1. Yeni modifiye amino asidin tasarımı ve optimizasyonu
NOT: Bu aşama, modifiye edilmiş kalıntıların yapılarının çizilmesini ve enerjilerinin optimize edilmesini içerir.
- Modifiye edilmiş yapıların tasarlanması ve yapılarının optimize edilmesi.
- Lipid peroksidasyonundan türetilen reaktif aldehitlere bağlı amino asit moleküllerini HNE, HHE, MDA ve ONE ile çizmek için bir hesaplamalı kimya yazılım paketi kullanın. Modifiye edildikten sonra, amino asidin karboksil grubu ucunda metilamin grubunun şeklini çizer. Amino ucunda, Şekil 1'de gösterildiği gibi, modifiye edilmiş amino asidin peptit bağlarını taklit etmek için bir asetil grubu çizin.
- Yapı temizliği için Temizle Simgesine tıklayın. Yapı optimizasyonu için, Hesapla > Gauss hesaplama kurulumu... veya Ctrl + G'ye tıklayın, ardından Genel'e tıklayın ve Yazma bağlantısı seçeneğinin işaretini kaldırın. Şekil 2'de gösterildiği gibi İş Türü > Optimizasyon'a tıklayın. Ek anahtar kelimelere aşağıdaki satırı yazın:
SCF = sıkı test Pop = MK iop (6/33 = 2) iop (6/42 = 6) tercih
NOT: Burada GaussView, Hartree Fock'u (HF) otomatik olarak işlevsel olarak ayarlar ve temel olarak 3-21 olarak ayarlar. HF, çeşitli uygulamalarda yaygın olarak bir fonksiyonel olarak kullanılır, ancak spesifik sisteme ve araştırmacının hedeflerine bağlı olarak M062X gibi diğer fonksiyonlar da kullanılmıştır. Nötr yüklü bir molekül olduğu için yük ve çokluğun sırasıyla 0 ve 1 olması gerektiğini unutmayın. - Temel seti değiştirmek için, Temel set için Yöntem > 6-31G'ye tıklayın.
- Optimizasyonu aynı bilgisayarda yürütmek için Gönder'e tıklayın. Bir Gauss terminalinden optimize etmek için aşağıdaki komutu yazın:
G16 name_of_the_file.com & - Kaydet' > tıklayın. Dosyayı Linux için .com olarak kaydedin veya. Windows için gjf. Optimizasyon tamamlandıktan sonra çıktı dosyasını açın (Windows'ta .out ve Linux'ta .log) ve her şeyin yolunda gittiğini doğrulayın. Belgenin sonunda herhangi bir hata mesajı olmamalıdır.
NOT: Çıktı dosyasının sonunda herhangi bir hata mesajı yoksa, optimizasyonun doğru bir şekilde gerçekleştirildiği anlamına gelir.
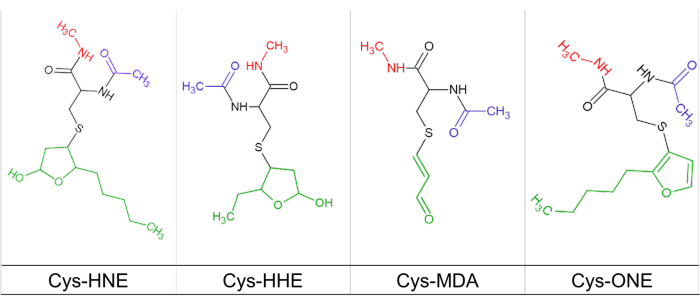
Şekil 1: Reaktif karbonillerle modifiye edilmiş sistein. HNE, HHE, MDA ve ONE (yeşil çizgi) ile modifiye edilmiş ve asetilamid (mavi çizgi) ve metilamid (kırmızı çizgi) ikame grupları ile bağlanmış sisteinin (siyah çizgi) kimyasal yapısının temsili. Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
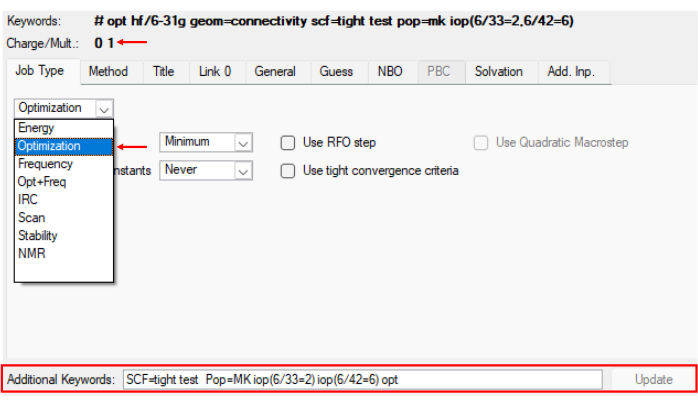
Şekil 2: Sentezlenen modifiye edilmiş kalıntıları optimize etmek için menü. Gauss programında değiştirilmiş yapının optimizasyon adımını gösteren protokolün 1.1 adımını gösteren referans resim. Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
2. Modifiye edilmiş amino asit kalıntılarının parametrelendirilmesi
- AmberTools 16 paketinden veya mevcut sürümden antre programını kullanarak hazırlık dosyasını oluşturun. Hazırlık dosyasının nasıl görünmesi gerektiğine dair bir resim için Şekil 3'e bakın.
antre -i init-gau.log -fi gut -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
NOT: Bundan sonra italik yazılan metin dosya adına karşılık gelmekte ve araştırmacının kriterlerine göre değişkenlik göstermektedir. Bu durumda, init-gau.log optimizasyondan sonra elde edilen dosyaya karşılık gelir. - Parametre dosyasını oluşturmak için aşağıdaki komutu yazın:
parmchk -i u00.prepin -f prepi -o u00.frcmod
Bu noktada, şunu doğrulayın. frcmod dosyası oluşturuldu. .frcmod dosyasının nasıl görünebileceğine dair bir örnek için Şekil 3'e bakın. - Kitaplık dosyasını oluşturma
- xleap komutuyla evren düzenleyicisi olan XLEaP'yi açın. Şekil 4'te gösterilene benzer bir pencere açılacaktır. Ardından, ilgili verileri içeren kitaplık dosyasını oluşturmak için aşağıdaki adımları izleyin. Aşağıdaki komutları yazın:
Kaynak: leaprc.gaff2
loadamberparams u00.frcmod
loadamberprep u00.prepin
liste
NOT: List komutu kullanılarak U00 dosyasının oluşturulduğunu doğrulayın. - Değiştirilen yapıların uçlarını düzenleyin ve aşağıdaki komutları yazarak ortaya çıkan ücretleri ayarlayın:
U00'ı düzenle
Bir grafik arayüz görüntülenecektir (bkz. Şekil 4). - Sil seçeneğini seçin. Bunları silmek için adım 1.1'de eklenen Asetil ve Metilamin Uçlarının Atomlarına tıklayın (modifiye edilmiş kalıntının karboksil ve amino uçlarının neye benzemesi gerektiğine dair bir referans için Şekil 4'e bakın).
- Şarj nötralizasyonu
- Bu noktada, adım 2.3.3'teki atomların elimine edilmesi nedeniyle molekülün yükü artık nötr değildir. Yük hem karboksil ucundan hem de amino ucundan gelir. Hem amino ucunun hem de karboksil ucunun yükünü nötralize etmek için aşağıdaki adımları izleyin.
- Toplam şarj değerini elde etmek için (bkz. Şekil 5), şunu yazın:
şarj U00
Elde edilen yükü ikiye bölün. Toplam ücret değeri için mutlak değeri kullanın. - Grafiksel arayüzde Tüm Molekülü seçin. Ekran > Adları'na tıklayın. Düzenle > Seçili atomları düzenle'ye tıklayın. Bu noktada, tablo içeren bir pencere görünmelidir.
- N ve C terminal atomlarının adını doğrulayın. Tabloda, toplam yükün bölünmesi için elde edilen değeri ekleyin (mutlak değer; bkz. Şekil 5). Ardından Tablo > Kaydet ve çık'a tıklayarak kaydedin ve çıkın.
- Şarjın sıfır olduğundan emin olun (bkz. Şekil 5):
şarj U00 - Programdan çıkmak ve kitaplık dosya türünü kaydetmek için:
desc U00
U00 u00.lib'i kaydet
istifa etmek - Kitaplık dosyasının (.lib) doğru şekilde oluşturulduğunu doğrulayın (referans için Şekil 6'ya bakın).
- xleap komutuyla evren düzenleyicisi olan XLEaP'yi açın. Şekil 4'te gösterilene benzer bir pencere açılacaktır. Ardından, ilgili verileri içeren kitaplık dosyasını oluşturmak için aşağıdaki adımları izleyin. Aşağıdaki komutları yazın:
- Değiştirilen kalıntının pdb dosyasını aşağıda açıklandığı gibi yeni parametrelerle oluşturun.
tleap (Sıçrama)
Kaynak: leaprc.gaff2
loadamberparams u00.frcmod
loadoff u00.lib
x = U00 olur
savepdb U00 from-lib.pdb
istifa etmek - Proteinin hazırlanması
- Değiştirilecek proteinin PDB dosyasını indirin. Model protein sistemi olarak tioredoksin seçildi (PDB ID: 2IFQ). Su moleküllerini, dimerleri (gerekirse), ligandları vb. silmek için uygun bir protein görselleştirici kullanın.
NOT: Bu adım, UCSF Chimera veya Discovery gibi görüntüleyicilerde gerçekleştirilebilir - from-lib.pdb dosyasını ekleyin (adım 2.4'te elde edilen dosya) ve değiştirilecek amino asit kalıntısının üzerine yerleştirin ( Şekil 7'de gösterildiği gibi). from-lib.pdb'nin amino ve karbonil terminal uçlarının değiştirilecek amino asitle eşleştiğinden emin olun.
- Proteini silin, yalnızca from-lib.pdb dosyası, değiştirilecek kalıntının kapladığı üç boyutlu alanda kalmalıdır. N ve C terminal atomlarından H'yi çıkarın.
- from-lib.pdb dosyasını yeni koordinatlarla u00-moved.pdb olarak kaydedin.
- Değiştirilen kalıntının koordinatları kaydedildikten sonra, bir metin düzenleyici ile u00-moved.pdb dosyasını ve daha önce temizlenmiş olan protein PDB dosyasını açın. Burada Notepad ++ v8.4.8 metin editörünü kullanıyoruz.
- Şekil 8'de gösterildiği gibi u00-moved.pdb dosyasından koordinatları kopyalayın ve değiştirilecek kalıntıyı değiştirerek protein pdb dosyasına yapıştırın. Bu, modifiye edilmiş kalıntı ile protein sistemi arasındaki bağı uyarlamak için tasarlanmıştır.
- Tipolojiyi protein PDB formatıyla uyumlu olacak şekilde ayarlayın, HEATATM'yi ATOM olarak değiştirin ve 1 numaralandırmasını değiştirilecek kalıntıya karşılık gelen numarayla değiştirin. Yeni dosyayı karmaşık olarak kaydedin.pdb olarak adlandırılır.
- Değiştirilecek proteinin PDB dosyasını indirin. Model protein sistemi olarak tioredoksin seçildi (PDB ID: 2IFQ). Su moleküllerini, dimerleri (gerekirse), ligandları vb. silmek için uygun bir protein görselleştirici kullanın.
- Modifiye edilmiş protein-kalıntı bağlama bağlantılarının oluşturulması
- Protein görselleştirici programında from-lib.pdb dosyasını açın. Tüm yapıyı seçin. Ekle > Yapılandır > Etiketler'e tıklayın... > Tamam.
- N ve C terminal atomlarına atanan isimlendirmeyi doğrulayın. Başka bir pencerede, u00.lib dosyasını metin düzenleyicisinde açın.
- Görünen listede, atanan isimlendirmeyi dikkate alarak N ve C terminalinin konumunu doğrulayın.
- u00.lib dosyasında şu satırı bulun: !entry. U00.unit.connect dizisi int. Bu satırın altında iki sayı görünecektir. İlk numarayı N terminalinin konumuna değiştirin ve ikinci numarayı C terminalinin konumuna değiştirin ve kaydedin.
- Aşağıdaki satırları yazarak parametre listesini oluşturun:
tleap (Sıçrama)
Kaynak: leaprc.gaff2
Kaynak: leaprc.protein.ff14SB
loadoff u00.lib
loadamberparams u00.frcmod
x = loadpdb kompleksi.pdb
x işaretini kontrol edin
NOT: Bu noktada, tleap parametreleştirmek için bağların, açıların ve dihedral açıların bir listesini sağlayacaktır. - Tipoloji tanımlama
- Protein görselleştiricisinde complex.pdb dosyasını açın. Değiştirilmiş kalıntıyı ve her iki taraftaki bitişik kalıntıları seçin.
NOT: Proteinin üçüncül yapısında, modifiye edilmiş kalıntı bölgesinde bir boşluk oluşması yaygındır. - Seçilen kalıntılar için top ve çubuk yapısını görüntüleyin. Adım 2.6.1'de gösterildiği gibi yalnızca değiştirilen kalıntı için terminolojiyi görüntüleyin: Seçilen metin düzenleyicide kitaplık dosyasını (.lib) açın.
- Gözlemlenen isimlendirmeye bağlı olarak, adım 2.7'de oluşturulan, parametreleştirilecek bağlar, açılar ve dihedral açılar listesinde kullanılana karşılık gelen atanmış topolojiyi (isimlendirmenin yanındaki tırnak işaretlerinde bulunur) kitaplık dosyasında (.lib) tanımlayın.
NOT: tleap tarafından sağlanan bağlar, açılar ve dihedral açılar listesinde, büyük harfler, modifiye edilmiş kalıntıya bitişik amino asitlerin atomlarını temsil eder.
- Protein görselleştiricisinde complex.pdb dosyasını açın. Değiştirilmiş kalıntıyı ve her iki taraftaki bitişik kalıntıları seçin.
- Bağların, açıların ve dihedral açıların parmcal ile parametrelendirilmesi (Amber'de bir program)
NOT: Bu adım için Amber paketinin parmcal programını kullanmak gerekecektir. Metin düzenleyicide frcmod dosyasının (u00.frcmod) ve kitaplık dosyasının açık olması da vazgeçilmez olacaktır. Protein görselleştirici, açıları ve bağ mesafelerini görselleştirmek için kullanılmalıdır. Protein görselleştiricide, bağ mesafelerini, açılarını ve dihedrallerini oluşturmak için modifiye edilmiş olana bağlı amino asit kalıntıları seçilecektir (bkz. liste adımı 2.7). Bu veriler, parmcal'daki sabitleri hesaplamak ve parametrenin oluşturulması için bunları frcmod dosyasına eklemek için uygulanacaktır.- Görselleştiricide bağ mesafelerinin ve açılarının oluşturulması
- Görselleştiricide, bağ veya açıda yer alan atomları seçin. Yapıya tıklayın > mesafe veya açı > izleyin.
- Eklenecek her yeni parametre için aşağıdaki yordamı gerçekleştirin. Parmcal olarak girilecek veriler kalın olarak belirtilmiştir. Aşağıda, modifiye edilmiş amino asidin N-terminali ile diğer amino asidin bitişik C'si arasındaki bağlanma parametresinin nasıl oluşturulacağına dair bir örnek verilmiştir.
Parmkal
Lütfen seçiniz:
0. SE parametresini ayarlayın (gaff)
1. Bağ uzunluğu parametresini hesaplayın: AB
2. Bağ açısı parametresini hesaplayın: ABC
3. ÇIKIŞ
0
Lütfen hangi parametre setini kullanacağınızı seçin: 1-gaff (varsayılan) veya 2-gaff2
2
Kuvvet alanı parametreleri seti gaff2 olarak ayarlandı
Lütfen seçiniz:
0. SE parametresini ayarlayın (gaff)
1. Bağ uzunluğu parametresini hesaplayın: AB
2. Bağ açısı parametresini hesaplayın: ABC
3. ÇIKIŞ
1
Lütfen A-B alanına A atomunun eleman adını girin
C
Lütfen AB alanına B atomunun eleman adını girin
Ns
Lütfen bağ uzunluğunu pozitif olmayan bir sayı olarak girin
ampirik kurallara göre hesaplamak anlamına gelir
1.455
TAHVİL C-ns 270.256 1.455
NOT: Çift alt çizgi kopyalanır ve frcmod dosyasına eklenir. Bu örnek için, BOND bölümünün son satırının altına eklenmiştir. Dihedral açılar, Alviz-Amador ve ark.9 tarafından bildirilen değerlere göre toplanır. - Tüm bond, angle ve dihedral parametrelerini oluşturup bunları frcmod dosyasına ekledikten sonra, yeni parametrelerin dahil edildiğinden emin olarak frcmod dosyasını kaydedin.
- Görselleştiricide bağ mesafelerinin ve açılarının oluşturulması
- Topoloji ve koordinat dosyası oluşturma için aşağıdaki komutları yazın:
tleap (Sıçrama)
Kaynak: leaprc.gaff2
Kaynak: leaprc.protein.ff14SB
loadoff u00.lib
loadamberparams u00.frcmod
x = loadpdb tamamlamajo.pdb
Kaynak: leaprc.water.tip3p
Şarj x- Yükü nötralize etmek için gerekli Na veya Cl iyonlarının sayısını şunu yazarak ekleyin:
ekler x Na+ 5
SolvateOCT x TIP3PBOX 10.0
saveamberparm x prot.topo prot.coords
NOT: Na yerine Cl iyonları eklenmek isteniyorsa, Na+'yı Cl- ile değiştirin. 5, eklenecek iyon sayısına karşılık gelir ve yükü nötralize etmek için ayarlanır.
- Yükü nötralize etmek için gerekli Na veya Cl iyonlarının sayısını şunu yazarak ekleyin:
- Molarite hesaplama türü için:
kuyruk -f prot.coords- Üretilen son satırı kopyalayın, sonraki talimatta kalın harflerle yazılmış içerikle değiştirin. 0.15 hedef molariteye karşılık gelir.
usr/bin/perl molarite.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
Bu, adım 2.10'da açıklandığı gibi eklenecek Cl- ve Na+ iyonlarının miktarını üretecektir. Bu noktada, modifiye edilmiş amino asit kalıntısının topoloji ve koordinat dosyalarının yeni parametrelerle oluşturulması gerçekleşir.
- Üretilen son satırı kopyalayın, sonraki talimatta kalın harflerle yazılmış içerikle değiştirin. 0.15 hedef molariteye karşılık gelir.
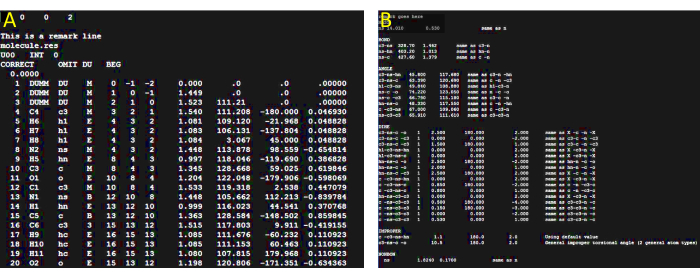
Şekil 3: Parametre dosyası hazırlama. (A) Adım 2.1'de oluşturulan hazırlık dosyasının beklenen görünümünü gösteren referans resim. Dosyanın görselleştirilmesi, GNU nano metin editörü v2.3.1 kullanılarak gerçekleştirildi. (B) Adım 2.1'de oluşturulan frcmod dosyasının beklenen görünümünü gösteren referans resim. Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
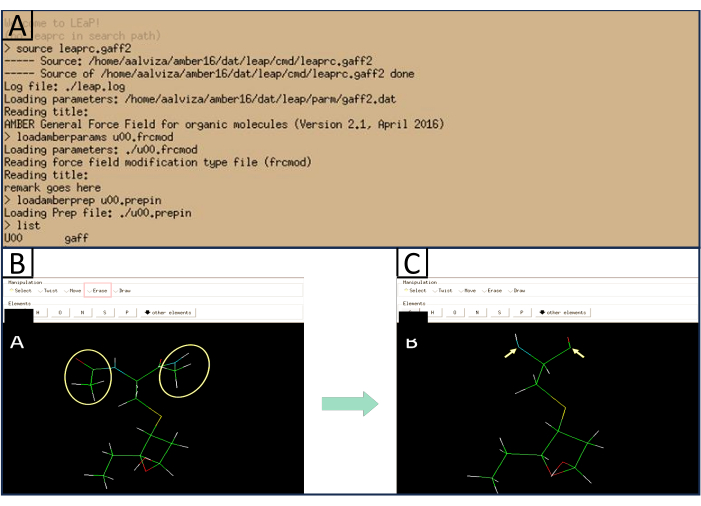
Şekil 4: XLEaP penceresinin referans görüntüsü. (A) Belirtilen komutları yazarken beklenen yanıtı gösterir. (B) Çıkarılması gereken atomları (sarı) ve bunun için seçilmesi gereken seçeneği (kırmızı) gösterir. (C) Asetil ve metilamin grupları silindikten sonra modifiye edilmiş kalıntının amino ve karbonil terminal uçlarının nasıl görünmesi gerektiğine dair bir referans görüntüsü gösterir. Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
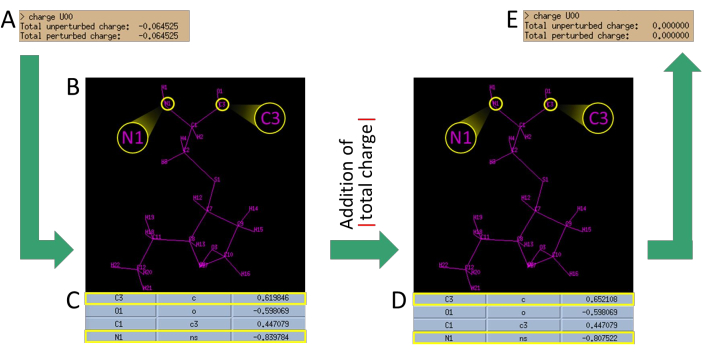
Şekil 5: Şarj nötralizasyon prosedürü. (A) Asetil ve metilamin gruplarının çıkarılmasından sonra toplam yükün hesaplanması. (B) Kalıntının atomları için atanan isimlendirmenin belirlenmesi. Amino terminalinin N'si ve karboksil terminalinin C'si için atanan isimlendirmeye dikkat edin. (C) Tablodaki bu iki atom (N1 ve C3) için atanan yüklerin tanımlanması. Atomların yük değerini alın (2'ye bölünür) ve elde edilen yükün mutlak değerini ekleyin. (D) N1 ve C3 yük değerlerinin elde edilen değerlerle değiştirilmesi. (E) Ortaya çıkan ücretin artık sıfır olduğunun doğrulanması. (Sağlanan tüm veriler yalnızca referans amaçlıdır ve değiştirilen kalıntıya bağlı olarak değişebilir). Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
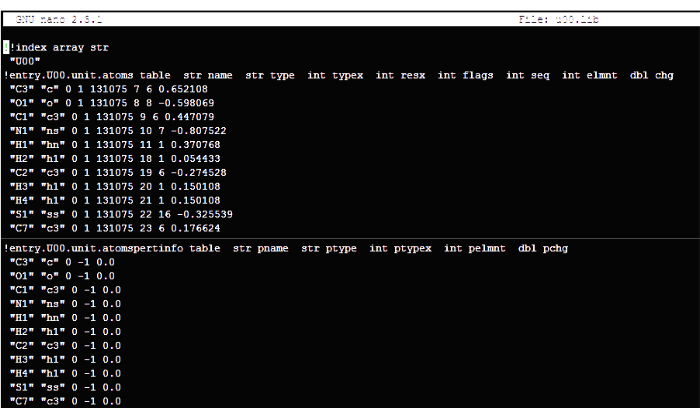
Şekil 6: Kitaplık dosyasının (.lib) istenen yapısının referans görüntüsü. Sağlanan görüntünün yalnızca tüm dosyanın yoğunlaştırılmış bir temsilini gösterdiğine dikkat etmek önemlidir. Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
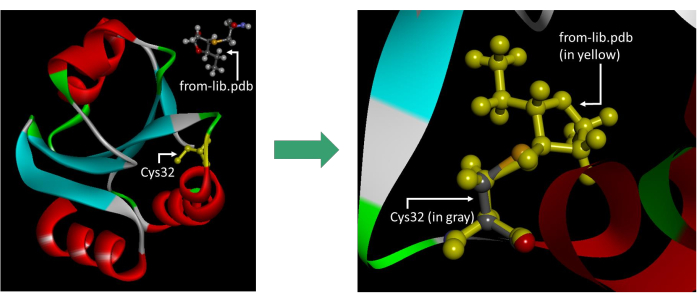
Şekil 7: from-lib.pdb dosyasının doğru konumlandırılmasını gösteren referans resim. Görüntülenen görüntünün, dosyayı kaydetmeden önce hariç tutulması gereken N ve C terminallerindeki hidrojenleri içerdiğine dikkat etmek önemlidir. Görüntü, Visualizer yazılımında çekildi. Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
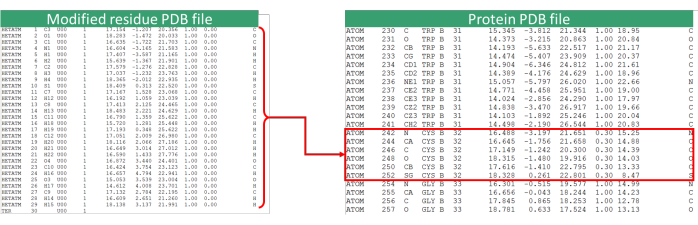
Şekil 8: PDB dosya güncellemesi. Kalıntı koordinatlarını (bu durumda Cys32) değiştirilmiş kalıntı ile değiştirme prosedürünün referans görüntüsü. Değiştirilen kalıntı PDB dosyası, u00-moved.pdb dosyasına başvurur. Bu rakamın daha büyük bir sürümünü görüntülemek için lütfen buraya tıklayın.
Erişim kısıtlı. Bu içeriği görüntülemek için lütfen giriş yapın veya deneme sürümünü başlatın.
Sonuçlar
Protokolün uygulanmasını göstermek ve sonuçları değerlendirmek için aşağıdaki analizler dikkate alınacaktır. Modifiye amino asit kalıntılarına yeni parametreler atanarak oluşturulan veri seti, kısmi RESP yüklemeleri için desteklenen elektronik yapıların optimizasyonuna dayalı olarak oluşturulmuştur. Şekil 9 , parametre ataması ile optimize edilmiş amino asit kalıntılarından birinin yapısal konformasyonunu göstermektedir.
...
Erişim kısıtlı. Bu içeriği görüntülemek için lütfen giriş yapın veya deneme sürümünü başlatın.
Tartışma
AMBER parametrelendirme protokolünün geliştirilmesindeki kritik adımlardan biri, minimizasyon ile ilgili enerjik değişkenlik ve AMBER ön odasında RESP yüklerinin atanma şekli nedeniyle, lipid peroksidasyon türevleri ile modifiye edilmiş yeni amino asit kalıntılarının kuantum optimizasyonuydu. Bunun için Hartree-Fock (HF/6-31G) ile ab initio optimizasyon yöntemleri ve yarı ampirik yoğunluk fonksiyonel teorisi (DFT; B3LYP/6-31G ve M062X/6-31G) yük atamasına verilen yanıtı değerlendirmek için kurulmuştur. Sonuç ola...
Erişim kısıtlı. Bu içeriği görüntülemek için lütfen giriş yapın veya deneme sürümünü başlatın.
Açıklamalar
Yazarların ifşa edecek hiçbir şeyi yok.
Teşekkürler
Bu çalışma, 2021 ve Acta 017-2022 araştırma gruplarını desteklemek için hibe için Ministerio de Ciencia, Tecnología e Innovación (Minciencias) ve Cartagena Üniversitesi'nden (Kolombiya) 1107-844-67943 araştırma hibe kodu ile desteklenmiştir.
Erişim kısıtlı. Bu içeriği görüntülemek için lütfen giriş yapın veya deneme sürümünü başlatın.
Malzemeler
| Ad | Şirket | Katalog numarası | Yorumlar |
|---|---|---|---|
| AmberTools16 veya Üst | Amber Projesi | Amber, bir dizi biyomoleküler simülasyon programıdır | |
| Gaussian 09 veya Upper | Gaussian Inc | Yapıları çizin ve optimize edin | |
| Linux | Ubuntu GNU/Linux | AmberTools için Platform | |
| NVIDIA GPU'lar GTX 1080 veya Üst | Nvidia | PMEMD ile uyumlu |
Kaynaklar
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
Erişim kısıtlı. Bu içeriği görüntülemek için lütfen giriş yapın veya deneme sürümünü başlatın.
Yeniden basım ve izinler
