Mycobacterium tuberculosis mutasyonlarının gen fonksiyonu ve ilaç direnci açısından incelenmesi için, izojenik bir arka plana değişiklikler getirmek amacıyla kullanılan iki hedefli bölgeye özgü mutagenez tekniği olan; intihar vektörü ile iki aşamalı alelik değişim (AE) veya ssDNA oligonükleotidleri ile rekombineer yöntemi tanımlanmış ve karşılaştırılmıştır. Mutagenez, PCR ve amplikon dizileme yoluyla doğrulanır.
Yöntem makalesi
Mycobacterium tuberculosis'te Bölgeye Özgü Mutajenez
* These authors contributed equally
Bu makalede
Özet
Özet
Klinik izolatların farklı genetik geçmişlerinden kaynaklanan karıştırıcı etkiler olmadan belirli mutasyonların etkilerini incelemek için mikobakteriyel genomun hassas bir şekilde manipüle edilmesi gerekir. Bu durum, arka plan mutasyonlarının ilgilenilen bir mutasyonun etkilerini artırabileceği veya baskılayabileceği gen fonksiyonlarının ve ilaç direnç mekanizmalarının sorgulanması açısından özellikle önemlidir. Burada, izojenik bir Mycobacterium tuberculosis arka planına tanımlı mutasyonlar yerleştirmek için kullanılan iki hedefli bölgeye özgü mutajenez yaklaşımı olan, intihar vektörü kullanılarak yapılan iki aşamalı allelik değişim ve oligonükleotid aracılı rekombineering yöntemleri açıklanmış ve karşılaştırılmıştır.
İki aşamalı allelik değişim, mikobakteriyel replikasyon orijinine sahip olmayan ve mutasyona uğramış bir DNA fragmanı ile şunlar gibi seçilebilir markörler taşıyan bir intihar vektörü kullanır: sacB sakroz duyarlılığı için, lacZ mavi-beyaz tarama ve antibiyotik direnç genleri için (Kan veya hyg). İşlem, çok basamaklı bir polimeraz zincir reaksiyonu (PCR) veya sentez yoluyla mutasyona uğramış fragmanın üretilmesini, bunun vektöre klonlanmasını ve ardından elektroporasyon ile içine aktarılmasını içerir M. tuberculosisve antibiyotik direnci ile mavi-beyaz koloni taraması kullanılarak tekli çaprazlama (SCO) entegrasyon olaylarının seçilmesi. Bunu, vahşi tip diziyi taşıyan bakterileri elemek için sükroz ve X-gal ile yapılan karşıt seçim izler. Bu yöntem stabil, markörsüz mutasyonlar sağlar ancak zaman alıcıdır ve yoğun emek gerektirir.
Rekombineering, hassas mutasyonlar oluşturmak için indüklenebilir bir asetamidaz promotörü altında Che9c gp61 rekombinazı eksprese eden pJV75amber gibi bir rekombinaz eksprese eden plazmid ile birlikte tek zincirli bir DNA (ssDNA) oligonükleotidi kullanır. Transformantlar uygun antibiyotiklerle seçilir ve PCR ile Sanger dizileme yoluyla doğrulanır. Bu yaklaşım daha basit, daha hızlı ve daha maliyet etkilidir; ancak düşük transformasyon verimliliği, taze kompetan hücre ihtiyacı ve genomik bölgeye ve oligonükleotid tasarımına bağlı olarak değişen verimlilik nedeniyle sınırlı olabilir.
İki aşamalı allelik değişim ve recombineering, M. tuberculosis'e tanımlanmış mutasyonların aktarılması için birbirini tamamlayan stratejiler sunar. Her iki yöntem de gen fonksiyonu ve ilaç direnci ile ilişkili varyantlar gibi mutasyonların deneysel olarak doğrulanmasını sağlar.
Giriş
Genomik mutasyonların incelenmesi, çeşitli yöntemler kullanılarak gen fonksiyonunun ve ilaç direncinin sorgulanmasına olanak tanır. Ancak, ilgilenilen bir mutasyonu taşıyan klinik izolatların karmaşık genetik arka planı, birçok diğer mutasyonun etkileşime girerek sinerjik veya antagonist etkilere yol açabilmesi nedeniyle sonuçların yorumlanmasını sıklıkla zorlaştırır1. Yapay zeka (AI) tabanlı yaklaşımlar direnci öngörebilse de, bunu kesin olarak kanıtlayamazlar veya alt akış etkilerini belirleyemezler2,3.
Spontane mutasyonlara dayanan fluktuasyon analizleri, antimikobakteriyel ilaçlar gibi bilinen stres faktörleri altında direnç seçimini etkili bir şekilde gerçekleştirebilir4,5. Bununla birlikte, bu hedefsiz strateji kapsamlı tarama gerektirir ve belirli bir mutasyonun, örneğin klinik izolatlarda gözlemlenen ilaç direnci ile ilişkili genlerdeki yeni mutasyonların geri kazanılmasını garanti etmez.
Birçok hedefli yaklaşım geliştirilmiştir; bunlar arasında bölgeye özgü mutajenez, ilgilenilen bir gene hassas tek nükleotid substitüsyonları (nokta mutasyonları) yerleştirmek için kullanılan bir dizi moleküler tekniği kapsar6. Genel iş akışı şunları içerir: (1) istenen nokta mutasyon(lar)ı ile ilgilenilen geni içeren bir donör DNA fragmanı veya plazmidi üretmek, (2) bu DNA'yı bakteriye aktarmak, (3) mutasyona uğramış diziyi kromozomal hedef lokusa iletmek, (4) rekombinasyon yoluyla mutasyonun entegrasyonunu teşvik etmek ve (5) rekombinant mutantlar için tarama yapmak.
M. tuberculosis genlerinin hedeflenen manipülasyonu için iki farklı bölgeye özgü mutajenez stratejisinin açıklandığı, iş akışlarının karşılaştırıldığı ve her birinin avantaj ve dezavantajlarının tartışıldığı bu yayında, yöntemler ya mikobakteryumun doğal homolog rekombinasyon (HR) onarım yolundan (burada intihar vektörü ile iki aşamalı Allelik Değişim (AE) olarak da adlandırılır7) ya da plazmit kodlu faj türevli rekombineering sisteminden8 yararlanmaktadır.
İki aşamalı AE yöntemi, HR aracılığıyla bir intihar taşıyıcı vektörü bir organizmanın kromozomal DNA'sına entegre eder. Bu intihar taşıyıcı vektör, pNIL/pGOAL vektör serisinin bir parçasını oluşturan ve üzerinde detaylıca durulmuş7 esnek bir kaset içerir. Gen nakavtları ve büyük eklemeler dahil olmak üzere karmaşık düzenlemeler için yüksek hassasiyet ve stabil entegrasyon sağlar. İntihar vektörleri ve rekombineer kullanılarak yapılan AE'nin temel ilkeleri, HR tabanlı gen nakavtları ve nokta mutasyonlarının oluşturulması dahil olmak üzere7, mikobakteriler için daha önceki protokollerde9,10 belirlenmiştir. AE'nin kısıtlamaları arasında, birden fazla seleksiyon markerından kaynaklanan potansiyel in vitro antibiyotik stresi, seri pasajlar sırasında spontan mutasyon riski, emek yoğun klonlama adımları ve 8–12 hafta sürebilen iki aşamalı bir seleksiyon süreci yer almaktadır.
Buna karşılık rekombineering, bölgeye özgü mutajenezi ve taramayı kolaylaştırmak için pJV75amber'dan gelen Che9c gp61 rekombinazını ve tek zincirli DNA (ssDNA) oligonükleotidlerini8,11 kullanır. Epizomal plazmid pJV75amber, indüklenebilir bir asetamidaz promotörünün kontrolü altında Che9c gp61 rekombinazını (E. coli RecT ile homolog bir tek zincirli DNA tavlama proteini) eksprese eder8. Rekombinaz proteini, nokta mutasyonu içeren eksojen olarak sentezlenmiş bir ssDNA oligonükleotid şablonu ile endojen homolog DNA zincirleri arasında ssDNA tanıma, tavlama ve allelik değişime aracılık eder8.
Rekombineering, klonlama basamaklarını ortadan kaldırarak süreci 4-6 haftaya indirir ve bu yönüyle klinik izolatlardaki ilaç direnci varyantlarının hızlı validasyonu için ideal hale gelir. Ancak rekombineering, belirli genomik bölgelerde değişken verimlilik gösterebilir veya kısa homoloji kollarının kullanımı nedeniyle hedef dışı (meşru olmayan) rekombinasyonlara yol açabilir; bu durum tekrarlanan deney döngülerini gerektirebilir. Ayrıca, yerleşik bir karşı seçim mekanizmasının yokluğunda, kolonilerin kapsamlı bir şekilde taranmasını gerektirebilir.
Her iki yöntemin yan yana sunulması, araştırmacıların proje ihtiyaçlarına göre birini veya diğerini seçmelerine olanak tanır: esansiyel genlerde sağlam ve işaretsiz düzenlemeler için AE, yüksek verimli mutajenezde hız ve basitlik için ise rekombineering. Nihayetinde, bu yaklaşımlar gen fonksiyonu, epistazi ve direnç mekanizmaları üzerine yapılan çalışmaları, karıştırıcı genetik arka planlar olmadan kolaylaştırır. AE'nin karmaşık düzenlemeler için uygunluğunu, rekombineering'in hızını ve AE'nin emek yoğunluğunu vurguluyoruz. Ayrıca, rekombineering, önceki tek yöntemli protokollerde üzerinde durulmayan bir genomik bölge bağımlılığı göstermektedir8. Burada, M. tuberculosis'te bölgeye özgü mutajenez için hedeflenmiş adaptasyonlar ve iyileştirmeler sunulmuştur.
Canlı M. tuberculosis manipülasyonunu içeren tüm deneyler, kurumsal biyogüvenlik protokolleri ve risk değerlendirmeleri takip edilerek, eğitimli personel tarafından bir BSL3 tesisinde yürütülmelidir. Tesis; kontrollü erişim, negatif basınçlı hava akışı ve HEPA filtreli bir egzoz sistemi ile donatılmış olmalı ve çalışmalar sertifikalı biyolojik güvenlik kabinlerinde (Sınıf II) gerçekleştirilmelidir. Ayrıca, BSL-3 tesisi içerisindeyken motorlu hava temizleyici respiratör (PAPR) veya N95 respiratörler, eldivenler, tulumlar veya önlükler ve göz koruyucular gibi kişisel koruyucu ekipmanlar (KKE) her zaman kullanılmalıdır. Kültür ortamları ve tek kullanımlık malzemeler dahil tüm atıklar, BSL3'ten çıkarılmadan önce otoklavlanmalı veya kimyasal olarak dekontamine edilmelidir.
PCR gibi alt analizler için BSL3'ten çıkarılmadan önce, hücre peletleri dahil olmak üzere kültüre edilmiş materyaller 80 °C'de 60 dk boyunca ısı ile inaktive edilmelidir. İnaktive edilen örnekler daha sonra çift torbalanmalı, uygun bir deterjan ve %70 etanol ile yüzey dekontaminasyonuna tabi tutulmalı ve moleküler çalışmalar için BSL2'ye taşınmalıdır. Bu güvenlik önlemleri, santrifüjleme veya pipetleme gibi prosedürler sırasında tesadüfi maruziyete yol açabilecek aerosol oluşumu riskini en aza indirmek için önemlidir.
UV maruziyeti sırasında UV koruyucu gözlükler veya yüz siperliği ile eldivenler takılmalıdır; cilt ve göz hasarını önlemek için maruziyet işlemleri yalnızca kapalı bir UV ışınlama sisteminde gerçekleştirilmelidir.
Protokol
Yöntem A: İki aşamalı allelik değişim (AE)
NOT: Homolog rekombinasyon, ilgilenilen M. tuberculosis genine nokta mutasyonları yerleştirmek için etkili bir yöntem sunar. Teknik beş aşamadan oluşur: 1) bir insert dizisinin oluşturulması ve amplifikasyonu; 2) bir intihar teslim vektörünün oluşturulması; 3) mutant DNA'nın mikobakteriyel genomuna iletilmesi; 4) bir ko-integrant oluşturmak için mutant aleli taşıyan plazmidin transformasyonu ve 5) ko-integrantın çözünmesi için karşıt seçilim yapılması. Bu yöntem delesyon mutantları oluşturmak için de uygulanabilse de, burada odak noktası tek nükleotid varyant suşlarının üretilmesidir.
- Homolog rekombinasyon için bir dsDNA fragmanının üretilmesi
NOT: AE kullanılarak tek bir nükleotid değişikliğinin etkisi araştırılırken, tek nükleotid varyantını (SNV) taşıyan ilgili fragmanı veya geni üretmek için üç seçenek mevcuttur. (1) Polimeraz zincir reaksiyonu (PCR) ile klinik bir suştan ilgili bir SNV içeren genomik bölgeyi amplifiye edin ve uygun bir vektöre klonlayın. (2) İlgili nokta mutasyonunu taşımak üzere sentezlenmiş, özel tasarım bir oligonükleotid satın alın. (3) İlgili fragmana veya gene nokta mutasyonu yerleştirmek için üç adımlı bir PCR yöntemi (aşağıda açıklanmıştır) kullanın. Bu overlap PCR, genomik bir dizideki hedeflenen pozisyonda tam olarak tek bir nükleotid değişikliği sağlar. İki primer seti gerektirir ve üç aşamadan oluşur: 1) Upstream (yukarı akış) ve downstream (aşağı akış) bölgelerin ayrı ayrı PCR ile amplifikasyonu, 2) iki örtüşen fragmanın tavlanması (annealing) ve 3) dış primerler kullanılarak tam uzunluktaki DNA fragmanının amplifiye edilmesi.- Dış primerleri, sırasıyla genin upstream ve downstream bölgelerinin 5' ve 3' uçlarına bağlanacak şekilde tasarlayın. Bu dış primerlere gene karşı 20 baz çifti (bp) uzunluğunda bir homoloji bölgesi, restriksiyon enzimi bölgeleri ve klonlama deneyleri sırasında doğrudan restriksiyon enzimi sindirimine izin vermek için her primer ucuna ek 6 bp'lik kodlamayan dizi sarkıntısı (overhang) ekleyin. Restriksiyon bölgelerinin vektörde mevcut olduğundan ancak ilgili gende bulunmadığından emin olun (Malzemeler Tablosu).
- Merkez primerleri, birbirine komplementer olacak ve ilgili SNV'yi taşıyacak şekilde tasarlayın. Komplementer ileri (forward) ve geri (reverse) primerlerin, nükleotid baz değişikliğini dsDNA fragmanının merkezine yerleştirecek şekilde, upstream ve downstream bölgelerin ortasında örtüşmesini sağlayın.
- Yüksek-uyumsuzluk (high-mismatch) proofreading Taq polimeraz kullanarak 25 µL'lik bir PCR reaksiyon karışımında (Şekil 1) şablon DNA olarak M. tuberculosis H37Rv genomik dsDNA'sını kullanın. Ayrı reaksiyonları şu şekilde hazırlayın: 5 µL GC Tamponu (final 1×, GC açısından zengin M. tuberculosis DNA'sı için önerilir), 0.5 µL 10 mM dNTP'ler (her biri final 200 µM), 1.25 µL 10 µM ileri primer (final 0.5 µM), 1.25 µL 10 µM geri primer (final 0.5 µM), 0.25 µL Polimeraz (final 1 U), 1 µL şablon DNA (50–100 ng), 0.75 µL %100 DMSO (GC açısından zengin şablonlar için final %3) ve final hacmi 25 µL'ye tamamlamak için nükleaz içermeyen su ekleyin. Bir reaksiyonda A ve B primerlerini, diğerinde ise C ve D primerlerini kullanın (Şekil 1A).
- İki DNA fragmanını ayrı ayrı amplifiye edin: upstream bölgeyi A ve B primerleri ile, downstream bölgeyi ise C ve D primerleri ile (Şekil 1A). Döngü koşullarını kullanılan primerlere ve amplikon uzunluğuna göre optimize edin; 98 °C'de 30 saniye başlangıç denatürasyonu ile başlayın; ardından 98 °C'de 10 saniye denatürasyon, Tm'de (bu primerler için genellikle 55–65 °C) 30 saniye tavlama, kilobaz (kb) başına 72 °C'de 30 saniye uzatma şeklinde 30 döngü; final uzatmayı 72 °C'de 5 dakika yapın. 4 °C'de bekletin.
- Üretilen her bir PCR ürününden (adım 1.4'ten) 5 µL'yi yeni bir 25 µL'lik reaksiyona (bileşen oranlarını orantılı olarak ayarlayın, primer eklemesini atlayın) birleştirerek upstream ve downstream bölgeleri tavlayın ve uzatın (Şekil 1B). Aynı döngü koşullarını kullanın ancak döngü sayısını 10–15'e düşürün.
- Üçüncü adımdan önce, birinci adım PCR ürünlerinden fazla primerleri uzaklaştırmak için genellikle dilüsyon (1:10'dan 1:50'ye) yeterlidir; ancak daha yüksek saflık için ticari kolon bazlı temizleme kitleri veya spesifik olmayan bantlar mevcutsa jel ekstraksiyonu kullanın.
- Son amplifikasyon adımında, örtüşen PCR ürününden (adım 1.5'ten) 2 µL'yi, A ve D primerleri (her biri final 0.5 µM) içeren yeni bir 25 µL'lik reaksiyona ekleyin (Şekil 1C). Adım 1.4'teki ile aynı döngü koşullarını kullanın.
NOT: Yeni primer kombinasyonu (primer A ve D) ve uzamış fragman uzunluğu için tavlama Tm'sini ve uzatma süresini ayarlamayı unutmayın. - Amplifikasyonu agaroz jel elektroforezi ile doğrulayın; yayılma (smear) olmadan, öngörülen boyutta tek bir bant bekleyin.
NOT: Jeli atmayın. Adım 2.1'de kullanılacaktır.
- SNV içeren dsDNA fragmanının dizilenmesi için vektör konstrüksiyonu
NOT: Bu bölüm AE'nin ikinci adımını açıklamaktadır. Üretilen ilgili fragman, plazmid propagasyonunu sağlamak ve sonraki adımlarda daha etkili klonlama için birden çok kopya elde etmek amacıyla bir dizileme vektörüne klonlanır.- Green ve Rogers'ın yöntemine göre kimyasal olarak kompetan E. coli hücreleri hazırlayın12.
- Adım 1.8'den gelen ilgili SNV'yi içeren PCR-amplifiye dsDNA fragmanını temiz bir bistüri ucuyla jelden kesin ve üretici protokolüne göre ticari bir jel ve PCR temizleme kiti kullanarak saflaştırın. DNA konsantrasyonunu spektrofotometri kullanarak ölçün; 50–100 ng/µL'yi hedefleyin. Saflaştırma sonrası berrak bir solüsyon gözlemleyin.
- Lineer DNA fragmanını uygun bir ligaz kullanarak bir dizileme vektörüne (örn. pJET1.2) ligaye edin. Ligasyonları 10 µL'lik bir reaksiyonda gerçekleştirin: 1 µL 10× ligaz tamponu, 50 ng vektör, 150 ng insert (3:1 molar oran), 1 µL DNA ligaz (400 U/µL) ve 10 µL'ye tamamlayacak kadar su ekleyin; gece boyunca 4 °C'de inkübe edin ve 65 °C'de 10 dakika inkübe ederek inaktive edin.
- Ligaye edilmiş plazmid DNA'sının 5 µL'sini (bkz. adım 2.3), kompetan hücrelerin 100 µL'sine ekleyip hafifçe vurarak karıştırarak plazmid konstrüksiyonunu kimyasal kompetan E. coli hücrelerine transforme edin. Karışımı 30 dakika boyunca buz üzerinde inkübe edin. Hücrelere 42 °C'de 90 saniye ısı şoku uygulayın, ardından tüpü hemen 2 dakika boyunca buza geri döndürün. 900 µL Luria-Bertani (LB) besiyeri ekleyin ve hücrelerin toparlanması için 37 °C'de çalkalayarak (200 rpm) 1 saat inkübe edin.
- Hücreleri santrifüjle (10 dakika boyunca 3,000 × g) hasat edin ve LB besiyerini uzaklaştırın. Rekombinant hücreleri 100 µL taze LB besiyerinde resüspande edin, 50 µL'yi uygun antibiyotikleri içeren LB agar plaklarına ekin ve gece boyunca 37 °C'de statik olarak inkübe edin. Plak başına 50–500 koloni bekleyin.
- 1–10 tekil koloni seçip her bir koloninin hücrelerini, adım 1.3'te A ve D primerleri ile açıklandığı gibi bir PCR reaksiyonuna ekleyerek koloni PCR'ı ile DNA fragmanının varlığını tarayın. PCR, adım 1.4'te açıklandığı gibi yürütülür.
- PCR-pozitif kolonileri seçin (genellikle 5–10 adet) ve 37 °C'de 200 rpm çalkalamalı olarak 5 mL antibiyotikli LB besiyerinde gece boyunca kültüre edin.
- Her bir gece kültürü için -80 °C dondurucu stokları hazırlayın. Ticari bir miniprep DNA saflaştırma kiti kullanarak plazmid DNA'sını ekstre edin ve dsDNA fragman dizisini ve SNV varlığını onaylamak için Sanger dizilemesi yapın. Ek olarak, doğru büyüklükteki fragmanın dizileme plazmidine dahil edildiğinden emin olmak için restriksiyon enzimi (RE) haritalaması kullanın. Jel elektroforezi ile doğrulayın; öngörülen boyutlara uyan fragmanlar bekleyin.
- Suisid taşıyıcı vektörün konstrüksiyonu
NOT: Bu bölüm, suisid taşıyıcı vektörün son hazırlığını açıklamaktadır. Yaygın olarak kullanılan iki suisid taşıyıcı vektör p1NIL ve p2NIL'dir ve bunlar yalnızca çoklu klonlama bölgelerindeki restriksiyon enzimi kesim bölgeleri açısından farklılık gösterirler. Bu protokol p2NIL'e atıfta bulunur (Malzemeler Tablosu). Vektör konstrüksiyonuna yardımcı olmak için benzersiz restriksiyon bölgeleri için p2NIL ve pGOAL19 plazmid haritalarına danışın.- Uygun enzimleri (örn. HindIII ve KpnI) kullanarak, doğrulanmış SNV içeren DNA fragmanını (adım 2.8'den) dizileme vektöründen çıkarmak için RE sindirimi gerçekleştirin. Ayrı bir reaksiyonda, suisid taşıyıcı vektörü (örn. p2NIL) aynı enzimlerle sindirin. Her iki sindirimi de geniş ölçekte (1 µg DNA), 50 µL'lik bir reaksiyonda gerçekleştirin: 10 µL 10× tampon, her bir enzimden 1 µL (10 U/µL), 1 µg DNA ve final hacmi 50 µL olacak şekilde nükleaz içermeyen su ekleyin; 37 °C'de 1 saat inkübe edin. Üreticinin önerisine göre gerekirse ısı ile inaktive edin.
- DNA fragmanlarını agaroz jel elektroforezi ile ayırın. Beklenen boyutlarda net bantlar gözlemleyin. Lineerize edilmiş p2NIL vektörünü ve SNV içeren DNA fragmanını agaroz jelden kesin ve ticari bir jel ve PCR temizleme kiti kullanarak saflaştırın.
- DNA konsantrasyonlarını spektrofotometri ile ölçün ve 50 ng p2NIL vektör DNA'sı kullanarak 3:1 insert-vektör molar oranını elde etmek için gereken DNA hacmini hesaplayın. Ligasyonları 10 µL'lik bir reaksiyonda gerçekleştirin: 1 µL 10× ligaz tamponu, 50 ng vektör, 150 ng insert (3:1 molar), 1 µL T4 DNA ligaz (400 U/µL) ve 10 µL'ye tamamlayacak kadar su ekleyin; gece boyunca 4 °C'de inkübe edin.
- Insert ile ligaye edilmiş vektörü kompetan E. coli hücrelerine transforme edin (bkz. adım 2.4). Transformasyonu 50 μg/mL Kanamisin (Kan) içeren LB agar plaklarına ekin. Gece boyunca 37 °C'de inkübe edin.
- Ortaya çıkan kolonileri (SNV içeren DNA fragmanına sahip p2NIL, bundan böyle p2NIL_insert), SNV içeren DNA fragmanının varlığını onaylamak için koloni PCR'ına (bkz. adım 2.6) ve agaroz jel elektroforezine tabi tutun. PCR'ı adım 1.3'te açıklandığı şekilde, adım 1.7'de optimize edilen A ve D primerlerini kullanarak yürütün.
- Doğru şekilde konstrükte edilmiş p2NIL_insert vektörünü içeren bir koloniyi 37 °C'de, 200 rpm çalkalamalı olarak gece boyunca 10 mL Kan'lı LB besiyerine inoküle edin. Dondurucu stoklar hazırlayın (1–2 mL kültür kullanın) ve p2NIL_insert'i izole etmek için miniprep yapın.
- pGOAL vektör serisinden (pGOAL17 veya pGOAL19) seçilebilir markerları, hem pGOAL hem de p2NIL_insert'i ayrı 50 µL'lik reaksiyonlarda (bkz. adım 3.1) PacI restriksiyon enzimi ile sindirerek p2NIL_insert'e aktarın.
- Ortaya çıkan fragmanları agaroz jel elektroforezi ile ayırın, ilgili fragmanları kesin ve ticari bir jel ve PCR temizleme kiti kullanarak saflaştırın.
- Lineerize edilmiş p2NIL_insert'in 5' ve 3' uçlarının kendi kendine ligasyonunu önlemek için alkali fosfataz işlemiyle defosforile edin: 2 µL 10× tampon ve su içeren 20 µL'lik bir reaksiyonda fragman DNA'sının µg başına 1 ünite ekleyin; 37 °C'de 10 dakika inkübe edin, ardından 75 °C'de 2 dakika ısı ile inaktive edin.
NOT: Kendi kendine ligasyonu önlemek gerektiğinde, vektör DNA'sı µg başına 1 ünite rAPid alkali fosfataz kullanılarak defosforile edilir ve ısı ile inaktive edilmek üzere inkübe edilir. - pGOAL seçilebilir marker kasetini, p2NIL_insert_SM üretmek için defosforile edilmiş p2NIL_insert'e 10 µL'lik bir reaksiyonda ligaye edin (bkz. adım 2.3) ve kimyasal kompetan E. coli hücrelerine transforme edin (bkz. adım 2.4).
- Seçim markerlarının işlevselliğini onaylamak için hücreleri uygun antibiyotikli (50 µg/mL Kan ve/veya 200 µg/mL Hyg) ve 50 µg/mL X-gal içeren LB agar plaklarına ekin. Gece boyunca 37 °C'de inkübe edin; LacZ aktivitesini belirten mavi koloniler bekleyin.
- Sükroz duyarlılığını doğrulamak için, tekil mavi kolonileri antibiyotik içeren LB agar plaklarına, %2 sükrozlu ve sükrozsuz olarak çizerek ekin. Sükroz duyarlılığını doğrulamak için inkübe edin.
- Suisid taşıyıcı vektörün final konstrüksiyonunu RE haritalaması ile onaylayın. E. coli'den plazmidi saflaştırarak beklenen fragman desenlerini doğrulayın. Restriksiyon desenini plazmidin sekans dosyası tarafından öngörülenle karşılaştırmak için RE plazmid haritalaması yapın.
- Homolog rekombinasyon yoluyla SNV taşıyan M. tuberculosis üretimi
NOT: Bir suisid taşıyıcı vektör, homolog rekombinasyon yoluyla genomik DNA'ya aktarılır ve ardından seçilebilir markerlar için önce seçim, sonra karşı-seçim yapan iki adımlı bir seçim yöntemi uygulanır. Aşağıdaki adımlar Biyogüvenlik Seviyesi 3 koşulları altında gerçekleştirilir.
NOT: Adım 1 - 11, bir ko-integrant M. tuberculosis suşunun seçimini açıklar.- Hücreleri 0.6–1.0 OD600 değerinde hasat edip soğuk %10 gliserolün 1/50 hacminde üç kez yıkayarak ve ardından %10 gliserolde resüspande ederek elektrokompetan M. tuberculosis hücreleri hazırlayın. Hücre konsantrasyonu mL başına yaklaşık 1011 hücre olmalıdır ve -80 °C'de saklanabilir10.
- Bir UV iradyatör sistemindeki bir Petri kabına 10 µg plazmid DNA'sı yerleştirin ve enerji 100 mJ/cm2 değerine ulaşana kadar UV ışığına maruz bırakın.
- Ayrı 1.5 mL mikro santrifüj tüplerindeki 400 µL elektrokompetan M. tuberculosis hücrelerine 10 µg UV-ön işlemi görmüş plazmid DNA'sı veya 6 µL Tris-EDTA (TE) tamponu (negatif kontrol) ekleyin. Pipetleme ile nazikçe karıştırın.
- Karışımı 0.2 cm'lik bir elektroporasyon küvetine aktarın ve 2.5 kV, 25 µF ve 1,000 Ω dirençli tek bir puls ile elektropore edin. Zaman sabitini (optimum 15–25 ms) izleyin. Ark oluşursa örneği atın.
- Elektropore edilmiş hücreleri 600 µL 7H9-OADC besiyerinde resüspande edin ve hücreleri steril 2 mL vidalı kapaklı tüplere (o-ringli) aktarın.
- Transforme edilmiş hücreleri 37 °C'de 24–48 saat inkübe edin.
- Hücreleri oda sıcaklığında 10 dakika boyunca 3,000 × g ile santrifüjleyerek hasat edin. Görünür bir pelet bekleyin. Peletlenmiş hücrelerden besiyerini uzaklaştırın.
- Hücreleri uygun antibiyotikleri (20 µg/mL Kan ve/veya 50 µg/mL Hyg) ve 50 µg/mL X-gal içeren 7H11-OADC agar plaklarına ekin.
NOT: X-gal'i plakları dökmeden önce soğutulmuş 7H11-OADC agara (50 °C) ekleyin. X-gal, M. tuberculosis için gereken uzun süreli 37 °C inkübasyonlar (3–4 hafta) sırasında bozunabilir ve termal instabilite nedeniyle mavi-beyaz tarama hassasiyetini azaltabilir. Bozunmayı minimize etmek için dökülmüş plakları karanlıkta 4 °C'de 2 haftaya kadar saklayın. Soluk renk gözlemlenirse, X-gal alt katman yöntemini düşünün: Sade 7H11-OADC agar plaklarını dökün, katılaştırın, ardından agarı hafifçe kaldırın ve tekrar kapatıp inkübe etmeden önce agarın altına 200–500 µL X-gal solüsyonu (DMF içinde 20 mg/mL) ekleyin. Bu, saklama ve inkübasyon sırasında doğrudan ısıya maruz kalmayı azaltır. - 21 gün boyunca 37 °C'de inkübe edin. İlk AE işlemini başarıyla tamamlamış koloniler mavi görünür, sükroza duyarlıdır ve antibiyotiğe dirençlidir (Şekil 2). Tekil crossover (SCO) M. tuberculosis suşları hem wild-type hem de SNV içeren bölgeleri taşır.
- SCO kolonilerini seçin ve %0.05 Tween 80 ile takviye edilmiş (buradan sonra 7H9-OADC-Tween) ve uygun antibiyotik içeren 5 mL 7H9-OADC'ye inoküle edin. 7 gün boyunca 37 °C'de inkübe edin.
- Sükroz duyarlılığını onaylamak için her kültürü %2 sükroz içeren bir 7H11-OADC agar plağına ekin. 21 gün boyunca 37 °C'de inkübe edin. SCO kültürlerinin sükroz üzerinde büyümemesini bekleyin. Adım 4.10'dan gelen ve sükroz duyarlılığı gösteren SCO kültürlerini kullanmaya devam edin.
NOT: Adım 12-18, ko-integrant M. tuberculosis suşunun çözülmesinin (resolution) seçimini açıklar. - Ko-integrantın çözülmesini (DCO) seçmek için SCO kolonilerini (antibiyotiksiz) 5 mL 7H9-OADC-Tween'e alt-kültüre edin ve 7 gün boyunca 37 °C'de inkübe edin.
- 100 µL'yi %2 sükroz ve X-gal (50 µg/mL) içeren 7H11-OADC agar plaklarına ekin. 21 gün boyunca 37 °C'de inkübe edin. Hala onaylanması gerekse de, ikinci allelik değişim adımı başarılı olduysa antibiyotiğe duyarlı ve sükroza dirençli beyaz koloniler bekleyin (Şekil 2).
- 10–30 adet tekil DCO kolonisi seçin ve bunları (antibiyotiksiz) 5 mL 7H9-OADC-Tween'e inoküle edin. 7 gün boyunca 37 °C'de inkübe edin.
- İntegral vektör omurgasının çözüldüğünü onaylamak için kanamisin ve uygun olduğunda higromisin (pGOAL19 konstrüksiyonları için) üzerinde patch testleri yapın. Ek olarak, kullanılan vektöre (pGOAL17 veya pGOAL19) bağlı olarak sükroz karşı-seçim patch testleri gerçekleştirin: kolonileri ya 50 µg/mL Hyg ya da %2 sükroz içeren 7H11-OADC agar plaklarına ekin, 21 güne kadar 37 °C'de inkübe edin. İntegral vektör omurgasını çözmüş koloniler %2 sükroz içeren plakta büyüyecek, ancak higromisin içeren plakalarda büyümeyecektir.
- DCO M. tuberculosis kültürlerinin 200 µL'lik bir alikvotunu 80 °C'de 60 dakika ısıtarak koloni PCR'ı gerçekleştirin. Kaynatılmış kültürleri oda sıcaklığında 15 dakika boyunca 15,000 × g ile santrifüjleyerek bir pelet oluşturun; PCR amplifikasyonu için süpernatantı (DNA içeren) kullanın. PCR kurulumunu adım 1.3'te açıklandığı gibi, A ve D primerleri ile yapın. PCR'ı adım 1.4'te açıklandığı gibi yürütün.
- Ortaya çıkan fragmanları agaroz jel elektroforezi ile ayırın. İlgili fragmanları kesin ve üretici protokolüne göre ticari bir jel ve PCR temizleme kiti kullanarak saflaştırın.
- SNV varlığını onaylamak için PCR ürününü Sanger ile dizileyin. Çıktıyı, dizilen DNA fragmanını M. tuberculosis H37Rv referans genomuna (GenBank NC_000962.2) haritalayarak analiz edin. Ek olarak, kültürleme sırasında hedef dışı mutasyonlar oluşmadığından emin olmak için progenitör ve mutant suşların tüm genom dizilemesini gerçekleştirin.
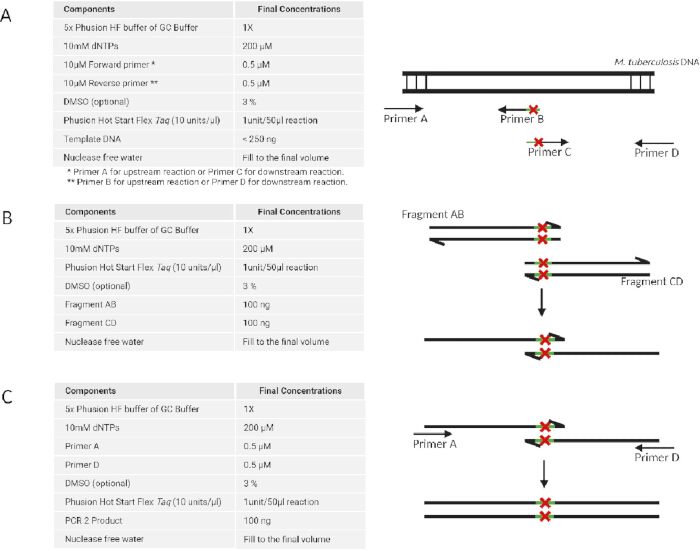
Şekil 1: Çok adımlı bir PCR yöntemi kullanılarak tek nükleotid varyantı içeren dsDNA fragmanlarının oluşturulması. DNA fragmanının oluşturulması üç aşamadan oluşur: (A) İki primer seti kullanılarak upstream (yukarı akış) ve downstream (aşağı akış) bölgelerin ayrı ayrı PCR amplifikasyonu. (B) Tek bir örtüşen fragman oluşturmak için upstream ve downstream bölgelerin tavlanması. (C) Dış primerler kullanılarak tam uzunluktaki DNA fragmanının daha ileri amplifikasyonu. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
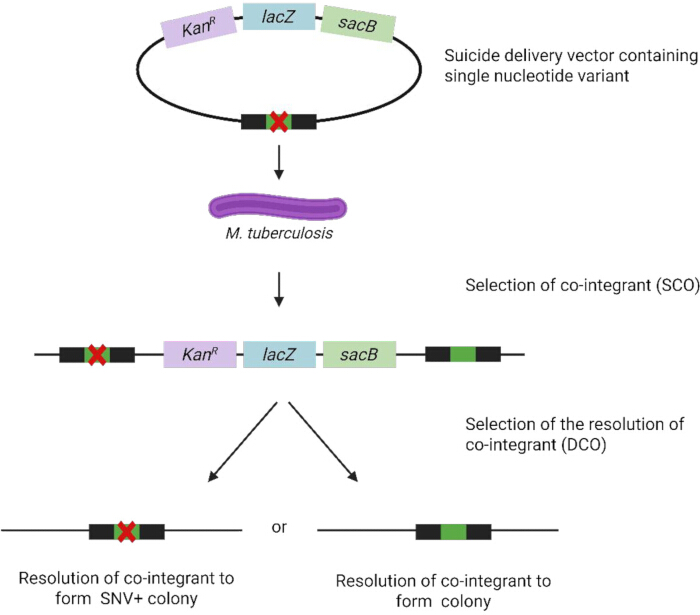
Şekil 2Kurulumu bir M. tuberculosis homolog rekombinasyon için bir SNV taşıyan suşBioRender'da (https://BioRender.com) oluşturulmuştur. Lütfen bu şeklin daha büyük bir versiyonunu görüntülemek için buraya tıklayın.
Yöntem B: Rekombineering
NOT: Rekombineering işlemi, M. tuberculosis'in üç bileşenle elektroporasyonla başlatılır: rekombineering plazmidi pJV75amber, plazmideki higromisin direncini geri kazandırmak için 63 bp ssDNA oligonükleotit JCV198 ve istenen nokta mutasyonunu taşıyan 63 bp ssDNA oligonükleotit. Transformantlar daha sonra koloni PCR ve Sanger dizileme ile taranır. pJV75amber'in restriksiyon enzimi sindirimi için bileşim Tablo 1'de özetlenmiştir. Aşağıdaki adımlar Biyogüvenlik Seviyesi 3 koşulları altında gerçekleştirilir:
| Reaktifler | Tüp A (µL) | Tüp B (µL) | Tüp C (µL) | Tüp D (µL) |
| 10x Buffer B | 2 | - | 2 | 2 |
| 10x Buffer M | - | 2 | - | - |
| Nükleaz içermeyen su | 16 | 15 | 15 | 13 |
| pJV75 amber DNA alikotları | 2 | 2 | 2 | 2 |
| Dra1 Enzimi | - | 1 | - | 2 |
| EcoRv Enzimi | - | - | 1 | 1 |
| Final reaksiyon hacmi | 20 | 20 | 20 | 20 |
Tablo 1: Restriksiyon sindirimi: pJV75amber DNA.
- M. tuberculosis'nin pJV75amber ile transformasyonu
- Yöntem A adım 4.1'de açıklandığı şekilde elektrokompetan M. tuberculosis hücreleri hazırlayın.
- Ayrı 1,5 mL mikro santrifüj tüplerindeki 95 µL elektrokompetan M. tuberculosis hücresine 100 ng pJV75amber plazmit DNA'sı veya 5 µL nükleaz içermeyen su (negatif kontrol) ekleyin. Pipetleme yaparak nazikçe karıştırın.
- İki ayrı elektroporasyon küvetine (0,2 cm açıklık) aktarın ve oda sıcaklığında 30 dk inkübe edin. Hücre süspansiyonunun küvetin tabanına çöktüğünden emin olun (gerekirse hava kabarcıklarını gidermek için hafifçe vurun).
- Küveti elektroporatörün örnek haznesine yerleştirin ve 1000 Ω direnç, 2,5 kV voltaj ve 25 µF kapasitans değerlerinde pals uygulayın. Zaman sabitini izleyin (optimum 15–25 ms). Ark oluşursa örneği atın.
- Hemen 900 µL 7H9-OADC-Tween ekleyin ve pipetle 10 kez yukarı-aşağı çekerek karıştırın.
- Hücreleri (toplam 1,0 mL hacim), biri örnek diğeri kontrol için olmak üzere iki adet 50 mL'lik tüpe aktarın ve 37 °C'de 48 sa boyunca inkübe edin.
- Hücreleri 37 °C'de 15 dk boyunca 3,000 × g santrifüjle toplayın. Görünür bir pelet oluşması beklenir. Peletlenmiş hücrelerden medyumu uzaklaştırın. 200 µL 7H9-OADC-Tween içinde yeniden süspanse edin.
- Kültürün 100 µL'sini 25 µg/mL Kan içeren 7H11-OADC agar plaklarına ekin.
- Plakları 37 °C'de 21 gün boyunca inkübe edin.
- pJV75amber'i doğrulamak için koloni PCR testi
NOT: Aşağıdaki M. tuberculosis-özel modifikasyonlar ile genel koloni PCR protokolüne (bakınız Yöntem A, adım 2.6) başvurun:- pJV75amber ile transforme edilmiş bakterilerin tek kolonilerini, 7H9-OADC-Tween ve Kan (25 µg/mL) içeren 15 mL'lik mikro santrifüj tüplerine seçin.
- 37 °C'de 7 gün boyunca inkübe edin.
- Kültürün 200 µL'sini 1,5 mL'lik santrifüj tüplerine aktarın; geri kalanı 4 °C'de veya Yöntem B, adım 3.1'de kullanılmak üzere -80 °C'de %50 gliserol stokları şeklinde saklayın.
- Kültürü 80 °C'de 60 dk ısıtarak plazmit DNA'sını M. tuberculosis hücrelerinden serbest bırakın.
- Hücreleri oda sıcaklığında 15 dk boyunca 16,000 × g santrifüj ile peletleyin.
- Forward primer (KANR_F) ve reverse primer (KANR_R) kullanarak PCR gerçekleştirin: 12,5 μL Taq master mix, her bir primerden 1,25 μL (final 0,5 μM), 1 μL kalıp DNA (Yöntem B, adım 2.5'ten gelen süpernatant) ekleyin ve hacmi su ile 25 μL'ye tamamlayın. Kanamisin geni (aph) primer seti için optimize edilmiş döngü koşullarını kullanın: 95 °C'de 3 dk başlangıç denatürasyonu; 95 °C'de 30 sn, 55 °C'de 30 sn ve 72 °C'de 45 sn şeklinde 35 döngü; 72 °C'de 5 dk final uzama. 4 °C'de bekletin.
- 1% agaroza jelde 150 V'da 45 dk boyunca analiz edin. Beklenen 700 bp aph bandını veren kolonilerin pJV75amber içerdiği doğrulanmış olur; bunları sonraki recombineering işlemleri için seçin.
- pJV75amber ile transforme edilmiş recombineering elektrokompetan M. tuberculosis
- Adım 2.2'den (Yöntem B) gelen, pJV75amber içeriği doğrulanmış tek koloni kültürlerini kullanarak; Kan (25 μg/mL) ve %0,2 süksinat içeren 20 mL 7H9-OADC-Tween'i inoküle edin.
- Kompetan M. tuberculosis hücreleri hazırlamak için OD600 değeri 0,6'ya ulaşana kadar (orta-log faz büyüme) 37 °C'de inkübe edin (bakınız Yöntem A, adım 4.1).
- Asetamidi final konsantrasyonu %0,2 olacak şekilde ekleyin.
- 37 °C'de gece boyunca inkübe edin.
- Her biri 100 µL indüklenmiş kompetan M. tuberculosis hücresi içeren etiketli elektroporasyon küvetlerini (0,2 cm açıklık) hazırlayın ve Tablo 2'de belirtildiği gibi recombineering için ssDNA oligonükleotidlerini ekleyin:
- Örnek: 1 µg JCV198 ssDNA oligonükleotidi ve ilgi duyulan diziye sahip 1 µg ssDNA recombineering oligonükleotidi ekleyin.
- Pozitif kontrol: 1 µg JCV198 ssDNA oligonükleotidi ekleyin.
- Negatif kontrol: 2 µL nükleaz içermeyen su (DNA yok) ekleyin.
- Pipetleme ile nazikçe karıştırın.
- Hücreleri Yöntem B, adım 1.3 - 1.7'de açıklandığı şekilde elektropore edin ve geri kazanın.
- Transformasyon kültürlerinin 100 µL'sini Hyg (50 µg/mL) içeren ve içermeyen 7H11-OADC agar plaklarına ekin.
- Plakları 37 °C'de 21 gün boyunca inkübe edin.
- Eklenen nokta mutasyonunu doğrulamak için rekombinant M. tuberculosis taraması
- Rekombinant M. tuberculosis hücrelerinin tek kolonilerini seçin ve Hyg (50 µg/mL) içeren 5 mL 7H9-OADC-Tween içine inoküle edin.
- 37 °C'de 7 gün boyunca inkübe edin.
- Her bir gece boyu kültürden 200 µL'lik alikotları steril 1,5 mL'lik mikro santrifüj tüplerine aktarın. Geri kalan kültürleri, PCR ve Sanger sekanslama ile ilgili SNV'yi taşıyan koloniler belirlenene kadar 4 °C'de saklayın (veya gliserol stokları hazırlayın). 80 °C'de 1 sa ısıtarak ısı-öldürme yapın ve kalıntıları peletlemek için oda sıcaklığında 5 dk boyunca 16,000 × g santrifüjle döndürün.
- İlgili SNV'nin varlığını doğrulamak için süpernatant üzerinde PCR ve Sanger sekanslama gerçekleştirin. Referansa eşleyerek doğrulayın; ek mutasyonlar olmaksızın SNV'nin olması beklenir.
- M. tuberculosis'de pJV75amber koloni PCR doğrulamasını (bakınız Yöntem B, adım 2) hızlandırmak için Chelex-100 kullanan doğrudan lizis yöntemini değerlendirin:
- Tek bir koloniyi (bazı canlı materyalleri saklayarak), 1,5 mL'lik tüpteki %5'lik Chelex-100 süspansiyonunun 100 µL'sine doğrudan seçin, yeniden süspanse etmek için vorteksleyin, 100 °C'de 10 dk kaynatın, 16,000 × g'de 5 dk santrifüjleyin ve berrak süpernatantın 1–2 µL'sini PCR kalıbı olarak kullanın.
NOT: Bu yöntem, 7 günlük sıvı kültür adımını atlayarak genel süreci 1 haftadan bir güne indirirken, aph amplifikasyonu için hala yeterli plazmit DNA'sı sağlar. - Mikobakterilerdeki kalın mikolik asit hücre duvarı nedeniyle, yetersiz lizise bağlı potansiyel PCR inhibisyonu veya yanlış negatif sonuçları izleyin.
- Sonuçlar tutarsızsa, hassasiyeti ve güvenilirliği karşılaştırmak için aynı koloni seti üzerinde Chelex doğrudan lizis yöntemi ile ısı-lizis yaklaşımını paralel olarak test edin.
- Tek bir koloniyi (bazı canlı materyalleri saklayarak), 1,5 mL'lik tüpteki %5'lik Chelex-100 süspansiyonunun 100 µL'sine doğrudan seçin, yeniden süspanse etmek için vorteksleyin, 100 °C'de 10 dk kaynatın, 16,000 × g'de 5 dk santrifüjleyin ve berrak süpernatantın 1–2 µL'sini PCR kalıbı olarak kullanın.
| Numuneler | Yetkin M. tuberculosis|pJV75amber | JCV198 | ilgili ssDNA | Nükleaz içermeyen su |
| A: örnek | 100 μL | 1 μL | 1 μL | Lütfen çevrilmesini istediğiniz metni sağlayın. |
| B: pozitif kontrol | 100 μL | 1 μL | Girdi bulunmamaktadır. Lütfen çevrilmesini istediğiniz metni sağlayın. | 1 μL |
| C: negatif kontrol | 100 μL | Metin sağlanmadı. Lütfen çevrilmesini istediğiniz İngilizce kaynağı paylaşın. | Metin bulunmamaktadır. Lütfen çevrilmesini istediğiniz kaynağı sağlayın. | 2 μL |
Tablo 2: ssDNA oligonükleotidler ile transformasyon için deneysel düzenek.
Sonuçlar
İki aşamalı alelik değişim
Restriksiyon enzim bölgeleriyle çevrelenmiş rv0678 A97G DNA fragmanının PCR amplifikasyonu
M. tuberculosis H37Rv rv0678'nin yukarı akış (upstream) ve aşağı akış (downstream) bölgeleri (her biri 1413 bp) PCR ile amplifiye edildi. Bu adım, rv0678'de c.97A>G tek nükleotid değişiminin (Thr33Ala) yanı sıra p2NIL vektörüne klonlamaya izin verecek restriksiyon bölgelerinin eklenmesini sağladı. Beklenen fragman boyutuna, yaklaşık 1400 bp'ye karşılık gelen bantlar, agaroz jel elektroforezi ile doğrulandı (Şekil 3). DNA bantları jelden saflaştırıldı ve sırasıyla yukarı akış ve aşağı akış DNA fragmanlarından 67,9 ng/µL ve 40,50 ng/µL elde edildi.
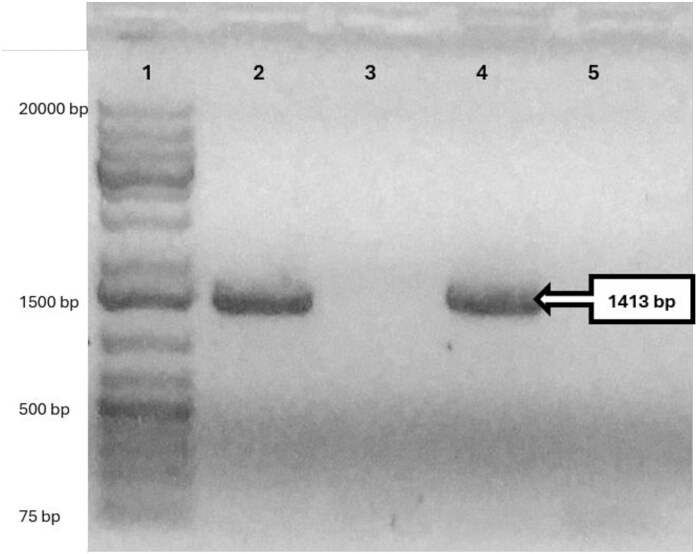
Şekil 3: İntihar taşıyıcı vektörün yapımı için rv0678 geninin PCR ile amplifiye edilmiş upstream (1413 bp) ve downstream (1413 bp) bölgeleri. rv0678 upstream ve downstream fragmanlarının başarılı amplifikasyonunu doğrulamak için %0,5 agaroz jel kullanılmıştır. 1. kuyruk: 1 kb DNA marker; 2. kuyruk: rv0678 upstream bölgesinin PCR ürünü; 3. kuyruk: rv0678 upstream bölgesinin amplifikasyonu için negatif kontrol; 4. kuyruk: rv0678 downstream bölgesinin PCR ürünü; 5. kuyruk: rv0678 downstream bölgesinin amplifikasyonu için negatif kontrol. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
Merkezi c.97A>G nükleotid değişimini içeren tam uzunluktaki rv0678 fragmanı, upstream ve downstream fragmanlarının örtüşmeli PCR'ı ile üretilerek tek bir 2825 bp fragmanı elde edilmiş ve bu durum jel elektroforezi ile doğrulanmıştır (Şekil 4).
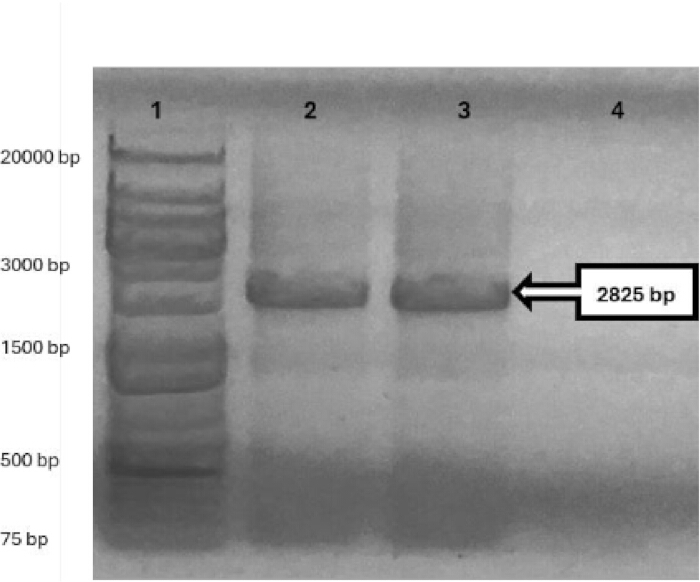
Şekil 4: Tam uzunluktaki rv0678 DNA fragmanının (2825 bp) overlap PCR'ı. A97G mutasyonunu içeren tam uzunluktaki rv0678 DNA fragmanını oluşturmak için upstream ve downstream bölgelerinin başarılı bir şekilde çakıştığını doğrulamak amacıyla %0,5'lik agaroz jel kullanılmıştır. Bant 1: 1 kb DNA fragmanı; bant 2 ve 3: tam uzunluktaki rv0678 fragmanı; bant 4: negatif kontrol. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
PCR ürünleri, 126,6 ng/µL verim elde etmek amacıyla bir kolon kullanılarak saflaştırılmıştır.µL saflaştırılmış rv0678 daha sonra sekanslama plazmit vektörüne lig edilen DNA. Plazmit DNA'nın (pJET1.2_ şeklinde) Sanger sekanslamasırv0678) şunlardan izole edilen *E. coli* transformasyon plaklarından elde edilen tek koloniler (ampR), bir ... onayladı E. coli pJET1.2_ kolonisirv0678 istenen ACC mutasyonunu içeren > Nükleotid pozisyonu 97'de GCC. Gen içerisinde herhangi bir hedef dışı mutasyon saptanmadı. DNA insertini dairesel pJET1.2 vektöründen çıkarmak için çift restriksiyon enzimi (HindIII ve KpnI) sindirimi kullanıldı.rv0678Bu, jel elektroforezi ile ayrılarak pJET1.2 vektörünün (2974 bp) ve ...'nın doğru boyutlarda olduğu doğrulanmıştır. rv0678 insert (2825 bp). İnset, kesilmiş jel dilimlerinden saflaştırıldı ve HindIII ve KpnI ile sindirilmiş p2NIL (4418 bp) vektörüne ligandı (Şekil 5) p2NIL_ oluşturmak içinrv0678 (7243 bp); konstrükt, restriksiyon haritalama ile doğrulanmıştır.
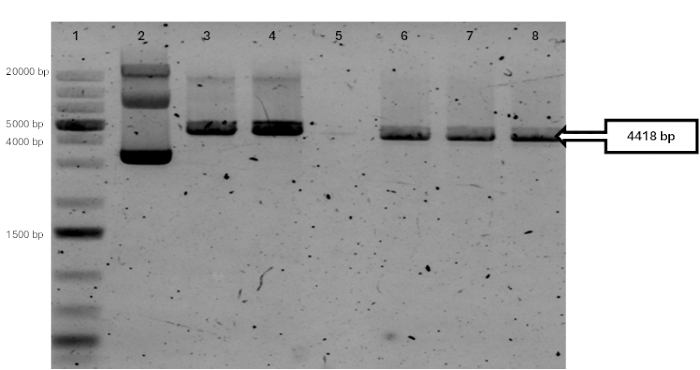
Şekil 5: p2NIL plazmid DNA'sının (4753 bp) restriksiyon digest analizi. %1'lik agaroz jel, p2NIL'in HindIII ve KpnI ile gerçekleştirilen çift digest işleminin başarılı olduğunu doğrulamış olup, 6-8. şeritlerde aph kasetini taşıyan daha büyük bir vektör fragmanı (4418 bp) ve elektroforez koşulları nedeniyle görünmeyen daha küçük bir fragman (335 bp) oluşmuştur. Kontroller: 5. şerit, DNA materyali yok; 2. şerit, digest edilmemiş dairesel p2NIL; 3. şerit, HindIII ile lineerize edilmiş p2NIL (4753 bp); 4. şerit, KpnI ile lineerize edilmiş p2NIL (4753 bp). Tüm fragmanlar, 1. şeritteki 1 kb DNA merdivenine göre ayrıştırılmıştır. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
Nihai intihar vektörlerini oluşturmak için, E. coli'den izole edilen p2NIL_rv0678, PacI yüksek sadakatli (HF) enzimi ile lineerize edildi ve yeniden halkasallaşmayı önlemek için defosforile edildi. pGOAL19'dan gelen esnek marker kaset DNA fragmanı (7949 bp; lacZ, sacB ve hph) da PacI-HF restriksiyon enzimi sindirimiyle kesilip çıkarıldı. DNA fragmanları, kesilen jel dilimlerinden saflaştırıldı. Saflaştırılmış pGOAL19 (7949 bp; lacZ, sacB ve hph) DNA fragmanı, p2NIL_rv0678_pGOAL19 (15182 bp) vektörünü oluşturmak için lineer p2NIL_rv0678 içine ligandı.
p2NIL_rv0678_pGOAL19 *E. coli* transformantlar, X-gal, Kan ve Hyg içeren plaklarda seçilmiştir. Sükroz içeren plakalara mavi koloniler aktarılarak şu fonksiyonellik onaylandı: sacB gen. p2NIL_ plazmid DNA'sırv0678_pGOAL19'dan izole edilen E. coli tekil koloniler, restriksiyon enzimi sindirimi ile haritalandı (Şekil 6). Bu intihar plazmit vektörleri AE için kullanılmıştır.
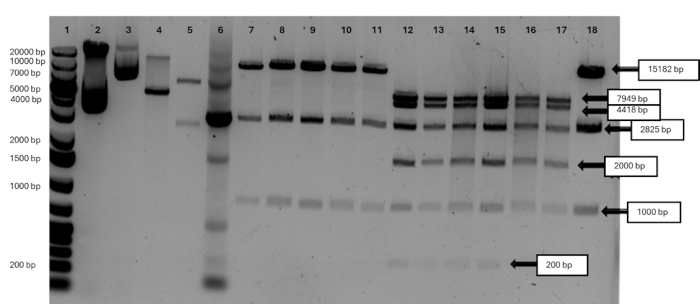
Şekil 6: p2NIL_rv0678_pGOAL19 (15.182 bp) intihar plazmit vektörünün restriksiyon sindirim analizi. E. coli tek kolonilerinden izole edilen plazmit DNA'nın HindIII, KpnI veya PacI ile (tek başına veya kombinasyon halinde) sindirimi; p2NIL iskeleti (4.418 bp), pGOAL19 kaseti (7.949 bp) ve rv0678 inserti (2.825 bp) şeklinde beklenen fragmantasyon paternini doğrulamıştır. Şerit 1: 1 kb DNA merdiveni. Kontroller şunları içerir: sindirilmemiş dairesel p2NIL (şerit 2) ve pGOAL19 (şerit 3); KpnI ile lineerize edilmiş p2NIL (şerit 4, 4.753 bp); PacI ile lineerize edilmiş pGOAL19 (şerit 5, 7.949 bp ve 2.486 bp); ve p2NIL_rv0678_pGOAL19'dan rv0678 insertinin PCR amplifikasyonu (şerit 6, 2.825 bp). HindIII ile lineerize edilmiş p2NIL_rv0678_pGOAL19 (15.182 bp) şerit 7–11 ve 19'da gösterilmiştir. Altı bağımsız E. coli kolonisinden alınan plazmitlerin HindIII, KpnI ve PacI ile üçlü restriksiyon sindirimi şerit 12–18'de gösterilmiştir. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
M. tuberculosis'in p2NIL_rv0678_pGOAL19 ile transformasyonunu takiben, SCO transformantları X-gal, Kan ve Hyg içeren Middlebrook 7H10 agar plaklarında seçilmiştir. M. tuberculosis tek kolonilerinin Koloni PCR'ı ve Sanger sekanslaması, p2NIL_rv0678_pGOAL19'u doğrulamıştır (Şekil 7).
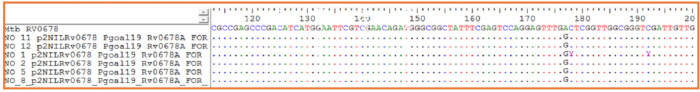
Şekil 7: rv0678 genindeki A97G mutasyonunun koloni PCR ve Sanger dizileme ile doğrulanması. p2NIL_rv0678_pGOAL19 taşıyan tekil E. coli kolonilerinden elde edilen koloni PCR ürünleri, rv0678-spesifik primerler kullanılarak dizilenmiştir. Sanger dizileme kromatogramları (hizalamaları), klonlanan insertteki yerleştirilmiş varyantı (rv0678_97 (GAC > GGC), A97G mutasyonuna karşılık gelir) ve BioEdit'te görselleştirilen referans M. tuberculosis H37Rv rv0678 dizisi ile hizalanmış 6 koloniyi göstermektedir. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayınız.
İkinci çaprazlama olayında intihar plazmit vektörünü kaybetmiş transformantları seçmek için, seçilen mavi tek koloniler Kan içeren 7H9-OADC besiyerinde kültüre edilmiş ve ardından Kan yokluğunda alt kültüre alınmıştır. İnokülümler, ko-integrantın çözünmesini temsil eden rv0678 mutantını seçmek için %2 sakroz ve X-gal içeren (Hyg içermeyen) 7H11-OADC agara ekilmiştir. 16 gün sonra plakalardan beyaz tek koloniler geri kazanılmıştır. Bazı mavi koloniler mevcut olup ko-integrantın kısmi çözünmesini göstermektedir. 7H11-OADC agar plakalarından seçilen ve Sanger dizileme ile taranan sakroza dirençli M. tuberculosis beyaz tek kolonilerinin rv0678 Thr33Ala nokta mutasyonu c.97A>G taşıdığı doğrulanmıştır (Şekil 8).
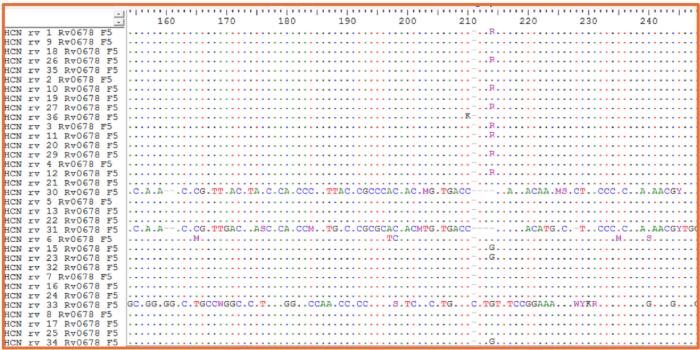
Şekil 8: M. tuberculosis'te rv0678 A97G mutasyonunun PCR amplifikasyonu ve Sanger sekanslama ile doğrulanması. Sükroza duyarlı beyaz tek kolonilerden (sükroz, X-GAL ve/veya kanamisin üzerinde seçilen) elde edilen koloni PCR ürünleri, rv0678-spesifik primerler kullanılarak sekanslandı. Referans M. tuberculosis H37Rv rv0678 dizisi ile hizalanan Sanger sekanslama verileri, BioEdit'te görselleştirilen seçili kolonilerde istenen rv0678_97 varyantının (GAC > GGC, Thr33Ala; saf mutant "G" arka planlı 4 koloni ve karışık vahşi tip ve mutant "R" arka planlı 8 koloni) varlığını doğruladı. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayınız.
REKOMBİNEERİNG
pJV75amber ile M. tuberculosis transformasyonu
Rekombineerleme için kullanılan pJV75amber plazmidi DH5α E. coli'den izole edildi ve konsantrasyonu bir spektrofotometre kullanılarak 180,7 ng/µL olarak belirlendi. İstenen nükleotid değişikliğini taşıyan ssDNA oligonükleotidinin rekombineerlemesi için gerekli olan gp61 rekombinaz proteinini eksprese eden M. tuberculosis (pJV75amber) suşunu oluşturmak amacıyla, elektrokompetan M. tuberculosis H37Rv'ye 2 µg plazmit DNA ile transformasyon gerçekleştirildi. Transformant rekombinant M. tuberculosis hücreleri 7H11-OADC agar plaklarına ekildi. Hücreler, pJV75amber içerisindeki aph geninin (700 bp) PCR amplifikasyonu için kullanıldı (Şekil 9). Transforme edilmiş M. tuberculosis'den 20 beyaz tek koloninin izole edilmesi, pJV75amber vektörünün varlığını doğruladı. Sonraki rekombineerleme deneyleri için bir M. tuberculosis (pJV75amber) tek kolonisi seçildi.
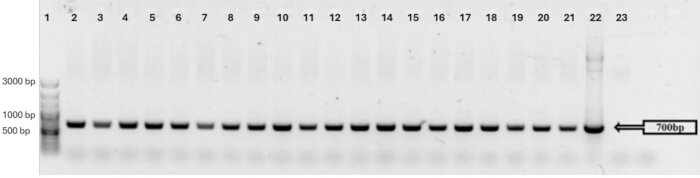
Şekil 9: 20 tek koloniden aph primerleri ile yapılan M. tuberculosis (pJV75amber) tek koloni PCR'ı. Şerit 1: 100 bp plus DNA merdiveni; şerit 2–21: tek kolonilerden aph'nin PCR amplifikasyonu; şerit 22: pJV75amber DNA'sı; şerit 23: negatif kontrol. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
M. tuberculosis içinde atpE A196G (Ile66Val) varyantının rekombineerilmesi
Elektrokompetan rekombinant M. tuberculosis tek nükleotid değişimi taşıyan bir ssDNA oligonükleotidi ile birlikte ko-transforme edilmiş (pJV75amber) hücreleri atpE c.196A>G (Ile66Val mutasyonuna yol açan) ve JVC198 ssDNA oligonükleotidleri, Hyg üzerinde seçilmiştir. Hyg dirençli kolonlar, şu yöntemin PCR amplifikasyonu ile taranmıştır: atpE rekombineering işleminden geçtiğini doğrulamak için gen ve Sanger sekanslaması yapıldı. Tarama yapılan 33 tek kolonun sadece 2'si mutant çıktı ve bunlardan biri (C11_atpE) yabani tip (CAT) ve mutant (CGT) alellerinden oluşan karma bir popülasyona sahipti. Ancak, ikinci koloni (C14_atpE) saf bir içeriğe sahipti atpE c.196A>G mutant popülasyonu (Şekil 10).
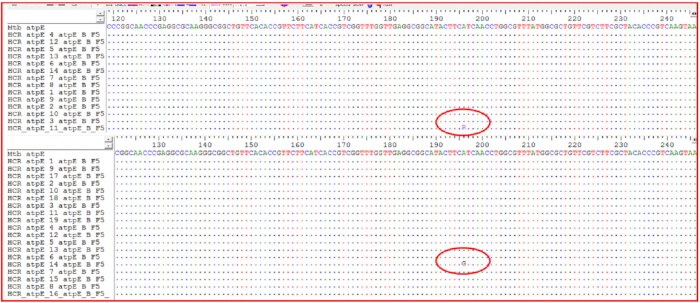
Şekil 10: M. tuberculosis tekli kolonilerinde atpE geninin PCR amplifikasyonu ve Sanger sekanslaması. Koloni PCR ürünleri, atpE-spesifik primerler kullanılarak sekanslanmış ve referans M. tuberculosis H37Rv atpE dizisiyle hizalanmıştır. Sekanslama kromatogramları (hizalamalar) şunları ortaya koymuştur: (üst panel) taranan 14 koloniden birinde, 196. pozisyonda hem vahşi tip (A) hem de mutant (G) alellerini gösteren karışık bir popülasyon (C11_atpE); (alt panel) taranan 19 koloniden birinde, BioEdit'te görselleştirilen atpE A196G Ile66Val substitüsyonunu taşıyan saf bir mutant popülasyon (C14_atpE). Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
Tartışma
M. tuberculosis'te genetik manipülasyon, organizmanın lipid açısından zengin hücre zarfı, yavaş büyümesi ve yabancı DNA'yı nispeten verimsiz alması nedeniyle teknik olarak zordur. Bu özellikler; transformasyonu, koloni geri kazanımını ve moleküler doğrulamayı, diğer birçok bakteriyel sisteme göre daha yavaş ve daha az öngörülebilir hale getirir. Ek olarak, büyük dsDNA fragmanlarının üretilmesi ve plazmid tabanlı iletim vektörlerinin oluşturulması zahmetlidir ve birden fazla kalite kontrol adımı gerektirir. Burada açıklanan protokoller, izojenik bir M. tuberculosis arka planına tanımlanmış nokta mutasyonları yerleştirmek için iki tamamlayıcı yaklaşım sunarak bu zorlukları ele almaktadır: intihar vektörü kullanan iki aşamalı AE ve oligonükleotid aracılı recombineering.
İki aşamalı AE protokolünün kritik özelliği verimli rekombinasyondur, ancak bu süreç çoklu klonlama bölgelerine restriksiyon enzimi ile klonlama gerekliliği ve HR'yi uyarmak ve AE'yi artırmak için UV ile ön işlem görmüş plazmid DNA kullanımıyla1314 sınırlıdır. UV maruziyeti konstrükt içerisinde istenmeyen varyasyonlara yol açabilse de, SNV oluşma olasılığının minimal olduğu bildirilmiştir15,16. Birden fazla seleksiyon ve karşı-seleksiyon markörüne7,10 dayanan SCO ve DCO olaylarının iki aşamalı stratejisi, M. tuberculosis üzerinde in vitro antibiyotik stresine neden olabilir17. Ek markörlerin kullanımı saf bir mutant popülasyonun geri kazanımını artırabilse de, seri pasajlar in vitro evrim riski taşıyarak, yerleştirilen nokta mutantın yorumlanmasını zorlaştırabilecek farklı genetik arka planlara sahip suş popülasyonları üretebilir13,1518. Transformasyon verimliliği ve rekombinasyon yetersizliği SCO olaylarını sınırlarken, DCO olayları yalnızca rekombinasyon verimliliği ile sınırlıdır ve daha kolay gerçekleşir19. Ayrıca, restriksiyon enzimi sindirimi ve bir çoklu klonlama bölgesine klonlama işlemleri zaman alıcı ve emek yoğun olmaya devam etmektedir.
ssDNA oligonükleotidleri kullanılarak yapılan rekombineering, M. tuberculosis'e nokta mutasyonları yerleştirmek için etkilidir. Hedefleme amaçlı ssDNA oligonükleotidinin kısa homoloji kolları doğrudan kimyasal senteze olanak tanır; böylece homolog rekombinasyon için gerekli olan kısıtlama klonlama ve PCR amplifikasyonunun çok aşamalı adımları ortadan kalkar20. Rekombineering, mutajenezi indüklemek için M. tuberculosis'te kromozom dışında kendi kendini replike edebilen ve kürlenebilir bir plazmide özel olarak dayanır21,22. Ayrıca, ssDNA oligonükleotidleri kolayca sentezlenebilir. Bu nedenle rekombineering; daha az plazmid ve kültürleme adımı gerektirdiği için homolog rekombinasyona göre daha basit, daha hızlı ve daha maliyet etkindir. Ancak, hedeflenen genomik bölgeye bağlı olarak rekombineering, bölgeye özgü mutajenezi gerçekleştirmede daha az etkili olabilir ve birden fazla deneme gerektirebilir. ssDNA ile genel rekombineering verimliliğinin diğer tekniklere kıyasla nispeten yüksek olduğu bildirilmiş olsa da, hedeflenen değişikliği taşıyan hücrelerin mutlak sayısı tartışmalı şekilde düşük kalmaktadır20,23. Zorluklar arasında, eksojen donör ssDNA substratının zincir eğilimi ve nispeten kısa homolojisinden kaynaklanan, homoloji bölgesi dışındaki dizi benzerliği paylaşan lokuslarda meydana gelen istenmeyen (meşru olmayan) rekombinasyonlar yer almaktadır. Ek antibiyotik seçimi olmadan mutantları taramak için kullanılan HygR ko-seleksiyon yaklaşımı24,25, operonun aşağısında polar etkilere neden olarak genetik arka planda istenmeyen mutasyonlara yol açabilir26. Rekombineering verimliliği, Şekil 10'da gösterildiği gibi hedefe göre değişkenlik gösterebilir (atpE A196G için 33 kolonun 2'si pozitiftir); bu durum potansiyel olarak suboptimal ssDNA oligo homoloji kollarından (<50 nt), tavlamayı engelleyen ikincil yapılardan, yetersiz rekombinaz indüksiyonundan veya rakip yabanıl tip onarım yollarından kaynaklanabilir. Dahası rekombineering, istenen varyantı doğrulamak için birçok tek kolonun taranmasını gerektirir ve bu işlem zaman alıcı olabilir. M. tuberculosis'te plazmid DNA ve ssDNA oligonükleotidlerinin alımı, muhtemelen kısmen lipid açısından zengin mikobakteriyel hücre zarfı nedeniyle verimsiz kalmaktadır. Bu nedenle, HygR seçilebilir oligonükleotidin avantajı, transformasyon verimliliğini mutlak terimlerle artırması değil, elektroporasyon sırasında DNA almış olan küçük hücre oranının ko-seleksiyonuna olanak tanımasıdır. Bu durum, taranan popülasyonu DNA alan hücreler açısından zenginleştirir ve bu hücreler içerisinde istenen kromozomal mutasyon daha sonra PCR ve sekanslama ile tanımlanabilir. Ancak, HygR seçimi tek başına hedef bölge mutasyonunun entegrasyonunu doğrulamaz ve onaylanmış mutantları belirlemek için hala çok sayıda HygR kolonunun taranması gerekir.
SNV taşıyan ssDNA oligonükleotidinin replikasyon çatalında bir uyumsuzluk oluşturduğu da unutulmamalıdır. M. tuberculosis NucS uyumsuzluk onarım sistemi bu uyumsuzluğu tanıyıp onarabilir ve böylece hedeflenen mutasyonun eklenmesini engelleyebilir. Verimliliği maksimize etmek için araştırmacılar; DNA uyumsuzluk onarımında rol oynayan non-kanonik bir uyumsuzluk onarım (MMR) endonükleazı olan EndoMS olarak da bilinen NucS tarafından etkili bir şekilde onarılan G-G, G-T veya T-T baz çiftlerini oluşturan uyumsuzluklardan kaçınmalıdır27,28.
Burada sunulan protokoller, kontrollü genetik arka planlarda hassas mutajeneze olanak tanıyarak tüberküloz araştırmalarını ileriye taşımakta ve böylece klinik izolatlar kullanılarak yapılan çalışmalara özgü kısıtlılıkları gidermektedir. Önceki yöntemlerle kıyaslandığında7,8,29,30bu yayın, şunları sağlamaktadır M. tuberculosisayarlanmış elektroporasyon parametreleri (2,5 kV,) dahil olmak üzere -e özgü optimizasyonlar, 25 µF, 1000 Ω) sağlayan >108 CFU/µg rekombineerleme için 63 bp ve rekombinasyon için 25 kb uzunluğunda, sekonder yapıları ve hedef dışı etkileri minimize eden optimize edilmiş oligonükleotit tasarımıyla transformasyon verimliliği. Bu adaptasyonlar, AE'ye kıyasla 12 hafta yerine 6 haftada tamamlanan rekombineerleme için deneysel süreçleri kısaltmış ve bedaquiline direnç lokuslarının başarılı mutajeneziyle kanıtlandığı üzere tekrarlanabilirliği artırmıştır rv0678 ve atpE. Bu çalışmanın özgünlüğü; iki yaklaşımın doğrudan yan yana karşılaştırılmasında, varyant onayı için tüm genom dizileme ve mutasyon tahmini için yapay zeka gibi modern araçların entegrasyonunda ve tüm bunların kaynakların kısıtlı olduğu ortamlarda benimsenmeyi kolaylaştıran görsel dokümantasyonda yatmaktadır.
Tanımlanan yöntemleri optimize etmek ve yaygın hataları gidermek için, hem HR hem de recombineering için geçerli olan çeşitli modifikasyonlar yapılabilir. Kalın hücre duvarı nedeniyle M. tuberculosis transformasyonunda genellikle bir darboğaz olan elektroporasyon verimliliğini artırmak için, hücre duvarını zayıflatmak ve DNA alımını geliştirmek amacıyla glisin işlemiyle (büyüme sırasında 24–48 sa boyunca 0.2–0.5 M) elektrokompetan hücreler hazırlayın. Ek olarak, 105 CFU/µg DNA'yı aşan transformasyon verimliliklerine ulaşmak için optimize edilmiş küvetler (0.1–0.2 cm boşluk) ve soğutulmuş tamponlar ile ultra yüksek alanlı elektroporasyon (12.5–25 kV/cm) kullanın; DNA'yı etanol çöktürme veya kolon saflaştırması yoluyla tuzdan arındırarak ark oluşumunu minimize edin. Mid-log fazında hasat için hücre yoğunluğunu OD600 0.6–0.8 seviyesinde izleyin ve doygunluğu ve azalmış canlılığı önlemek için aşırı DNA kullanımından kaçının (1–10 µg ile sınırlandırın). Düşük koloni verimleri devam ederse, direnç belirteçlerinin ekspresyonuna izin vermek için elektroporasyon sonrası 48 sa boyunca inkübasyonla toparlanma süreci ekleyin 31,32.
Diğer yaygın sorunlar arasında örtüşme uzatmasında (overlap extension) düşük PCR verimi yer almaktadır. Bu durum, GC artırıcılar (%3–5 DMSO) ve gradyan tavlama sıcaklıkları (55–65 °C) ile birlikte yüksek sadakatli (high-fidelity) polimerazlar kullanılarak optimize edilebilir. Seçim sırasındaki antibiyotik stresi, entegrasyon sonrası eksizyon için Cre-loxP gibi markörsüz sistemler kullanılarak azaltılabilir. Cre-loxP, Cre rekombinaz enziminin 34-bp'lik loxP DNA dizilerini tanıdığı ve iki loxP bölgesinin arasında kalan DNA segmentinin hassas eksizyonunu katalize ederek hücrelerde koşullu gen nakavtına (gene knockout) olanak tanıyan bölgeye özgü bir rekombinasyon sistemidir33.
HR için, meşru olayları gayrimeşru olaylara tercih etmek ve böylece hedef dışı entegrasyonlardan kaçınmak amacıyla intihar vektörlerindeki homoloji kollarını 1–2 kb'ye uzatın. Spesifik rekombinasyon hızlarını artırırken spesifik olmayan olayları baskılamak için indüklenebilir rekombinazlara (RecET sistemleri) sahip replikatif plazmitler kullanın. HR'deki UV ön işlemi için, aşırı mutasyonları tetiklemeden rekombinasyonu uyarmak amacıyla maruziyeti 100–150 mJ/cm2 olarak kalibre edin ve herhangi bir istenmeyen değişikliği tespit etmek için mutajenez sonrası tüm genom dizileme yoluyla konstrüktları doğrulayın9,34,35.
Rekombineering işlemi için, GC bakımından zengin uyumsuzluklardan kaçınarak 63 - 90 nt homolog kollar ile oligo tasarımını optimize edin ve stabilite kontrolleri için OligoEvaluator gibi yazılımlar kullanın. Toksisite oluşmadan ekspresyonu dengelemek için, elektroporasyon sonrası asetamid indüksiyonunu 4–6 saat boyunca %0,2–0,5 olarak ayarlayın. Zincir yanlılığını ve hedef dışı bağlanmayı azaltmak için, geride kalan zinciri (lagging strand) hedefleyen 50–100 nt homologlu ssDNA oligonükleotidleri tasarlayın ve ekzonükleaz yıkımına karşı koruma sağlamak amacıyla oligo uçlarına fosforotiyoat modifikasyonları ekleyin. Meşru olmayan rekombinasyonun sıkça meydana gelmesi durumunda, daha yüksek antibiyotik konsantrasyonları veya çift markörler aracılığıyla seleksiyon baskısını artırın ya da verimi yükseltmek için transformasyonları taze yetkin hücrelerle tekrarlayın. Bu adımlar, oranları şu seviyelere çıkarabilir: >zorlu genomik lokuslar için %20. Kapsamlı koloni taraması, kolonilerin multipleks PCR için havuzlanmasıyla veya hedef genle uyumluysa floresan tabanlı raporlayıcıların kullanılmasıyla optimize edilebilir.36.
Burada açıklanan yöntemler, gelişmekte olan teknolojilere potansiyel genişletme imkanlarıyla birlikte M. tuberculosis genetiği için temel araçlar sunmaktadır. Site-yönelimli mutajenez, yeni nesil dizileme37 yoluyla tanımlanan ilaç direnç mutasyonlarının doğrulanması35 için kullanılabilir ve klinik izolatlardaki yeni varyantların hızlı fenotiplemesini sağlar. Gelecekteki çalışmalar, ilaç hedef gen repertuvarını çeşitlendirmek ve direnç mekanizmalarının keşfini hızlandırmak için, CRISPR-rehberli mutajenik DNA polimerazları gibi CRISPR-Cas sistemlerini çoklu düzenleme için entegre edebilir. M. tuberculosis'in fajlara veya plazmidlere karşı savunma amaçlı endojen Tip III CRISPR sisteminden yararlanılması, dirençli suşlar için yeni antimikrobiyaller veya tanı yöntemlerinin geliştirilmesine yol açabilir38,39,40.
Esansiyel genlerin in vivo tanımlanması için kullanılan TnSeq dahil olmak üzere genetik manipülasyondaki ilerlemeler, canlı suşlarda atenüasyon hedeflerini belirleyerek aşı geliştirme için yeni yollar açmaktadır41. Programlanabilir baz düzenleme, çift zincir kırılmaları olmadan ince mutasyonları optimize edebilir, böylece hedef dışı etkileri azaltabilir ve çoklu ilaç direncindeki epistaz çalışmalarını kolaylaştırabilir. Daha geniş uygulama alanları arasında, gerçek zamanlı enfeksiyon izlemesi için reporter genlerin yerleştirilmesi gibi sentetik biyoloji veya biyosensör platformları için M. tuberculosis mühendisliği yer almaktadır. Gelecekteki araştırmalar, konak-patojen etkileşimlerini haritalandırmak ve kişiselleştirilmiş tedavilere veri sağlamak amacıyla, yapay zeka destekli tasarımı bu yöntemlerle birleştiren yüksek kapasiteli mutajenez iş akışlarına odaklanmalıdır42.
Açıklamalar
Yazarların beyan edilecek herhangi bir çıkar çatışması yoktur.
Teşekkürler
Bu çalışmaya sundukları paha biçilmez katkılar için Stellenbosch Üniversitesi, Tıp ve Sağlık Bilimleri Fakültesi, Moleküler Biyoloji ve İnsan Genetiği Bölümü'ndeki TB Genomik Araştırma Grubu'nun tüm üyelerine içten teşekkürlerimizi sunarız . Finansal destek, Avrupa ve Gelişmekte Olan Ülkeler Klinik Araştırma Ortaklıkları (TMA2017CDF-1885), Güney Afrika Tıbbi Araştırma Konseyi, Alman Akademik Değişim Servisi (DAAD) ve Odysseus hibesi N° G0F8316N kapsamında Flaman Araştırma Vakfı (FWO) tarafından sağlanmıştır. Ayrıca, homolog rekombineering yöntemini geliştirdikleri ve araştırmalarımızda kullandığımız pJV75amber'i sağladıkları için Prof. Graham Hatfull ve Prof. Julia van Kessel'e teşekkürlerimizi sunmak isteriz.
Malzemeler
| Ad | Şirket | Katalog numarası | Yorumlar |
|---|---|---|---|
| 0,5 mL Mikrocentrifüj Tüpleri, Konik Tabanlı, Kilitli Kapaklı | WhiteHead Scientific | 605001 | Kültür |
| 1,5 mL Mikrocentrifüj Tüpleri, Konik Tabanlı, Kilitli Kapak | WhiteHead Scientific | 615001 | Kültür |
| 10 mM Kalsiyum klorür dihidrat (CaCl2)2·2H2O) | Sigma-Aldrich | Kemo-kompetan E. coli | |
| 10 mM RbCl, 75 mM CaCl22·2H2O | Sigma-Aldrich | 83979 | Kemo-kompetan E. coli |
| 10 mM) MOPS (3-(N-Morfolino) propan sülfonik asit) tampon çözeltisi | Sigma-Aldrich | M1254 | Kemo-kompetan E. coli |
| 100 mM Rubidyum Klorür (RbCl) | Sigma-Aldrich | 83979 | Kemo-kompetan E. coli |
| 15 cm'lik Petri kabı | Lasec | Stok Tutma Birimi | Agar kültürü |
| %15 ağırlık/hacim gliserol | Sigma-Aldrich | 49781-500ML | Kültür |
| Standart tuz giderme işlemi uygulanmış, 25-nm ölçeğinde sentezlenmiş 20 bp ila 32 bp uzunluğunda PCR primerleri | Integrated DNA Technologies (WhiteHead Scientific) | Girdi sağlanmadı. Lütfen çevrilmesini istediğiniz metni paylaşın. | DNA amplifikasyonu |
| 25 cm doku kültürü flaskı | WhiteHead Scientific | 707001 | Sıvı kültür |
| 30 mM Potasyum asetat | Sigma-Aldrich | P1190-100G | Kemo-kompetan E. coli |
| 50 mL Santrifüj Tüpleri | WhiteHead Scientific | P10432 | Kültür |
| 50 mM Manganez (II) klorür tetrahidrat (MnCl2·4H2O)2·4H2O) | Sigma-Aldrich | 63535 | Kemo-kompetan E. coli |
| PAGE saflaştırması ile 100 nm ölçeğinde sentezlenmiş 63 bp ssDNA oligonükleotitler | Integrated DNA Technologies (WhiteHead Scientific) | Çevrilecek herhangi bir metin sağlanmamıştır. Lütfen tercüme edilmesini istediğiniz kaynak metni iletiniz. | Allelik değişime giriş |
| 75 cm doku kültürü flaskı | WhiteHead Scientific | 708013 | Sıvı kültür |
| Benchmark Accuris UV Transillüminatör ışık kaynağı | Sigma Aldrich | BMSE3000-1EA | Jel görselleştirme |
| Benchmark Scientific (H3020) Incu-Shaker 20 L Üst Üste İstiflenebilir Çalkalamalı İnkübatör, kaymaz kauçuk matlı, 115 V | Alkali Scientific | Stok Kodu: | E. coli kültürü |
| Bio-Edit | Yazılım | Girdi sağlanmadı. Lütfen çevrilmesini istediğiniz metni giriniz. | Sanger sekans okumalarının görsel incelemesi ve analizi |
| Çapraz bağlayıcılar CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Plazmid DNA işlemi |
| DNA-MAN | Yazılım | Girdi sağlanmadı. Lütfen çevrilmesini istediğiniz metni giriniz. | Sanger sekans okumalarının görsel incelemesi ve analizi |
| Zaman ayarlı, Dijital Kuru Banyo, 150 °C Çift Bloklu Isıtıcı | WhiteHead Scientific | E-DB150-2D | Transformasyon |
| Gene Pulser Xcell Elektroporasyon Sistemleri | Bio-Rad, Hercules, CA 94547, ABD | 1652660 | Elektroporasyon |
| Gene Pulser/ MicroPulser Elektroporasyon Küvetleri, 0,2 cm aralık | Bio-Rad, Hercules, CA 94547, ABD | 1652086 | Elektroporasyon |
| HindIII-HF enzimleri | New England BioLabs | R3104L | Restriksiyion digestiyonu |
| JCV198 (PAGE saflaştırması ile 100-nm ölçeğinde sentezlenmiş ssDNA-oligonükleotidler) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Gen hedefi: php; pJV75amber üzerindeki php geninde hygR'yi geri yükleyin |
| Memmert IN Plus Standart 26,5 cu ft CO2'siz Statik İnkübatör | Ares Scientific | SKU: IN-750-PLUS | M. tb kültürü |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 bp | GCGACCACAACCAGGATGA; Gen hedefi: rv0678; rv0678'nin PCR amplifikasyonu |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885 bp | CTCGGACAACACGCTGACC; Gen hedefi: rv0678; rv0678'in PCR amplifikasyonu |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413 bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Gen hedefi: rv0678; İnserte A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Gen hedefi: rv0678; İnsert A95G |
| Mycobrowser | Veri Tabanı | Metin sağlanmadığı için çeviri yapılamamıştır. Lütfen çevrilmesini istediğiniz kaynak metni iletiniz. | bir gen dizisindeki SNV kodonu |
| NCBI veri tabanları | Veritabanı | Lütfen çevrilmesi gereken kaynak metni sağlayın. | SNV konumunu belirlemek için genomdaki gen konumu |
| p2NIL | Addgene | 20188 | Ekspresyon klonlama vektörü (kanR) |
| PacI-HF enzimleri | New England BioLabs | R0547L | Restriksiyon digesyonu |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | LacZ ve kanR eksprese eden altklonlama vektörü |
| pGOAL17 | Addgene | 20189 | LacZ ve SacB eksprese eden Lambda RED rekombinaz klonlama vektörü |
| pGOAL19 | Addgene | 20190 | hygR, LacZ ve SacB eksprese eden Lambda RED rekombinaz klonlama vektörü |
| Phusion yüksek sadakatli Hotstart flex polimeraz kiti | New England BioLabs | M0535L | Yüksek sadakatli düzeltme okumalı DNA Taq polimeraz |
| pJET1.2/blunt | Thermofisher - bilimsel | K1231 | Subklonlama sekanslama vektörü (ampR) |
| PJV75_KANR_F (standart tuz giderme ile 25-nm ölçekte sentezlenmiş primerler) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; Gen hedefi: aph; pJV75amber'deki KanR geninin amplifikasyonu |
| PJV75_KANR_R (standart tuz giderme işlemi uygulanmış, 25-nm ölçekte sentezlenmiş primerler) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; Gen hedefi: aph; pJV75amber'de KanR geninin amplifikasyonu |
| pJV75amber | Addgene / Van Kessel laboratuvarı | 26906/ 26908/26908/ 26910 | Genomda rekombineering işlemini kolaylaştıran, kanR, hygR ve Che gp61 eksprese eden vektör |
| Primer3plus | Yazılım | Lütfen çevrilecek kaynak metni sağlayın. | İlgi duyulan gene özgü primer çiftlerinin tasarlanması |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Gen hedefi: HindIII bölgesi; insert bölgesi ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825 bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Gen hedefi: kpnl bölgesi; İnset site CGTACAGGTACC |
| SNAPGene | Yazılım | Girdi sağlanmamıştır. Lütfen çevrilmesini istediğiniz metni giriniz. | sanal klonlama ve restriksiyon enzimi çıkıntıları ekleme |
| Thermo Fisher QuantStudio 3 Termosiklatör | Pika Amerika | Lütfen çevrilecek kaynak metni sağlayınız. | DNA amplifikasyonu |
Kaynaklar
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Yeniden basım ve izinler
Bu makale yayımlandı
Video yakında