Bu derleme, DNA metilasyonunun immün düzenlemedeki ve transplant reddindeki rolünü özetlemektedir. DNA metilasyonu, immün hücre gelişimini ve farklılaşmasını düzenler, immün hücre fonksiyonlarını modüle eder ve greft sağkalımını artırmak için bir biyobelirteç ve terapötik hedef olarak hizmet edebilir.
Derleme makalesi
DNA Metilasyonunun İmmünolojik Regülasyonu ve Allogreft Reddi üzerindeki Etkileri
34 görüntülenme
⸱
11 Eylül 2026
Bu makalede
Özet
Özet
Transplant reddi, uzun süreli greft sağkalımı önündeki temel bir engel olmaya devam etmektedir ve immün yanıtlar ile moleküler düzenleyici mekanizmalar arasındaki karmaşık etkileşimlerle tetiklenmektedir. Başlıca bir epigenetik modifikasyon olan DNA metilasyonu; immün hücre gelişimi, farklılaşması, olgunlaşması ve fonksiyonunun düzenlenmesinde önemli bir rol oynar. Aberan DNA metilasyonu, immün ilişkili genlerin ekspresyonunu değiştirebilir ve immün yanıtların doğasını ve yoğunluğunu etkileyebilir. Transplantasyonda bu değişiklikler, greft reddinde rol oynayan T hücrelerini, B hücrelerini ve doğuştan gelen immün hücreleri etkileyebilir. DNA metilasyonu ayrıca immün aktivasyon, tolerans ve inflamatuar yanıtlarla ilişkili sinyal yolaklarının düzenlenmesine katkıda bulunur. Bu nedenle, metilasyon modellerindeki değişiklikler hem reddin ilerleyişini hem de greft fonksiyonunun korunmasını etkileyebilir. Bu derleme, immün düzenlemede DNA metilasyonu hakkındaki güncel bilgileri özetlemekte ve özellikle timik gelişim, yardımcı ve sitotoksik T hücreleri, regülatör T hücreleri, B hücreleri, doğuştan gelen immün hücreler ve sinyal yolaklarına vurgu yaparak transplant reddi üzerindeki etkilerini incelemektedir. Ayrıca, DNA metilasyonunun transplantasyonda bir biyobelirteç ve terapötik hedef olarak potansiyel uygunluğunu değerlendirmektedir. Bu epigenetik mekanizmaların anlaşılması; reddedilme riskinin değerlendirilmesi, immün yanıtların modüle edilmesi ve solid organ transplantasyonu sonrası uzun süreli greft sonuçlarının iyileştirilmesi için daha kesin yaklaşımların geliştirilmesini destekleyebilir.
Giriş
İmmünoloji, bağışıklık sisteminin yapısı ve fonksiyonu ile ilgilenen; immün yanıtların altında yatan mekanizmaları ve öz ve öz-olmayan bileşenlerin tanınmasının ardından homeostazın korunmasını inceleyen bilimsel disiplindir. Bu alan ayrıca, düzensiz immün fonksiyonlardan kaynaklanan patolojik süreçleri de kapsar. Bağışıklık sistemi üç temel fonksiyon gerçekleştirir: savunma, sürveyans ve homeostaz. Bu fonksiyonlar birlikte, dış patojenlerin ve zararlı maddelerin istilasını önler, vücut içindeki öz-olmayan bileşenleri ortadan kaldırır ve stabil bir iç immün ortam sağlar. İmmün yanıtların özelliklerine göre bağışıklık, doğal veya adaptif olarak sınıflandırılır. Doğal bağışıklık, yabancı patojenlere karşı hızlı ve spesifik olmayan bir yanıt sağlarken; adaptif bağışıklık, belirli antijenlere karşı yönelmiş yüksek derecede spesifik bir yanıt sağlar1,2. Bir immün yanıt sırasında, dışsal ve içsel faktörler immün fonksiyonla ilişkili genlerin ekspresyonunu düzenler. Bu düzenleme, klasik genetik mekanizmaların yanı sıra epigenetik modifikasyonları da içererek karmaşık ve dinamik bir transkripsiyonel düzenleyici ağ oluşturur3.
Geleneksel genetik, DNA dizilerindeki değişikliklerden kaynaklanan gen fonksiyonu değişimlerine odaklanırken; epigenetik, temel DNA dizisini modifiye etmeden meydana gelen, geri dönüşümlü ve kalıtsal gen ekspresyonu değişikliklerini inceler. Enfeksiyonlar, kimyasal maruziyetler ve farmasötikler dahil olmak üzere çevresel uyaranların yanı sıra sitokinler ve hormonlar gibi dahili faktörler, genlerin epigenetik manzarasını değiştirebilir. Bu değişiklikler gen ekspresyonunu düzenler ve nihayetinde hücresel fenotipleri ve biyolojik fonksiyonları şekillendirir. Gen ekspresyonunu kontrol eden temel epigenetik mekanizmalar arasında DNA metilasyonu, histon modifikasyonu, kromatin yeniden şekillenmesi ve kodlamayan RNA aracılı düzenleme yer alır. Erken embriyonik gelişim sırasında, DNA metilasyon işaretleri neredeyse tamamen silinir ve daha sonra diferansiyasyon sırasında yeniden kurulur4,5. Bu epigenetik modifikasyonların hassas bir şekilde kaldırılması ve yeniden kurulması; normal hücresel gelişim, diferansiyasyon ve maturasyon için esastır. Buna karşın, aberan epigenetik değişiklikler gen fonksiyonunu bozabilir, hastalık başlangıcına ve ilerlemesine katkıda bulunabilir6. DNA metilasyon paternleri ayrıca T hücreleri ve B hücrelerinin gelişimi ve diferansiyasyonu sırasında dinamik olarak değişir7,8. Bu bulgular, kemik iliği hematopoetik kök hücrelerinin çeşitli immün hücre soy hatlarına diferansiyasyonunu yönlendirmede epigenetik düzenlemenin kritik rolünü vurgulamaktadır. Histon modifikasyonları, monositlerin/makrofajların ve yardımcı T hücrelerinin diferansiyasyonunu ve fonksiyonel plastisitesini düzenler9,10,1,12,13,14 ve Toll benzeri reseptör yolakları dahil olmak üzere temel sinyal yolaklarını etkiler15,16. Kromatin yeniden şekillendiricisi Mi-2beta, timositlerde yüksek düzeyde eksprese edilir; CD4 gen ekspresyonunu ve T hücresi gelişimini doğrudan düzenler17. Kodlamayan RNA'lar da immün yanıtların önemli düzenleyicileri olarak işlev görür. Örneğin, interferon-γ (IFN-γ), hücre içi bakteriyel enfeksiyonlara karşı konak savunmasında merkezi bir rol oynarken, miR-21, IFN-γ mRNA'sını doğrudan hedefleyerek IFN-γ üretimini baskılayabilir18. Topluca bu bulgular, immün yanıtların düzenlenmesinde epigenetik mekanizmaların merkezi rolünü vurgulamaktadır.
Bağışıklık hücreleri, bağışıklık fonksiyonunun merkezinde yer alır ve greft sağkalımının temel bir belirleyicisi olan transplant reddinin ana itici güçlerini temsil eder19,20,21. Kapsamlı immünolojik çalışmalar transplant reddinin altında yatan mekanizmaları incelemiş olsa da, birçok yönü hala yeterince anlaşılamamıştır2. Artan kanıtlar ayrıca epigenetik mekanizmaların bağışıklık hücresi gelişimi, farklılaşması ve olgunlaşmasında kritik roller oynadığını göstermektedir23,24. Bu nedenle, transplant reddinin moleküler temelinin epigenetik bir perspektiften incelenmesi, organ transplantasyonu sonrası transplant reddinin ve kronik allogreft nefropatisinin daha erken müdahalesini ve önlenmesini destekleyebilir ve uzun süreli greft sağkalımı için potansiyel faydalar sağlayabilir. Çeşitli epigenetik modifikasyonlar arasında DNA metilasyonu, memeli genomunda transkripsiyonu düzenleyen en stabil mekanizmayı temsil eder25. Buna uygun olarak, bu derleme, DNA metilasyonunun bağışıklık hücresi gelişimi, farklılaşması ve fonksiyonundaki rolünün yanı sıra organ transplantasyonu sonrası akut reddindeki etkisini incelemektedir.
İnceleme ve perspektif
1. DNA metilasyonu ve sekanslama teknolojisi
DNA metilasyonu, metil donörü olarak S-adenozilmetiyonin kullanır ve DNA metiltransferazlar, CpG dinükleotidleri (sitozin–fosfat–guanin) içindeki sitozinin beşinci karbonuna bir metil grubunun kovalent eklenmesini katalize ederek sitozini 5-metilsitozine (5mC) dönüştür. Bu modifikasyon, DNA diziliminin ötesinde gen ekspresyonuna ek bir düzenleyici katman ekler. Genel olarak, düşük metilasyon seviyelerine sahip bölgeler protein bağlanmasına izin verir ve aktif gen transkripsiyonunu destekleyen bir kromatin yapısını destekler26. Buna karşılık, metillenmiş DNA bölgeleri; metil-CpG-bağlayan domain (MBD) proteinlerini etkileyerek, histon modifikasyonlarını ve kromatin yeniden şekillendirme komplekslerini teşvik ederek veya transkripsiyon faktörlerinin ve diğer DNA-bağlayan proteinlerin bağlanmasını doğrudan engelleyerek gen transkripsiyonunu ve ekspresyonunu baskılayabilir27,28,29. Bununla birlikte, DNA metilasyonu, özellikle gen gövdesi bölgelerinde gen aktivasyonuyla da ilişkili olabilir ve burada gen ekspresyonu ile pozitif korelasyon gösterir. Bu ilişki daha seyrek görülse de, gen gövdesi metilasyonu yaygın olarak eksprese edilen genlerde yaygındır30,31.
DNA metilasyonunun biyolojik fonksiyonu, genomik bağlamı içerisinde yorumlanmalıdır. CpG dinükleotidleri genellikle, 20 baz çiftinden (bp) daha uzun olan, en az %50 G+C içeriğine ve en az 0,6'lık bir gözlemlenen/beklenen (Obs/Exp) oranına sahip DNA segmentleri olarak tanımlanan CpG adacıkları adı verilen bölgelerde kümelenir32. Memeli genomunda CpG dinükleotidleri nispeten nadirdir ve genomun yalnızca yaklaşık %1'ini oluşturur. İnsan gen promoterlerinin yaklaşık %60'ı CpG adacıkları ile ilişkilidir ve bu bölgeler normal hücrelerde genellikle metillenmemiştir. Yalnızca küçük bir kısmı (~%6), erken gelişim veya doku diferansiyasyonu sırasında metillenir3,34. CpG kıyıları (shores), CpG adacıklarının 2.0 bp yukarısı ve aşağısındaki bölgeleri ifade eder ve bunların metilasyon durumu transkripsiyonel susturma ile yakından ilişkilidir. Metilasyon yeniden programlaması sırasında, diferansiyel metillenmiş bölgelerin yaklaşık %70'i CpG kıyılarında meydana gelir23,35. Ayrıca, dokuya özgü metilasyonların çoğu CpG adacıklarından ziyade kıyılarda gerçekleşir34,35. CpG rafları (shelves), CpG kıyılarının 2.0 bp yukarısı ve aşağısında yer alırken, “açık deniz” (open sea) terimi CpG adacıkları, kıyılar ve rafların dışındaki tüm geri kalan genomik bölgeleri ifade eder.
DNA metilasyonu iki ana süreç aracılığıyla gerçekleşir: idame metilasyonu ve de novo metilasyon. İdame metilasyonu, temel olarak yarı korunumlu DNA replikasyonu sırasında, idame metiltransferazların mevcut metilasyon modellerini kız kardeş zincire kopyalamasıyla meydana gelir. DNMT1, temel idame metiltransferaz olarak görev yapar; öncelikle hemimetile DNA'yı hedefler, hücrelerdeki en bol bulunan metiltransferazdır ve hücre döngüsünün S fazı boyunca aktif olarak transkribe edilir36. Buna karşılık de novo metilasyon, daha önce metillenmemiş bölgeleri hedefleyerek DNA replikasyonundan bağımsız olarak yeni metilasyon modelleri oluşturur. DNMT3A ve DNMT3B, birincil de novo metiltransferazlar olarak işlev görürler. Embriyonik kök hücrelerde yüksek düzeyde eksprese edilirler ve embriyonik gelişim sırasında metilasyon modellerinin oluşturulmasında temel roller oynarlar, ancak hücreler diferansiye oldukça ekspresyonları azalır27. DNMT3 ailesi ayrıca katalitik aktivitesi olmayan ancak maternal genomik imprintingin oluşturulması için kritik olan DNMT3L'yi de içerir37. DNMT3L, DNMT3A ve DNMT3B'nin aktivitesini artırarak DNA metilasyonunun verimliliğini iyileştirir38. Genom genelinde, özellikle gen gövdesi bölgelerinde birçok metillenmiş sitozin DNA demetilasyonuna uğrar. Demetilasyon, aktif ve pasif mekanizmalar aracılığıyla gerçekleşir. Aktif demetilasyon, TET enzimleri tarafından 5mC'nin oksitlenmiş türevlerine oksidasyonunu içerir39. Buna karşılık pasif demetilasyon, idame metiltransferaz aktivitesinin yokluğunda, DNA replikasyonu sırasında metillenmiş sitozinlerin kademeli olarak seyrelmesi sonucu oluşur40.
DNA metilasyonu, gen transkripsiyonunun ve ekspresyonunun düzenlenmesinde merkezi bir rol oynadığı için, kısmen metilasyon tespit teknolojilerindeki ilerlemelerin etkisiyle son on yılda araştırmaların ana odak noktası haline gelmiştir. Numune ön işlemindeki farklılıklara bağlı olarak, DNA metilasyon tespit yaklaşımları genel olarak üç kategoriye ayrılabilir41. İlk yaklaşım, metillenmiş DNA bölgelerini seçici olarak kesmeyen ve böylece metilasyon durumuna bağlı olarak farklı boyutlarda fragmanlar oluşturan metilasyona duyarlı restriksiyon endonükleazlarına dayanır. İkinci yaklaşım, 5-metilsitosini spesifik olarak tanıyan metilasyon bağlayıcı proteinler veya antikorlar kullanarak metillenmiş DNA fragmanlarını zenginleştirir. Üçüncü yaklaşım ise, metillenmiş sitosinleri değiştirmezken metillenmemiş sitosinleri urasillere dönüştürmek için bisülfit işlemini kullanır ve böylece metillenmiş ve metillenmemiş bölgeler arasında kesin bir ayrım yapılmasını sağlar. Günümüzde, yeni nesil dizileme ile kombine edilen bisülfit dönüşümü, DNA metilasyonunu analiz etmek için en yaygın kullanılan stratejiyi temsil etmektedir. Tablo 1, temel metilasyon tespit yaklaşımlarını; prensipleri, avantajları, sınırlamaları ve transplantasyon araştırmalarındaki potansiyel uygulamalarıyla birlikte özetlemektedir. DNA metilasyon tespit teknolojilerindeki sürekli ilerlemeler, epigenetik araştırmalar için teknik araç setini genişletmekte ve yeni epigenetik terapötik stratejilerin geliştirilmesini desteklemektedir41,42,43,4,45.
2. Erken timik hücre gelişimi ve farklılaşmasının metilasyon özellikleri
Transplant reddi, hem hücre aracılı hem de antikor aracılı immün yanıtları içeren karmaşık mekanizmalarla gerçekleşir. Transplant immünolojisindeki güncel kanıtlar, T hücresi aracılı immünitenin greft reddinde merkezi bir rol oynadığını göstermektedir46,47. Timus; T hücresi gelişimi, farklılaşması ve olgunlaşması için birincil organ olarak görev yapar48. T hücrelerinin öncül aşaması olan timosit gelişimi sırasında, DNA metilasyon paternleri sürekli ve dinamik bir yeniden şekillenmeye uğrar. Bu değişimler, T hücresi transkripsiyonunu düzenleyen genomik bölgelerde hem demetilasyonu hem de metilasyonu içerir; ancak bu süreçler tamamen dengeli bir şekilde gerçekleşmez. Erken gelişim sırasında, CD3, RUNX3, RORC, RAG1 ve LCK dahil olmak üzere temel T hücresi reseptörü (TCR) bileşenlerini ve temel düzenleyici faktörleri kodlayan genler ağırlıklı olarak demetilasyona uğrar7. Daha genel bir ifadeyle, immün hücre farklılaşması sırasında DNA demetilasyonu, metilasyondan daha sık gerçekleşir49,50. Buna karşılık, de novo metilasyon nispeten sınırlıdır ve temel olarak timosit gelişiminin erken taahhüt aşamasında meydana gelir7. De novo metilasyon ayrıca, kök hücrelerin pluripotent potansiyeli ile ilişkili genlerin susturulması için kritiktir ve böylece soy hattı taahhüdünü ve farklılaşmayı mümkün kılar7,51. Timosit DNA metilasyonunun bir diğer önemli özelliği, çoğu metilasyon değişikliğinin farklılaşma sırasında gerçekleştikten sonra stabil kalması ve büyük ölçüde geri döndürülemez olmasıdır. Bununla birlikte, RAG genleri gibi bazı genler dinamik bir düzenleme sergiler: bu genler erken immün hücre gelişimi sırasında demetilasyona uğrar ve ardından sonraki aşamalarda yeniden metillenir7.
3. İmmün hücre farklılaşması ve fonksiyonunda DNA metilasyonu
DNA metilasyonu, çeşitli bağışıklık hücresi popülasyonlarının farklılaşmasını, işlevini ve plastisitesini düzenlemede kritik bir rol oynayarak transplant bağışıklık yanıtlarının sonucunu etkiler.
- Adaptif bağışıklık hücreleri
- Yardımcı T hücreleri (CD4+ T Hücreleri)
CD4+ T hücreleri, akut organ transplantasyonu reddinde birincil efektör hücreler olarak görev yapar.52,53Naive T hücreleri (Tn), birden fazla CD4+ koordine genetik, epigenetik ve ek düzenleyici mekanizmalar aracılığıyla T hücresi alt kümeleri. Spesifik sinyallerle stimülasyon üzerine, naif T hücrelerinin epigenetik manzarası değişebilir ve böylece gen transkripsiyonu ile ekspresyonu farklılaşabilir. Bu değişiklikler, nihayetinde transplantasyon sonrası immün reddin hem tipini hem de şiddetini etkileyebilir. T hücresi aktivasyonundan sonra, IL2 gen hızlı bir demetilasyona uğrar ve metillenmemiş durumda kalır. Bu epigenetik değişim, T hücresi fonksiyonunu destekleyen genlerin transkripsiyonunu ve ekspresyonunu artırmak için esastır54.
DNA metilasyonu, naif T hücrelerinin Th1 ve Th2 alt kümelerine farklılaşmasını yönlendirmede de kritik bir rol oynamaktadır.55,56naif CD4'lerde+ T hücreleri, IFNG gen yüksek düzeyde metillenmiştir; Th2 hücrelerinde yoğun şekilde metillenmiş kalırken, özellikle Th1 farklılaşması sırasında demetillenir57Buna karşılık, IL4 gen, naif T hücrelerinde ve Th1 hücrelerinde güçlü bir şekilde metillidir ancak Th2 hücrelerinde kısmi demetillasyona uğrar58Dış faktörler, DNA metiltransferazların (DNMT'ler) aktivitesini modüle ederek bu metilasyon örüntülerini daha da düzenleyebilir. Örneğin, D vitamini eksikliği DNMT aktivitesini artır ve şunların hipermetilasyonunu teşvik eder: IFNG gen, buna karşın vitamin D takviyesi bu değişiklikleri geri döndürebilir59Biyolojik yaşlanma da DNA metilasyon modellerini etkilemektedir. Yu ve arkadaşlarının çalışmaları da dahil olmak üzere yapılan araştırmalar, DNMT3a mRNA ekspresyonunun ve ... metilasyonunun IL4 gen promotörü yaşla birlikte artarken, ... metilasyonu ise IFNG gen promotörü azalması60Bu bulgular, DNA metilasyonundaki yaşa bağlı değişikliklerin Th1 ve Th2 hücre yanıtları arasındaki dengeyi değiştirebileceğini göstermektedir.
Naif T hücrelerinin farklılaşması, diğer iki önemli CD4 yolağını da içerir+ T hücresi alt kümeleri: Th17 ve regülatör T (Treg) hücreleri61,62DNA metilasyonu bu süreci sıkı bir şekilde düzenler. Th17'ye özgü transkripsiyon faktörü ROR'un ekspresyonuγt ve sitokin IL-17'nin ekspresyonu, ilgili gen promotor bölgelerinin metilasyon durumuna bağlıdır63,64,65Graft dokularındaki Th17 hücreleri, transplant reddini şiddetlendirebilir ve vasküler hasarı teşvik edebilir.66DNA metilasyonu, Th17 hücrelerinin fonksiyonel plastisitesini de etkiler. Kronik inflamasyon koşulları altında, IFNG Th17 hücrelerindeki gen demetilleşmemiş halde kalır ve bu hücrelerin IFN- üretmesine olanak tanır.γSonuç olarak Th17 hücreleri, hem Th1 hem de Th17 fenotiplerinin özelliklerini kazanabilir.67Ayrıca, in vitro çalışmalar, belirli stimülasyon koşullarının Th17 hücrelerini, güçlü immünosüpresif aktiviteye sahip fonksiyonel Treg hücrelerine farklılaşmaya yönlendirebildiğini göstermektedir68.
Buna karşılık, Treg hücreleri, immün toleransın sürdürülmesinde ve greftler içindeki homeostazın korunmasında kritik bir rol oynarlar.69Bu hücreler timusta köken alabilir veya TGF-β etkisiyle periferde farklılaşabilir.βkökenleri ne olursa olsun, Treg hücreleri tutarlı bir şekilde Foxp3 transkripsiyon faktörünü eksprese ederler70Epigenetik düzenleme, özellikle de DNA metilasyonu, şunlar da dahil olmak üzere Treg fonksiyonu ile ilişkili genlerin ekspresyonunun kontrol edilmesinde kilit bir rol oynar: Foxp3 ve Ctla4ve böylece onların transkripsiyonel aktivitelerini doğrudan etkileyerek71,72,73,74Timik Treg hücre gelişimi sırasında, Foxp3 gen progresif bir demetilasyona uğrar. Bu demetile durum, hücreler periferik dokulara göç ettikten sonra da devam eder ve uygun şiddette sürekli TCR sinyallemesi gerektirir62,75,76,77DNMT1 yokluğunda, TCR stimülasyonu hem timus hem de periferik dokulardaki Foxp3-negatif T hücrelerinde Foxp3 ekspresyonunu etkili bir şekilde indükleyebilir. Ancak, TCR stimülasyonu yeterli epigenetik yeniden şekillenmeyi indükleyemezse, hücreler Treg fenotipinin korunması için temel olan stabil Foxp3 ekspresyonunu sürdüremezler.62,75,78Foxp3'ün stabil ekspresyonu, büyük ölçüde cis-düzenleyici elementlerdeki, özellikle de korunmuş kodlamayan dizilerdeki (CNS) epigenetik modifikasyonlar tarafından kontrol edilir.71,79,80Bunlar arasında, Treg'e özgü demetilleşmemiş bölgenin (TSDR) metilasyon durumu, stabil Treg popülasyonlarını instabil olanlardan ayırmak için güvenilir bir belirteç görevi görür.71,81,82,83,84,85,86Doğal olarak oluşan naif Treg hücrelerinde (nTreg'ler), TSDR metillenmemiş halde kalarak; stabil Foxp3 ekspresyonunu destekleyen Stat5, NFAT, Runx1 ve CREB gibi transkripsiyon faktörlerinin bağlanmasına olanak tanır. Buna karşılık, indüklenmiş Treg hücrelerinde (iTreg'ler), TSDR tipik olarak metillenmiş durumdadır ve bu da daha az stabil bir Foxp3 ekspresyonuna yol açar.72,74,87,88,89Ek olarak, TET1 veya TET2 gibi demetilasyon enzimlerinin kaybı, Foxp3 lokusunun hipermetilasyonuna yol açarak Treg fonksiyonunu bozar ve otoimmün hastalıkların gelişimini teşvik eder.90Klinik çalışmalar, subklinik reddin olduğu renal allogreft biyopsi örneklerindeki daha yüksek Foxp3 demetilasyon seviyelerinin, iyileşmiş greft sonuçları ile ilişkili olduğunu daha da açıkça ortaya koymaktadır.82,84.
Treg hücreleri, allogreft reddini önlemenin ve immün toleransı teşvik etmenin bir yolu olarak giderek daha fazla araştırılmaktadır91Transplant reddini tetikleyen efektör T hücrelerini etkili bir şekilde baskılayarak immün toleransı sürdürmek için, greft içerisinde yeterli sayıda Treg hücresinin kalması gerekir.92Ancak, Treg hücreleri bir dereceye kadar fenotipik instabilite sergiler. Belirli koşullar altında, arasındakiler şunlar olan epigenetik değişikliklere uğrayabilirler: RORC pro-enflamatuar sitokin IL-17'nin ekspresyonuna yol açan gen93,94Bu değişim, Treg hücrelerinin plastisitesini vurgulamakta ve bu hücrelerin terapötik kullanımı önünde bir zorluk teşkil etmektedir. Deneysel çalışmalar, epigenetik modülasyonun Treg fonksiyonunu artırabileceğini daha ileri düzeyde ortaya koymaktadır. Örneğin, Guo ve ark. hayvan modellerinde, DNA metilasyon inhibitörlerinin IL-35 ile kombine edilmesinin Foxp3 ekspresyonunu artırdığını, Treg hücresi farklılaşmasını teşvik ettiğini ve greft sağkalımını iyileştirdiğini göstermiştir95Bu ilerlemelere rağmen, Treg hücresi ile ilgili mekanizmaların anlaşılması henüz tamamlanmamıştır. Gelecekteki çalışmaların, bu bulguların immün aracılı hastalıkların tedavisine uygulanması amacıyla, Treg diferansiyasyonunu teşvik eden ve Treg fenotipini stabilize eden koşulları tanımlaması gerekmektedir. - Sitotoksik T hücreleri (CD8+ T Hücreleri)
Aktivasyonun ardından, naif CD8+ T hücreleri, sitotoksik T lenfositleri (CTL'ler) olarak bilinen sitotoksik efektör hücrelere farklılaşır. Bu hücreler yaygın olarak iki alt kümeye ayrılır: IFN- üreten Tc1 hücreleri,γve IL-4 ile IL-5 üreten Tc2 hücreleri96Klinik çalışmalar, CD69 oranının+/CD8+ Kalp nakli hastalarının periferik kanındaki T hücreleri, şiddetli reddedilme ile ilişkilidir. Ayrıca, CD8+ Miyokardiyal doku içindeki T hücreleri CD69 eksprese eder+ aktive fenotip sergilerler ve perforin aracılı sitotoksik aktivite gösterirler97,98Deneysel kanıtlar, CD8'in rolünü daha da desteklemektedir.+ Transplant reddinde T hücreleri. Jones ve ark. timektomi ve anti-CD4/CD8 tedavisi yoluyla oluşturulan T hücresi eksik farelerde, TCR antijenine özgü CD8 transferinin... olduğunu kanıtlamıştır+ Tam uyumsuz allojenik kalp greftlerinin reddini indüklemek için tek başına T hücreleri yeterlidir99Bu bulgular, CD8'in kritik katkısını vurgulamaktadır.+ bağışıklık aracılı greft reddine karşı T hücreleri. DNA metilasyonu aynı zamanda CD8'i düzenler+ T hücresi gelişimi ve fonksiyonu. DNMT1 yokluğunda timosit sağkalımı bozulur100Ayrıca, olgun CD8 hücrelerinde DNMT3a'nın silinmesi+ T hücreleri, terminal efektör farklılaşmasını azaltırken hafıza hücresi farklılaşmasını destekler. Bu etki kısmen, DNMT3a'nın Tcf7 geninin promotör bölgesini hedef alması ve erken efektör CD8 hücrelerinde de novo metilasyonu indüklemesi sonucunda artan T hücresi faktör 1 (Tcf1) ekspresyonu aracılığıyla gerçekleşir.+ T hücreleri101Ayrıca, akut viral enfeksiyonun bir fare modelinde, T hücrelerinde TET2'nin koşullu delesyonu, bellek CD8 oluşumunu artırmaktadır.+ T hücreleri102Birlikte, bu bulgular DNA metilasyonunun CD8 hücrelerinin gelişimini, farklılaşmasını ve fonksiyonel yanıtlarını kritik düzeyde düzenlediğini göstermektedir.+ T hücreleri. - B hücreleri
T hücreleri transplant reddinde merkezi bir rol oynamaktadır; ancak B hücreleri de hem hücresel hem de hümoral red yanıtlarına katkıda bulunur.103,104Hümoral reddedilme öncelikle B lenfositleri tarafından aracılanır. Aktivasyon üzerine B hücreleri, greftte inflamatuar hasarı tetikleyebilen yüksek miktarda spesifik antikor üreten ve salgılayan plazma hücrelerine farklılaşır.105DNA metilasyonu, B hücresi immün yanıtlarını daha da düzenler. Lee ve ark. erken B hücresi gelişimi sırasında, özellikle gen gövdesi bölgelerinde ve CpG adası dışı bölgelerde kapsamlı bir DNA demetilasyonunun meydana geldiğini göstermiştir. Buna karşılık, DNA metilasyonunun düzenleyici etkisi, B hücresi olgunlaşmasının daha ileri aşamalarında daha az belirgin hale gelmektedir106Buna ek olarak, Shaknovich ve ark. germinal merkez B hücreleri ile naive B hücreleri arasında DNA metilasyon profillerinde anlamlı farklar saptanmıştır107Germinal merkez B hücreleri, fonksiyonel genlerin ekspresyonunu değiştiren ve NF-κB dahil olmak üzere temel sinyal yolaklarını etkileyen bir demetilasyon sürecinden geçer.κB ve MAPK yolları107,108Fonksiyonel çalışmalar, DNA metilasyonunun B hücresi aktivitesini kısıtladığını daha detaylı bir şekilde göstermektedir. De novo metiltransferazlar Dnmt3a ve Dnmt3b'nin silinmesi (Dnmt3 eksikliği), B hücresi gelişimini ve olgunlaşmasını teşvik eder. Aynı zamanda B hücresi aktivasyonunu artır; germinal merkez B hücrelerinin ve plazma hücrelerinin genişlemesini destekler. Bu bulgular, de novo DNA metilasyonunun normalde B hücresi aktivasyonunu sınırlayıcı ve plazma hücresi farklılaşmasını engelleyici bir rol oynadığını göstermektedir.109.
- Yardımcı T hücreleri (CD4+ T Hücreleri)
- Doğuştan gelen bağışıklık hücreleri
Solid organ transplantasyonu sonrası immün yanıt, doğuştan gelen ve edinilmiş bağışıklık arasındaki koordineli etkileşimleri içerir. Doğuştan gelen bağışıklık sistemi; dendritik hücreler, makrofajlar, doğal öldürücü hücreler ve nötrofiller gibi hematopoetik ve hematopoetik olmayan hücreleri kapsar ve bunların tamamı transplantasyon sonrası immün reddine katkıda bulunabilir.110.
Dentritik hücreler, hem immün aktivasyonu hem de toleransı teşvik etme kapasitesine sahip olup, doğuştan gelen bağışıklık ile edinilmiş bağışıklık arasında köprü kuran temel düzenleyiciler olarak görev yaparlar.111,112Monositlerden farklılaşma sırasında dendritik hücreler, birçok genomik bölgede metilasyon seviyelerinin belirgin bir şekilde azalmasıyla karakterize olan yaygın DNA metilasyon değişikliklerine uğrar. Bu değişiklikler öncelikle, soy belirleme ve immün aktivasyon için temel önem taşıyan enhancer bölgelerinde ve transkripsiyon faktörü bağlanma bölgelerinde meydana gelir.113,114,115Bu farklılaşma sürecinin belirgin bir özelliği, hücre yüzeyindeki CD14'ün aşağı regülasyonu ve CD209'un yukarı regülasyonudur. Bu değişim, ...'nın promoter bölgesi içindeki CpG bölgelerinin demetillasyonu ile korelasyon göstermektedir. CD209 gen116Ayrıca, DNA metilasyon inhibitörleri ile yapılan tedavi; CD40 ve CD86 gibi kostimülatör moleküllerin ekspresyonunu anlamlı ölçüde artırarak antijen sunumunu güçlendirir ve dendritik hücrelerin fonksiyonel olgunlaşmasını teşvik eder. Bu bulgular, DNA metilasyonunun dendritik hücre fonksiyonunu ve immün aktiviteyi doğrudan düzenlediğini göstermektedir.117.
Monositler ve makrofajlar, anormal hücrelerin ve istilacı patojenlerin fagositozunu ve temizlenmesini sağladıkları için bağışıklık sisteminin temel bileşenleridir. Kapsamlı kanıtlar, makrofajların yalnızca erken akut transplant reddinde gözlenen enflamatuar hasara değil, aynı zamanda geç kronik red sırasında fibrozisin ilerlemesine de katkıda bulunduğunu göstermektedir.118,119M1 makrofajlar (klasik olarak aktive olmuş) ve M2 makrofajlar (alternatif olarak aktive olmuş) arasındaki denge, bağışıklık yanıtlarını kritik düzeyde düzenler. M1 makrofaj baskınlığına doğru gerçekleşen bir kayma, inflamasyonu ve doku hasarını teşvik eder. Buna karşılık, DNA metilasyon inhibitörleri veya gen nakavtı yoluyla DNMT1 ekspresyonunun azaltılması, peroksizom proliferatörle aktive edilen reseptördeki metilasyonu düşür. γ1 (PPARγ1) promotör. Bu değişiklik M2 makrofaj aktivasyonunu teşvik eder ve immün aracılı hasarın sınırlandırılmasına yardımcı olur120DNA metilasyon modellerindeki farklılıklar, epigenetik düzenlemenin makrofaj fonksiyonundaki rolünü daha da belirginleştirmektedir. Çalışmalar, koroner arter hastalığı olan ve olmayan bireyler arasında, periferik kan monositleri/makrofajlarındaki belirli genlerin promotör metilasyonunda anlamlı varyasyonlar tespit etmiştir.121Ayrıca, monositlerin makrofajlara farklılaşması, transkripsiyon faktörü bağlanma bölgelerinde meydana gelen önemli metilasyon değişikliklerini içerir; bu durum, temel düzenleyici bölgelerdeki DNA metilasyonunun makrofaj farklılaşmasında kesin ve kritik bir rol oynadığını göstermektedir.122.
Doğal öldürücü (NK) hücreler, transplant reddinde hem efektör hem de düzenleyici işlevler yürütürler. Greft reddini teşvik edebildikleri gibi immün toleransın gelişmesine de katkıda bulunabilirler. Kemik iliği hematopoetik kök hücrelerinin NK hücrelerine farklılaşması sırasında, ...'nın azalmış metilasyonu KIR gen, immün regülasyonda önemli bir rol oynayan KIR ekspresyonunun artmasına yol açar. Ek olarak, DNA metilasyon inhibitörleri ile yapılan tedavi, ...'nın demetilasyonunu indükler KIR geni ve NK hücrelerindeki ekspresyonunu teşvik eder123,124Bu bulgular, DNA metilasyonunun NK hücre fonksiyonunun temel bir düzenleyicisi olduğunu göstermektedir.
Nötrofiller transplant reddinde de aktif olarak rol oynarlar. Aktive olmuş nötrofiller, antijen sunan hücreleri mobilize eden ve aktive eden bir dizi mediyatör salgılayarak antijene özgü T hücresi yanıtlarını başlatır ve immün reddi artır.125,126,127Nötrofillerde eksprese edilen bir çapa proteini olan PRV-1, hem fizyolojik hem de patolojik koşullar altında promoter bölgesindeki DNA metilasyonu ile regüle edilir.128.
4. Temel sinyal yolaklarında DNA metilasyonu
DNA metilasyonu, fonksiyonel genlerin transkripsiyonunu doğrudan düzenlemekle kalmaz, aynı zamanda temel sinyal yolaklarını modüle ederek hücresel davranışı da etkiler. Örneğin, salgılanan frizzled ile ilişkili protein (SFRP) geninin promotör bölgesinin hipermetilasyonu, gen susturulmasına yol açar. Bu susturulma, Wnt/β-catenin sinyal yolağının normal düzenlemesini bozarak bu yolağın anormal aktivasyonuna neden olur ve kolorektal kanserin gelişimini teşvik eder129. Benzer şekilde, immün hücrelerde mTOR sinyal yolağının yukarı akışındaki negatif regülatörlerin hipermetilasyonu, bu regülatörlerin ekspresyonunu azaltarak aşırı mTOR aktivasyonuna yol açar ve diyabetik böbreklerdeki inflamatuar hasara katkıda bulunur. Desitabin veya RNA interferansı gibi müdahaleler, DNMT1'i inhibe ederek bu düzenleyici genlerin metilasyonunu azaltabilir ve böylece diyabetik nefropatinin ilerlemesini hafifletebilir130. Ek olarak, DNA metiltransferaz inhibitörleri NF-κB ve JAK/STAT gibi sinyal yolaklarını düzenleyerek hücre proliferasyonunu baskılayabilir ve böylece hastalık gelişimini ve ilerlemesini etkileyebilir131,132 (Şekil 1).
5. Klinik etkiler: immünsupresif ilaçlar ve DNA metilasyonu etkileşimleri
Standart bakım immünosupresif ajanların, etkileri farklı ilaçlar ve genomik bağlamlar arasında değişiklik gösterse de, bağışıklık hücrelerindeki DNA metilasyon modellerini etkilediği gösterilmiştir. T hücrelerindeki IFNγ promotör metilasyonu üzerine yapılan çalışmalar, mikofenolik asidin T hücresi aktivasyonunun tetiklediği demetilasyonu engellediğini, takrolimusun ise bu spesifik lokusta aynı etkiyi göstermediğini ortaya koymuştur13. Buna karşılık sirolimusun, mTOR sinyal yolları üzerindeki etkileri aracılığıyla global metilasyon profillerini modüle ettiği gösterilmiştir134 ve DNA metilasyonunun kendisinin mTOR yolunu düzenleyerek renal transplantasyon sonrası allogreft sağkalımını ve akut reddi etkilediği kanıtlanmıştır135. Ayrıca, dekzametazon gibi glukokortikoidler, periferik bağışıklık kompartmanı içinde yaygın bir DNA metilasyon yeniden şekillenmesine yol açar. Nötrofil dekzametazon metilasyon indeksi, glukokortikoid maruziyetinin hassas bir farmakodinamik markörü olarak hizmet eder ve immünosupresif bağışıklık profilleriyle ilişkilidir136. ATG indüksiyon tedavisinin de böbrek nakli alıcılarının DNA metilomunu değiştirdiği rapor edilmiştir ve metilasyon tabanlı modellerin enfeksiyon riskini transkriptomik profillerden daha etkili bir şekilde öngördüğü gösterilmiştir137. Bireysel epigenetik değişkenlik, hastaların bu tedavilere verdiği yanıtları etkileyebilir; bu da metilasyon biyobelirteçlerinin potansiyel olarak kişiselleştirilmiş immünosupresif rejimlere rehberlik edebileceğini düşündürmektedir136,137. Bu ilaç-epigenom etkileşimleri, uzun vadeli greft sonuçlarını optimize etmek için önemli çıkarımları olabileceğinden daha fazla araştırılmayı hak etmektedir.
6. Zorluklar ve perspektifler: Epigenetik modülasyon ile immün güvenliğin dengelenmesi
Transplantasyon konusundaki vaatlerine rağmen, azasitidin ve desitabin gibi DNMT inhibitörleri (DNMTis), enfeksiyöz ve onkojenik riskler taşımaktadır. Bu ajanlarla yapılan tedavi, ağır septik komplikasyonlarla ilişkilendirilmiştir138,139; ayrıca sistemik hipometilasyon ajanı maruziyeti, etkilenen hastaların medyan genel sağkalım süresinin 5 aydan az olduğu, sekonder akut myeloid lösemi dönüşümü riskinin artmasıyla da ilişkilendirilmiştir140. İlaçla ilişkili toksisitenin ötesinde, hücre tipi spesifitesinin eksikliği önemli bir zorluk teşkil etmektedir. Sistemik demetilasyon, efektör T hücrelerini aktive ederken Treg kompartmanını destabilize ederek potansiyel olarak reddi şiddetlendirebilir141 ve CMV gibi fırsatçı patojenlere karşı CD8+ bellek T hücresi korumasını tehlikeye atabilir101,102.
Bu sınırlamaların üstesinden gelmek için geliştirilen yeni stratejiler, hücre tipi ve lokusa özgü modülasyon sağlamayı amaçlamaktadır. Nanoparçacık platformları, DNMT inhibitörlerini öncelikli olarak grefti infiltre eden hücrelere ulaştırabilir142,143. CRISPR/dCas9 epigenom düzenleme, global etkiler yaratmadan Treg hücrelerini stabilize etmek için Foxp3-TSDR'nin hedeflenmiş demetilasyonunu sağlar14,145. Biyobelirteç kılavuzlu izleme de daha güvenli bir klinik translasyonu destekleyebilir146.
Sonuçlar
Greft sağkalımını artırmak, organ transplantasyonu araştırmalarında temel bir hedef olmaya devam etmektedir. Transplant reddi; hem donör organdan hem de alıcıdan gelen epigenetik modifikasyonların, genel epigenetik manzarayı şekillendirmek için dinamik bir şekilde etkileşime girdiği karmaşık bir immünolojik süreçtir. Alıcının bağışıklık sistemi, greft reddinin ana tetikleyicisidir. Epigenetik mekanizmalar, bağışıklık hücrelerinin gelişimini, farklılaşmasını ve işlevini kritik bir şekilde düzenleyerek transplantasyon sonrası red yanıtlarını ve greft sağkalımını etkiler. Ayrıca, immünosüpresif ilaçlar, enfeksiyonlar ve transplantasyon sonrası ortam gibi faktörler, epigenetik düzenleme ile bağışıklık yanıtları arasındaki ilişkiyi daha da karmaşık hale getirir. Bu faktörler epigenetik paternleri değiştirebilir ve bağışıklık hücresi davranışını modifiye ederek transplant sonuçlarına başka bir karmaşıklık katmanı ekleyebilir. Bu nedenle, yeni biyobelirteçler ve terapötik hedefler belirlemek, ayrıca organ transplantasyonunda tanı yaklaşımlarını ve tedavi stratejilerini geliştirmek için epigenetik mekanizmalar ile transplant reddi arasındaki ilişkinin daha detaylı araştırılması gerekmektedir.
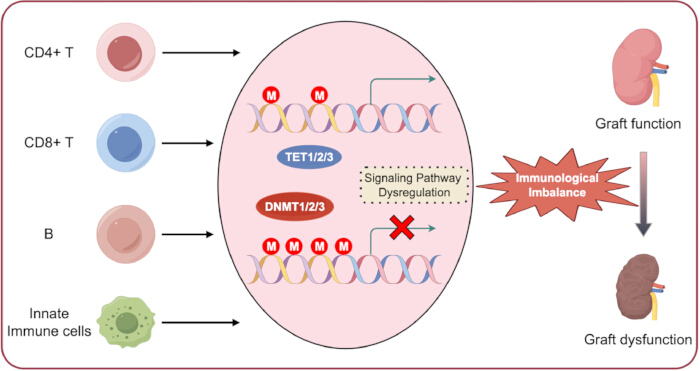
Şekil 1. Transplant immünitesinde DNA metilasyonu. İmmün hücreler, yaşam süreleri boyunca belirgin intrinsik DNA metilasyon paternlerini korurlar. Bu fizyolojik sürecin bozulması, aberrant DNA metilasyonuna ve aşağı akış sinyal yolaklarının disregülasyonuna yol açarak nihayetinde immün homeostazın bozulmasına ve allogreft disfonksiyonuna neden olabilir.Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
| Yöntem | İlke | Avantajlar | Sınırlamalar | Transplantasyondaki Uygulamalar |
| MeDIP-seq⁴¹ | Anti-5mC antikor zenginleştirme + NGS | Genom genelindeki analizler için maliyet etkin; geniş örnek kohortları için uygun | Düşük çözünürlük (~100–300 bp); 5mC ile 5hmC'yi ayırt edemez | Transplant alıcılarının PBMC'lerindeki global metilasyon değişikliklerinin taranması |
| WGBS⁴² | Bisülfit dönüşümü + NGS | Tek baz çözünürlüğü; genom çapında kapsama | Yüksek maliyet; büyük veri hacmi gerektirir | Greft biyopsilerinin kapsamlı metilom haritalaması; reddetme ile ilişkili yeni DMR'lerin tanımlanması |
| RRBS⁴³ | Restriksiyon enzimi zenginleştirme + bisülfit dönüşümü + NGS | Maliyet etkin; CpG bakımından zengin bölgelerin yüksek kapsama alanı | Non-CpG ve CpG'den fakir bölgelerin sınırlı kapsama alanı | Düşürülmüş sekanslama maliyeti ile greft dokuda hedeflenmiş metilom analizi |
| Metilasyona özgü PCR⁴⁴ | Bisülfit dönüşümü + metilasyon spesifik primerler ile PCR | Yüksek hassasiyet; basit, hızlı ve düşük maliyetli | Yalnızca belirli lokusları hedefler; kalitatif veya sınırlı kantitatif analiz | Keşif kohortlarından gelen aday DMR'lerin doğrulanması; klinik biyobelirteç geliştirme |
| Pyrosequencing⁴⁵ | Bisülfit dönüşümü + sentez yoluyla dizileme | Kantitatif; hedeflenen lokuslarda tek baz çözünürlüğü | Orta düzeyde çıktı kapasitesi; önceden hedef belirleme gerektirir | Treg hücrelerindeki FOXP3 TSDR gibi spesifik CpG bölgelerindeki metilasyon seviyelerinin kesin kantifikasyonu |
Tablo 1: Başlıca DNA metilasyon tespit yaklaşımlarının özeti. Tablo, yaygın olarak kullanılan DNA metilasyon tespit yöntemlerini, prensiplerini, avantajlarını, sınırlamalarını ve transplantasyon araştırmalarındaki potansiyel uygulamalarını özetlemektedir.
Açıklamalar
Yazarlar, herhangi bir rakip çıkar veya potansiyel çıkar çatışması olmadığını beyan ederler.
Teşekkürler
Yazarlar, şekillerin hazırlanmasına yardımcı oldukları için Figdraw'a teşekkür ederler.
Kaynaklar
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.