Bu protokol, Volumetrik Absorptif Mikroörnekleme (VAMS) cihazları kullanan kapsamlı ve uçtan uca bir hedeflenmemiş metabolomik iş akışı sunmaktadır. Amaç, iki tamamlayıcı analitik platform (RP-LC-MS ve GC-MS) üzerinden tek bir ekstraksiyon kullanarak örneği verimli bir şekilde analiz etmek ve geniş ölçekli, merkezi olmayan klinik çalışmalar için sağlam bir çerçeve oluşturmaktır.
Yöntem makalesi
Kurutulmuş Kan Mikroörneklerinin Metabolik Profillemesi için Kapsamlı Bir Çift Platformlu, Uçtan Uca İş Akışı
Bu makalede
Özet
Özet
Kan mikroörneklemesi (BµS), geleneksel venipunksiyona karşı güçlü ve minimal invaziv bir alternatif olarak ortaya çıkmış ve geleneksel klinik ortamların dışında düşük hacimli numunelerin toplanmasına olanak sağlamıştır. Desantralize örneklemeyi destekleyen ve hasta uyumunu artıran bu cihazlar, geniş ölçekli ve boylamsal çalışma tasarımlarını kolaylaştırmak için gelişmiş omik teknolojileriyle entegre edilebilir. Bununla birlikte, başarılı bir uygulama; numune toplama ve saklamadan, ekstraksiyona ve analitik hazırlığa kadar birçok kritik adımın optimizasyonunu gerektirir. Bu çalışmada, numune hazırlama ve analitik performansı yöneten temel parametrelere odaklanarak, BµS için kapsamlı, uçtan uca ve hedef dışı bir metabolomik iş akışı öneriyoruz. Volumetrik absorptif mikroörnekleme (VAMS) cihazları, birbirini tamamlayan iki platform kullanılarak değerlendirilmiştir: ters faz sıvı kromatografisi-kütle spektrometrisi ve gaz kromatografisi-kütle spektrometrisi. Optimize edilmiş iş akışının uygulanması, çeşitli kimyasal sınıflarda geniş bir metabolomik kapsam sergilemiş ve VAMS tabanlı örneklemenin analitik sağlamlığı, tekrarlanabilirliği ve biyolojik uygunluğu korurken ölçeklenebilir, desantralize metabolomik çalışmaları destekleme potansiyelini ortaya koymuştur.
Giriş
Biyolojik matrislerdeki düşük moleküler ağırlıklı moleküllerin sistematik çalışması olan metabolomik, hücresel fenotipleri ve dinamik metabolik durumları aydınlatmak için kritik bir araç olarak önemli bir yer edinmiştir1,2. Klinik ortamlarda kan metabolomiği, tanı verimliliğini artırarak ve daha kapsamlı hastalık riski değerlendirmesine olanak tanıyarak, sıklıkla geleneksel tanı yöntemlerinin bıraktığı boşlukları doldurmasıyla büyük bir potansiyel sunmaktadır. Ancak, metabolomun tamamını yakalamak doğası gereği zordur. Endojen metabolitlerin geniş kimyasal karmaşıklığı ve çeşitli konsantrasyon aralıkları göz önüne alındığında, hiçbir tekil analitik platform tam kapsam sağlayamaz; bu durum, metabolik genel bakışı maksimize etmek için tamamlayıcı analitik tekniklerin kullanımını zorunlu kılar.
Kan Mikroörneklemesi (BµS), birkaç µL kan toplanmasını içeren minimal invaziv bir örnek toplama tekniğidir. Basitleştirilmiş örnek alım süreci, flebotomi ihtiyacını ortadan kaldırarak evde örnek toplamaya olanak tanır ve hasta konforunu artırır. Ayrıca, sıvı matristen kurutulmuş matrise geçişin, soğuk sıcaklıklar gerektirmediği için çeşitli labil metabolitlerin stabilitesini artırdığı, taşıma ve depolama lojistiğini kolaylaştırdığı gösterilmiştir3,4,5. BµS, on yıllardır öncelikle doğuştan gelen metabolizma hastalıklarının teşhisi için Kurutulmuş Kan Lekeleri (DBS) olarak kullanılsa da, bu klasik tekniğin bazı analitik dezavantajları vardır. Toplama prosedürü kantitatif örnek toplamaya izin vermez; bu durum tekniği, kan viskozitesindeki varyasyonların kan dağılımını değiştirdiği ve böylece kantitatif doğruluğu tehlikeye attığı "hematokrit etkisine" açık hale getirir. Bu sınırlamanın üstesinden gelmek için kantitatif BµS cihazları geliştirilmiştir. Volumetrik absorptif mikroörnekleme (VAMS), doğru hacimde kan örneklemek ve geleneksel DBS'nin sınırlamalarını aşmak için tasarlanmış polimerik bir uç kullanan güncel bir BµS teknolojisidir6,7,8.
Sonuç olarak, BµS'nin küresel metabolik profili son yıllarda artan bir ilgi görmüştür9,10,11,12,13,14,15,16,17,18,19,20,21. BµS'yi geleneksel matrislerle karşılaştıran yayınlanmış çalışmalar, polar türler için kütle spektrometrisi (MS) ile eşleştirilmiş Kapiler Elektroforez17 (CE) ve Hidrofilik Etkileşim Sıvı Kromatografisi18,19 (HILIC)'den, orta polaritedeki metabolitler ve lipidler için Ters Faz-Kütle Spektrometrisi'ne18,19,21 (RP-MS) kadar geniş bir polarite aralığını kapsayan çeşitli analitik teknikler kullanmaktadır. Geleneksel ekstraksiyon yöntemleri temel bir darboğazla karşı karşıyadır: tek bir cihaz için optimizasyon yapmak, genellikle kritik kimyasal fraksiyonların atılması ve metabolik verilerin kaybı anlamına gelir. Örnek hacimleri oldukça sınırlı olduğunda, birden fazla ayrı analiz yürütmek zordur. Bu nedenle, birden fazla analiz platformuyla uyumlu tek bir ekstraksiyon protokolü geliştirmek önemli bir engel olmaya devam etmektedir.
Bu iş akışı, VAMS cihazlarının çift RP-LC-MS ve Gaz Kromatografisi (GC) analizlerine yönelik prosedürleri detaylandırmaktadır. Bildiğimiz kadarıyla bu, tek bir numune ekstraksiyon prosedürü kullanarak bu iki ortogonal platformu birleştiren BµS'nin hedeflenmemiş metabolik profillemesi için oluşturulan ilk iş akışıdır. Ayrıca, kapsamlı ve hedeflenmemiş bir metabolik profilin güvenilir ve tekrarlanabilir şekilde elde edilmesi için gereken en kritik adımları vurgulamaktadır.
Protokol
Tüm katılımcılar, çalışmaya katılmak için yazılı bilgilendirilmiş onam vermiştir. Çalışma, Selanik Aristoteles Üniversitesi Araştırma Etik Kurulu tarafından onaylanmıştır (#306272/2022).
1. Örnek toplama
- Potansiyel kirleticileri uzaklaştırmak ve kan akışını artırmak için deneğin ellerini ılık suyla yıkayın.
- Parmağı %70'lik etanol çözeltisi kullanarak temizleyin. Çözeltinin kendiliğinden buharlaşmasını bekleyin.
NOT: İyot bazlı dezenfektanların veya sabunun kullanımı LC-MS analizlerini etkileyebilir. - Steril, tek kullanımlık, temasla aktive olan bir lansetin (1,5 mm derinlik) kapağını çevirerek çıkarın. Lanseti parmak ucunun merkezine yerleştirin ve bastırın.
- İlk kan damlasını silin ve yeni bir damlanın oluşmasını bekleyin.
NOT: Lokalize hücre dışı sıvı ile meydana gelebilecek olası kontaminasyon nedeniyle, ilk damla sistemik dolaşım seviyelerini yansıtmayabilir. - Cihazı tutucusundan çıkarmadan, VAMS cihazının 20 µL ucunu kan damlasına dokundurun. Cihaz, numunenin üzerinde dikey olarak konumlandırılmalıdır. Aşırı örneklemeye yol açabileceği için ucun tamamen kanın içine batırılmasından kaçının.
NOT: Bir laboratuvar ortamında gerekli olabileceği gibi, venöz kan içeren bir tüpten örnekleme yapılırken, aşırı örneklemeden kaçınmak için ucun sıvıya batırılmadan sadece yüzeye değdiğinden emin olun. - Uç tamamen kırmızıya döndüğünde doygunluk sağlandıktan sonra, ucu iki saniye daha yerinde tutun ve ardından kan numunesinden çıkarın.
- Numuneleri, ucun herhangi bir harici nesneye değmesini önleyerek, doğrudan güneş ışığından veya ısıdan uzak, düz ve temiz bir yüzeydeki orijinal kutularına yerleştirin ve oda sıcaklığındaki ortam neminde 2 sa boyunca kurumaya bırakın.
- Analiz zamanına kadar numuneleri desikant içeren bir torba içerisinde −80 °C'de saklayın. Taşıma kuru buz altında yapılmalıdır.
NOT: Analitin stabilitesinin önceden araştırıldığı BµS hedefli analiz vakalarında, numuneler önerilen süre boyunca oda sıcaklığında saklanabilir. Ancak, hedeflenmemiş analizler için, bazı analitler kurutulmuş matriste bile bozunmaya eğilimli olduğundan –80 °C'de saklama önerilir. Numune toplamadaki en yaygın sorunlar için bir sorun giderme tablosu Tablo 1'de gösterilmiştir.
2. Metabolit ekstraksiyon prosedürü
- Ucun tamamını plastik tutucudan ayırın ve yuvarlak tabanlı bir mikro santrifüj tüpüne yerleştirin (ucu tutucudan ayırmak için bir mikro santrifüj tüpü kapağı kullanın).
- Doğrudan ucun üzerine 50 µL ultra saf su ekleyerek rehidrasyon sağlayın.
- Metabolitleri ekstrakte etmek ve protein çökelmesini teşvik etmek için bir IS karışımı (örneğin, izotopik olarak işaretlenmiş D-Myristic acid) içeren 400 µL metanol ekleyin.
NOT: DİKKAT: Metanol toksiktir ve yüksek derecede yanıcıdır. Çeker ocak altında çalışılmalıdır. - Numuneleri bir buz banyosunda, sürekli çalışma modunda 10 dk boyunca sonikasyona tabi tutun (Önerilen güç 215/860 W, frekans 35 kHz).
- Ucu cımbızla dikkatlice çıkarın ve numuneler arasında cımbızı metanol ile temizleyin.
- 4 °C'de 10 dk boyunca 6720 x g hızında santrifüjleyin.
- Süpernatantın 150 µL'sini yeni tüplere aktarın. Her numune için aynı hacmi kullanın. RPLC analizi için yeni bir mikro santrifüj tüpü, GC analizi için ise yeni bir 1.5 mL cam vial kullanın.
- Havuzlanmış bir çalışma içi QC numunesi hazırlamak için her numune süpernatantından 50 µL'yi tek bir vial'e aktarın.
- Tam homojenizasyonu sağlamak için kısa süreli vorteksleyin ve ardından çalışma numuneleriyle aynı hacimde birden fazla alikota bölün. RPLC analizi için yeni bir mikro santrifüj tüpü, GC analizi için ise yeni bir 1.5 mL cam vial kullanın.
- Süpernatantları bir vakum konsantratör kullanarak, sulu evaporasyon modunda, −600 mmHg (−800 mbar) vakum seviyesinde, 1400 rpm dönüş hızında ve oda sıcaklığında kurutun. Numuneler yaklaşık 2 saatte kurur.
NOT: Evaporasyonu dikkatle izleyin ve çözücü tamamen buharlaştığında uçucu bileşiklerin kaybını önlemek için vial'leri konsantratörden çıkarın. Duraklama noktası: Numuneler, analiz yapılana kadar kurutulmuş halde −80 °C'de gece boyunca dondurulabilir.
3. LC-MS analizi öncesi prosedür
- Kurutulmuş kalıntıyı, başlangıç hareketli faz gibi (örneğin, suda %5–10 metanol) 100 µL'lik bir yeniden çözme çözücüsü içinde yeniden çözün.
NOT: Hacim ve yeniden çözme çözücüsü, kromatografik koşullara göre ayarlanabilir. - Kalite kontrol (QC) örneğini, çalışma örneği ile aynı çözücüde ve aynı hacimde yeniden çözün (örnek/çözücü hacim oranını her zaman sabit tutun).
- Kısaca vorteksleyin ve 4 °C'de 6720 x g hızında 10 dakika boyunca santrifüje yerleştirin.
- Süpernatantı, insert içeren bir otomatik örnekleyici şişesine aktarın.
4. GC-MS analizi öncesi prosedür
NOT: Aşağıdaki tüm adımlar bir çeker ocak içerisinde gerçekleştirilmelidir.
- 40 mg metoksiamin hidroklorürün 1 mL piridinde çözülmesiyle metoksiaminasyon ajanı hazırlayın.
NOT: DİKKAT: Piridin toksiktir. Çeker ocak içerisinde çalışılmalıdır. - 1 mL N-Metil-N-(trimetilsilil)trifloroasetamida (MSTFA) içine 10 µL trimetilklorosilan (TMCS) ekleyerek türevlendirme ajanı hazırlayın.
NOT: DİKKAT: Hem TMCS hem de MSTFA toksiktir. Çeker ocak içerisinde çalışılmalıdır. - Test örneklerinin ve QC örneklerinin kurutulmuş kalıntılarına 10 µL metoksiaminasyon ajanı (piridin içinde 40 mg/mL Metoksiamin hidroklorür) ekleyin.
- Reaktifin tamamen karıştığından emin olmak için örnekleri kısa süreliğine vorteksleyin.
- Örnekleri 30 °C'de 90 dk inkübe edin. İnkübasyon statik olarak gerçekleştirilir.
- Örneklerin oda sıcaklığına soğumasını bekleyin, ardından 90 µL türevlendirme ajanı (MSTFA %1 TMCS) ekleyin.
- Flakon kapaklarını yenileriyle değiştirin ve homojen bir karışım sağlamak için örnekleri 30 sn vorteksleyin.
- Karışımı 37 °C'de 30 dk inkübe edin. İnkübasyon statik olarak gerçekleştirilir.
- Örneklerin oda sıcaklığına soğumasını bekleyin, ardından her bir örneğe 10 µL enjeksiyon standardı (örn. piridin içinde 6,25 mg/L pentadekan) ekleyin.
- Flakon kapaklarını yenileriyle değiştirin, kısa süreliğine vorteksleyin ve final karışımı mikro-insertli cam kromatografi flakonlarına aktarın.
- Flakonları otomatik örnekleyici tepsisine yerleştirin.
- İlk enjeksiyondan önce örneklerin otomatik örnekleyicide oda sıcaklığında 4 sa boyunca dengelenmesini sağlayın.
NOT: Türevlendirme 4 sa sonra tamamlanır ve metabolitler tam türevlendirmeden sonra oda sıcaklığında 24 sa'ye kadar stabildir. Örneklerin otomatik örnekleyicide (MSTFA %1 TMCS eklemesinden sonra) 28 sa'den fazla kalmaması için her partideki örnek sayısını buna göre ayarlayın. Örnek hazırlama yöntemlerinin şemaları Şekil 1A–C'de gösterilmiştir.
5. RP-LC-MS Konfigürasyonu
- Tablo 2'ye uygun olarak RP eluentleri ve yıkama çözeltilerini hazırlayın.
NOT: DİKKAT: Formik asit ve izopropanol yanıcıdır. Formik asit ayrıca toksiktir. Her ikisi de çeker ocak altında kullanılmalıdır. - HSS T3 C18 (100 mm x 2.1 mm, 1.7 µm) kolonu kolon fırınına yerleştirin.
- Tüm hatları ilgili kanala takın ve her kanalı buna göre temizleyin.
- Kolon sıcaklığını 40 °C'ye ayarlayın.
- Kolonu %100 A:%0 B ile 0.1 mL/min akış hızında yıkamaya başlayın.
- 0.35 mL/min akış hızına ulaşana kadar, adımlar arasında kolon basıncının stabilize olmasını bekleyerek, akış hızını 0.1 mL/min'lik adımlarla artırın. Sızıntı olup olmadığını kontrol edin.
- Kolonu gradientin başlangıç koşullarında (%0 B) yaklaşık 30 dk boyunca dengeleyin.
NOT: Kolon basıncını izleyin ve beklenen aralıkta (5000–6000 psi) kaldığından emin olun. - Örnek sekansını başlatın.
6. GC-MS Konfigürasyonu
- DB-5 kapiler kolonu (%5 – fenil-metil-polisiloksan) kolon fırınına yerleştirin.
- Kolonu 60 °C başlangıç sıcaklığına ayarlayın.
- PTV enjektörünü 110 °C başlangıç sıcaklığına ayarlayın.
- Numune dizisini başlatın.
Sonuçlar
Yukarıda açıklanan prosedürün ardından, VAMS cihazlarının hedeflenmemiş analizinden elde edilen temsili sonuçlar burada sunulmuştur.
VAMS ile örneklenen 10 bireyin venöz kanından hazırlanan havuzlanmış bir örneğin üç tekrarlı analizinden elde edilen veriler değerlendirilmiş ve ortaya çıkan metabolik parmak izlerinin özellikleri gösterilmiştir. Verilerin kalitesi ve VAMS cihazlarından elde edilen bilgiler iki temel kriter kullanılarak değerlendirilmiştir: tespit edilen toplam kimyasal özellik sayısı ve özelliklerin tekrarlanabilirliği (n = 3), bu sonuncusu bağıl standart sapma yüzdesi (%RSD) olarak ifade edilmiştir. Özelliklerin toplam sayısı, çözücünün ekstraksiyon genişliğini ve kimyasal kapsama alanını değerlendirmek için kullanılırken, yöntemin teknik hassasiyetini ve sağlamlığını sağlamak için %RSD izlenmiştir; daha düşük bir %RSD, analitik gürültüyü minimize eden yüksek derecede tekrarlanabilir bir ekstraksiyon sürecini gösterir.
Ham veri ekstraksiyonu ve işlemesinin ardından, yoğunluklarıyla birlikte m/z-tutulum süresi (RT) özelliklerinden oluşan bir matris elde edildi. Uygun ön işlem ve kör filtreleme adımlarından sonra, yalnızca üç tekrardan ikisinde tespit edilebilir sinyale sahip olan özellikler dikkate alındı. Şekil 2A,B, hem LC-MS hem de GC-MS için açıklanan protokollere göre analiz edilen aynı örneğe ait m/z-RT grafiklerini göstermektedir.
RPLC çalışmasında erken elüe olan özelliklerin sayısının yüksek olması, uygulanan protokol ile ekstrakte edilen ancak ters faz kolonunda zayıf tutulan yüksek derecede hidrofilik metabolitlere bağlanmaktadır. Erken elüe olan metabolitler tanımlama zorlukları yaratsa da, spektral veri tabanları ve kurum içi referans standartlar ile karşılaştırmaların yanı sıra MS/MS fragmantasyon verileri kullanılarak doğru anotasyonlar yapmak halen mümkündür. Ayrıca, bu hidrofilik fraksiyonun önemli bir kısmının GC-MS analizi aracılığıyla yakalanması beklenmektedir. Nihayetinde bu durum, metabolomun sahip olduğu muazzam karmaşıklığın birden fazla analitik platformun kullanımını zorunlu kılması nedeniyle alanın doğal bir sınırlamasını temsil etmektedir.
Metanol ekstraktlarının çok platformlu değerlendirmesi, LC ve GC analitik iş akışlarının oldukça tamamlayıcı doğasını açıkça ortaya koymakta olup performans metrikleri, kapsamlı bir metabolomik profilleme için beklenen aralıktadır. Şekil 3A,B genel özellik numaralandırmasını ve her bir platform için RSD% dağılımını göstermektedir. LC platformu, polar, yarı polar ve uçucu olmayan çok çeşitli bileşikleri yakalama konusundaki yerleşik kapasitesiyle uyumlu olarak, 4.169 özelliği çözerek geniş bir kimyasal kapsam sağlamıştır. Eş zamanlı olarak, GC platformu 187 özellik ile daha küçük bir alt küme sergilemiştir. GC'nin yalnızca türevlendirmeye uygun uçucu bileşikleri tespit edebilmesi nedeniyle bu durum beklenmekteydi.
Tekrarlanabilirlik ile ilgili olarak, keman grafiğinde gösterildiği üzere, RSD% değerlerinin genel dağılımı ve yayılımı LC-MS ve GC-MS arasında dikkat çekici şekilde benzerdir. Ortalama %RSD her iki platform için de tipik değerlerdeydi; LC için yaklaşık %29,7 (4.169 örneğin 2.655'i %30'dan düşük %RSD değerine sahipti) ve GC için %32,3 (187 örneğin 114'ü %30'dan düşük %RSD değerine sahipti). Az sayıda özellik her iki tarafta da daha yüksek RSD değerleri göstermiş olsa da, bu varyasyon hedef dışı metabolomikte yaygın ve beklenen bir durumdur. Bu yüksek değerler genellikle cihazın saptama sınırına yakın olan düşük bolluktaki metabolitlere aittir. Genel olarak, dar dağılım profilleri her iki analitik kurulum için de tatmin edici bir tekrarlanabilirliği doğrulamaktadır.
Protokol ile yakalanan metabolitlerin kimyasal alanı, metabolitlerin anotasyonları üzerinden değerlendirilebilir. İki platformun doğasındaki tamamlayıcılık göz önüne alındığında beklendiği üzere, LC-MS ve GC-MS ile çeşitli bileşikler tespit edilmiştir. VAMS cihazları için metabolit anotasyonlarının tam listesi Ek Tablo 1 ve Ek Tablo 2'de sunulmuştur. Toplamda, bu protokol aracılığıyla iki teknik kullanılarak, diğer seviye 3 varsayımsal olarak karakterize edilmiş bileşiklerin yanı sıra 97 metabolit tespit edilmiş ve (Sumner ve ark. (2007) tarafından önerilen22 seviye 1 ve 2 şeklinde) anotasyonu yapılmıştır. GC anotasyonları, FAMES ile karşılaştırma yoluyla elde edilen deneysel tutma indekslerinin tablolanmış olanlarla karşılaştırılmasıyla daha da doğrulanmıştır23. Şekil 4A,B her iki yöntem için anotasyonu yapılmış metabolitlerin alt sınıf dağılımını gösterirken, Şekil 4C teknikler arasındaki örtüşmeyi göstererek bunların tamamlayıcılığını vurgulamaktadır. Birkaç temel ara metabolit her iki teknikle çapraz doğrulanabilirken, yapısal olarak benzersiz veya platforma özgü özellikler merkezi karbon ve sekonder metabolik yollardaki boşlukları doldurabilir. Her iki analizde de amino asitler ve peptitler ana kimyasal sınıflar olsa da, teknikler arasında yalnızca birkaç metabolit örtüşmektedir. Acil karnitinlerin LC-MS'te ve heksozların GC-MS'te olduğu gibi, birçok metabolit sınıfı cihaza özgüdür.
Metanolün her iki teknik için de ekstraksiyon çözücüsü olarak verimliliğini göstermek amacıyla, çeşitli çözücü sistemleri kullanılarak VAMS örnekleri üzerinde karşılaştırmalı denemeler gerçekleştirilmiş, ardından LC-MS ve GC-MS analizleri yapılmıştır. Üç farklı çözücü sistemi metanol ile üç tekrarlı olarak karşılaştırılmıştır: saf asetonitril (ACN), metanol-su karışımı (60:40, v/v) ve asetonitril-metanol karışımı (70:30, v/v). Bu çözücülerin ve karışımların seçimi, grubumuz tarafından yürütülen ön deneylerin yanı sıra daha önce yayınlanmış literatüre13,14,24,25 dayanmaktadır. Her sistemin ekstraksiyon verimliliği üç temel parametre kullanılarak değerlendirilmiştir: tespit edilen toplam özellik sayısı, genel özellik yoğunluğu ve göreceli standart sapma (RSD, %) olarak ifade edilen özellik tekrarlanabilirliği.
LC-MS iş akışı için, triplikatlarda ortalama 4.514 özellik ile en yüksek özellik sayısı MeOH-H2O (60:40, v/v) kullanılarak tespit edilmiş, bunu yakından saf MeOH (4.169 özellik) izlemiştir. ACN–MeOH (70:30, v/v) karışımı ortalama 3.502 özellik sağlarken, saf ACN en düşük ortalama özellik sayısı olan 2.836'yı vermiştir. Replikatta başına düşen bu özellik sayılarının grafiksel gösterimi Şekil 5A'da örneklenmiştir.
Her bir ekstraksiyon koşulu için hassasiyet özelliklerini incelemek amacıyla, üç tekrarlı enjeksiyonlardan elde edilen öznitelik yoğunlukları ve RSD'ler (%) analiz edildi. LC-MS için ekstrakt çözücü başına toplam öznitelik bolluğunun ve ortalama %RSD'nin karşılaştırması Şekil 5A'da gösterilmiştir. Log2 sinyal dağılımları tüm ekstraktlar için benzerdi; MeOH-H2O 60:40 (v/v), ACN ve MeOH, ACN-MeOH 70:30 (v/v)'den biraz daha yüksek bolluk sağladı. MeOH daha düşük bir genel ortalama %RSD vererek, ekstraksiyonun bu çözücü ile daha tekrarlanabilir olduğunu göstermiştir.
Ekstraksiyon çözücü sisteminin verimliliğine ilişkin benzer bir değerlendirme GC-MS verilerinde gerçekleştirilmiştir. Öznitelik sayısının değerlendirilmesi için bir kez daha, yalnızca üç tekrardan en az ikisinde sinyali tespit edilenler dikkate alınmıştır. En yüksek öznitelik sayısını veren çözücü ACN-MeOH 70:30 (v/v) (216 öznitelik) olmuş, bunuMeOH (187 öznitelik) yakından takip etmiştir. Ekstraksiyon çözücüsü ve BµS başına tespit edilen öznitelik sayısının grafiksel gösterimi Şekil 5B'de sunulmuştur.
Saptanan özelliklerin genel bolluğuyla ilgili olarak, Şekil 5B'de gösterildiği üzere, MeOH daha yüksek bolluk sağlayarak en etkili olanı olarak görünmüştür. MeOH-H₂O 60:40 (v/v) ikinci en iyi sonuçları verirken, bunu ACN-MeOH 70:30 (v/v) takip etmiştir. ACN en az etkili çözücü olmuştur. Özellik %RSD değerlerine bakıldığında, MeOH-H₂O 60:40 (v/v) VAMS için en düşük RSD değerlerini (RSD = 38.57%) sağlamış; bunu sırasıyla ACN (42.65%), MeOH (44.14%) ve ACN-MeOH 70:30 (v/v) (49.14%) takip etmiştir. Bu değerler Şekil 5B'de sunulmuştur.
Yukarıdakiler, daha önce yayınlanmış literatürle iyi bir uyum göstermektedir. Couacault ve ark. (2026)19 benzer bir ekstraksiyon çözücü kompozisyonu kullanarak (ile rehidrasyon) DBS ve VAMS'nin RP-LC-MS analizinde karşılaştırılabilir sayıda özellik raporlamıştır 80 µL su, ardından ... eklenmesiyle 320 µL MeOH'den). Benzer şekilde, Cala ve ark. (2017)11 VAMS uçlarının GC-MS analizi yoluyla benzer bir özellik sayısı (153) tespit edilmiştir. Mevcut çalışmaların çoğu bu cihazların analiz hassasiyetini değerlendirmemiş olsa da, genel bulgularımız hedeflenmemiş bir analiz için beklenenlerle uyumludur. Ayrıca, LC sonuçları Bossi ve ark. (2025) tarafından bildirilenlerle örtüşmektedir.26 çoğu saptanan özelliğin RSD değerlerine sahip olduğu DBS ve qDBS mikroörneklerinin HILIC analizi için < 30%.
Genel olarak bu sonuçlar, metanol bazlı ekstraksiyonun VAMS örneklerinin hem LC-MS hem de GC-MS analizleri için özellik sayıları, yoğunluk ve kesinlik (ortalama RSD, %) açısından güçlü bir denge sağladığını göstermektedir. Bu nedenle, tek bir metanol ekstraksiyon protokolü, çift örnek hazırlama sürecini optimize edebilir, tamamlayıcı metabolik profillerin paralel olarak elde edilmesini kolaylaştırabilir ve bilgi çıktısını maksimize edebilir.
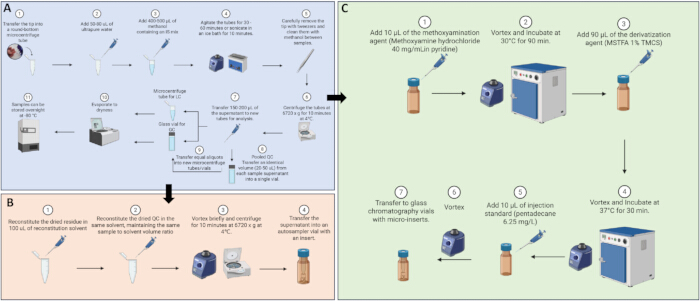
Şekil 1: Şunları gösteren protokol şemaları: (A) Numune ekstraksiyon protokolü, (B) LC-MS yeniden oluşturma ve (C) GC-MS/MS türevlendirme. BioRender ile oluşturulmuştur. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
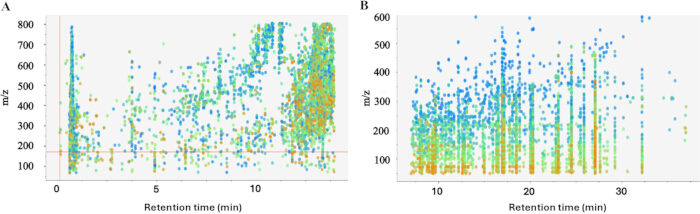
Şekil 2temsili bir örnek için m/z ve rt karşılaştırmaları (A) LC-MS ve (B) GC-MS analizi. Her bir nokta, özellikler halinde gruplandırılmadan önceki tek bir sinyali temsil eder. Renkler, belirli bir özellik için MS1 sinyalinin yoğunluğunu temsil eder ve yoğunluk maviden kırmızıya doğru artmaktadır. Lütfen bu şeklin daha büyük bir versiyonunu görüntülemek için buraya tıklayın.
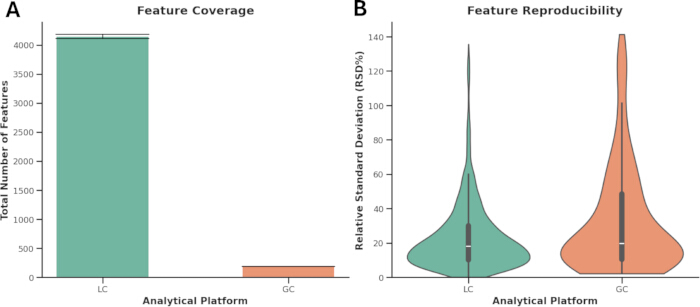
Şekil 3: Analitik platformlar genelinde özellik kapsamı ve tekrarlanabilirlik. (A) Özellik Kapsamı: LC (turkuaz) ve GC (turuncu) tarafından saptanan benzersiz özelliklerin toplam sayısı; kesin sayılar her çubuğun üzerinde belirtilmiştir. (B) Özellik Tekrarlanabilirliği: Tüm özellikler için bağıl standart sapma (RSD%) dağılım yoğunluğunu gösteren keman grafikleri. Gömülü kutu grafikleri medyanı ve çeyrekler arası aralıkları göstermektedir; görsel netlik için bireysel veri noktaları çıkarılmıştır. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
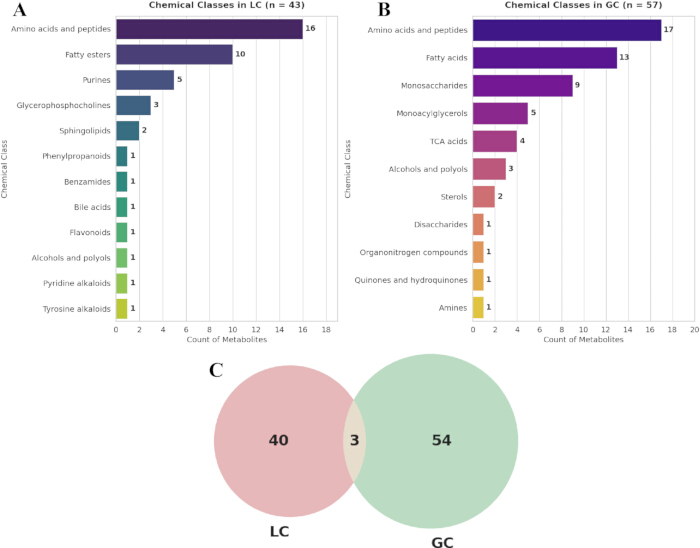
Şekil 4Farklı kimyasal sınıflara ait tespit edilen bileşik sayılarını gösteren histogramlar (A) LC-MS ve (B) GC-MS. (C) Platformlar arasında seviye 1 ve 2 ile tanımlanan metabolitlerin örtüşmesi. Lütfen bu şeklin daha büyük bir versiyonunu görüntülemek için buraya tıklayın.
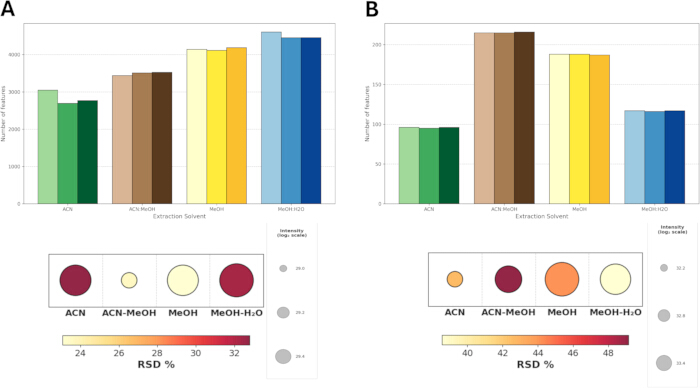
Şekil 5LC-MS'den elde edilen ekstraksiyon çözücü sonuçları (A) ve GC-MS (BVAMS cihazlarının analizi. Şeklin üst kısmındaki sütun grafikleri, VAMS cihazlarına uygulanan her bir ekstraksiyon çözücüsünden replika başına elde edilen özellik sayısını temsil etmektedir. Şeklin altındaki grafikler, VAMS cihazı ile kullanılan her bir ekstraksiyon çözücüsü için toplam yoğunlukları ve ortalama RSD (%) değerlerini göstermektedir. Daire boyutu, ekstraksiyon verimliliğini yansıtacak şekilde, tespit edilen özelliklerin toplam yoğunluk toplamını log2 ölçeğinde temsil eder. Renk gradyanı, analitik kesinliği Göreceli Standart Sapma (RSD) olarak ifade eder; sarı daha yüksek kesinliği, kırmızı ise daha yüksek değişkenliği belirtir. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
Tablo 1: Sorun giderme tablosu. VAMS cihazları kullanılarak yapılan örneklemede karşılaşılan yaygın örnekleme sorunları, nedenleri ve çözümlerine genel bakış. Lütfen bu dosyayı indirmek için buraya tıklayın.
Tablo 2: RP elüentleri ve yıkama çözeltileri. Kromatografik analiz için kullanılan mobil fazların, sızdırmazlık yıkama, temizleme solventi ve yıkama solventi bileşimlerine genel bakış. Lütfen bu dosyayı indirmek için buraya tıklayın.
Ek Dosya 1: Ek Deneysel Detaylar. LC-MS ve GC-MS parametreleri. Bu dosyayı indirmek için lütfen buraya tıklayın.
Ek Tablo 1: LC-MS açıklamaları. Mevcut protokol ile LC-MS platformunda tanımlanan bileşikler. Bu dosyayı indirmek için lütfen buraya tıklayın.
Ek Tablo 2: GC-MS anotasyonları. Mevcut protokol ile GC-MS platformunda tanımlanan bileşikler. Lütfen bu dosyayı indirmek için buraya tıklayın.
Tartışma
Hedefsiz metabolomik, biyolojik örneklerin kimyasal kompozisyonuna dair benzersiz bir bakış açısı sunar. Ancak, metabolomun geniş kimyasal çeşitliliği göz önüne alındığında, hiçbir teknik kandaki küçük molekülleri tamamen karakterize edemez. Bu nedenle, metabolit kapsamını artırmak ve bu çalışmalardan elde edilen genel bilgileri iyileştirmek için tamamlayıcı tekniklerin kullanılması gereklidir. Bununla birlikte, VAMS gibi kan mikro örneklerinin düşük hacmi, farklı analizler için örnek hazırlama sürecini zorlaştırmaktadır.
Bu protokolde, çift ekstraksiyon ve iki tamamlayıcı analitik teknik kullanılarak VAMS uçlarının metabolik profillenmesi için kapsamlı bir iş akışı sunulmaktadır. VAMS örnekleri üzerinde hedeflenmemiş analizler gerçekleştiren önceki çalışmalar yayımlanmış olsa da11,12,13,15,17,18,19,20,21,27, her biri tek bir analitik tekniğe odaklanmaktadır. Bu, VAMS cihazlarından ekstraksiyonu, tek bir iş akışı içerisinde hem LC hem de GC-MS analizlerini destekleyecek şekilde uyarlayan ilk protokoldür.
Bu protokol, sunulan sonuçları elde etmek için spesifik çözücü ve ekstrakt hacimleri sağlamaktadır; ekipman hassasiyeti, mevcut enjeksiyon hacimleri ve QC örnek gereksinimlerine bağlı olarak bireysel kurulumlara uygun hafif modifikasyonlar yapılabilir. Örneğin, uç kısmın tamamen ıslandığından emin olmak için adım 2.2'de eklenen suyun rehidrasyon hacmi 50 µL'den 80 µL'ye çıkarılabilir. Daha fazla QC örneğine alikotlamak amacıyla daha büyük bir ekstrakt hacmi elde etmek için adım 2.3'teki metanol hacmi 400 µL'den 500 µL'ye artırılabilir. Ancak, çözücü hacminin artırılmasının analitlerin daha fazla seyreltilmesine yol açacağı unutulmamalıdır. Ayrıca, sırasıyla adım 2.7 ve 2.8'de analiz ve QC örnekleri için alikotlanan hacimler, her bir örnek için istenen hacme uyması amacıyla ayarlanabilir (adım 2.7'de 150'den 200 µL'ye ve adım 2.8'de 20'den 50 µL'ye). Özellikle, bu çözücü hacimleri, orantılı ölçeklendirme gerektirmeden serbestçe ayarlanabilir. Standart 3:1 çözücü-örnek oranı genellikle tam ekstraksiyon için yeterli olsa da, bu yöntem tüm BµS cihazının tamamen daldırılmış halde kalmasını sağlamak için daha fazla miktarda fazla çözücü kullanır; bu da protokolü sağlam kılar ve önerilen tüm hacimlerde doğrudan uygulanabilir hale getirir.
Hem LC-MS hem de GC-MS verileri, çeşitli açık kaynaklı yazılım araçları kullanılarak analiz edilebilir. Burada LC-MS sonuçları, XCMS ile birlikte Metabonaut iş akışı28 kullanılarak elde edilmiştir. GC-MS örnekleri için veri işleme, MSDial v. 5.5.260323 kullanılarak gerçekleştirilmiştir. Eğitim kılavuzlarına (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html) adresinden ulaşılabilir. LC-MS ve GC-MS veri işlemesine ilişkin ayrıntılı parametreler Ek Dosya 1'de sunulmuştur.
Her veri setinin ayrı ayrı işlenmesi ve tüm veri setine uygulamadan önce işlem parametrelerini optimize etmek için QC örneklerinin ayrı bir grup olarak kullanılması önerilir. Normalizasyon, veri ön işleme aşamasından sonra gerçekleştirilmelidir. Hem XCMS hem de MSDial, normalizasyon için yerleşik araçlara sahiptir. Mevcut çalışma için normalizasyon, QC yanıtlarına dayalı doğrusal bir model kullanılarak açık kaynaklı QCMXP29 yazılımı ile yapılmıştır.
Sonuçların güvenilir olduğundan emin olmak için, özellikle numune hazırlama kısmındaki bazı kritik adımların vurgulanması gerekmektedir.
Mevcut protokol, parametreleri Ek Materyal S1'de listelenen, kuadrupol uçuş süresi kütle spektrometresi ile eşleştirilmiş bir LC sistemi (LC-QTOF-MS) ve bir gaz kromatografisi-kütle spektrometrisi (GC-MS) sistemi kullanılarak geliştirilmiştir. Farklı bir LC veya GC tipi kullanılırsa, parametrelerin ilgili düzeneğe göre optimize edilmesi gerekir. GC- ve LC-MS tabanlı metabolomik analizlerde, analitik serinin başlangıcına ve sonuna boş enjeksiyonlar planlanmalıdır. Herhangi bir QC örneği enjekte edilmeden önce, kolonu analiz edilecek matrise alıştırmak için LC-MS sistemine 10 ila 15 kez ve GC-MS sistemine 5 ila 10 kez koşullandırma QC'leri enjekte edilmelidir. Koşullandırma QC'leri, diğer QC'lerle aynı prosedür izlenerek hazırlanmalıdır. Çalışma içi QC örnekleri periyodik olarak enjekte edilmeli ve enjekte edilen çözeltilerin yaklaşık %10'unu oluşturmalıdır.
VAMS uçlarının kullanımı bu iş akışındaki en kritik adımlardan biridir. Analit kaybına neden olabileceği için, ucun mikrosantrifüj tüpünün iç yüzeyi dışındaki hiçbir yüzeye temas etmemesi önemlidir. Ayrıca, doğru analit ekstraksiyonu için ön nemlendirme adımı temel teşkil eder: İlk nemlendirme, çöktürme öncesinde analit salınımını kolaylaştırarak geri kazanımı artırıyor gibi görünse de, organik çözücülerin doğrudan eklenmesinin uç yapısı içinde anında protein çöktürmesini tetiklediği ve bunun da sonraki metabolit ekstraksiyonunu sınırlayan fiziksel bir bariyer oluşturduğu varsayılmaktadır.
Ayrıca, santrifüj adımından önce ucun çıkarıldığından emin olunmalıdır. Bu durum az miktarda çözelti kaybına yol açabilse de, ucun çıkarılmaması süpernatan geri kazanımını etkiler. Pipet ucu, çökelmeyi kolayca yeniden süspanse ederek temiz bir süpernatan toplanmasını imkansız hale getirebilir.
En iyi sonuçları elde etmek için stabiliteye ilişkin bazı genel hususlara dikkat edilmelidir. İlk olarak, örnekler analiz zamanına kadar soğutmalı ortamda, tercihen −80 °C'de saklanmalıdır. Örneklerin buz banyosunda veya buzdolabında çözdürülmesi önerilir. Degradasyonu önlemek için örneğin mümkün olan en kısa sürede kromatografik sisteme enjekte edilmesi tavsiye edilir. Ancak, zaman kısıtlılığı nedeniyle enjeksiyon yapılamıyorsa, kurutulmuş ekstrakt stabilitede önemli bir kayıp olmaksızın gece boyunca dondurulabilir.
GC-MS iş akışındaki bazı adımların da vurgulanması gerekir. Türevlendirme işlemi iki aşamadan oluşur. Birincisi, korunmasız bırakıldıklarında karbondioksit olarak karboksil kaybına uğrayan keton gruplarını koruyan metoksiaminasyondur. Bunu trimetilsililasyon takip eder. MSTFA, karboksil, hidroksil, amino, imino ve sülfonil gruplarında yaygın olarak bulunan asidik proton içeren moleküllerle reaksiyona girer. Böyle bir reaksiyon, analit polaritesini azaltır ve büyük, engelleyici bir grup ekleyerek kaynama noktalarını düşürür23. Suyun analit korumasını bozabileceği nedeniyle, metoksiamin eklemeden önce numunenin tamamen kuru olması kritik öneme sahiptir. Ayrıca, numuneler fırından çıkarıldıktan sonra oda sıcaklığında stabilize olmaya bırakılmaları gerektiği unutulmamalıdır; çünkü flakonun daha önce açılması uçucu metabolitlerin kaybına neden olabilir. Dahası, GC kapakları ısıtma sırasında genişleyebilir, bu da flakonun hatalı mühürlenmesine ve zamanla analit kaybına yol açabilir. Bu nedenle, her inkübasyon adımından sonra GC kapağının değiştirilmesi önerilir.
Yine de GC-MS protokolüne ilişkin olarak, türevlendirme süresiyle ilgili bazı hususlar dikkate alınmalıdır. Metabolitlerin fırından çıkarıldıktan sonra bile reaksiyona girmeye devam ettiği ve 4 h sonra konsantrasyonda bir platoya ulaştığı gösterilmiştir. Bu plato, türevlendirme tamamlandıktan sonra 24 h'ye kadar stabildir30,31. Bu nedenle, türevlendirilmiş numunelerin MSTFA ile reaksiyondan sonra otosampler içerisinde 28 h'den fazla kalmamasını sağlamak amacıyla numune hazırlama sürecinin dikkatle organize edilmesi çok önemlidir. Büyük analitik gruplar için, numune hazırlamadaki günler arası değişkenliği azaltmak ve her numuneden alınan alikotların QC karışımında toplanabilmesini sağlamak adına tüm numunelerin eş zamanlı olarak hazırlanması önerilir. Numuneler −80 °C'de kurutulmuş kalıntılar şeklinde saklanabilir ve yalnızca sonraki 24 h içinde analiz edilecek olanlar çözdürülüp türevlendirilmelidir27. Ayrıca, numunelerin dondurucuda nem absorbsiyonunu önlemek için viyallerin laboratuvar filmi ile kapatılması önerilir. Son olarak, güvenilir sonuçlar elde etmek için taze hazırlanmış türevlendirme çözeltilerinin kullanılması ve her iki metodolojide de metabolomik analizlerdeki genel kalite güvence kılavuzlarının izlenmesi önerilmektedir32.
Mevcut iş akışının geleneksel plazma analizi ile karşılaştırılması bu çalışmanın kapsamı dışında kalsa da, bu konu literatürde kapsamlı bir şekilde incelenmiştir17,18,19,20,21,27. Genel olarak, VAMS cihazları plazma ile karşılaştırılabilir kalitatif profiller sunar; ancak eşdeğer hacimlerde (20 µL) bile bolluklar, analizite özgü şekillerde matrisler arasında farklılık gösterir. Bu farklılıklar muhtemelen BµS'de bulunan hücresel bileşenden, kapiller ve venöz kan arasındaki farklardan veya analiz sırasındaki kurutulmuş matrisin neden olduğu etkileşimden kaynaklanmaktadır. Bu durum, BµS cihazlarından elde edilen bulguların klinik uygulamada kullanılmadan önce valide edilmesini gerekli kılmaktadır.
Önerilen protokolün rutin yüksek kapasiteli laboratuvar iş akışlarına uyarlanması için çeşitli modifikasyonlar ve sorun giderme stratejileri uygulanabilir. İlk olarak, özellikle daha büyük QC numune grupları hazırlanırken ekstraksiyon çözücü hacimleri artırılabilir. Ancak, ekstraksiyon hacminin artırılmasının numuneyi doğal olarak seyrelttiği ve sonraki rekonstitüsyon hacmi orantılı olarak ayarlanmadığı sürece yoğunluğu potansiyel olarak azalttığı unutulmamalıdır. Ek olarak, sıvı kromatografisi için rekonstitüsyon çözücü bileşimi, belirli cihaz konfigürasyonlarının başlangıç mobil faz gradyanına uyacak şekilde optimize edilebilir.
Bu protokolün temel kısıtlılığı, küçük örnek boyutudur. Tek bir 20 µL örneğin iki farklı sistemde analiz edilmek üzere bölünmesi nedeniyle, düşük bolluktaki bileşikler daha az hassas olan cihazda saptama sınırının altında kalabilir. Buna rağmen, bu dezavantaj, BµS'nin sunduğu örnek toplama kolaylığı ve tamamlayıcı tekniklerin sağladığı daha geniş kimyasal kapsama alanı ile dengelenmektedir. Ayrıca, protokoldeki buharlaştırma adımı teorik olarak uçucu bileşiklerin kaybına neden olabilse de, uçucular üzerindeki gerçek etkisi değerlendirilmemiştir. Yine de, buharlaştırma işlemi örnek türevlendirmesi için temel olduğundan ve LC hassasiyetini artırmak amacıyla örneğin daha küçük bir hacimde yeniden çözülmesine olanak tanıdığından, pratik faydaları olası herhangi bir sinyal kaybından daha ağır basmaktadır. Önceki çalışmalar hedeflenmemiş mikro örnek analizlerini ele almış olsa da7,11,12,13,15,17,18,19,20,27 bu protokol, yazarların bildiği kadarıyla, tek bir ekstraksiyondan elde edilen hacimsel absorptif mikro örnekleme (VAMS) cihazlarının LC ve GC-MS analizleri için oluşturulan ilk eksiksiz iş akışıdır.
Ayrıca, ek metriklerin değerlendirilmesi bu bulguları daha da güçlendirecektir. İlk olarak, sonuçların tamamen aynı çift platformlu protokol kullanılarak çok laboratuvarlı bir karşılaştırma ile doğrulanması, yöntemin sağlamlığını onaylayacak ve farklı LC-MS ve GC-MS cihazları arasındaki performansı değerlendirecektir. Ek olarak, mevcut çalışma numune hazırlama veya numune toplama sırasındaki operatörler arası değişkenliği değerlendirmemiştir. Son olarak, numune bütünlüğü üzerindeki depolama etkilerinin ve hematokrit etkisinin araştırıldığı daha ileri analizler, mevcut incelemenin genişletilebileceği temel alanları temsil etmektedir. Hedefsiz analizlerde metabolit kapsamının genişliğine ve numuneler arası göreceli karşılaştırmalara öncelik verdiğimiz göz önüne alındığında, çeşitli kimyasal sınıflardaki spesifik metabolitlerin bireysel farklılıkları veri geçerliliğini tehlikeye atmamaktadır. Bu nedenle, hematokrit ve depolama etkileri bu açıdan incelenmelidir. VAMS cihazlarının −80 °C'de 6 ay boyunca stabil kaldığını gösteren Volani ve ark. (2023) tarafından yapılan bir çalışma dışında24, bu tür veriler kısıtlıdır.
Açıklamalar
Yazarların, bu makalenin içeriğiyle ilgili beyan edecekleri herhangi bir çıkar çatışması yoktur.
Teşekkürler
Bu çalışma HUMAN-HORIZON-MSCA-2021-DN-01 tarafından desteklenmiştir. Proje, Avrupa Birliği Horizon 2020, Marie Curie Eylemleri, 101073062 numaralı hibe ile finanse edilmiştir. Yazarlar, video çekimleri sırasındaki destekleri için Dominiki Gallou'ya teşekkür ederler.
Malzemeler
| Ad | Şirket | Katalog numarası | Yorumlar |
|---|---|---|---|
| 1,5 mL Cam Flakonlar | Laboratuvar Çözümleri | ACSV0902A | GC fraksiyonunun aktarılması ve uçurulması, türevlendirme reaksiyonlarının gerçekleştirilmesi ve nihai GC enjeksiyonu için kullanılır. |
| Asetonitril (AcN) | VWR BDA Chemicals | BDH92497.320 | LC-MS kalitesinde. Ekstraksiyon çözücü bileşeni olarak değerlendirilmiştir. |
| D27-Miristik asit | Sigma Aldrich | 366889 | Ekstraksiyon verimliliğini ve analitik performansı izlemek amacıyla metanol ekstraksiyon çözücüsüne eklenmiştir. |
| DBS-5 Kapiler Kolon (%5 - fenil-metil-polisiloksan) | Agilent Technologies | 122-5332UI | GC-MS analizi için GC fırınına yerleştirilmiş gaz kromatografisi kapiler kolonu. |
| Eppendorf Concentrator plus | Eppendorf | 5,3E+09 | Numune süpernatanlarının saklama veya yeniden çözme/türevlendirme öncesinde tam kuruluk seviyesine kadar uçurulmasında kullanılır. |
| Yağ asidi metil ester standart karışımı | Sigma Aldrich | SMB00937-1ML | GC anotasyonu için metabolitlerin alıkonma indekslerini elde etmek amacıyla kullanılır. |
| Formik Asit | VWR BDA Kimyasalları | PI85178 | LC-MS kalitesinde. RP-LC-MS için Mobil Faz A ve B'de %0,1 oranında katkı maddesi olarak kullanılır. |
| HSS T3 C18 Kolonu (100 mm x 2,1 mm, 1.7 µm) | Waters Corporation | 1,9E+08 | RP-LC-MS/MS analizi için kolon fırınına yerleştirilmiş ters faz sıvı kromatografisi kolonu. |
| İzopropanol | Kimya Laboratuvarı | Lütfen çevirmemi istediğiniz metni sağlayın. Kaynak metni paylaştığınızda, belirttiğiniz profesyonel standartlara ve akademik kurallara uygun olarak çevirisini gerçekleştireceğim. | LC-MS saflığında. Sızdırmazlık yıkama çözeltisinin bileşeni (H2İzopropanol %80:20 v/v). |
| Labfilm | Parafilm | PM-996 | - derecedeki saklama sırasında tüplerin sarılması ve kapatılması için kullanılır80°C nem girişini önlemek için. |
| Metanol (MeOH) | VWR BDA Kimyasalları | AA47192-K2 | LC-MS veya GC-MS saflığında. Ekstraksiyon çözücü optimizasyonu, iç standart hazırlama ve mobil fazlar için kullanılır. |
| Metoksiamin Hidroklorür | Sigma Aldrich | 89803 | Keton/karbonil gruplarını korumak için metoksiaminasyon ajanının (piridinde 40 mg/mL) hazırlanmasında kullanılır. |
| Mikro-İnsertler | Laboratuvar Çözümleri | ACIV300IC | Enjeksiyondan önce çözeltiyi tutmak için kullanılır. |
| Mitra Kan Mikroörneklemesi (BµS) Cihazlar 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Hassas düşük hacimli kan örneği toplama için kullanılan volümetrik absorptif mikroörnekleme (VAMS) polimerik uçlar. |
| N-Metil-N-(trimetilsilil)trifloroasetamid (MSTFA) | Restek | 35601 | Asidik protonlarla reaksiyona girerek analitin polaritesini ve kaynama noktalarını düşürmek için kullanılan sililasyon reaktifi. |
| Fırın | Heraleus | 8,1E+09 | Türevlendirme reaksiyonları için kullanılır: metoksiaminasyonunda 30°C 90 dakika boyunca ve şu sıcaklıkta trimetilsililasyonla 37°C 30 dk boyunca. |
| Pentadekan | Sigma Aldrich | K2015R | 6,25 mg/L konsantrasyonda hazırlanmıştır. Enjeksiyon kalitesini doğrulamak amacıyla, nihai GC şişesine aktarım öncesinde her numuneye eklenmiştir. |
| Pro-Research Soğutmalı Santrifüj | Centurion Scientific Lab | CL00.1688.2500 | Şu dereceye kadar soğutma kapasitesine sahip 4°C ve 10.000 x g'ye kadar hızlara ulaşabilen. |
| Piridin | Sigma Aldrich | 23053 | Susuz kalite. İlk türevlendirme basamağı için metoksiamin hidroklorürü çözmek amacıyla kullanılan çözücü. |
| Yuvarlak Tabanlı Mikrocentrifüj Tüpleri | FL Medikal | TS-88530 | Rehidrasyon, ekstraksiyon ve santrifüj işlemleri sırasında VAMS ucunun ayrılması ve muhafaza edilmesi için kullanılır. |
| Trimetilklorosilan (TMCS) | Alfa Aesar | Girdi bulunmamaktadır. Lütfen çevrilmesini istediğiniz metni sağlayın. | Türevlendirme katalizörü. MSTFA'ya %1 v/v oranında eklenir. |
| Pens | Girdi sağlanmamıştır. Lütfen çevrilmesini istediğiniz metni giriniz. | Lütfen çevirmek istediğiniz metni sağlayın. | VAMS uçlarını tüplerden dikkatlice çıkarmak için kullanılır. Örnekler arasında metanol ile temizlenmelidir. |
| Ultra Saf Su (H2O) | Hydrolab demineralizatör (Straszyn, Polonya) | Girdi sağlanmamıştır. Lütfen çevrilmesini istediğiniz metni giriniz. | 18,2 MΩ·cm rezistivite. Uç rehidrasyonu, ekstraksiyon karışımları ve mobil faz A için kullanılır. |
| Sonorex Digitec DT Ultrasonik Banyosu | Bandelin | Uygulanamaz* | 30-60 dakikalık bir ajitasyon masası yerine 10 dakikalık bir ekstraksiyon seçeneği için buz banyosu ile birlikte kullanılır. |
| Tek kullanımlık temasla aktive olan lanset (1,5 mm derinlik) | [şirket — Lütfen onaylayın | [katalog # — Lütfen onaylayın] | Kapiller kan toplama işlemi için parmak delme işlemini gerçekleştirmek amacıyla kullanılır (Adım 1.3). |
| Etanol çözeltisi (%70) | [şirket — Lütfen onaylayın] | [katalog # — Lütfen onaylayın] | Örnekleme öncesinde parmak ucunu dezenfekte etmek için kullanılır (Adım 1.2). |
| LC-QTOF-MS sistemi (kuadrupol uçuş süresi kütle spektrometresine bağlı Bruker Elute LC) | Bruker | [katalog # — lütfen onaylayın | RP-LC-MS analizi için kullanılan ters faz LC-MS sistemi (Bölüm 5); daha önce Materyaller Tablosu'nda yer almadan doğrudan Tartışma metni içerisinde adlandırılmıştır. |
| GC-MS sistemi (Bruker EVOQ-456) | Bruker | [katalog # — Lütfen onaylayın] | GC-MS analizi için kullanılan gaz kromatografisi-kütle spektrometrisi sistemi (Bölüm 6); daha önce Tartışma metni içerisinde doğrudan adlandırılmış ancak bir... Materyaller girişi. |
Kaynaklar
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Yeniden basım ve izinler
Bu makale yayımlandı
Video yakında