Burada, insan hastalıklarının koyun modellerini oluşturmak amacıyla CRISPR-Cas9 gen düzenleme ve somatik hücre çekirdek transferi kullanarak genetiği değiştirilmiş embriyolar üretmeye yönelik bir yaklaşımı tanımlıyoruz. Bu yaklaşım, donör hücrelerde hassas gen düzenlemesi yapmak ve genetik mozaisizm içermeyen klonlanmış embriyolar üretmek için idealdir.
Yöntem makalesi
İnsan Hastalıklarının Koyun Modellerinin Üretimi İçin Gen Düzenleme ve Somatik Hücre Çekirdek Transferi Kullanılarak Genetiği Değiştirilmiş Embriyoların Oluşturulması
Bu makalede
Özet
Özet
Büyük hayvan modelleri, insan hastalıklarının araştırılmasında değerli araçlardır. Koyunlar, domuzlar ve keçiler, insan organlarının anatomisini ve fizyolojisini ve insan hastalıklarının karmaşıklığını genellikle kemirgenlere göre daha iyi yansıtır, böylece klinik ilgilerini artırırlar. CRISPR-Cas9 ve somatik hücre nükleer transferi (SCNT), daha yüksek hassasiyet, çok yönlülük ve genetik tekdüzelik ile büyük hayvan modellerinin oluşturulmasına olanak tanır. Bu yaklaşımın zigot mikroenjeksiyonuna kıyasla temel avantajı, hayvan üretimi öncesinde, gen düzenlenmiş hücrelerde istenen genetik modifikasyonun ve potansiyel hedef dışı mutasyonların mevcut olup olmadığının in vitro olarak doğrulanabilmesidir. Ayrıca SCNT, zigot mikroenjeksiyonundan sıklıkla kaynaklanan genetik mozaisizm olasılığını ortadan kaldırır. Burada, homolojik olmayan uç birleşimi (NHEJ) ve homoloji yönlendirmeli onarım (HDR) yoluyla gen düzenlenmiş ovine hücrelerin oluşturulmasını ve ardından ilgili mutasyonları taşıyan klonlanmış embriyoların üretimini tanımlıyoruz. Genetik modifikasyonlar, kültüre edilmiş somatik hücrelerin, tipik olarak fetal fibroblastların, CRISPR-Cas9 sistemi ile transfekte edilmesiyle gerçekleştirilir. Havuzlanmış hücrelerdeki mutasyon verimliliği, düzenlenmiş genlerin polimeraz zincir reaksiyonu (PCR) ve Sanger dizilemesi ile değerlendirilir ve Tracking of Indels by DEcomposition (TIDE)/Tracking of Insertions, Deletions, and Recombination events (TIDER) yazılımı kullanılarak analiz edilir. Tek hücre türevli koloniler elde etmek için havuzlanmış hücrelerin sınırlayıcı dilüsyonu yapılır ve bu koloniler, düzenlenmiş genlerin PCR ve DNA dizilemesi ile taranır. İstenen düzenlemeye sahip donör hücreler daha sonra çoğaltılır ve SCNT yoluyla embriyo üretimi için kullanılır. Sınırlayıcı dilüsyon ve hücre taramasından sonra, NHEJ yoluyla modifiye edilen kolonilerin 22/114'ü (%19,3) nakavt (KO) mutasyonları içerirken, HDR ile modifiye edilen kolonilerin 4/56'sı (%7,1) F508del mutasyonunu içermiştir. Dört koloniden toplam 370 genetik modifiye embriyo oluşturulmuştur. Bu yöntemler, fetal fibroblastlarda hassas gen düzenlemesi ve insan hastalıklarının ovine modellerini üretmek için genetik olarak mühendisliği yapılmış embriyoların oluşturulmasında başarıyla kullanılmaktadır.
Giriş
Hayvan modelleri, insan hastalıklarının biyolojik mekanizmalarını anlamak ve yeni terapötiklerin geliştirilmesi için temel araçlardır. Hücre veya organoid kültürü gibi in vitro modeller, organlarda in vivo gerçekleşen hücresel alt tiplerin ve hücre-hücre etkileşimlerinin karmaşıklığını yeniden üretmezler1,2. Bu nedenle hayvanlar; hücresel ve sistem düzeyindeki etkileşimlerin, hastalık seyrinin ve terapötiklerin güvenliğinin daha ayrıntılı incelenebildiği tüm organizma modelleri sunarlar. Kemirgenler; düşük maliyetleri, hızlı nesil süreleri ve kapsamlı genetik karakterizasyonları nedeniyle pratik model organizmalardır. Ancak, insan hastalıkları için kullanılan kemirgen modelleri, insanlarla olan fizyolojik ve anatomik farklarının yanı sıra daha hızlı metabolizmaları ve daha kısa yaşam süreleri ile sınırlıdır3,4. Bu durum, çoğunun kemirgenler üzerinde yürütüldüğü, hayvan modellerinde test edilen terapilerin klinik çalışmalarda başarısız olma oranının yüksek olmasıyla kanıtlanmaktadır5,6,7,8. Koyunlar, domuzlar, keçiler, köpekler ve insan dışı primatlar, çok çeşitli insan hastalıkları için modeller üretmek amacıyla kullanılmış olup, bu modeller yeni terapi ve ilaçların klinik translasyon oranını artırmaya yardımcı olabilir3,9,10,11,12. Bu türler ayrıca, insanlara olan artan benzerlikleri sayesinde kemirgen modellerine göre birçok avantaj sunarlar. Dolayısıyla, insan hastalıkları için büyük hayvan modelleri, mevcut en doğru modelleri sağlar ve hayvan çalışmalarının klinik uygulamalara dönüştürülmesinde kritik bir rol oynar.
Düzenli aralıklı kısa palindromik tekrar kümeleri (CRISPR)-Cas9, hayvan hücrelerinin genetik modifikasyonu ve kesin hastalıklara yol açan mutasyonların yerleştirilmesi için çok yönlü ve programlanabilir bir yöntemdir. CRISPR-Cas9 aracılı gen düzenleme, hedef bölgeye tamamlayıcı bir kılavuz RNA (gRNA) kullanarak CRISPR ile ilişkili protein 9'un (Cas9) hedeflenmiş bir şekilde çift zincirli kırık (DSB) oluşturmasını sağlar13. DSB'lerin hücresel onarımı temel olarak iki mekanizma yoluyla gerçekleşir: homolog olmayan uç birleştirme (NHEJ) ve homoloji yönlendirmeli onarım (HDR). NHEJ yolu, bir DSB'yi DNA uçlarını birleştirerek onarır; bu, kırılma bölgesinde rastgele eklemeler veya silinmelerin (indeller) oluşmasıyla sonuçlanabilen hataya açık bir mekanizmadır14. Bu mutasyonlar, genin fonksiyonunu bozan bir çerçeve kayması mutasyonu veya erken bir stop kodonu oluşturarak geni nakavt (KO) edebilir. Esas olarak hücre döngüsünün S ve G2 evrelerinde gerçekleşen HDR, hücrenin bir DSB'yi onarım şablonu olarak homolog bir alel kullanarak onardığı süreçtir15,16. Nakavt-içeri (KI) olarak bilinen spesifik eklemelerin, silinmelerin veya yer değiştirmelerin dahil edilmesi, hücrenin kırığı onarmak için kullanabileceği, istenen düzenlemeyi içeren sentetik tek zincirli bir oligodeoksinükleotid (ssODN) veya başka bir şablon DNA tanıtılarak mümkündür. CRISPR-Cas9, multigenik hastalıkları modellemek için aynı anda birden fazla mutasyon yerleştirmek amacıyla çoklu düzenleme (multiplexed editing) için de kullanılabilir3. Çinko parmak nükleazları (ZFN'ler) veya transkripsiyon aktivatör benzeri efektör nükleazlar (TALEN'ler) gibi önceki gen düzenleme teknikleriyle karşılaştırıldığında, CRISPR-Cas9'un büyük hayvan hücrelerinde kullanımı çok daha basit ve kaynak açısından daha verimlidir17. Yeni bir gRNA tasarlanarak farklı lokuslar kolayca hedeflenebilir; bu durum CRISPR-Cas9 kullanılarak yeni büyük hayvan modellerinin geliştirilmesini hızlandırmıştır3,13. Bununla birlikte, türe, hücresel ortama ve düzenlemenin doğasına bağlı olarak önemli ölçüde değişebilen CRISPR-Cas9 düzenleme verimliliği dahil olmak üzere çeşitli sınırlamalar devam etmektedir18,19. Özellikle HDR oranları, NHEJ oranlarından daha düşüktür ve hücre tipine, genomik lokuslara ve hücre döngüsü evresine büyük ölçüde bağlıdır20,21. Ayrıca, hedef dışı (off-target) lokuslarda ve hatta hedef içi (on-target) lokuslarda istenmeyen düzenlemelerin yapılması bir sorun olmaya devam etmektedir22. Buna rağmen CRISPR-Cas9, genetik olarak mühendisliği yapılmış büyük hayvan modelleri üretmek için temel gen düzenleme platformu haline gelmiştir.
Somatik hücre çekirdek transferi (SCNT), yüksek hassasiyet ve homojenliğe sahip genetiği değiştirilmiş embriyoların oluşturulmasını kolaylaştırır. Memelilerde ilk kez 1997 yılında başarıyla gerçekleştirilen bu işlem, bir hücre çekirdeğinin çekirdeksizleştirilmiş bir oosite transferini içerir23. SCNT, genetik materyalin veya DNA düzenleme sistemlerinin doğrudan zigota veya erken evre embriyoya enjekte edildiği zigotik mikroenjeksiyon gibi diğer tekniklere göre birçok avantaja sahiptir24,25,26. Zigotik mikroenjeksiyon, genetik modifikasyon gerçekleşmeden önce DNA replikasyonu veya hücre bölünmesi meydana gelirse, embriyodaki hücreler arasında genetik heterojenlik veya mozaiklik riskini beraberinde getirir27,28,29. Bu tür mozaik embriyoların hayvan modelleri için değeri, genotipleme ve fenotipik karakterizasyon zorlukları nedeniyle azalmaktadır29. SCNT'de, gen düzenleme işlemi embriyo üretiminden bağımsızdır; her bir klonlanmış embriyo tek bir hücreden türetilir, bu da mozaiklik riskini ortadan kaldırır ve embriyonun genetik olarak homojen olmasını sağlar30,31,32. Ek olarak, donör hücreler SCNT prosedürü öncesinde klonallığı ve istenen modifikasyonun varlığını doğrulamak için in vitro olarak düzenlenir ve dikkatle taranır; bu da zaman ve kaynak tasarrufu sağlar25,26. Bu durum, özellikle spesifik KIs'lerin tanıtılması sırasında önemlidir. Hücre taraması ayrıca hedef dışı bölgelerdeki potansiyel mutasyonların belirlenmesine olanak tanıyarak diğer lokuslardaki genetik bozulma riskini azaltır. Bu avantajlar, CRISPR-Cas9 ile ilişkili birçok endişeyi giderir. Bu nedenle SCNT, özellikle çoklu düzenlemeler, büyük insersiyonlar ve insanize edilmiş aleller gibi daha karmaşık düzenlemeler için, zigot mikroenjeksiyonuna kıyasla ortaya çıkan embriyoların genetiği üzerinde daha fazla kontrol sağlar33. Bununla birlikte SCNT; düşük klonlama verimliliği, teknik gereksinimler ve klonlarda moleküler ve fenotipik bozulmalara yol açarak kurucu hayvanlarda genetik modifikasyonun etkilerini potansiyel olarak gölgeleyebilen anormal epigenetik reprogramlama ile sınırlıdır. Ancak, bu epigenetik değişiklikler yavrulara aktarılmaz32,33. Bu sınırlamalara rağmen, SCNT ile CRISPR-Cas9'un kombinasyonu, embriyo genetiği üzerinde sıkı kontrolle hassas genom mühendisliğine olanak tanıyarak, mozaiklik olmadan büyük hayvan hastalık modellerinin güvenilir şekilde üretilmesini destekler. Burada, insan hastalığının koyun modellerini oluşturmak nihai hedefiyle, NHEJ veya HDR kullanılarak koyun fetal fibroblastlarının (SFF) genetik modifikasyonuna ve ardından klonlanmış embriyo üretimi için SCNT uygulamasına yönelik ayrıntılı bir yaklaşımı tanımlıyoruz. Gen düzenleme farklı hücre tiplerinde optimizasyon gerektirebilse de bu protokol faydalı bir başlangıç noktası olarak hizmet eder ve bu yaklaşım büyük ölçüde diğer çiftlik hayvanı türleri için de uygulanabilir.
Protokol
Tüm hayvan prosedürleri, Utah State University Kurumsal Hayvan Bakım ve Kullanım Komitesi (IACUC: #1508 ve #10089) tarafından onaylanmış ve Ulusal Sağlık Enstitüleri (NIH) kılavuzlarına uygun olarak gerçekleştirilmiştir. Bu çalışmada, evcil Romney koyunları (Ovis aries) koyun fetal fibroblastlarını izole etmek için kullanılmıştır (Ek Dosya 134). Bakınız Şekil 1 protokolün genel bir özeti için.
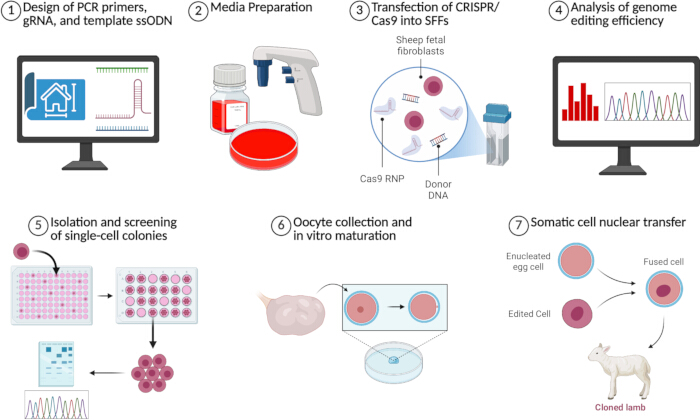
Şekil 1Genetiği değiştirilmiş embriyolar üretmek için kullanılan CRISPR-Cas9 ve SCNT yöntemlerine genel bakış. Protokolün yedi ana adımının her birinin özeti gösterilmiştir. BioRender ile oluşturulmuştur. Perisse, I. (2026). Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
1. PCR primerlerinin, gRNA'nın ve kalıp ssODN'nin tasarımı
- Düzenlenecek genomik bölgeyi Benchling'de (https://www.benchling.com/academic) açın.
- İlgilen genomik bölgeyi amplifiye etmek ve dizilemek için PCR primerleri tasarlayın.
- Kaliteli iz okumaları sağlamak ve TIDE yazılımı ile mutasyon verimliliğinin doğru analizini yapmak için yeterli mesafe bırakmak amacıyla, amplifiye edilecek hedef bölgeyi ve hedef bölgenin 20 baz çifti yukarısını (upstream) ve aşağısını (downstream) vurgulayın.
- Sağ taraftaki navigasyon çubuğunda Primers > Create Primers > Wizard seçeneğine tıklayın.
- Region altında, Use Selection seçeneğine tıklayın. Amplicon altında, Size değerini uygun şekilde ayarlayın ve istenilen diğer parametreleri düzenleyin.
- Generate Primers seçeneğine tıklayın. Sipariş etmek için düşük ceza puanına (penalty score) sahip bir veya daha fazla primer çifti seçin.
NOT: Uygulanacak düzenlemeye bağlı olarak, pozitif kolonilerin daha hızlı taranmasına olanak sağlamak için yalnızca doğru şekilde düzenlenmiş DNA'ya bağlanacak primerlerin tasarlanması önerilir.
- CRISPR-Cas9 ile DNA'yı düzenlemek için gRNA tasarlayın.
- Benchling'de düzenlenecek hedef bölgeyi vurgulayın, ardından sağ taraftaki navigasyon çubuğunda CRISPR > Design and analyze guides seçeneğine tıklayın.
- Genome açılır menüsüne tıklayın ve model organizma genomunu seçin veya içe aktarın. İstenilen diğer parametreleri ayarlayın.
- Finish > + seçeneğine tıklayın.
- Genome Region altında, No region set seçeneğine tıklayın ve hedef bölgeyi içeren genom bölgesini seçin veya girin. Set genome region seçeneğine tıklayın.
- Sipariş etmek için hem yüksek hedef içi (on-target) hem de yüksek hedef dışı (off-target) puanlarına sahip bir veya daha fazla kılavuz (guide) seçin.
- KI düzenlemeleri yapılıyorsa, bir ssODN şablonu tasarlayın.
- Sağ taraftaki navigasyon çubuğunda, CRISPR > Design HR template (ssODN) seçeneğine tıklayın.
- Genome açılır menüsüne tıklayın ve model organizma genomunu seçin veya içe aktarın. Create seçeneğine tıklayın.
- SEQUENCE MAP sekmesine tıklayın, düzenlenecek bazları vurgulayın ve istenen düzenlemeleri klavye ile yazarak DNA dizisinin modifiye edilmiş versiyonunu oluşturun. DESIGN HR TEMPLATE sekmesine geri dönün ve Next seçeneğine tıklayın.
- Template region kısmını, düzenlemenin her iki yanında en az 50 baz çiftlik homoloji kolu içerecek şekilde ayarlayın, ardından Next seçeneğine tıklayın.
- Protospacer Adjacent Motif (PAM)-bozucu sessiz mutasyonlar eklemek için, 1.3.5 adımında seçilen gRNA dizisini Guide kutusuna girin. Next seçeneğine tıklayın.
- Copy the template seçeneğine tıklayın ve oluşturulan ssODN şablonunu sipariş edin.
NOT: Nakavt (KO) mutasyonu veya F508del mutasyonu taşıyan bir koyun kistik fibrozis modelinin oluşturulması için Benchling kullanılarak tasarlanan PCR primerleri, CRISPR-Cas9 gRNA'ları ve şablon ssODN dizileri Tablo 1'de sunulmuştur.
2. Besiyeri hazırlama
- Dulbecco’s modified Eagle’s medium (DMEM) high Glucose'u %15 fetal bovine serum (FBS) ve %1 Penicillin-Streptomycin (Pen/Strep) (v/v) ile takviye ederek hücre kültürü ortamını hazırlayın. Kullanmadan önce 37 °C'lik su banyosunda ön ısıtma yapın.
- DMEM'i %45 FBS ve %10 dimethyl sulfoxide (DMSO) ile takviye ederek dondurma ortamını hazırlayın.
- M19 ortamını %1 Pen/Strep, %0,3 bovine serum albumin (BSA) fraction V, %1 FBS ve %0,06 heparin sodyum tuzu ile takviye ederek oosit toplama ortamını hazırlayın.
- Sırasıyla sığır oosit maturasyonu ve embriyo kültürü için formüle edilmiş, ticari olarak temin edilebilen serumsuz ortamlar olan In Vitro Maturation (IVM) ve In Vitro Culture (IVC) ortamlarını sipariş edin.
NOT: Füzyon sonrası ve IVC kapları, yedi adet 40 µL IVC ortamı damlası ile hazırlanır ve embriyo testli mineral yağ ile kaplanır. - DMEM high Glucose'u %0,5 FBS ve %1 Pen/Strep (v/v) ile takviye ederek hücre açlık ortamını hazırlayın. Kullanmadan önce 37 °C'lik su banyosunda ön ısıtma yapın.
- HEPES takviyeli sentetik oviduktal sıvı (HSOF) ortamını daha önce açıklandığı şekilde hazırlayın35.
- 50 µL HSOF ortamını 4,5 mM sükroz ve 10 µg/mL Cytochalasin B (CB) ile takviye ederek enükleasyon ortamını hazırlayın.
- 500 µL HSOF ortamını 10 µg/mL Cytochalasin B (CB) ile takviye ederek enjeksiyon ortamlarını hazırlayın.
NOT: Enükleasyon ve enjeksiyon ortamları, SCNT günü taze olarak hazırlanır. Her bir ortamdan bir damla (20 µL), 100 mm'lik kaplara yerleştirilir ve embriyo testli mineral yağ ile kaplanır. - Füzyon ortamını daha önce açıklandığı şekilde hazırlayın35. 4 °C'den 5–10 mL füzyon ortamını çıkarın ve kullanıma kadar oda sıcaklığında tutun.
- IVC ortamını 10 µg/mL CB ile takviye ederek CB Ortamını hazırlayın.
NOT: Bir CB kabı, yedi adet 40 µL CB ortamı damlası ile hazırlanır ve embriyo testli mineral yağ ile kaplanır. - HSOF ortamını 5 µM ionomycin kalsiyum tuzu ile takviye ederek ionomycin ortamını hazırlayın.
- IVC ortamını 2 mM 6-Dimethylaminopurine (DMAP) ve 10 µg/mL Cycloheximide (CHX) ile takviye ederek aktivasyon ortamını hazırlayın.
NOT: Bir aktivasyon kabı, yedi adet 40 µL aktivasyon ortamı damlası ile hazırlanır ve embriyo testli mineral yağ ile kaplanır.
3. CRISPR-Cas9'un SFF'lere Transfeksiyonu
- (Koşullar) Tüm hücre kültürü prosedürlerini bir biyogüvenlik kabininde veya laminer akışlı önlükte gerçekleştirin. Transfeksiyondan önce yaklaşık %70–%80 konfluensle ulaşana kadar SFF'leri, bir T-25 flask içinde, hücre kültürü medyumu ile 37 °C'de %5 CO2, %5 O2 ve %90 N2 ortamında kültüre edin.
- Flasktaki tüm medyumu uzaklaştırın ve hücreleri bir kez 5 mL Dulbecco fosfat tamponlu salin (DPBS) ile yıkayın. Hücreler ayrışana kadar 1 mL tripsin benzeri disosyasyon enzimi ile 5–10 dk inkübe edin.
- Tripsin benzeri disosyasyon enzimini eşit hacimde hücre kültürü medyumu kullanarak seyreltin ve hücreleri 20 × g hızda 5 dk santrifüjleyin.
- (Zamanlama) 2,5 µL 10 µM gRNA'yı, 2,5 µL 5 µg/µL Cas9 proteini ile oda sıcaklığında 10 dk inkübe ederek gRNA: Cas9 ribonükleoprotein (RNP) kompleksini hazırlayın.
NOT: Cas9 RNP: gRNA oranlarının, hücre tipine, hedef gene ve hedef sayısına bağlı olarak optimizasyon gerektirebileceği unutulmamalıdır. - 82 µL nükleofeksiyon solüsyonunu 18 µL supplement solüsyonu ile birleştirerek nükleofeksiyon solüsyonunu hazırlayın.
- Nükleofeksiyon solüsyonunu RNP kompleksiyle birleştirin ve eğer ssODN kullanılıyorsa, 2 µL 20 µM ssODN ekleyin, ardından pipetleme yoluyla nazikçe karıştırın.
- Santrifüjden sonra süpernatantı dikkatlice uzaklaştırın ve kalıntı medyumu temizlemek için tüpü hav bırakmayan bir peçete üzerine ters çevirin.
NOT: Kalıntı kültür medyumu transfeksiyon verimliliğini ve hücre canlılığını etkileyebilir. Hücre peletini nükleofeksiyon solüsyonunda yeniden süspande etmeden önce fazla sıvının tamamen uzaklaştırıldığından emin olun. - (Kritik) Fibroblastları nükleofeksiyon solüsyonunda yeniden süspande edin, ardından karışımı kabarcık oluşumunu önleyerek 10 µL'lik bir nükleoküvete aktarın. Karışımın küvetin altına inmesi için nükleoküvete sert bir yüzeyde nazikçe vurun.
NOT: Nükleoküvet içindeki kabarcıklar elektroporasyonu engelleyebilir. - (İlgili ayar) Hücreleri EH-10 programını veya üreticinin önerilerini kullanarak elektropore edin. Hücrelerin oda sıcaklığında 10 dk boyunca toparlanmasına izin verin.
- Elektropore edilmiş hücreleri bir transfer pipeti kullanarak, final konsantrasyonu 1–2 µM olacak şekilde HDR geliştirici eklenmiş 5 mL ön-dengelenmiş hücre kültürü medyumuna aktarın; bu konsantrasyon diğer hücre tiplerinde optimizasyon gerektirebilir.
- (Koşullar) Genomik DNA izolasyonundan önce hücreleri, hücre kültürü medyumunda 37 °C'de %5 CO2, %5 O2 ve %90 N2 ortamında 48 saat boyunca kültüre edin.
- Medyumu hücrelerden uzaklaştırın, bir kez DPBS ile yıkayın ve 1 mL tripsin benzeri disosyasyon enzimi ekleyin.
- Hücreler ayrıldıktan sonra, tripsin benzeri disosyasyon enzimini seyreltmek için 1 mL hücre kültürü medyumu ekleyin.
- Hücre süspansiyonunun yaklaşık üçte ikisini kriyoprezervasyon için ve üçte birini genomik DNA ekstraksiyonu için etiketli 1,5 mL'lik tüplere ayırın. Tüm tüpleri 20 × g hızda 5 dk santrifüjleyin.
- Kriyoprezervasyon için ayrılan hücre peletini 50 µL dondurma medyumunda yeniden süspande edin. Yeniden süspande edilen hücreleri kriyotüplere aktarın ve -80 °C'ye aktarılmadan önce hücrelerin dondurma medyumunda kaldığı süreyi minimize ederek, -80 °C'deki kontrollü hızda dondurma kabına yerleştirin.
- DNA ekstraksiyonu için ayrılan hücre peletini 20 µL DPBS içinde yeniden süspande edin. Genomik DNA'yı, üretici talimatlarına göre bir genomik DNA purifikasyon kiti kullanarak ekstrakte edin.
4. Genom düzenleme verimliliğinin analizi
- Yüksek sadakatli (high-fidelity) DNA polimeraz ve daha önce tasarlanmış PCR primerleri kullanarak izole edilen DNA'dan hedef lokusları amplifiye edin.
- PCR amplifikasyonunu, 1 kb DNA merdiveni içeren %1'lik agaroz jel ile agaroz jel elektroforezi yaparak doğrulayın.
- PCR ürünlerini bir PCR saflaştırma kiti kullanarak saflaştırın ve Sanger dizileme için gönderin.
- Eğer bir KO (nakavt) işlemi gerçekleştirildiyse, düzenleme verimliliğini değerlendirmek için TIDE yazılımını (https://apps.datacurators.nl/tide) kullanın36. Doğru düzenleme verimliliği analizi için minimum arka plan sinyaline sahip, yüksek kaliteli kromatogramlar kullanın.
- TIDE'ı açın ve Title plot kutusuna örnek adını girin. Guide sequence kısmına, kullanılan gRNA dizisini girin.
- Control Sample Chromatogram altında, Browse düğmesine tıklayın ve düzenlenmemiş kontrol örneğinin kromatogramını yükleyin.
- Test Sample Chromatogram altında, Browse düğmesine tıklayın ve düzenlenmiş test örneğinin kromatogramını yükleyin.
- İndel spektrumunu ve mutasyon verimliliğini görüntülemek için Decomposition sekmesine gidin. İndel spektrumunun sağ üst köşesindeki R2 değerini kontrol edin.
- R2 değeri 0,9'dan küçükse, Parameters altındaki Advanced settings kutusunu işaretleyin ve R2 değeri 0,9'un üzerine çıkana ve uygun hizalama sağlanana kadar hizalama penceresi (alignment window), ayrıştırma penceresi (decomposition window) ve indel boyutu sürgülerini ayarlayın.
- Eğer bir KI (nakavt-in) işlemi gerçekleştirildiyse, düzenleme verimliliğini değerlendirmek için TIDER yazılımını (https://apps.datacurators.nl/tider) kullanın37.
- TIDER'ı açın. Title plot kutusuna örnek adını girin. Guide sequence kısmına, kullanılan gRNA dizisini girin.
- Control Sample Chromatogram altında, Browse düğmesine tıklayın ve düzenlenmemiş kontrol örneğinin kromatogramını yükleyin.
- Reference Chromatogram altında, Browse düğmesine tıklayın ve istenen düzenlemeyi taşıyan bir referans örneğinin kromatogramını yükleyin.
NOT: Eğer böyle bir dizi mevcut değilse, mutasyonu bir DNA dizisine yerleştirmek için tasarlanmış ek primerler kullanılarak PCR amplifikasyonu ile bir dizi oluşturulabilir38. - Test Sample Chromatogram altında, Browse düğmesine tıklayın ve düzenlenmiş test örneğinin kromatogramını yükleyin.
- İndel spektrumunu, mutasyon verimliliğini ve HDR verimliliğini görüntülemek için Decomposition sekmesine gidin. İndel spektrumunun sağ üst köşesindeki R2 değerini kontrol edin.
- R2 değeri 0,9'dan küçükse, Parameters altındaki Advanced settings kutusunu işaretleyin ve R2 değeri 0,9'un üzerine çıkana ve uygun hizalama sağlanana kadar hizalama penceresi, ayrıştırma penceresi, kırılma noktasından yukarısı mesafe (distance upstream from break site) ve indel boyutu sürgülerini ayarlayın.
NOT: (Kritik) Dosya dizileme kalitesi düşükse yeni bir dizileme gerekebilir.
5. Tek hücreli kolonilerin izolasyonu ve taraması
- (Koşullar) Transfekte edilmiş SFF'leri, %5 CO2, %5 O2 ve %90 N2 içeren 37 °C'lik bir ortamda, T-25 flask içinde gece boyunca veya hücreler yaklaşık %80 konfluense ulaşana kadar çözdürün ve kültüre edin.
- Besiyerini uzaklaştırın, hücreleri bir kez 5 mL DPBS ile yıkayın ve 1 mL tripsin benzeri dissosiyasyon enzimi ile hücreleri dissosiye edin.
- Tripsin benzeri dissosiyasyon enzimini seyreltmek için hücre kültürü besiyeri ekleyin ve hücre süspansiyonunu 15 mL'lik konik bir tüpe aktarın. Hücreleri 20 × g hızda 5 dk santrifüjleyin.
- Süpernatanı dökün ve hücre peletini 1 mL hücre kültürü besiyeri içinde yeniden süspanse edin. Homojen bir tek hücre süspansiyonu elde etmek için nazikçe ancak iyice karıştırın.
- (Kritik) Hücre süspansiyonunun 1:10'luk bir dilüsyonunu hazırlayın, ardından Trypan blue kullanarak bir hemositometre ile hücreleri sayın.
- Kuyu başına yaklaşık bir hücre ekmek için gereken dilüe edilmiş hücre süspansiyonu hacmini hesaplayın.
NOT: Beş adet 96 kuyucuklu plaka için yaklaşık 50 hücre hazırlayın. - 50 mL'lik konik bir tüpte, 96 kuyucuklu plaka başına 10 mL hücre kültürü besiyeri hazırlayın.
- Hesaplanan hacimdeki 1:10 dilüe hücre süspansiyonunu kültüre besiyerine ekleyin; nazik pipetleme ve ters çevirme yöntemiyle iyice karıştırın.
- Dilüe edilmiş hücre süspansiyonunu steril bir reaktif rezervuarına boşaltın.
- 96 kuyucuklu plakanın her bir kuyucuğuna 10 µL hücre süspansiyonu dağıtın.
- (Koşullar) Plakaları %5 CO2, %5 O2 ve %90 N2 içeren 37 °C'de 5 gün inkübe edin.
- Her bir kuyucuğu mikroskop altında inceleyin ve tek bir koloni içeren kuyucukları işaretleyin. Birden fazla koloni içeren kuyucukları hariç tutun.
NOT: Tek hücre kaynaklı koloniler genellikle yuvarlak, kompakt ve morfolojik olarak homojendir. - Plakaları inkübatöre geri yerleştirin ve aynı koşullar altında 2 gün daha kültüre edin.
- 96 kuyucuklu plakalarda toplam 7 günlük kültürden sonra, tek bir büyüyen koloni içeren kuyucuklardaki besiyerini uzaklaştırın. Seçilen her kuyucuğu bir kez DPBS ile yıkayın.
- Seçilen her kuyucuğa 100 µL tripsin benzeri dissosiyasyon enzimi ekleyin ve hücreler ayrılana kadar inkübe edin. Tripsin benzeri dissosiyasyon enzimini seyreltmek için her kuyucuğa 10 µL hücre kültürü besiyeri ekleyin.
- Her kuyucuktaki hacmin tamamını 24 kuyucuklu bir plakanın bir kuyucuğuna aktarın.
- Hücre geri kazanımını maksimize etmek için orijinal 96 kuyucuklu plakayı ek hücre kültürü besiyeri ile yıkayın ve yıkama sıvısını karşılık gelen 24 kuyucuklu plaka kuyucuğuna aktarın. Her bir 24 kuyucuklu plaka kuyucuğundaki nihai hacmi hücre kültürü besiyeri ile 50 µL'ye tamamlayın.
- (Koşullar) 24 kuyucuklu plakaları %5 CO2, %5 O2 ve %90 N2 içeren 37 °C'de 3 gün inkübe edin.
- Kuyucukları mikroskop altında inceleyin ve konfluense yakın kolonileri seçin.
- Toplama için seçilen kuyucuklardaki besiyerini uzaklaştırın, bir kez DPBS ile yıkayın ve 50 µL tripsin benzeri dissosiyasyon enzimi ekleyin.
- Hücreler ayrıldıktan sonra, tripsin benzeri dissosiyasyon enzimini seyreltmek için 1 mL hücre kültürü besiyeri ekleyin.
- Hücreleri dondurun ve 3.14–3.16 adımlarına göre genomik DNA'yı izole edin.
- Hedef lokusları PCR ile amplifiye edin ve genotipi Sanger sekanslama ile doğrulayın.
- Sekanslama sonuçlarına göre wild-type, KO ve KI kolonilerini tanımlayın. Doğru düzenlemenin doğrulanması ve tek hücre kaynaklı olmayan kolonilerin belirlenmesi için HDR oranlarını ve indel spektrumlarını tahmin etmek amacıyla 4.4 ve 4.5 adımlarında açıklanan TIDE/TIDER analizini kullanın.
NOT: Bu aşamada off-target analizi de gerçekleştirilebilir (Supplementary File 1). - Sonraki SCNT deneyleri için yalnızca istenen genotipe ve normal hücresel morfolojiye sahip kolonileri genişletin.
6. Koyun oosit toplama ve in vitro olgunlaştırma
- Koyun yumurtalıklarını yerel bir mezbahadan toplayın ve toplandıktan sonra 4 saat içinde 25 °C'de %0.9'luk salin içerisinde laboratuvara nakledin.
- Oositleri in vitro olarak olgunlaştırın.
- Yumurtalık yüzeyini, oosit toplama ortamına daldırılmış haldeyken bir bistüri ucuyla dilimleyerek kumulus-oosit komplekslerini (KOK'lar) yumurtalıklardan serbest hale getirin.
- (Zamanlama) IVM için en az 1–3 katman kompakt kumulus hücreye ve homojen sitoplazmaya sahip KOK'ları seçin. KOK'ları taze oosit toplama ortamında yıkayın ve 4 kuyuklu bir kapta, her kuyucukta 50 µL IVM ortamı olacak şekilde kuyucuk başına en fazla 40 KOK ile önceden dengelenmiş IVM ortamında kültüre edin; ardından 38.5 °C'de %5 CO2 ile 21–2 saat inkübe edin.
- Oositlerin olgunlaşmasını kontrol edin.
- İstenilen sayıdaki KOK'u 20 µL'lik bir pipet kullanarak 1.5 mL'lik bir mikrosantrifüj tüpüne aktarın ve tüpe aynı hacimde (1:1) 0.6 mg/mL hiyaluronidaz ekleyin.
- Tüm kumulus hücreleri uzaklaşana kadar karışımı pipetle yukarı-aşağı çekin. Oositleri 1 mL'lik bir HSOF damlasına aktarın ve oositleri üç ek HSOF damlası boyunca yıkayın.
- Bir ağız pipeti veya 10 µL'lik bir pipet ve uç kullanarak, stereo mikroskop altında polar cisim gösteren oositleri yuvarlayarak seçin. Kabul edilebilir polar cisim atılım oranları %50–80 arasındadır.
7. Somatik hücre çekirdek transferi
- SCNT öncesinde donör hücreleri hazırlayın.
- Kriyoprezervasyon uygulanmış hücreleri, SCNT'den 3–5 gün önce, tüpte buz kalmayana kadar 37 °C'deki su banyosunda 1–2 dk boyunca çözdürün.
- Hücre süspansiyonunu alın, 15 mL'lik bir santrifüj tüpüne eşit hacimde hücre kültür ortamı ekleyin ve 406 x g hızında 5 dk santrifüjleyin.
- Süpernatanı uzaklaştırın ve hücre peletini 50 µL hücre kültür ortamında yeniden süspanse edin.
- (Koşullar) Hücreleri, kuyuk başına 50 µL final hacminde, çeşitli konsantrasyonlarda 4 kuyucuklu bir kaba ekleyin ve 37 °C'de %5 CO2, %5 O2 ve %90 N2 ortamında kültüre edin.
- Hücre kültür ortamını her 48 saatte bir yenileyin. Hücreler tam konfluense ulaştığında, SCNT'den 24 sa–48 sa önce hücre açlık ortamı ile değiştirin.
NOT: 48 sa'yı aşan hücre açlığı, apoptoz oranını artırabilir39,40.
- Donör hücreleri hazırlayın (SCNT günü).
- Açlık ortamını kuyucuktan uzaklaştırın ve 50 µL DPBS (-) ile bir kez yıkayın.
- 250 µL tripsin benzeri dissosiyasyon enzimi ekleyin ve 37 °C'de 5 dk boyunca veya hücreler kaptan ayrılana kadar inkübe edin.
- Tripsin benzeri dissosiyasyon enzimini seyreltmek için 500 µL hücre kültür ortamı ekleyin.
- Hücreleri 15 mL'lik bir santrifüj tüpüne aktarın ve 406 x g hızında 5 dk santrifüjleyin.
- Süpernatanı uzaklaştırın ve hücreleri 60–80 µL HSOF ortamında yeniden süspanse ederek kullanıma kadar 4 °C'de saklayın.
- Oositleri enükle edin.
- İnce duvarlı cam kapilerleri bir mikropipet çekici ile çekerek ve 30 µm iç çap ile 10 µm dış çap elde etmek için bir mikroforj ile şekillendirerek tutma pipetlerini hazırlayın.
NOT: Her iki pipet de ticari tedarikçilerden satın alınabilir. - İnce duvarlı cam kapilerleri bir mikropipet ile çekerek, bir mikro taşlayıcı ile 45° açıyla eğim vererek ve 20–25 µm iç çap elde etmek için bir mikroforj ile şekillendirerek enjeksiyon pipetlerini hazırlayın. Mikropipet çekici, mikroforj ve mikro taşlayıcı parametreleri önceki bir raporda bulunabilir41.
- Polar cisim göstermiş olan metafaz II (MII) evresindeki oositleri, enükleasyon ortamı damlasına taşıyın. Polar cisim saat 4–5 konumundayken oositi bir tutma pipeti kullanarak sabitleyin.
NOT: Mikromanipülasyon için standart operasyon prosedürleri için önceki rapora başvurulabilir41. - (Kritik) Zona pellucida'yı delmek ve polar cismi ve polar cismin altındaki sitoplazmanın %10–20'sini aspire etmek için sivri uçlu, eğimli bir enjeksiyon pipeti kullanın.
- Uzaklaştırılan sitoplazmayı damlanın içine itin ve oositi tutma pipetinden serbest bırakın.
- Tüm oositler enükle edilene kadar 7.3.2–7.3.4 adımlarını tüm oositler için tekrarlayın. Enükle edilmiş oositleri IVM ortamına geri döndürün ve 38,5 °C'de %5 CO2 ile 30 dk inkübe edin.
- İnce duvarlı cam kapilerleri bir mikropipet çekici ile çekerek ve 30 µm iç çap ile 10 µm dış çap elde etmek için bir mikroforj ile şekillendirerek tutma pipetlerini hazırlayın.
- Donör hücreleri enükle edilmiş oositlere enjekte edin.
- Hazırlanan hücre süspansiyonunu enjeksiyon ortamı damlasının tabanına ekleyin ve enükle edilmiş oositleri aynı damlaya taşıyın.
- 1–10 adet yuvarlak, sağlıklı hücre seçin ve bunları enjeksiyon pipeti ile aspire edin.
- Bir oositi sabitlemek için tutma pipetini kullanın ve zona pellucida'yı delmek için enjeksiyon pipetini kullanarak zona ile ooplazma arasına bir hücre yerleştirin.
- 7.4.2–7.4.3 adımlarını tüm enükle edilmiş oositler için tekrarlayın ve hücre füzyonundan önce onları 35 mm'lik bir kaptaki 2–3 mL HSOF ortamına taşıyın.
- Enükle edilmiş oositler ile donör hücreleri füzyonlayın.
- Elektrofüzyon puls jeneratörü kablolarını mikroslayt odasının (0,5 mm) tellerine bağlayın ve odayı mikroskop tablasına yerleştirin.
- Odaya 60 µL füzyon ortamı ekleyin.
- (Kritik/İlgili ayar) Donör hücrenin saat 6 veya 12 konumunda olduğu 4–6 sitoplazma-hücre çiftini odanın iki teli arasında hizalayın. 2,0 kV/cm şiddetinde, 40 µs süresince iki DC elektrik füzyon pulsu uygulayın.
- Sitoplazma-hücre çiftlerini füzyon odasından çıkarın ve 2–3 mL HSOF ortamı içeren yeni bir 35 mm'lik kapta tutun.
- (Koşullar) Tüm enjekte edilmiş oositler füzyon işlemini tamamlayana kadar 7.5.3–7.5.4 adımlarını tekrarlayın. Kupletleri füzyon sonrası kapta yıkayın ve 38,5 °C'de %5 CO2, %5 O2 ve %90 N2 ortamında 30 dk inkübe edin. Odadaki füzyon ortamını her 15–20 dakikada bir yenileyin.
- Embriyoları aktive edin ve kültüre edin.
- (Koşullar) Füzyondan 30 dk sonra, tüm füzyonlanmış embriyolar önce CB ortamında, 38,5 °C'de %5 CO2, %5 O2 ve %90 N2 ile 45 dk inkübe edilir.
- Ardından, kupletler HSOF içinde seyreltilmiş 5 µM ionomycin ile 5 dk boyunca aktive edilir ve ardından 4 sa boyunca aktivasyon ortamında inkübe edilir.
NOT: Ionomycin ortamı kullanımdan önce taze olarak hazırlanır. Tam süreli gelişimi artırmak için maturasyon sonrası 24–26. saatlerde aktivasyon önerilir. - (Conditions) Aktivasyondan sonra, yeniden yapılandırılmış embriyolar yıkanır ve IVC ortamında, 40 µL damla başına maksimum 40 embriyo olacak şekilde, 38,5 °C'de %5 CO2, %5 O2 ve %90 N2 ile gece boyunca veya embriyo transferine kadar kültüre edilir.
Sonuçlar
Protokolün temel adımları şurada özetlenmiştir: Şekil 1NHEJ yoluyla oluşturulan bir KO indel mutasyonu veya HDR yoluyla F508del mutasyonu içeren bir kistik fibrozis (KF) koyun modeli geliştirmek için CRISPR-Cas9 ve SCNT kullandık. Bu sonuçların bir kısmı daha önce yayımlanmıştır.42,43Her iki strateji için de Kistik Fibrozis Transmembran İletkenlik Regülatörü (CFTR) geninin Ekson 1'ini hedeflemek üzere gRNA'lar ve PCR primerleri tasarladık.CFTR(koyun GenBank dizisine (NC_019461.2.0) dayalı gen. Ayrıca, insan hastalarda KF'ye neden olan en yaygın mutasyon olan üç baz çiftlik bir delesyon olan F508del mutasyonunun KI'si için bir ssODN tasarlanmıştır. Şekil 2A ...nın Ekzon 1'ini göstermektedir CFTR ve gRNA'ların, PCR primerlerinin ve mutasyonların bağıl konumları da dahil olmak üzere hem KO hem de KI hedefleme stratejileri. SFF'ler ilk olarak bir erkek ve bir dişi evcil Romney koyunundan izole edildi (O. aries) gestasyonun 45. günündeki fetüs. KO için gRNA 1 ile transfeksiyon CFTR daha önce tanımlandığı üzere pX30-U6-Chimeric_BB-CBh-hSpCas9 plazmidinin (Addgene plazmid 4230) elektroporasyonu yoluyla gerçekleştirilmiştir43CRISPR-Cas9 RNP Transfeksiyonu: F508del mutasyonunun KI'sı (knock-in) için gRNA 2 ve ssODN 1 içeren gRNA kompleksleri elektroporasyon yoluyla aktarıldı. TIDE analizi, havuzdaki hücrelerin %46,9'unun 3 nükleotid (nt) delesyonu içerdiğini ortaya koydu, R2 0,96'dır. İndel spektrumu ve tahmini verimlilik şurada gösterilmiştir: Şekil 2BPCR ve Sanger dizileme ile taranan toplam 170 tek hücre kaynaklı koloni izole etmek için sınırlayıcı dilüsyon kullanılmıştır. ssODN olmaksızın yapılan transfeksiyondan 14 koloni izole edilmiş ve bunlardan 22'si (%19,3) KO mutasyonları içermiştir. F508del mutasyonuna sahip ssODN'nin transfeksiyona tabi tutulmasıyla 56 koloni üretilmiş ve bunlardan dördü (%7,1) F508del için homozigot çıkmıştır. KO mutasyonlarına sahip iki koloni seçilmiş ve üretimi için donör hücreler olarak kullanılmıştır. CFTR-/- SCNT yoluyla embriyolar. KO mutasyonları sırasıyla 2 ve 7 nt'lik delesyonlardı. Bu kolonilerden elde edilen Sanger sekanslama sonuçları şurada gösterilmiştir: Şekil 2CÜretim için F508del mutasyonuna sahip iki koloni seçildi CFTRF508del/F508del embriyolar ve bunların Sanger sekanslama sonuçları şurada gösterilmiştir Şekil 2DToplam 370 embriyo üretilmiş olup, bunların 233'ü KO mutasyonu ve 137'si F508del mutasyonu içermektedir (Tablo 2). İçin in vitro gelişimi sonucunda, ovine SCNT embriyolarının blastokist oranı yaklaşık %10-15 olarak belirlenmiştir. Bu protokol, şu yapının düzenlenmesi için başarıyla uygulanmıştır: CFTR SFF'de gen ve ovine CF modelinin oluşturulması için embriyo üretimi.

Şekil 2Üretimi CFTR -/- ve CFTRF508del/F508del SFF hücreleri. (A) ...'nın Ekzon 1'ine ait şematik diyagram CFTR NHEJ kullanılarak KO mutasyonları (sol) ve HDR kullanılarak KI F508del mutasyonları (sağ) oluşturmak için kullanılan gen ve CRISPR-Cas9 hedef bölgeleri. Oklar, Ekson 1'i amplifiye etmek için kullanılan Forward ve Reverse Primer 1'i (mavi) ile Forward ve Reverse Primer 2'yi (pembe) temsil etmektedir.B) F508del mutasyonunun oluşturulması için Cas9: gRNA 2 ve ssODN1 ile transfekte edilmiş havuzlanmış hücrelerden elde edilen Sanger sekanslama verilerine dayalı indel spektrumunu ve genel tahmini düzenleme verimliliğini gösteren grafik. Bu hücrelerdeki 3 nt delesyon oranı %46,9 olup bu oran F508del mutasyonuna karşılık gelmektedir, R2 0,96 değerinde. (C) Rastgele biallelik KO mutasyonları içeren CF19F ve CF49 hücre kolonileri için Sanger dizileme sonuçları. Her iki koloni de kısa delesyonlara sahiptir (CF19F, -2 nt; CF49, -7 nt). (D) 'CTT' dizisinin çıkarıldığı, F508del mutasyonu içeren hücre kolonilerinin Sanger sekanslama sonuçları. BioRender ile oluşturulmuştur. Perisse, I. (2026) https://BioRender.com/v74agcd. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
| İsim | Mutasyon | Sıralama |
| İleri Primer 1 | Nakavt | GCATAGCAGCATACCCAA |
| Ters Primer 1 | KO | GTAACCAAACCAGCCCAC |
| gRNA 1 | KO | GGGAGAATTGGAACCTTCAG |
| İleri Primer 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| Ters Primer 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
Tablo 1: Tasarlanan oligo dizileri. Benchling'de tasarlanan ve KO mutasyonu veya F508del mutasyonu içeren bir koyun kistik fibrozis modelinin oluşturulmasında kullanılan PCR primerleri, CRISPR-Cas9 gRNA'ları ve kalıp ssODN dizileri. “*” işareti fosforotiyoat modifikasyonunu belirtir.
| Koloni | Genotip | Embriyo Sayısı |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| Toplam | 370 |
Tablo 2: Donör hücre olarak kullanılan kolonilerin ve üretilen embriyoların özeti. CFTR geninde mutasyonlar bulunan toplam 370 embriyo üretmek için dört koloni kullanılmıştır. İki koloni KO mutasyonları, iki koloni ise F508del KI mutasyonu içermektedir. Dişi bir hücre hattından türetilen CF19F hariç tüm koloniler erkek hücrelerden türetilmiştir.
Ek Dosya 1: Koyun fetal fibroblastlarının izolasyonu ve hedef dışı analiz protokolü.Bu dosyayı indirmek için lütfen buraya tıklayın.
Tartışma
Bu prosedürde, etkili primerlerin, gRNA'ların ve ssODN'lerin tasarımı, başarılı gen düzenleme için kritik öneme sahiptir. Bu moleküllerin zayıf bağlanması, gen düzenlemeyi ve istenen kolonilerin tanımlanmasını engelleyerek SCNT aşamasına geçişi kısıtlayabilir. Tek hücreli koloni izolasyonuna geçmeden önce, test ve optimizasyon amacıyla her dizinin birden fazla varyantının satın alınması önerilir. Fibroblastlarda KO için Cas9 plazmitlerinin transfeksiyonu genellikle suboptimal düzenleme verimliliği ile sonuçlanır ve daha yüksek verimlilik (%70–90) için Cas9 RNP kullanımı önerilir44,45,46. Başarılı sınırlayıcı dilüsyon, KO içeren kolonilerin benzer bir oranda oluşmasıyla sonuçlanmalıdır. KI için beklenen düzenleme verimliliği, büyük ölçüde yapılacak düzenlemenin türüne bağlıdır; deneyimlerimize göre delesyonlar genellikle insersiyon veya değişimlerden daha verimlidir. Bu nedenle, sınırlayıcı dilüsyon sonrası KI mutasyonuna sahip kolonilerin oranı da değişkenlik gösterecektir. Sonuçlarımızda, F508del mutasyonu içeren kolonilerin oranı (%7,1), tahmin edilen düzenleme oranından (%46,9) çok daha düşüktü ve bu durum ideal değildir. Tek hücre türevli kolonilerde doğru düzenleme oranları düşük olsa bile, hâlâ birçok embriyo üretilebilir. Ancak, yararlı koloni oranı ne kadar yüksek olursa, o kadar az zaman ve kaynak gerekir; bu da optimizasyonu önemli kılar. Düşük gen düzenleme verimliliğini gidermek için, elektroporasyon sırasında küvette hava kabarcığı bulunmadığından emin olun, titrasyon yoluyla Cas9: gRNA oranını optimize edin ve alternatif gRNA'ları veya ssODN'leri test edin. Ek olarak, sonuçlar plazmit iletiminin daha düşük verimlilikte düzenlemeye yol açtığını gösterdiğinden, Cas9 RNP kullanımı düzenleme verimliliği açısından önemlidir43. Sınırlayıcı dilüsyon sırasında düşük canlılık ve koloni büyümesi durumunda, besiyerindeki serum yüzdesini artırmayı, büyüme faktörü takviyeleri eklemeyi veya ekim yoğunluğunu ayarlamayı düşünün. Ekimden önce hücrelerin doğru sayıldığından emin olun ve hücre süspansiyonunu iyice karıştırın.
Hayvan modelleri oluşturmak için değerli bir araç olan SCNT tekniği, gelişimsel sonuçları etkileyebilecek birkaç kritik adım içerir. İlk olarak, çoğu koyun ırkı mevsimsel olarak ürediği için oosit kalitesi genellikle donör yaşı ve mevsimlerden etkilenir. Ancak, kesimhaneden alınan prepubertal koyunlardan ovaryumlar/oositler toplandığında, önceki sonuçlarımız mevsimin in vitro embriyo gelişimi üzerinde etkili olmadığını göstermiştir47. Ayrıca, yetişkin oositler kullanıldığında, in vivo gelişimin prepubertal oositlerle gözlemlenen gelişimle kıyaslanabilir düzeyde olduğu görülmüştür35. Koyun SCNT embriyolarının aktivasyon zamanı, tam dönem gelişim için kritik öneme sahiptir. Maturasyon sonrası 24–26 saat arasındaki erken aktivasyon zamanının, erken gebelik kayıplarını azalttığı ve tam dönem gelişimi artırdığı gösterilmiştir35. Bu durum, erken aktivasyonla ilişkili olan ve yüksek maturasyon uyarıcı faktör (MPF) içeren bir ortamla ilgili olabilir; bu ortamın, yeniden programlama için faydalı olduğu düşünülen somatik çekirdeğin prematüre kromozom kondansasyon (PCC) oranını artırdığına inanılmaktadır48.
CRISPR-Cas9, çok yönlülüğü, programlanabilirliği ve basitliği nedeniyle diğer gen düzenleme tekniklerine göre birçok avantaja sahiptir17. Bu gücüne rağmen, bazı kısıtlamaları da bulunmaktadır. CRISPR-Cas9 düzenleme verimliliği ve hedef dışı aktivite; türe, hücre tipine, genomik lokuslara, gRNA tasarımına ve hedeflenen düzenlemeye bağlı olarak değişebilir ve verimlilik genellikle kemirgen veya insan hücreleri için optimize edilir18,49. Ek olarak, tüm düzenlemeler SpCas9'un geleneksel NGG PAM dizisi kullanılarak hedeflenemeyebilir. gRNA tasarımının optimize edilmesi ve Cas9'un RNP şeklinde iletilmesi dahil olmak üzere, bu kısıtlamaları aşmak için birçok strateji mevcuttur50. Bu kısıtlamaları gidermek amacıyla, daha yüksek düzenleme aktivitesine, daha yüksek sadakate ve daha geniş bir hedefleme aralığına sahip çok sayıda Cas nükleaz varyantı keşfedilmiş veya geliştirilmiştir. Ayrıca, çoğu CRISPR rehberli proteinlere dayanan baz editörleri, prime editörler ve rekombinaz tabanlı editörler dahil olmak üzere çeşitli alternatif genom düzenleme sistemleri geliştirilmiştir50. Rekombinaz düzenlemesi, özellikle büyük insertlerin eklenmesi için faydalıdır. Bu protokol ile düzenleme sonuçlarını iyileştirmek için bu stratejilerin herhangi biri potansiyel olarak kullanılabilir.
Zigotik mikroenjeksiyona kıyasla SCNT, embriyo üretimi öncesinde donör hücrelerin klonalite, hedef içi (on-target) ve hedef dışı (off-target) mutasyonlar açısından in vitro taranabilme imkanı sayesinde embriyo genetiği üzerinde daha fazla kontrol sağlar. Bu durum, istenen genetik modifikasyonun onaylanmasına olanak tanır ve sonuçta oluşan embriyolarda mozaisizm riskini ortadan kaldırır24,25,26. Özellikle, yüksek-MPF koşulları altında G0/G1 donör çekirdekleri daha normal DNA replikasyonu ile PCC geçirebilirken, S ve G2 evresi donör çekirdekleri DNA hasarına ve kromozomal anomaliye yatkındır51,52. Bu nedenle, donör ve alıcı hücre döngüsü evrelerinin koordine edilmesi başarılı yeniden programlama için gereklidir. Ek olarak, IVM ve IVC medyaları SCNT embriyo gelişimini etkileyebilir. Büyük yavru sendromu (LOS), sığır ve koyunlarda in vitro fertilize edilen ve SCNT ile üretilen embriyolarda sıkça görülür. Oosit maturasyon ve embriyo kültür medyalarında serum bulunması, buna katkıda bulunan olası bir faktördür. Bu nedenle, serumsuz ortam kullanımı, koyun SCNT hayvan üretiminde LOS insidansını azaltabilir ve genel SCNT verimliliğini artırabilir. Epigenetik yeniden programlamayı düzenleyerek klonlama verimliliğini artırmak için çeşitli stratejiler geliştirilmiş olsa da, SCNT düşük verimlilik, yüksek maliyetler, özel ekipman gereksinimi, embriyo manipülasyonundaki teknik uzmanlık ihtiyacı ve çok sayıda alıcı gerekliliği nedeniyle sınırlı kalmaktadır53. Bu stratejiler arasında epigenomu modifiye eden ilaçlar veya DNA metilasyonunu, histon modifikasyonlarını veya X-kromozomu inaktivasyonunu kontrol eden epigenetik regülatörlerin nakavt edilmesi (knockdown) yer almaktadır. Bu sonuçların farelerden çiftlik hayvanı türlerine aktarılmasında sınırlı başarı sağlanmış olsa da, bu tekniklerin birkaçı domuz ve keçilerde klonlama verimliliğini artırmak için kullanılmıştır54,55,56,57.
Buna rağmen, CRISPR-Cas9 ve SCNT, genetiği değiştirilmiş embriyoların üretimi için etkili bir teknik kombinasyonudur. CRISPR-Cas9, ZFN'lerden veya TALEN'lardan daha basit ve programlanabilir olduğu için gen düzenleme alanında hakimiyet kurmuştur. SCNT, nükleer transfer öncesinde genetik taramaya olanak tanıyarak ve mozaisizm riskini ortadan kaldırarak embriyo üretiminin hassasiyetini artırır. Hayvan hastalık modellerinin ötesinde, bu yöntemin tarım ve biyomedisinde geniş uygulama alanları vardır. Hayvancılıkta, hastalık direnci, iklim toleransı ve üretim özelliklerini geliştirmek için kullanılabilir25,58. Ayrıca, hayvanların insanlara ksenotransplantasyon için bağışıklık mühendisliği uygulanmış organlar büyütme potansiyeli veya tıbbi ya da endüstriyel amaçlarla değerli antikorlar, enzimler veya terapötik proteinler üreterek biyoreaktör görevi görme potansiyeli bulunmaktadır33,59. Özetle, CRISPR-Cas9 ve SCNT, insan hastalıklarının büyük hayvan modellerini oluşturmak için embriyo genetiğinin sıkı kontrolüyle birleştirilmiş, hassas ve çok yönlü genom düzenlemesine olanak tanıyan güçlü yaklaşımlardır.
Açıklamalar
Yazarlar, bilimsel yayıncılar tarafından kabul edilen kullanım standartları doğrultusunda, taslağın dilini ve okunabilirliğini geliştirmek için Grammarly (Grammarly Inc.) ve ChatGPT (OpenAI) kullanmışlardır. Bu araçlar, bu önerideki orijinal metinleri, araştırma kavramlarını, verileri, görüntüleri veya şekilleri oluşturmak için kullanılmamıştır. Bu araçların kullanımından sonra yazarlar, içeriği gerektiği şekilde gözden geçirip düzenlemişlerdir ve bu içeriğin tüm sorumluluğunu üstlenmektedirler.
Teşekkürler
Bu çalışma kısmen Utah Tarımsal Deney İstasyonu (UTAO1328) ve Kistik Fibrozis Vakfı (POLEJA23PO ödülü) tarafından desteklenmiştir.
Malzemeler
| Ad | Şirket | Katalog numarası | Yorumlar |
|---|---|---|---|
| 1 kb DNA merdiveni | Thermo Fisher Scientific | SM0313 | DNA boyut belirleyici |
| 15 mL santrifüj tüpü | Thermo Fisher Scientific | 12-565-269 | |
| 1,5 mL mikrosantrifüj tüpü | Thermo Fisher Scientific | 05-408-129 | |
| 4D-Nucleofector Ana Ünite | Lonza | AAF-1003B | |
| 4D-Nucleofector X Ünitesi | Lonza | AAF-1003X | |
| 4 kuyucuklu kap | Nunc | 144444 | |
| 50 mL santrifüj tüpü | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| 24 kuyucuklu plaka | Corning | 3524 | Hücre genişletme |
| 96 kuyucuklu plaka | Corning | 3596 | Tek hücreli koloni izolasyonu |
| Agaroz | Thermo Fisher Scientific | BP160-100 | Agaroz jel elektroforezi |
| Beher (250 mL) | Kimble | 14000-250 | |
| Benchling yazılımı | Benchling | https://www.benchling.com/academic | Sekans hizalama ve analizi |
| IVC medyumu | IVF Bioscience | 71005 | |
| IVM medyumu | IVF Bioscience | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-200 | Ekipman (Üretimi durdurulmuş) |
| BTX mikroslayt odacığı | BTX | 450103 | |
| Cas9 proteini | Integrated DNA Technologies | Custom | CRISPR-Cas9 genom düzenleme |
| Klorheksidin Glukonat (%2) | Aspen Vet | 11584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| CRISPOR yazılımı | CRISPOR | https://crispor.gi.ucsc.edu/ | Hedef dışı tahmin yazılımı |
| Kriyoviyal | Thermo Fisher Scientific | 12-565-163N | |
| Sitochalasin B | Sigma-Aldrich | C6762 | |
| Dimetil sülfoksit | Fisher Scientific | BP231-100 | Kriyokoruma reaktifi |
| Yüksek glukozlu DMEM | Cytiva | SH30022 | Fibroblast kültür medyumu |
| DNA saflaştırma Kiti | Thermo Fisher Scientific | K0781 | Tam Kan Genomik DNA saflaştırması |
| Ca/Mg içermeyen DPBS | Cytiva | SH30256 | Hücrelerin ve dokuların yıkanmasında kullanılır |
| Etanol | Pharco | 111000200CSGL | |
| Fetal sığır serumu | Cytiva | SH30396 | Hücre kültürü takviyesi |
| Pens | Skylar | 66-6112 | |
| Genomik DNA saflaştırma kiti | Qiagen | 69504 | Genomik DNA ekstraksiyonu |
| Gentamisin solüsyonu | Gibco | 15750-060 | Durulama medyumunda kullanılır |
| Kılavuz RNA | Integrated DNA Technologies | Custom | CRISPR kılavuz RNA |
| HDR güçlendirici | Integrated DNA Technologies | 10007921 | Homoloji yönlendirmeli onarımı güçlendirir |
| Hemositometre | Hausser Scientific | 02-671-10 | Hücre sayımı |
| Hemostatlar | Roboz Surgical | RS-7884 | |
| Sodyum tuzu heparin | Sigma-Aldrich | H3149 | |
| Hot-Start DNA Polimeraz | Promega | M5123 | PCR amplifikasyonu |
| Hiyalüronidaz | Sigma-Aldrich | H3506 | |
| Ionomycin | Sigma-Aldrich | I0634 | |
| M199 Medyumu | Cytiva | SH30253.01 | |
| Elek Süzgeci (40 mesh) | Sigma-Aldrich | S-0770 | Açıklık boyutu 380 μm |
| Mikroforj | Narishige | MF-9 | |
| Mikro öğütücü | Narishige | EG-4 | |
| Mikropipet Çekici | Sutter Instrument Co | P-87 | |
| Mineral Yağı | Kitazato/Dibimed | 96014 | |
| Ağız Pipeti | Thermo Fisher Scientific | 13-678-20D | Tek kullanımlık pasteur pipetleri |
| Mr. Frosty Dondurma Kabı | Thermo Fisher Scientific | 15-350-50 | Kontrollü hızda dondurma kabı |
| Nükleoküvet | Lonza | V4XP-3032 | Elektroporasyon küveti |
| P3 Primer Hücre 4D-Nucleofector X Kit L | Lonza | V4XP-3024 | Nükleofeksiyon solüsyonu, takviye solüsyonu, nükleoküvetler ve transfer pipetlerini içerir |
| PCR saflaştırma kiti | Qiagen | 28006 | PCR ürünü saflaştırması |
| Penisilin-streptomisin | Gibco | 15070-063 | Antibiyotik takviyesi |
| Petri kabı (100 mm) | Nunc | 172958 | |
| Petri kabı (35 mm) | Nunc | 150460 | |
| Reaktif Haznesi | CELLTREAT | 3054-1003 | |
| Neşter | MedBlades | MB 2-22 | |
| Makas | Roboz Surgical | RS-6802 | |
| Tek zincirli oligodeoksinükleotid donör şablonu | Integrated DNA Technologies | Custom | HDR donör şablonu |
| Sodyum Klorür | Thermo Fisher Scientific | BP358-212 | Salin solüsyonu için |
| Sükroz | Sigma-Aldrich | S1888 | |
| Cerrahi Tepsi | Approved Vendor | 74262 | |
| SYBR Safe DNA Jel Boyası | Thermo Fisher Scientific | S33102 | DNA jel boyası |
| T-25 Flasklar | Thermo Fisher Scientific | 156367 | Hücre kültürü flaskı |
| T-75 flask | Corning | 430641U | Hücre kültürü flaskı |
| İnce duvarlı cam kapiler | World Precision Instruments | TW100-6 | |
| TIDE/TIDER yazılımı | TIDE/TIDER | https://tide.nki.nl/ | Genom düzenleme analiz yazılımı |
| Trypan blue | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | Tripsin benzeri disosiasyon enzimi |
Kaynaklar
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
Yeniden basım ve izinler
Bu makale yayımlandı
Video yakında