直接将cDNA注入细胞核是一种有效的转染技术,适用于终末分化细胞。该方法可在单个或多个cDNA构建体中实现高水平的异源蛋白表达,并可在多种单细胞检测体系中于生理相关环境中研究蛋白功能。
本文内容
摘要
摘要
原代神经元细胞培养是研究蛋白质功能的有力工具,因为与永生化细胞系相比,它们代表了更具生物学相关性的系统。然而,原代神经元的终末分化特性使其难以通过常规方法(如电穿孔或化学介导转染)实现高效的外源蛋白表达。因此,必须采用其他技术手段,才能在这些非分裂细胞中有效表达蛋白质。
本文介绍了对分离的成年交感神经元进行细胞核内注射cDNA构建体所需的步骤。该技术已应用于多种类型的神经元,可成功诱导异源蛋白表达。显微注射过程所需的关键设备包括:用于观察细胞的倒置显微镜、装有cDNA溶液并通过氮气(N2(g))压力输送系统连接的玻璃注射移液管,以及显微操作器。显微操作器通过协调显微注射移液管的注射动作,并施加短暂的加压氮气(N2)脉冲,从而将cDNA溶液从移液管尖端推出。
该技术不具有许多其他转染方法所伴随的细胞毒性,并且能够以稳定的比例共表达多个DNA构建体。由于显微注射的细胞数量较少,该方法特别适用于单细胞研究,例如电生理记录和光学成像;但对于需要大量细胞和较高转染效率的生化检测而言,可能并非理想选择。尽管核内显微注射需要投入一定的设备和时间,但其能够在生理相关环境中实现高水平的异源蛋白表达,因此成为研究蛋白质功能的一种非常有用的工具。
方案
一、注射前准备
本部分介绍了在将cDNA注入神经元细胞核之前需要进行的准备工作。本文不涉及神经元的分离步骤,但重要的是要将神经元解离为单个细胞,并使其良好贴附于35 mm细胞培养皿的底部表面(参见讨论部分以获取实现此目标的实用建议)。尽管可能使用多种不同类型的神经元,但外周神经节(如颈上神经节(SCG)或背根神经节)是首选的解剖材料,因为它们易于获取且能获得大量神经元。使用SCG神经元的其他优势在于,它们是一类相对均一的细胞群体,且已被广泛研究和表征1,2,3,4。
A. 注射用质粒cDNA的制备
- 为防止 DNA 污染或降解,样品制备过程中应佩戴手套。
- 将编码目标蛋白的 DNA 亚克隆至合适的哺乳动物表达载体中(例如 pCI,Promega,Madison,WI),使其受强效且持续活跃的巨细胞病毒(CMV)启动子调控。若蛋白未标记,可共注射报告基因质粒(例如编码 EGFP 的 pEGFP-N1,BD Biosciences Clontech,Palo Alto,CA),以确认注射成功及表达情况。使用高质量分离柱(例如 QIAfilter Midi-prep 试剂盒,Qiagen,Chatsworth,CA)提取 DNA,并进一步使用带有 PVDF 滤膜(0.1 μm,Millipore,Bedford,MA)的离心过滤装置纯化,以去除质粒制备中的颗粒物,防止其在注射过程中堵塞注射针。质粒应以约 1 μg/μl 的浓度溶于适当的 DNA 储存缓冲液(例如 TE 缓冲液:10 mM Tris,1 mM EDTA,pH 8.0)中,并于 -20°C 保存。
- 显微注射前立即用 TE 缓冲液或 H2O 将质粒 cDNA 稀释并混合至所需终浓度。通常,报告基因浓度为 5–10 ng/μl 即足以标记注射细胞,且总 cDNA 注射浓度不应超过 200 ng/μl,因高浓度下 DNA 黏度过高,可能导致注射针堵塞。取少量用于注射的 cDNA(5–10 μl),通过在 Parafilm 小片洁净表面(纸衬底面)上混合液滴制备。使用移液器反复吹打数次使液滴充分混匀,混匀过程中避免引入气泡。
- 使用微量移液器吸头(microloader pipet tip,Eppendorf,Brinkmann Instruments,Westbury,NY)将 cDNA 溶液转移至特制的血细胞比容管(hematocrit tube,Fisher Scientific,Pittsburgh,PA)。血细胞比容管的制备方法见材料部分(材料表)。将含有 cDNA 注射液的血细胞比容管放入 1.5 ml 微量离心管中。
- 将离心管置于配备固定角转子或摆桶转子的微量离心机(Eppendorf)中,在室温(20–24°C)下以 10 000 g 离心 15–30 分钟,以沉淀可能堵塞显微注射针的 cDNA 溶液中的颗粒。cDNA 注射液在注射过程中可保持于室温。
B. 注射移液管的制备
- 一次性玻璃显微注射移液管可从商业途径获得(例如 Femtotips,Eppendorf),虽然使用方便但价格昂贵(每根显微注射移液管约 10 美元)。也可在实验室中使用可编程的 P-97 Flaming Brown 移液管拉制仪(Sutter Instrument Company,Novato,CA)和带丝状物的薄壁硼硅酸盐玻璃毛细管(World Precision Instruments,Sarasota,FL)自行制备注射移液管。此方法更具成本效益,并可控制显微注射移液管的形状与尺寸。
- 采用两步程序拉制出尖端较细的显微注射移液管。由于显微注射移液管的开口过于狭窄,无法在光学显微镜下观察,因此在确定程序参数前,需通过实际注射少量细胞直接评估移液管的质量。以下为加热、拉力、速度和时间参数的大致设置值:(第一步)600、115、15、250;(第二步)640、130、65、200。这些参数会因不同批次的玻璃毛细管以及拉制仪加热丝的状态而有所变化,应根据实际情况进行调整。更多细节参见5。
- 为每皿待注射的神经元准备数根(2–5 根)注射移液管,以应对注射过程中可能出现的损坏或问题。将注射移液管存放于带盖容器中,防止灰尘进入移液管尖端。
II. 核内显微注射
本部分详细介绍了将cDNA注入神经元细胞核的过程。基本的显微注射装置包括一台倒置相差显微镜(例如Nikon Diaphot TMD,Nikon,Melville,NY),用于观察操作过程;一台显微操作器(例如Eppendorf 5171),用于控制注射移液管的移动;以及一台压力注射仪(例如Eppendorf FemtoJet Express),用于将cDNA溶液从移液管中推出。将压力注射仪与显微操作器连接,可实现后两个过程在注射期间的同步。其他可选但强烈推荐的组件包括一套固定的视频监控系统(CCD摄像机,Cohu Inc.,San Diego,CA;黑白视频监视器,Sony Corporation,Tokyo,Japan)。该系统并非注射操作的绝对必需设备;然而,黑白监视器可提供高对比度,有助于更清晰地观察细胞核,并在长时间注射过程中提供更舒适的视觉体验。此外,还可使用运行软件的笔记本电脑连接手持控制器,以实现注射过程的半自动化(详见讨论部分)。
注射SCG神经元的最佳时间为解离后3-6小时。在此阶段,细胞呈球形,紧密贴附于培养皿底部,在相差显微镜下可见细胞核为中央圆形细胞器,具有深色膜结构,内含一个或多个核仁(图1A)。
- 将一皿解离的神经元置于显微镜载物台中央。调节焦距并优化显微镜的相差光学系统,使神经元的细胞核清晰可见。
- 使用微量移液吸头将2 μl已制备好的cDNA溶液吸入显微注射移液管中。避免从毛细管底部吸取溶液,因为这可能会搅起离心过程中沉降的颗粒物。显微注射移液管内的拉丝有助于将溶液引至尖端;但如果仍有小气泡存在,可轻轻弹击玻璃管壁以去除气泡。
- 将显微注射移液管插入压力注射仪的毛细管固定器中,然后将固定器安装到显微操作器上。固定器的角度固定为45°。
- 将显微注射移液管下降至培养皿中。当移液管进入培养基时,会形成弯月面,影响光线折射,降低神经元的成像质量。为缓解此问题,可轻微偏移相差环转盘,直至神经元细胞核再次清晰可见。
- 某些压力注射系统具有“清洁”功能,可在短时间内从显微注射移液管尖端施加最大气压。在开始注射前或注射过程中若发现尖端堵塞,可使用此功能清除杂质。若使用该功能时屏幕上未见液体排出,则应更换新的注射移液管。
- 在观察显示器中将显微注射移液管置于视野中央,并将其尖端对准一个神经元旁侧,且与核仁处于同一焦平面。将此位置设为显微操作器z轴的下限位置,即注射时移液管前进的深度。随后将尖端上移约30 μm,确保显微注射移液管高于神经元顶部。
- Eppendorf 5171型显微操作器的“注射”模式可通过以下设置实现核内注射:inject功能开启,而impale功能保持关闭。采用沿x轴和z轴的斜向注射路径可最大程度减少细胞损伤,因此应使用axial模式进行注射。注射速度设为300 μm/s已足够,并在显微注射移液管到达设定的z轴limit时同步启动压力释放。
- 压力注射仪控制注入细胞核的cDNA溶液量。在“自动”注射模式下,DNA的递送由连接的显微操作器控制,以时间为基础启动。注射压力(Pi)应设定在100至200百帕(hPa;1 hPa ~ 0.015 psi)之间;更高的注射压力并不能提高注射成功率或质量,反而可能提示显微注射移液管尖端尺寸或DNA纯度存在问题。建议使用注射时间(ti)为0.3秒,以及补偿压力(Pc)为30 hPa,后者提供持续的正压,防止培养基中的堵塞颗粒进入移液管尖端。
- 利用显微镜的xy轴载物台控制,将待注射的神经元移至显微注射移液管尖端下方。通过在移液管尖端与核仁之间反复调焦,将移液管尖端对准细胞核中心上方。
- 按下显微操作器上的注射按钮进行细胞核注射。在注射过程中,显微注射移液管的运动和cDNA溶液的释放均由显微操作器控制。肉眼难以确认核内注射是否成功,但由于cDNA溶液的黏度相对较低(相较于黏稠的核内环境),在相差显微镜下常表现为一道白色喷流,可作为注射进入细胞核的指示。有时显微注射移液管未能穿透核膜,仅推动了细胞核。在同一位置再次尝试注射可能实现成功的DNA注入。细胞肿胀通常提示意外发生了细胞质注射。此外,明显的细胞核肿胀对神经元耐受性差,通常会导致细胞随后快速死亡;因此,注射压力和持续时间不应超过建议值。
- 通过移动显微镜载物台,将下一个神经元对准显微注射移液管尖端,继续注射。系统性地在培养皿中移动,完成约50–100个细胞核的注射后,将神经元培养皿放回培养箱中过夜培养。次日可通过报告基因的表达情况识别成功注射的神经元。
III. 代表性结果

图1:颈上神经节(SCG)神经元。
SCG神经元在解离后3小时的相差图像(A)。在此阶段,细胞核清晰可见,有助于微注射移液管尖端的定位。细胞核位于神经元中央,含有一个(左侧)或多个(右侧)深色核仁。
向细胞核注射EGFP cDNA后16小时的SCG神经元(B)。左侧,相差照明下观察的SCG神经元。右侧,相同神经元的落射荧光图像,显示其中一个神经元成功注射并表达EGFP。
白色比例尺为20 μm。

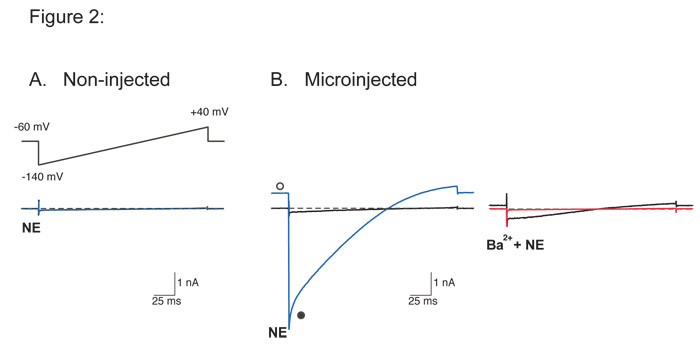
图 2:来自颈上神经节(SCG)神经元中异源表达的G蛋白偶联内向整流K+(GIRK)通道电流的全细胞记录。
通过去甲肾上腺素(NE,10 μM)激活内源性α2-肾上腺素受体后,从-60 mV的保持电位施加一个持续200 ms、从-140 mV到+40 mV的电压斜坡以诱发GIRK电流(IGIRK)(A插图)。叠加的曲线来自同一个神经元,分别表示仅应用NE前(黑色)和应用NE(蓝色)或NE加10 mM Ba2+(红色)后的记录。虚线表示零电流水平。
记录IGIRK时,胞外溶液成分为(单位:mM)130 NaCl、5.4 KCl、10 HEPES、10 CaCl2、0.8 MgCl2、15葡萄糖、15蔗糖和0.0003 TTX,用NaOH调节pH至7.4。胞内记录溶液成分为(单位:mM)135 KCl、11 EGTA、1 CaCl2、2 MgCl2、10 HEPES、4 MgATP和0.3 Na2GTP,用KOH调节pH至7.2。
在未注射的SCG神经元中,加入NE后电压斜坡未引发电流(A),表明SCG神经元不表达内源性GIRK通道。成功注射编码功能性GIRK通道的质粒cDNA11后,在NE存在下电压斜坡可诱导出显著电流(B,左图)。这些电流具有GIRK通道电流的典型特征:可被G蛋白偶联受体激动剂(NE)激活、呈现内向整流特性,并可被推测的GIRK通道阻断剂Ba2+所抑制(B,右图红色曲线)。空心圆圈和实心圆圈分别代表保持电位和峰值电流处的IGIRK。请点击此处查看图2的放大版本。
讨论
常见问题及建议:
如前所述,成功的核注射依赖于细胞能够贴附在组织培养板上。在细胞解离操作后延迟数小时再开始注射,可使神经元有时间贴附到培养皿底部。此外,使用 0.1 mg/ml 的高分子量多聚-L-赖氨酸(Sigma,St. Louis,MO)包被培养皿,有助于神经元贴附于培养皿底部表面。
在尝试注射高浓度DNA时,显微注射移液管的堵塞是一个常见问题。使用高质量的分离柱来分离和纯化质粒DNA,并执行前述的额外纯化步骤(如离心滤器、在血细胞比容管中离心),有助于在注射前去除颗粒物。在注射过程中,可使用压力注射仪的“清洁”功能(0.2秒已足够);但如果此操作无法解决问题,则应更换新的注射移液管。如果在一次注射过程中大多数显微注射移液管均发生堵塞,建议调整玻璃移液管拉制仪的设置,以制备具有更大开口的显微注射移液管尖端。
在核注射过程中出现的另一个问题是组织培养皿底部表面不平整。这种不均匀性会直接影响注射移液管尖端对细胞核的定位准确性,因为在注射过程中移液管穿过的深度是固定的。因此,在同一培养皿内进行注射的过程中,必须调整这一z轴限制。当需要调整时,现象会很明显:没有核注射的迹象(细胞核内无白色云雾状扩散,或完全错过细胞),或者注射移液管尖端接近培养皿底部(压迫细胞,甚至导致移液管尖端撞击培养皿底部)。在接种神经元时,可使用玻璃克隆环(外径10 mm,货号2090-01010,Bellco Glass,美国新泽西州Vineland)将细胞限制在更小、更集中的区域,从而缩短注射移液管在连续注射之间需要移动的距离。这些克隆环在进行显微注射前会被移除。
该技术的缺点:
细胞核内显微注射在技术上要求较高,需要操作者具备耐心和高度的手工灵巧性。与任何其他技能一样,熟练掌握该技术需要通过练习来实现。因此,建议在开展正式实验之前,先单独练习报告基因的核内注射。为了进一步辅助注射过程,可以考虑将显微操作仪和压力注射仪的操作步骤整合到计算机程序中。可以使用如 Igor Pro(WaveMetrics,Lake Oswego,OR)等程序来存储显微注射参数,并编程多功能控制器(ShuttlePro,Contour Design,Windham,NH),以实现注射过程的半自动化(详见参考文献6、7、8)。
细胞核内显微注射技术的另一个缺点是成功率较低。大约仅有10%-20%的核注射尝试能够实现蛋白表达。尽管这一效率对于不需要大量表达细胞的应用(例如电生理学)可能已足够,但对于多种生物化学检测而言,该效率可能不足。
该技术的应用:
尽管存在一些缺点,细胞核内DNA显微注射仍是一种在神经元中异源表达蛋白质的极为有用的技术。
通过核显微注射可实现高水平的蛋白表达,原因在于注射过程中有大量质粒被释放到细胞核内,同时借助高活性的CMV启动子调控基因转录,以及质粒在细胞核内具有较长的稳定性。蛋白过表达在显性负性实验中尤为有用,因为需要高水平的异源蛋白来抑制内源性蛋白的功能。核内注射的另一个优势在于,当共注射多个构建体时,能够向细胞核递送比例一致的cDNA构建体。而使用其他转染方法时,很难在同一次培养皿内的不同细胞之间,以及不同转染实验之间,可重复地导入相同比例的各DNA构建体。将cDNA溶液直接注射入细胞核可消除这一变异来源,并有效调控所表达蛋白的比例。
传统的转染方法在终末分化细胞中效果有限,原因在于DNA进入细胞核的效率较低9,以及转染试剂相关的化学毒性10。核显微注射技术通过将遗传物质直接机械导入细胞核,克服了这些问题。尽管该技术操作更为复杂,但其能够在包含内源性信号通路的功能性生物系统中研究蛋白质的作用,这一优势足以弥补其操作繁琐的缺点。
所有动物实验操作均严格遵循美国国立卫生研究院的动物护理与使用指南。
致谢
本实验室的研究工作由美国国立卫生研究院(NIH)酒精滥用与酒精中毒研究所的院内研究项目资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Ultrafree-MC 滤膜离心管 | EMD Millipore | UFC30VV00 | Durapore PVDF 滤膜;孔径 0.1 μm |
| TE 缓冲液 | Quality Biological, Inc. | 351-010-131 | 10 mM Tris,1 mM EDTA,pH 8.0 |
| 微量血细胞比容毛细管 | Fisher Scientific | 22-362-574 | 未肝素化制备方法: 在100%乙醇中浸泡过夜,用去离子水彻底清洗三次,并在烘箱中干燥烘烤玻璃(95°C)。使用金刚石尖刻划器将清洁后的血细胞比容管切割成3-4 cm长的小段,用火焰和镊子将一端封口。储存于洁净的玻璃烧杯中并加盖,以防灰尘积聚。 |
| 微量离心机 | Eppendorf | 5417 R | 配备固定角度转子或摆动桶转子 |
| Microloader 20 μl 移液器吸头 | Eppendorf | 5242 956.003 | |
| 显微注射用毛细玻璃管 | World Precision Instruments, Inc. | TW120F-4 | 薄壁带丝,外径 1.2 mm,内径 0.9 mm,长度 100 mm |
| Flaming/Brown 微电极拉制仪 | Sutter Instrument Co. | P-97 | 配备铂铱合金盒式灯丝(部件号 # FB330B) |
| Nikon Diaphot TMD 倒置显微镜 | Nikon Instruments | 配备 20x 和 40x 相差物镜,安装在防震台上 | |
| 电荷耦合器件(CCD)相机 | Cohu Inc. | 6410 | |
| 视频监视器 | Sony Corporation | PVM-122 | 黑白,9” 屏幕 |
| 显微操作仪系统 | Eppendorf | 5171 | |
| 显微注射仪 | Eppendorf | FemtoJet Express | |
| 显微注射控制器 | Contour Design | S-PROV2 | 可编程多媒体控制器 |
| Igor Pro | WaveMetrics | Version 4.05A | 由 S. Ikeda 编写的用于控制显微注射控制器的命令程序 |
参考文献
- Eccles, J. C. The action potential of the superior cervical ganglion. J Physiol. 85, 179-206 (1935).
- Ikeda, S. R. Voltage-dependent modulation of N-type calcium channels by G-protein βγ subunits. Nature. 380, 255-258 (1996).
- Schofield, G. G., Ikeda, S. R. Potassium currents of acutely isolated adult rat superior cervical ganglion neurons. Brain Res. 485, 205-214 (1989).
- Schofield, G. G., Ikeda, S. R. Sodium and calcium currents of acutely isolated adult rat superior cervical ganglion neurons. Pflugers Arch. 411, 481-490 (1988).
- Dean, D. A. Chapter 4. Live Cell Imaging: a Laboratory Manual. Goldman, R. D., Spector, D. L. 1, Cold Spring Harbor Laboratory Press. 51-66 (2005).
- Ikeda, S. R. Heterologous expression of receptors and signaling proteins in adult mammalian sympathetic neurons by microinjection. Methods Mol Biol. 83, 191-202 (1997).
- Ikeda, S. R. Expression of G-protein signaling components in adult mammalian neurons by microinjection. Methods Mol Biol. 259, 167-181 (2004).
- Ikeda, S. R., Jeong, S. W. Use of RGS-insensitive Gα subunits to study endogenous RGS protein action on G-protein modulation of N-type calcium channels in sympathetic neurons. Methods Enzymol. 389, 170-189 (2004).
- Washbourne, P., McAllister, A. K. Techniques for gene transfer into neurons. Curr Opin Neurobiol. 12, 566-573 (2002).
- Zhang, Y., Yu, L. C. Single-cell microinjection technology in cell biology. Bioessays. 30, 606-610 (2008).
- Vivaudou, M. Probing the G-protein regulation of GIRK1 and GIRK4, the two subunits of the KACh channel, using functional homomeric mutants. J Biol Chem. 272, 31553-31560 (1997).
重印与许可
