本研究展示了如何在染色体水平上形成RNA/DNA杂交体,并揭示遗传信息从RNA向酵母细胞基因组DNA的转移过程。
本文内容
摘要
摘要
合成的短核酸聚合物——寡核苷酸(oligos)——是分子生物学中最常用且应用最广泛的研究工具。寡核苷酸可被合成为包含任意指定的 DNA 或 RNA 序列,并可引入多种碱基和糖基修饰。此外,寡核苷酸还可被设计用于模拟特定的核酸改变,从而作为研究 DNA 损伤效应及修复机制的重要工具。我们发现,长度在 50 至 80 个核苷酸之间的赛默飞世尔科技 Dharmacon 品牌含 RNA 寡核苷酸,特别适用于在活体(in vivo)条件下研究染色体上 RNA/DNA 杂交体以及嵌入 DNA 中的核糖核苷酸的功能与后果。RNA/DNA 杂交体可在 DNA 复制、修复和转录过程中容易形成,然而目前对于细胞内 RNA/DNA 杂交体的稳定性及其对细胞遗传完整性的潜在影响仍知之甚少。因此,含 RNA 的寡核苷酸成为将核糖核苷酸引入染色体 DNA 并生成特定长度和碱基组成的 RNA/DNA 杂交体的理想载体。本文介绍了将核糖核苷酸整合到真核模式生物酵母/Saccharomyces cerevisiae/基因组中的实验方案。然而,我们实验室已利用赛默飞世尔科技 Dharmacon 的含 RNA 寡核苷酸,在从细菌到人类细胞的多种细胞系统中实现了染色体水平上 RNA/DNA 杂交体的构建。
方案
原理
利用赛默飞世尔科技 Dharmacon 寡核苷酸(50 至 80 个核苷酸长度),本文介绍一种基于基因校正检测的实验流程,该方法通过寡核苷酸与靶向染色体 DNA 退火,将遗传信息传递至酵母细胞的基因组 DNA。寡核苷酸成功靶向的结果可通过出现具有预期表型的酵母菌落进行评估。若所需的遗传修饰包含在寡核苷酸序列中一个或多个嵌入的核糖核苷酸内,则遗传信息直接从 RNA 片段转移至染色体靶标 DNA,从而在靶向过程中于染色体水平形成 RNA/DNA 杂交体。赛默飞世尔科技 Dharmacon 含 RNA 寡核苷酸中的核糖核苷酸可作为 DNA 修复合成介导的基因靶向的模板,也可嵌入 DNA 中并在 DNA 复制过程中作为模板。本实验采用真核模式生物酵母/Saccharomyces cerevisiae/;然而,类似方法亦可应用于其他生物体或细胞类型。在本视频中,我们使用一条赛默飞世尔科技 Dharmacon 设计的寡核苷酸,其序列与靶向酵母基因组位点具有同源性,并在中间位置包含一个核糖核苷酸,用于校正靶基因中的突变。在将含 RNA 的寡核苷酸转化入酵母细胞后,我们观察到靶位点在一定频率下发生校正,表明寡核苷酸中的 RNA 片段已整合至染色体 DNA 中,并在 DNA 复制过程中的 DNA 合成阶段作为模板。RNA 片段所携带的遗传信息可稳定传递至后续细胞世代。本文详细描述了利用赛默飞世尔科技 Dharmacon 含 RNA 寡核苷酸进行酵母细胞转化的步骤,以及检测 RNA 遗传信息向染色体 DNA 转移的方法。
A. 本实验所用含RNA的寡核苷酸设计
我们设计了一种含有 RNA 的寡核苷酸,用于校正酿酒酵母(S. cerevisiae)染色体 DNA 在 trp5 位点的遗传缺陷。本实验方案所用的酵母菌株在 trp5 基因中含有一段双碱基缺失和一个无义突变(图 1A)。该酵母菌株为色氨酸营养缺陷型突变体,在不含色氨酸的培养基上无法形成菌落。TRP5 基因的 DNA 序列可在酿酒酵母基因组数据库(http://www.yeastgenome.org/)中获取。本实验方案中使用的赛默飞世尔科技 Dharmacon 公司的含 RNA 寡核苷酸为一条 65 聚体,其中包含一个 2 碱基的 DNA 插入序列,用于校正缺失突变,以及一个核糖核苷酸(rG),用于校正 trp5 等位基因的无义突变(图 1A)。该寡核苷酸的序列为:
5'-AAAAGGGTTTTGATGAAGCTGTCG-CG-GATCCCACATTCTG-rG-GAAGACTTCAAATCCTTGTATTCT。该寡核苷酸由赛默飞世尔科技 Dharmacon 公司(科罗拉多州拉法叶)以 200 nM 规模合成,经过脱盐、脱保护处理,无需聚丙烯酰胺凝胶电泳(PAGE)纯化即可直接使用。
B. 用于酵母转化的含RNA寡核苷酸的制备(改编自 Storici et al., 2007 1)
- 在实验开始前,使用RNase去污染溶液擦拭实验所用的材料,包括寡核苷酸管、移液器、涡旋振荡器、试管架、实验区域以及研究人员佩戴的手套,以去除潜在的RNase污染。所有步骤中均应使用无RNase的水、化学试剂、离心管和移液器吸头。本实验的每一步都必须保持无RNase环境。
- 使用无RNase的水将购自Thermo Scientific Dharmacon的含RNA寡核苷酸重悬为250 pmoles/μl的储存液,并剧烈涡旋以充分溶解沉淀。储存于-80°C。
- 在转化前立即置于冰上解冻含RNA的寡核苷酸,并用无RNase的水在无RNase的离心管中稀释至50 pmoles/μl。每次转化需使用1 nmole的含RNA寡核苷酸。
- 将选定量的含RNA寡核苷酸置于100°C金属浴中变性2分钟,以消除寡核苷酸的二级结构。
- 变性后立即将离心管置于冰上,保持冰上放置直至进行转化。
- 作为实验对照,使用相应的仅含DNA的寡核苷酸。该寡核苷酸从-20°C解冻后,按照上述含RNA寡核苷酸的方法进行转化前处理。
C. 利用含RNA的寡核苷酸转化酵母细胞
- 在5 ml富含营养的YPD液体培养基中接种trp5突变型酵母细胞,并于30 °C过夜培养(参见材料部分)。
- 将过夜培养物中的1.5 ml转移至50 ml YPD液体培养基中。
- 将细胞在30 °C摇床(225 rpm)中孵育4小时。
- 在无RNase的离心管中立即配制溶液1和溶液2(参见材料部分)。
- 将细胞培养物转移至一个50 ml无RNase的离心管中,在3000 rpm(相当于1562 g)下离心2分钟。细胞沉淀的体积约为0.3 cm3。
- 弃去上清液,用50 ml无RNase的水洗涤细胞,并在3000 rpm下离心2分钟。
- 重复步骤6共5次,以尽可能去除培养基以及可能存在于培养基中的RNase。
- 弃去上清液,将细胞重悬于5 ml溶液1中,并在3000 rpm下离心2分钟。
- 弃去上清液,将细胞重悬于250 μl溶液1中。此细胞量足以进行7–8次转化反应。
- 将细胞悬液分装至无RNase的微量离心管中,每管50 μl,然后分别加入20 μl含RNA的寡核苷酸工作液(1 nmole),或20 μl仅含DNA的寡核苷酸工作液(1 nmole),或20 μl不含寡核苷酸的无菌水作为阴性对照。随后每管转化反应中加入300 μl溶液2。转化过程中无需添加鲑精DNA,因为寡核苷酸本身即可作为载体。
- 剧烈涡旋振荡,使各组分充分混匀。
- 将转化反应体系置于30 °C摇床中孵育30分钟。
- 在42 °C进行热激处理15分钟。
- 在5000 rpm(相当于2236 g)下离心4分钟,使细胞沉淀。
- 弃去上清液,将细胞重悬于100 μl无菌水中。
- 取部分上述细胞悬液,用无菌水稀释100,000倍,加入约15颗无菌玻璃珠,涂布于一块YPD平板上,于30 °C培养2天。
- 将每次转化反应中重悬的全部细胞涂布于一块不含色氨酸的合成完全固体培养基(SC-Trp)培养皿中,使用约15颗无菌玻璃珠,于30 °C培养4–5天(图2)。
D. 含RNA寡核苷酸的基因校正分析
- 在选择性培养基(图2)以及YPD培养基上计数形成的菌落数量,以计算含RNA寡核苷酸、仅含DNA寡核苷酸以及无寡核苷酸对照组的基因校正频率。比较所获得的菌落数目。自发回复突变率的 trp5 在所用的酵母菌株中,含有双碱基缺失和无义突变的等位基因频率低于10-9,因此在未向细胞添加寡核苷酸的情况下,预期在选择性培养基上不会形成菌落。
- 在YPD培养基上划线接种数个随机挑选的转化子菌落,以获得单菌落分离物。等待菌落生长两天后,挑取数个(至少5个)单菌落,在YPD培养基和选择性培养基上分别点种。
- 设计一对引物,通过菌落PCR扩增RNA寡核苷酸所靶向的区域(250–1,000 bp)(图1B)。菌落PCR的操作步骤如下(修改自Storici和Resnick,2006) 2).
- 将来自各个细胞团块的细胞(约 1 mm³)重悬 50 μl 水,加入1单位溶壁酶。室温孵育10分钟,随后置于加热块中孵育 100 °C 5分钟以裂解细胞并释放基因组DNA至溶液中。
- PCR反应条件:PCR反应包括 10 μl 细胞重悬液,上下游引物各50 pmol, 1 μl 10 mM dNTPs、1单位Taq聚合酶 5 μl 10x 缓冲液,并用无菌水调整至终体积 50 μlPCR程序为3分钟 95 °C;30 个循环,每个循环 30 秒,温度为 95°C,30 秒于 55 °C,以及1分钟 72 °C7分钟的最终延伸时间 72 °C;然后将样品置于 4 °C假设该反应的延伸时间为1分钟/千碱基对。
- PCR反应完成后,根据PCR产物的预期大小,将样品在1%或2%琼脂糖凝胶上进行电泳,以观察PCR产物(图3)。
- 如果含RNA的寡核苷酸所转移的遗传信息在酵母基因组靶区域产生新的限制性酶切位点(图1B),则可通过使用相应的限制性内切酶消化PCR产物来验证遗传信息的正确转移。如果含RNA的寡核苷酸未产生限制性酶切位点,则进入步骤6。使用特异性的限制性内切酶消化PCR产物。消化反应包括 6 μl PCR产物、缓冲液、BSA(某些酶可能无需添加,具体请参见所用酶的说明书) 0.5 μl 限制性内切酶、无菌水至 15 μl样品在所用酶的特定温度下孵育1小时。
- 在同一行2%琼脂糖凝胶上同时电泳未消化样品与已消化样品,以观察由含RNA寡核苷酸的RNA片段所介导的遗传修饰(图3)。
- 使用PCR纯化试剂盒纯化PCR产物,并将其制备用于DNA测序。使用扩增产物时所用的相同引物提交样品进行测序。
- 使用能够将多条序列与选定参考序列进行比对的软件分析DNA测序结果(图4)。
E. 含RNA寡核苷酸的碱处理(图5)
- 每个反应中,向一个 1.5 ml 离心管加入 1 nmole(4 μl 浓度为 250 pmoles/μl 的储存液)含 RNA 的寡核苷酸或 DNA 寡核苷酸。
- 加入 4 μl 1 M NaOH 进行水解;或者作为阴性对照加入 4 μl H2O,并在 65°C 水浴中孵育 1 小时。然后从水浴转移至冰上。
- 用 2 μl 1.2 M HCl、4 μl 1 M Tris-HCl 和 4 μl H2O 中和;或者作为阴性对照,使用 6 μl H2O 和 4 μl 1 M Tris-HCl。中和后保持在冰上,直至进行转化。

图1. 缺陷型trp5基因及通过含RNA寡核苷酸修复的TRP5等位基因的示意图。 A) trp5突变基因包含一个2个碱基的缺失(黑色三角)和一个无义突变(星号)。含单链RNA的寡核苷酸具有2个碱基的插入(蓝色环)和1个RNA碱基的替换(红色矩形),可在trp5基因中引入一个Van91I限制性酶切位点(括号所示),该寡核苷酸被转入酵母细胞以修复trp5基因的遗传缺陷。B) 在含RNA的寡核苷酸修复TRP5基因后(修复的碱基以蓝色矩形表示),在TRP5基因中形成Van91I位点。使用一对引物(P1和P2)对仅含一个Van91I酶切位点的278 bp片段进行PCR扩增。图中还显示了P1和P2扩增产物经Van91I消化后产生的177 bp和101 bp两个片段。

图 2. 含 RNA 寡核苷酸的转化结果。 A) 未加入寡核苷酸的酵母细胞在 SC-Trp 培养基上不形成任何菌落,见培养皿 a–b。B) 培养皿 c–g 显示酵母细胞经含 RNA 寡核苷酸(1 nmole)转化后,在 SC-Trp 培养基上生长出的菌落。C) 培养皿 h–l 显示酵母细胞经相应 DNA-only 对照寡核苷酸(1 nmole)转化后,在 SC-Trp 培养基上生长出的菌落。

图3. 通过限制性酶切PCR扩增产物检测含RNA寡核苷酸向酵母染色体DNA的遗传信息转移。 使用引物P1和P2扩增的PCR样品经Van91I限制性内切酶消化后的2%琼脂糖凝胶电泳结果。第1、8和15道:左侧标注了100、200、300、400和500 bp大小的DNA ladder;第2道:从trp5突变株基因组DNA中扩增的trp5位点PCR产物;第3道:由仅含DNA的寡核苷酸靶向的Trp+菌落基因组DNA扩增的PCR产物;第4–7道:由含RNA的寡核苷酸靶向的Trp+菌落基因组DNA扩增的PCR产物;第9–14道:第2–7道PCR产物经Van91I酶切后的结果。第10–14道中未切割PCR条带的存在可归因于Van91I在TRP5位点(CCACATTCTGG)处的部分酶切。考虑到Van91I(CCANNNN NTGG)的切割位点可包含多种序列,TRP5中生成的位点可能并非该酶的最佳靶标。事实上,对上述所有PCR产物进行DNA测序后,我们未检测到寡核苷酸所携带变异以外的其他改变(见图4)。右侧箭头所示分别为P1和P2引物扩增的278 bp PCR条带,以及经Van91I酶切产生的177 bp和101 bp条带。

图4. 含RNA寡核苷酸介导基因修复的DNA测序结果。 A) 含RNA寡核苷酸靶向的基因组区域的DNA电泳图谱。DNA序列中的G(蓝色框内)来源于含RNA寡核苷酸上的rG。同时框出的是CG碱基的插入。所有其他PCR产物的测序结果均与此图一致,荧光信号远高于背景。B) 被DNA-only寡核苷酸(T1)和含RNA寡核苷酸(T2-T5)靶向的Trp+转化子的TRP5区域序列与上方的共识序列一致,并与寡核苷酸靶向前的trp5突变细胞序列(基因组DNA,红色阴影)进行比较。底部的含修复RNA寡核苷酸序列中,两个碱基的DNA插入和一个碱基(G)的RNA替换以红色标出。蓝色框内并带有黄色底色的区域显示,在所有测试样本中,含RNA寡核苷酸以及仅含DNA的寡核苷酸均精确修复了缺失突变和无义突变。虚线标记了含RNA寡核苷酸序列的位置。请点击此处查看图4的放大版本。
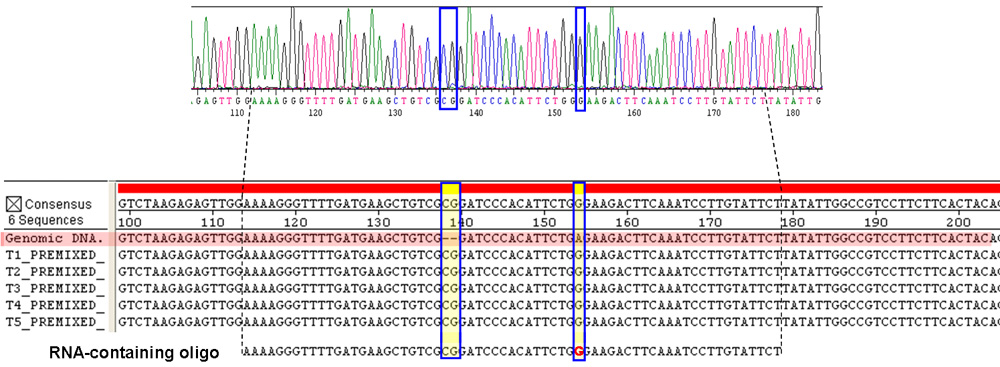

图5. 碱处理可阻止含RNA寡核苷酸介导的基因校正。 含RNA寡核苷酸(R)的转化频率以红色柱表示,仅含DNA寡核苷酸(D)的转化频率以蓝色柱表示。误差线代表每种寡核苷酸三次独立转化实验的平均值标准误。仅含DNA的寡核苷酸在有或无NaOH处理条件下均表现出相似的转化频率。相比之下,含RNA寡核苷酸的转化频率在经NaOH处理后降至0。因此,含RNA寡核苷酸的样品未被仅含DNA的寡核苷酸污染,所观察到的转化频率特异性地来源于含RNA寡核苷酸。
讨论
利用含合成RNA的寡核苷酸(Dharmacon合成的寡核苷酸)1,研究人员首次发现RNA能够在细胞内直接将遗传信息传递给基因组DNA。这一发现证明了细胞可以使用含RNA的分子或仅由RNA组成的序列作为DNA合成的模板。使用含RNA的寡核苷酸不仅证实了遗传信息能够直接从RNA传递到基因组DNA,而无需经过逆转录生成DNA中间体的过程,还证明了RNA可作为同源模板参与DNA损伤的修复1,3。这些寡核苷酸可以完全由RNA组成,也可以仅在DNA序列中嵌入单个核糖核苷酸,正如本文所展示的示例。该含RNA的寡核苷酸包含一个设计用于校正基因组中缺陷型trp5等位基因无义突变的嵌入式核糖核苷酸。遗传信息从核糖核苷酸向基因组DNA的转移可通过靶向细胞表型的变化(即细胞能够在缺乏色氨酸的培养基上生长)得以显现。通过测定含RNA寡核苷酸介导的基因校正频率,并与仅含DNA的对照寡核苷酸进行比较,可在不同细胞背景下(例如我们对多种酵母基因进行突变)开展该基因校正实验,从而检测哪些因子特异性影响含RNA寡核苷酸的靶向效率。因此,我们可以揭示细胞调控RNA/DNA杂交体稳定性的机制。通过简单设计不同形式的含RNA寡核苷酸,我们能够确定特定RNA片段作为DNA修饰模板的可能性,并评估嵌入DNA中的特定RNA序列的稳定性。此外,我们还能鉴定出与RNA/DNA杂交体相互作用的因子在体内的优先底物。
尽管有几种 体外 研究主要利用含有短RNA的寡核苷酸,对能够识别RNA-DNA杂交体中RNA的因子(如RNase H酶)的功能进行了表征。 4,该 体内 RNases H 的功能以及其他可能影响 RNA/DNA 杂交体稳定性的蛋白质的身份在很大程度上仍不清楚。使用较长(50 至 80 个核苷酸)且质量优良的含 RNA 寡核苷酸(如 Thermo Scientific Dharmacon 含 RNA 寡核苷酸)的可能性,为直接研究多种分子过程开辟了途径 在体 在目标细胞中,如本视频所示,使用含RNA的寡核苷酸进行转化时,相较于使用DNA分子的转化,基本上仅需增加几个防止RNase降解的步骤。因此,含RNA寡核苷酸的转化不仅限于酵母系统,还可应用于任何能够高效进行DNA寡核苷酸转化的生物体或细胞类型。
总之,利用含RNA的寡核苷酸靶向细胞为生成嵌入DNA中的RNA/DNA杂交体和核糖核苷酸提供了可能 体内 在细胞中。这些物质的稳定性、功能及其后果 体内 生成的RNA/DNA杂交体可被分析和表征,有望揭示未知的DNA修复机制,并发现基因靶向的新策略。
披露
本文的视频制作由赛默飞世尔科技公司赞助,该公司生产本出版物中使用的试剂和仪器。
致谢
本工作由佐治亚癌症联盟资助项目-R9028支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
A. 转化试剂与培养基(修改自 Storici 和 Resnick,2006) | |||
| |||
B. 菌落 PCR 材料。 | |||
| |||
C. PCR 产物纯化。 | |||
| |||
D. 凝胶电泳。 | |||
| |||
E. 限制性酶切。 | |||
| |||
F. 含 RNA 寡核苷酸的碱处理。 | |||
|
参考文献
- Storici, F., Bebenek, K., Kunkel, T. A., Gordenin, D. A., Resnick, M. A. RNA-templated DNA repair. Nature. 447, 338-3341 (2007).
- Storici, F., Resnick, M. The delitto perfetto approach to in vivo site-directed mutagenesis and chromosome rearrangements with synthetic oligonucleotides in yeast. Methods Enzymol. 409, 329-345 (2006).
- Storici, F. RNA-mediated DNA modifications and RNA-templated DNA repair. Curr Opin Mol Ther. 10, 224-230 (2008).
- Cerritelli, S. M., Crouch, R. J. Ribonuclease H: the enzymes in eukaryotes. FEBS J. 276, 1494-1505 (2009).
重印与许可
