CompoZr 定制锌指核酸酶(ZFN)服务可实现对任何生物体或细胞系中由用户指定的任意基因位点进行精确的基因组编辑。本文介绍了 CompoZr 定制 ZFN 服务的设计、生产、验证及实施流程。
本文内容
摘要
摘要
基因组编辑是一种强大的技术,可用于阐明基因功能及疾病的遗传基础。传统的基因编辑方法,如基于化学物质的诱变或DNA序列的随机整合,通常以低效的方式导致非特异性的遗传改变,并且需要引入不必要的合成序列或使用异常的培养条件,可能对生物学研究造成干扰。相比之下,在细胞中瞬时表达锌指核酸酶(ZFN)能够以高效的方式实现精确且可遗传的基因编辑,无需使用化学试剂或整合合成的转基因序列。
锌指核酸酶(ZFNs)是一类能够结合并切割双链DNA(dsDNA)特定序列的酶。一个有功能的CompoZr ZFN单元由两个独立的单体蛋白组成,每个单体结合一段约15-18个核苷酸的DNA“半位点”(见图1)。当两个ZFN单体分别结合到相邻的靶序列时,其DNA切割结构域会形成二聚体,从而在DNA上产生双链断裂(DSB)。1 在基因组中引入ZFN介导的DSB为高效基因组编辑奠定了基础。细胞通过非同源末端连接(NHEJ)DNA修复途径对DSB进行不完全修复,可能导致小片段的插入或缺失(indels)。在基因编码序列中产生indels可高效引发移码突变,进而实现基因位点的功能性敲除。2 尽管本实验方案描述的是利用ZFN进行基因敲除,但也可通过同源定向修复在ZFN切割位点实现外源基因的整合。
CompoZr 定制 ZFN 服务为科学界提供了一种系统、全面且经过充分表征的靶向基因编辑方法,该方法基于 ZFN 技术。Sigma 公司的科学家与研究人员密切合作,1)开展尽职分析,包括根据项目目标对相关基因结构、生物学特性及模型系统进行分析;2)应用这些知识制定合理的靶向策略;3)随后设计、构建并在功能上验证 ZFN 在相关细胞系中的活性。研究人员将收到阳性对照基因组 DNA 和引物,以及以质粒 DNA 和体外转录 mRNA 两种形式提供的即用型 ZFN 试剂。这些试剂可用于研究人员自行选择的细胞系或细胞类型中进行瞬时表达。随后,通过标准分子生物学技术(包括 PCR 扩增、酶切消化和电泳)检测目标基因座的基因编辑情况。在初始细胞群体中检测到阳性基因编辑信号后,将进行单细胞克隆,并对克隆进行基因型鉴定以确认突变克隆或等位基因。
方案
1. 定制ZFN设计流程
- 为加快 ZFN 设计流程,研究人员应提供以下信息:
- 目标基因的相关信息,例如基因名称、物种以及基因注释/识别编号。
- 实验的明确总体目标(例如,基因敲除或基因敲入)。
- 目标基因的任何特定因素,包括非典型的基因结构、遗传位点中涉及的特殊生物学特性,或基因组其他位置的任何同源区域。
- 锌指核酸酶需靶向作用的特定 DNA 序列范围。
- Sigma 生物信息学团队通过计算机模拟进行 ZFN 设计,以确定初步的锌指靶位点。
- 初步的 ZFN 靶位点将提交给 ZFN 科学技术顾问。对于技术上更为复杂的项目,该 Sigma 科学家将与研究人员合作制定项目策略。
- Sigma 生物信息学团队利用 ZFN 算法进行分析,生成计算机模拟的 ZFN 设计方案。该过程包括对每个潜在 ZFN 靶位点进行全基因组范围的脱靶位点搜索、重复序列屏蔽以及 SNP 分析。
- 生物信息学团队将优选的 ZFN 靶位点提供给研究人员进行审阅。在研究人员确认潜在 ZFN 靶位点后,相关信息将提交至 ZFN 生产团队,以启动 ZFN 的生产流程。
2. 定制ZFN的制备
- 使用锌指模块的 Sigma 文库来组装经批准的 ZFN 设计。
- 每种 ZFN 设计均在高通量克隆平台上进行组装并经测序验证。
- 所有 ZFN 设计的生产完成后,每对 ZFN 都将被送入验证环节。
3. 自定义ZFN的验证
- 在人类、小鼠、大鼠或CHO物种中的ZFN项目,将在每种物种经过充分表征的细胞系中进行验证;对于其他生物体或细胞类型,则采用基于酵母的检测方法。
- 通过核转染将ZFN构建体导入相应的细胞系,并表达ZFN蛋白。
- 从ZFN转染后的细胞混合物中提取DNA,并对目标区域进行PCR扩增。
- 随后对PCR产物进行Cel-1检测,并通过凝胶电泳分析Cel-1检测结果,以验证ZFN的活性。
- 经Cel-1检测确认活性最高的ZFN设计方案将提供给客户。ZFN以mRNA和质粒DNA形式交付,同时提供Cel-1检测用的PCR引物以及基因组DNA作为阳性对照。
4. 通过核转染递送已验证的ZFNs
- 转染前一天,以每毫升 2×10⁵ 个细胞的密度接种细胞。
- 转染当天,取出细胞系核转染试剂盒 V,并使其恢复至室温。
- 根据生产商说明书,将补充剂加入核转染溶液 V 中。
- 对细胞进行计数。细胞密度应在每毫升 2.5–5×10⁵ 个细胞之间。
- 在6孔板的每个孔中加入2 ml培养基,并在核转染前至少20分钟将其置于37 °C的CO2培养箱中预热。
- 每次转染取 2×10⁶ 个细胞(共 8×10⁶ 个),在200×g离心5分钟。
- 用20 ml汉克平衡盐溶液(HBSS)洗涤细胞两次。
- 准备实验用离心管:(参见定制ZFN技术公告中的表格)
- 从培养箱中取出步骤(6.5)中含培养基的6孔板。
- 将细胞重悬于400 μl(每反应100 μl)核转染溶液V中。
- 每次一个反应,将100 μl细胞悬液加入每个含有DNA或mRNA的离心管中。将混合物转移至2 mm电穿孔比色皿中,并使用合适的程序在核转染仪上进行核转染。
- 每个样品核转染后立即使用移液器吸取约500 μl来自步骤(6.9)6孔板中的预热培养基加入比色皿中。然后,小心地将细胞从比色皿转移至6孔板中剩余的预热培养基中。
- 完成所有反应后,将6孔板放回37 °C的CO2培养箱中。
5. 递送锌指核酸酶后收获基因组DNA
- 6 孔板——不要收获全部混合细胞。维持培养非常重要,以便在确认获得 Cel-1 消化产物后,可用于单细胞稀释克隆。核转染后一至三天,收集细胞,使用 GenElute Mammalian Genomic DNA Miniprep Kit 提取基因组 DNA。
6. Cel-1 检测
- 使用试剂盒提供的引物,对ZFN转染样品的基因组DNA以及试剂盒中提供的阳性对照基因组DNA进行PCR扩增。PCR反应条件设置如下:(参见定制ZFN技术公告中的表格)。
- 为从PCR同源双链体生成异源双链体,取每个ZFN处理样品及对照样品的10 μl PCR产物,并在PCR仪上运行以下程序:
95 °C,10分钟
95 °C 降至 85 °C,-2 °C/秒
85 °C 降至 25 °C,-0.1 °C/秒
4 °C,保持 - 向每管反应体系中加入1 μl增强剂和1 μl S核酸酶(来自Transgenomic目录号706025),在42 °C孵育20–40分钟。
- 将消化产物在10% PAGE-TBE凝胶上电泳,同时使用合适的分子量标记物,如DirectLoad WideRange DNA Ladder(目录号D7058)(结果参见定制ZFN技术公告)。
- 当通过cel-I检测在ZFN处理的细胞群体中检测到阳性信号后,继续进行单克隆分离与鉴定。
7. 克隆分离与表征
- 采用标准方法(包括流式细胞分选和稀释克隆)对经ZFN处理的样品进行单细胞克隆。
- 让克隆细胞充分扩增后,分出部分细胞用于基因组DNA提取,其余细胞冻存作为保种材料。
- 使用Cel-I引物扩增克隆的基因组DNA,并通过Cel-I检测法分析扩增产物(可选择加入野生型DNA进行混合检测),或直接使用该扩增产物进行基因型鉴定。
- 对通过优选方法鉴定出携带编辑等位基因的候选克隆进行基因分型。
8. 代表性结果
整个CompoZr ZFN实验流程的示例如图2所示。ZFN被递送至细胞中,可结合并切割特定的DNA序列,从而产生双链断裂(DSB)。细胞通过非同源末端连接(NHEJ)这一天然修复机制对DSB进行修复。在某些情况下,异常的NHEJ会导致核苷酸的缺失、插入或替换。对提取的基因组DNA进行PCR扩增后,在PCR反应的变性/退火步骤之后,野生型与修饰后的扩增子之间会形成异源双链体。加入Cel-1酶后,可切割任何异源双链分子。通过聚丙烯酰胺凝胶电泳(PAGE)分析Cel-1酶切结果,以确认ZFN的切割活性。图3展示了Cel-1检测的示意图及预期结果。
具有代表性的Cel-1实验结果见图4和图5。图4显示了一对在K562细胞中活性很高的ZFN(21%)的实验结果;图5显示了一对在K562细胞中活性较低的ZFN(2.4%)的实验结果。两幅图中,ZFN的活性均通过在亲本PCR条带下方出现两条PCR片段得以证实。
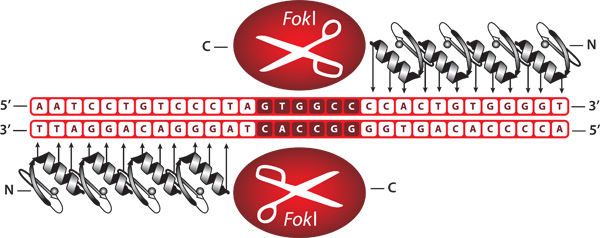
图1. 锌指核酸酶结合状态示意图。 锌指核酸酶(ZFNs)是经人工设计的蛋白质,由一个锌指DNA结合结构域与FokI限制性内切核酸酶的切割结构域融合而成。当以异源二聚体形式结合时,ZFNs可在用户指定的DNA序列处产生双链断裂。
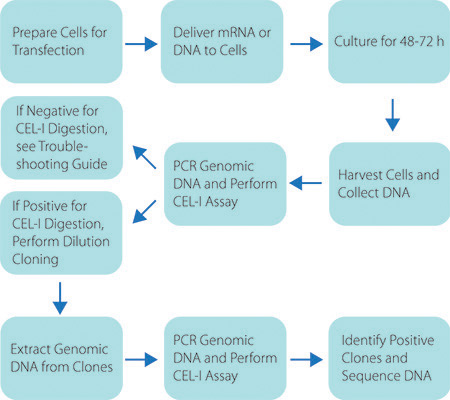
图2. 定制ZFN服务工作流程示意图。 使用CompoZr ZFNs生成基因修饰细胞系的工作流程图示。
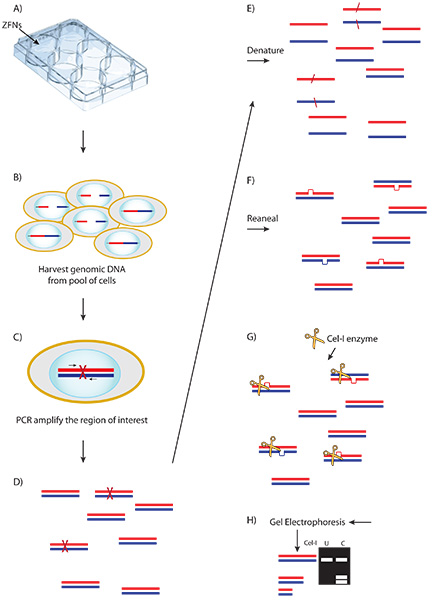
图 3. Cel-1 检测原理及结果示意图。 A) 将 ZFN 质粒或 mRNA 导入细胞。 B) 表达的 ZFN 结合并切割其靶序列,在部分细胞中产生双链断裂(DSB)。 C) 部分 DSB 通过非同源末端连接进行异常修复,导致核苷酸插入或缺失。 D) 从转染后的细胞群体中提取基因组 DNA,并对目标位点进行 PCR 扩增。 E-F) PCR 产物经变性后重新退火,使野生型与突变型扩增子之间形成异源双链。 G) Cel-1 错配内切酶检测可切割异源双链分子。 H) Cel-1 酶消化产物通过聚丙烯酰胺凝胶电泳(PAGE)分离。利用 ImageJ 软件测定切割产物与亲本条带的比值,可反映被切割片段的比例及 ZFN 的编辑效率。

图4. 来自21%活性ZFNs的Cel-1分析结果。 ImageJ软件可从以下网址获取:http://rsbweb.nih.gov/ij/。

图5. 来自2.4%活性ZFNs的Cel-1实验结果。 ImageJ软件可从以下网址获取:http://rsbweb.nih.gov/ij/。
讨论
一旦分离出经ZFN修饰的细胞,这些细胞便具有永久且可遗传的DNA改变。这使得研究人员能够建立稳定修饰的细胞系,或培育具有特定遗传修饰的动物以开展研究。CompoZr定制ZFN技术为多种细胞类型中的基因组编辑提供了可靠的方法。已发表的成功应用ZFN进行基因组编辑的研究涵盖但不限于人类细胞系、小鼠、大鼠、斑马鱼、青蛙、猪以及CHO研究模型。3,4,5,6,7,8,9 当ZFN被正确递送至细胞内时,即可确保在目标细胞类型的特定靶位点产生双链断裂。此外,还可对细胞进行连续的锌指核酸酶修饰,从而实现单个细胞内多个遗传位点的修改。10 能够选择特定的靶序列并仅对该特定位点进行修饰,是实现多重基因编辑的主要原因。
CompoZr 定制 ZFN 分析证书是使用试剂盒中提供的实际试剂生成的,从而确保试剂盒的所有组分均经过充分验证,以保证客户实验成功。以下展示了从开始到结束的实验流程中的关键步骤:
细胞克隆
在开始任何ZFN实验之前,应测试分离和扩增特定细胞系的能力。应分离单个细胞并进行扩增,以确保能够获得克隆来源的细胞群体。某些细胞系在此方面较为困难,可通过富集编辑后的克隆或使用条件培养基培养等方法来克服这些挑战。
递送效率
在递送ZFNs之前,必须优化递送效率。可采用多种方法,包括基于脂质的转染、电穿孔和核转染。理想的递送方法应能在递送效率与细胞存活率之间实现最佳平衡。可通过递送GFP对照质粒,并在递送后24-48小时通过肉眼观察或流式细胞术(FACS)进行定量,以评估这些效率。
Cel-I 检测
必须平行进行Cel-I检测并设置适当的对照,以确保PCR、消化和电泳参数不会干扰对ZFN实验结果的解读。每个试剂盒均包含对照基因组DNA,用于生成分析证书中的Cel-I图像。使用提供的引物对对照DNA进行扩增,随后进行Cel-I检测,可使用户将实验结果与分析证书(CofA)图像中提供的结果进行比较,从而识别该实验环节中可能存在的任何效率问题。还应包括适当的阴性对照,例如模拟处理(mock)或GFP处理的细胞样本,以便明确是否存在非特异性切割产物。
单细胞克隆的定性/定量分析
经过ZFN处理和单细胞克隆后,可通过多种方法对细胞群体在目标位点的编辑情况进行筛选。可对克隆的基因组DNA进行Cel-I检测,以鉴定出用于进一步基因分型的候选克隆。在进行Cel-I消化前,必须将野生型(WT)PCR扩增子以1:1的比例加入到样本扩增子中,因为纯合突变克隆含有均一的分子,从而会导致Cel-I检测结果呈阴性。另一种筛选这些候选克隆的方法是设计一个PCR引物,使其直接结合在ZFN靶位点上。该引物与一个对照引物联合使用时,阴性检测结果表明野生型序列已丢失。含有至少一个野生型等位基因的杂合克隆会产生PCR信号,但可通过在SYBR qPCR条件下进行PCR,将其与完全野生型克隆区分开来。
通过上述方法确定候选克隆后,可采用标准焦磷酸测序、深度测序或其他测序方法进行基因分型。对于所有测序方法,均应扩增来自克隆基因组DNA的扩增子。对于传统的焦磷酸测序,可通过将PCR产物连接至TA载体并克隆,随后对单个菌落进行测序,以区分等位基因;而对于深度测序等方法,则无需此步骤。
同源定向修复 (HDR)
本方案提供了通过非同源末端连接(NHEJ)介导的锌指核酸酶(ZFN)基因敲除方法。也可通过引入带有同源臂的供体质粒,在ZFN切割位点两侧实现外源基因的整合11。在此情况下,由ZFN产生的双链断裂将通过同源定向修复(HDR)而非NHEJ进行修复。外源基因的HDR介导整合可通过与本方案中所述相似的方法进行验证。
问题排查
ZFN 的递送
ZFN 的递送与表达——可通过递送 GFP 或其他类似质粒进行可视化和/或定量,以作为递送的对照。由于启动子与目标细胞类型的不兼容导致表达水平较低时,可采用 mRNA 形式递送 ZFN 来克服该问题。此外,还可利用冷激法进一步提高 ZFN 在细胞中的有效性12。如果使用 mRNA,必须在递送前彻底洗涤细胞,以确保去除所有血清来源的 RNase。同时,建议将 mRNA 在冰上解冻,并在最后时刻立即加入细胞中,以尽量减少降解风险。
Cel-I 检测
Cel-I 检测的基础是对目标位点进行特异且充分的扩增。如果出现非特异性扩增产物,应采用标准 PCR 故障排除方法以提高特异性,例如优化模板用量、引物浓度和循环参数。应采用聚丙烯酰胺凝胶电泳(PAGE)分析,而非标准琼脂糖凝胶电泳,因为后者无法提供足够的分辨率和灵敏度。如果未观察到消化产物或出现严重拖尾现象,也可优化 Cel-I 消化条件。可通过梯度稀释 Cel-I 核酸酶的用量和/或调整消化时间来优化这些方面。
披露
研究人员可根据标准研究许可协议,将经ZFN修饰的细胞或动物提供给合作者。在此情况下,Sigma要求在Sigma、ZFN客户及其合作者之间签订一份材料转移协议。研究许可协议内容可查看:http://www.sigma.com/zfn。
如果存在使用经ZFN修饰的细胞Sigma进行商业应用的可能性,则要求事先取得商业许可。
本文的制作与免费访问由Sigma, Inc.赞助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 核酸酶 S(Cel-1 酶) | Transgenomic | 706025 | |
| Expand 高保真 PCR 系统 | Roche 集团 | 03 300 242 001 | |
| 细胞系核转染试剂盒 V | Lonza 公司 | VCA-1003 | |
| GenElute HP 无内毒素质粒大提试剂盒 | Sigma-Aldrich | NA0400 |
参考文献
- Kim, Y. G. Hybrid restriction enzymes: zinc finger fusions to FokI cleavage domain. Proc. Natl. Acad. Sci. U.S.A. 93, 1156-1160 (1996).
- Urnov, F. D. Highly efficient endogenous human gene correction using designed zinc-finger nucleases. Nature. 435, 646-651 (2005).
- Moehle, E. A. Targeted gene addition into a specified location in the human genome using designed zinc finger nucleases. Proc. Natl. Acad. Sci. U.S.A. 104, 3055-3060 (2007).
- Meyer, M. Gene targeting by homologous recombination in mouse zygotes mediated by zinc-finger nucleases. Proc. Natl. Acad. Sci. U.S.A. 107, 15022(2010).
- Geurts, A. M. Knockout rats via microinjection of zinc-finger nucleases. Science. 325, 433(2009).
- Meng, X. Targeted gene inactivation in zebrafish using engineered zinc-finger nucleases. Nat. Biotechnol. 26, 695-701 (2008).
- Young, J. J. Efficient targeted gene disruption in the soma and germ line of the frog Xenopus tropicalis using engineered zinc-finger nucleases. Proc. Natl. Acad. Sci. U.S.A. , Forthcoming (2011).
- Wanatabe, M. Knockout of exogenous EGFP gene in porcine somatic cells using zinc-finger nucleases. Biochem. Biophys. Res. Commun. 402, 14-18 (2010).
- Santiago, Y. Targeted gene knockout in mammalian cells by using engineered zinc-finger nucleases. Proc. Natl. Acad. Sci. U.S.A. 105, 5809-5814 (2008).
- Lui, P. Q. Generation of a triple-gene knockout mammalian cell line using engineered zinc-finger nucleases. Biotechnol. Bioeng. 106, 97-105 (2010).
- Moehle, E. A. Targeted gene addition into a specified location in the human genome using designed zinc finger nucleases. Proc. Natl. Acad. Sci. U.S.A. 104, 3055-3060 (2007).
- Doyon, Y. Transient cold shock enhances zinc-finger nuclease mediated gene disruption. Nat. Methods. 7, 459-460 (2010).
重印与许可
