本方案描述了在斑马鱼中利用Gal4-VP16作为主要报告基因、GFP/RFP作为次要报告基因进行基因捕获插入突变的方法。大约每十尾高表达的F0代鱼中,就有一尾能够产生同时表达GFP和RFP的基因捕获后代。该筛选流程可轻松扩展,以适应进行插入突变筛选实验的实验室规模。
本文内容
摘要
摘要
较大的产卵量以及胚胎体外发育且光学透明,使斑马鱼成为一种卓越的脊椎动物模型系统,适用于 体内 利用荧光报告基因标记突变基因的表达进行插入诱变。多个实验室已在斑马鱼中构建并测试了增强子捕获和基因捕获载体,采用荧光蛋白、基于Gal4和lexA的转录激活因子作为报告系统 1-7。这些载体存在两个潜在缺点:严谨性次优(例如 区分增强子捕获与基因捕获事件的能力不足)以及低诱变率(例如 基因插入突变很少产生无效等位基因。为解决这些局限性,开发了基因断裂转座子(GBTs) 8-10我们对最早的基因捕获载体之一 GBT-R15 进行了改造,采用 Gal4-VP16 作为主要的基因捕获报告基因,并添加 UAS:eGFP 作为次要报告基因,以直接检测基因捕获事件。使用 Gal4-VP16 作为主要基因捕获报告基因具有两个主要优势:第一,它提高了对低表达水平基因的检测灵敏度;第二,它使研究人员能够将基因捕获品系用作 Gal4 驱动工具,以在特定组织中驱动其他转基因的表达。这一点对于功能非必需或具有冗余功能的基因尤为重要,因为在这些基因中发生基因捕获整合可能不会产生明显的表型。使用 Gal4-VP16 作为主要基因捕获报告基因的缺点在于,编码含有 N 端信号序列蛋白的基因不适合此类捕获,因为所产生的 Gal4-VP16 融合蛋白难以进入细胞核并激活转录。值得注意的是,使用 Gal4-VP16 并不会优先筛选出核蛋白基因:我们所获得的基因捕获突变包括编码在细胞核、细胞质以及质膜上发挥功能的蛋白质的基因。
引言
插入突变已被证明是一种强大的方法,可用于解析从细菌和酵母等单细胞生物到小鼠和植物等多细胞生物等多种模式系统中的基因功能。任何外源DNA(病毒、转座子或质粒)均可作为诱变剂,通过插入并中断基因的关键元件(如外显子或启动子)而发挥作用。在基因组庞大且复杂的生物中,此类简单方法的有效靶区非常小,因为外显子仅占典型脊椎动物基因组的1–3%。这一较小的有效靶区大小可通过极高的载体整合率来克服,斑马鱼中逆转录病毒插入突变的巨大成功即为明证11,12。相比之下,内含子约占脊椎动物基因组的20–30%。在斑马鱼中,基于转座子的插入突变载体若能在插入内含子后有效产生无效突变或严重功能缺失突变,则被称为“基因断裂转座子”(gene breaking transposons, GBTs)8–10。为了实现高效的基因捕获整合,这些载体采用了最小化的Tol2转座子13,14。GBT的诱变能力依赖于来源于鱼类的剪接受体序列以及转录终止/多聚腺苷酸化序列。介导GBT诱变功能的元件两侧带有直接重复的loxP位点,可被Cre重组酶切除。因此,注射Cre mRNA可高效逆转GBT诱导的突变,即使部分转座子序列仍保留在整合位点9,10。
最近发表的GBT载体使用mRFP作为基因捕获报告基因9,10,这可能导致两个潜在的缺点。首先,尚不清楚有多少比例的斑马鱼基因表达水平足够高,能够通过直接荧光报告蛋白融合蛋白检测到。其次,仅有少数基因子集预计具有必需功能。据估计,斑马鱼发育仅需要1,400至2,400个基因15,16。大多数基因捕获突变体预计不会表现出明显的表型,因此其应用价值有限。为了克服这两个局限性,我们对GBT-R159,10进行了改造,采用Gal4-VP16作为主要的基因捕获报告基因(Balciuniene et al. 正在准备中)。与GBT-R15中无AUG起始密码子的mRFP类似,Gal4-VP16的翻译起始位点也被移除。为了直接检测基因捕获事件,我们的载体包含一个由14x Gal4 UAS17,18调控的eGFP报告基因。
我们的双组分基因捕获载体还设计了若干其他特性。UAS:eGFP 盒式结构两侧为直接的 FRT 位点(图1中的灰色人字形符号)。注射 Flp 重组酶 mRNA 可导致 UAS:eGFP 盒式结构被切除,从而使基因捕获突变不再带有 eGFP 荧光标记。此后该载体可用于转基因品系,通过 GFP 荧光标记特定组织或发育事件。与其他基因捕获工具(GBT)类似,整个基因捕获盒式结构两侧为直接的 loxP 位点(图1中的空心五边形)。这使得通过表达 Cre 重组酶可逆地消除基因捕获事件,从而易于确立特定基因捕获整合位点与所观察表型之间的因果关系(图2)。最后,基因捕获盒式结构两侧还包含反向的 I-SceI 巨核酸酶位点(图1中的黑色三角形)。在Drosophila中,转座子整合常因 P 元件的不精确切除而转化为缺失(缺陷型)。目前尚无证据表明 Tol2 转座子(或其他在脊椎动物中活跃的转座子,如Sleeping Beauty、PiggyBac 或 Ac/Ds)的切除可导致缺失。因此,我们引入 I-SceI 位点作为诱导缺失的潜在替代方法,尽管目前尚无证据表明 I-SceI 能在斑马鱼中诱导缺失。需要注意的是,虽然 I-SceI 巨核酸酶可用于促进斑马鱼中的转基因整合,但 I-SceI 巨核酸酶介导的 DNA 切割已被用于研究酵母和哺乳动物细胞中的 DNA 修复机制,包括易错的非同源末端连接19-22。
我们的基因捕获载体的整合可通过两种不同机制导致eGFP的表达。第一种是真正的基因捕获事件(图1C):载体插入到一个基因(IMG,即插入突变基因)中,形成一个由内源性IMG转录本5'端与Gal4-VP16融合的嵌合转录本,并翻译成包含IMG编码蛋白N端和Gal4-VP16的融合蛋白。该融合蛋白结合至14x UAS并激活eGFP的转录。第二种较不理想的情况是增强子捕获(图1D):位于eGFP前方的最小启动子受到整合位点附近增强子的调控,从而在不依赖Gal4-VP16表达的情况下驱动eGFP的产生。据我们估计,30–50%的eGFP表达事件源于增强子捕获,而50–70%则源于基因捕获23(Balciuniene 等,正在准备中)。为了区分这两类事件,我们构建了一个14xUAS:mRFP转基因品系(图1B),为方便起见,该品系同时携带晶状体特异性γCry:GFP标记(Balciuniene 等,正在准备中)。基因捕获事件可通过GFP与RFP的共表达加以验证(比较图2中的C和D)。
在初步筛选中,我们对270条显微注射了转座子DNA与转座酶mRNA混合物的F0代斑马鱼进行检测,获得了超过40个基因捕获事件。其中两个基因捕获整合事件发生在已有化学诱变突变体报道的基因中:nsf 和 flr。我们的插入突变体 nsftpl6 和 flrtpl24 的表型与相应的化学诱变突变体表型在外观上无法区分。我们还注意到,基因捕获事件倾向于发生在基因5'端附近的内含子区域,从而增加了产生无效等位基因的概率。在所有基因捕获品系中,我们均观察到一定程度的UAS沉默(花斑效应),且某些基因位点明显比其他位点更容易出现花斑效应。我们认为UAS沉默对于基因捕获品系的传代并非严重问题,因为我们仅通过筛选GFP表达,便已成功将所有基因捕获品系连续传代至少五代。
方案
1. 通过基因捕获显微注射产生F0代
我们发现,不同遗传背景的胚胎对该操作的耐受性存在差异,其中宠物店来源的野生型和Tuebingen - Long Fin(TLF)品系耐受性最强,而AB和Tuebingen品系的存活率较低。
- 转座子DNA的制备。制备GBT-B1(pDB783,Balciuniene) 等 使用标准 QIAprep 质粒小提试剂盒(Qiagen 27106)制备质粒 DNA。 必需的 加入PB洗涤步骤(该步骤在QIAprep操作中为可选),否则质粒DNA将被RNase A污染,导致转座酶mRNA降解。注射前,用无RNase水(Ambion AM9937)将DNA稀释至10 ng/μl。
- 转座酶mRNA的制备。线性化pT3TS/Tol2(pDB600) 13 使用 XbaI 进行酶切,并利用 mMessage Machine T3(Ambion AM1348)对线性化 DNA 进行转录 体外 转录试剂盒。我们对此进行了修改 体外 通过加入0.5 μl RiboLock RNase抑制剂(ThermoFisher Fermentas EO0381)启动转录反应。DNase处理步骤完成后,使用RNeasy MinElute试剂盒(Qiagen 74204)纯化mRNA。评估mRNA的纯度与完整性 体外 通过琼脂糖凝胶电泳检测转录的mRNA。将mRNA用无RN酶的水稀释至40 ng/μl,并分装为2 μl每份,于-80 °C保存。
- 显微注射混合物的制备。注射前,将8 μl稀释的转座子DNA加入2 μl转座酶mRNA中。
- 显微注射。使用标准显微注射技术,将3 nl的DNA/RNA混合物注射至单细胞期斑马鱼胚胎的卵黄中,目标位置为卵黄与卵裂球的交界处。每20分钟收集一次胚胎,以确保在单细胞期完成注射。根据我们的经验,技术熟练的操作者可在1至1.5小时内轻松完成1,000枚胚胎的注射。
- 注射后,取5 μl剩余的注射液在1%琼脂糖凝胶上电泳,进行质量控制,以确保转座酶mRNA未发生降解。
- 注射胚胎的护理。在傍晚时分,移除未受精和异常的胚胎,并将胚胎分配至每100 mm培养皿中60–80枚。在受精后1天(dpf)、2 dpf和3 dpf时去除异常和死亡的胚胎。
- 筛选GFP表达。在3 dpf时,对无明显缺陷的胚胎进行GFP荧光筛选。图3)。筛选可在配备荧光装置的体视显微镜(我们使用 Nikon SMZ1500)或正置显微镜(我们使用 Zeiss AxioImager 配备 5X Fluar 物镜)上进行。GFP 表达水平较低表明注射未成功,或转座酶 RNA 因 RNase 污染而降解图3A). 选择约30%荧光最强的胚胎,这些胚胎要么在多种组织中表达GFP,要么在特定组织的大部分细胞中呈高比例表达(比较 图3B 和 3C从1,000个胚胎的注射中,我们通常可获得多达100个发育正常且高表达GFP的胚胎。
- 使用标准的斑马鱼培育方法培养所选的F0代胚胎。预计被选中培育的注射胚胎中,有20–30%能够存活至成年。
2. UAS:mRFP 测试品系的维持。
我们构建了一条由晶状体特异性γCry:GFP标记的14xUAS:mRFP品系。由于UAS可能因DNA甲基化而发生沉默,因此在扩增品系时,选择沉默水平较低的斑马鱼个体至关重要。
- 将单个 UAS:mRFP 纯合子与我们最可靠的 Gal4 基因捕获品系之一 nsftpl6 进行交配(Balciuniene et al. 在准备中)。
- 次日,将产卵的 UAS:mRFP 鱼转移到单独的静水养殖箱中,同时收集并清洗胚胎。
- 在受精后1天和3天时,筛选胚胎中的 GFP 和 RFP 荧光信号。
- 将产生高 mRFP 表达胚胎的鱼相互杂交,以建立下一代 UAS:mRFP 品系。
3. F0 代鱼的筛选。
- 将单个 F0 代鱼与纯合的 UAS:mRFP 鱼杂交(图 4)。我们通常将 GBT 注射到具有野生型或豹纹色素模式的品系中,而我们的纯合 UAS:mRFP 品系处于 brass 背景中。因此,GBT 注射的 F0 代鱼可以很容易地与 UAS:mRFP 鱼区分开来,从而无需记录被筛选的 F0 代鱼是雄性还是雌性,也避免了因记录和/或判断每条鱼性别时出错而导致的潜在误差。因此,经验非常有限的人员(例如本科生)也能够设置和拆解鱼类交配。这种方法的缺点是使用了两种不同的遗传背景,可能会使功能缺失表型的解释变得复杂。
- 第二天,将 brass 背景的 UAS:mRFP 鱼放回其鱼缸中。将产生胚胎的 F0 代鱼分别放入独立的静水鱼缸中(我们使用 Hagen Exo Terra Faunarium Small,但任何小型鱼缸均可用于此目的),同时收集并筛选胚胎。
- 在第 0 天下午,将收集的胚胎清洗并转移至新的培养皿中(每皿 <100 个)。
- 在受精后 1 天、2 天和 3 天时筛选胚胎的 GFP 和 RFP 荧光信号。挑出同时呈 GFP 和 RFP 阳性的胚胎,根据 GFP/RFP 表达模式进行分类(如果同一批次中观察到多种模式),并将其培育以建立 F1 代。
- 对仅产生阴性胚胎的 F0 代鱼(总共 50–100 个胚胎)实施安乐死。
- 将产生 GFP/RFP 阳性后代的 F0 代鱼再次杂交,以获得第二批阳性个体。
4. F1 代鱼的筛选。
对F1代鱼进行筛选,以建立F2代家系,记录基因捕获表达模式,并冷冻保存胚胎样本,用于通过5' RACE和反向PCR对基因捕获位点进行分子鉴定。
- 将单个 F1 代鱼与纯合的 UAS:mRFP 鱼进行杂交(图 4)。
- 次日,将产卵的 F1 代鱼移入单独的静水养殖缸中,同时收集并筛选胚胎。
- 在受精后 1 天、2 天和 3 天(1 dpf、2 dpf 和 3 dpf)检测胚胎中 GFP 和 RFP 的荧光信号,分离并拍摄同时表达 GFP 和 RFP 的阳性胚胎24。
- 在受精后 5 天(5 dpf),将 20 个 GFP/RFP 阳性胚胎和 20 个 GFP/RFP 阴性胚胎分别分批冷冻,用于通过反向 PCR 和 5' RACE 方法鉴定插入突变的基因9,10;将剩余的 GFP/RFP 阳性胚胎继续培养以建立 F2 代。
结果
成功的注射表现为,至少有80%的胚胎在注射基因捕获DNA/Tol2转座酶mRNA混合物后显示出一定程度的GFP荧光(图3)。当选取GFP荧光最强的胚胎(图3C)建立F0代群体时,大约每10条经筛选的F0代鱼中就有1条可产生基因捕获后代。在能够回收到基因捕获事件的F0代鱼中,大多数个体除携带多个不表达的转座子整合外,还会传递单个基因捕获事件。然而,我们曾从单个F0代个体中成功建立了多达四条基因捕获品系。基因捕获品系中的GFP/RFP表达模式范围广泛,从极为特异的组织表达(例如嗅球)到相当广泛的普遍表达均有出现。
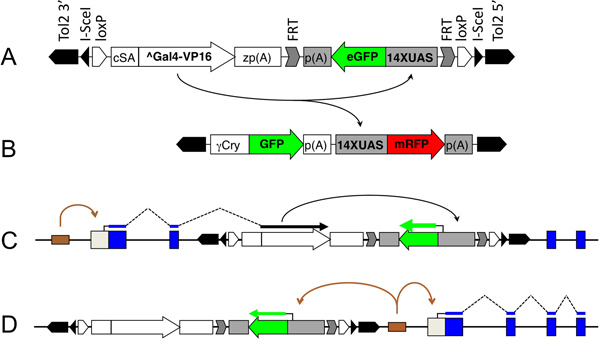
图 1. 含 Gal4 的双组分基因捕获载体 GBT-B1 及其应用。A. 含 Gal4 的基因捕获载体的组成:Tol2 5' 和 Tol2 3',最小 Tol2 转座子末端13;cSA, Carp β-肌动蛋白剪接受体8;^Gal4-VP16,无起始密码子的 Gal4-VP16;zp(A),来自 GBT-R15 的斑马鱼 β-肌动蛋白 3' 非翻译区及多聚腺苷酸化元件9,10;14XUAS、eGFP 和 SV40 p(A) 为 UAS:eGFP 表达盒的组成部分17,18。箭头表示由基因捕获产生的 Gal4-VP16 激活 UAS:eGFP 的表达。B. 由晶状体特异性 γCry:GFP 表达盒标记的 14XUAS:mRFP 转基因。箭头表示 Gal4-VP16 在反式(in trans)条件下激活 UAS:mRFP 的表达。C. 基因捕获事件。蓝色框代表外显子。虚线表示剪接过程。D. 增强子捕获事件。当载体插入至增强子(棕色框)附近时,可能使最小 eGFP 启动子受该增强子(棕色箭头)调控,从而导致 eGFP 呈组织特异性表达;但由于未产生 Gal4-VP16,因此不会激活 mRFP 的表达。
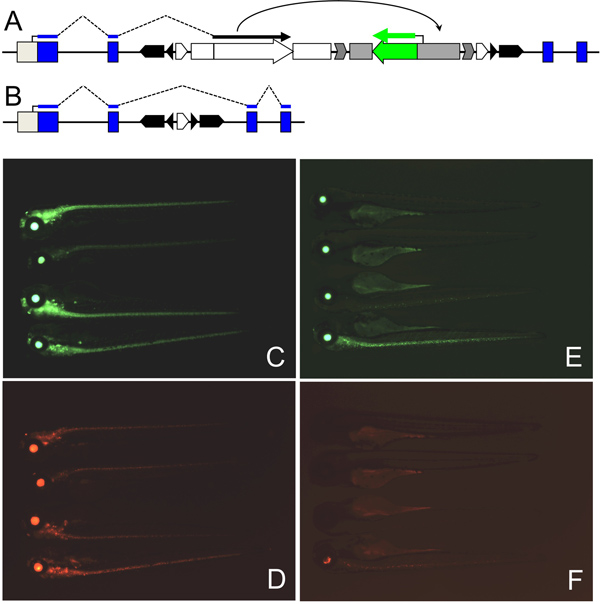
图2. 利用Cre重组酶逆转基因捕获事件。A, B. 基因捕获突变 (A) 及Cre介导逆转后的基因捕获等位基因 (B) 示意图。 C, D. nsftpl6 基因捕获品系中GFP (C) 与RFP (D) 在神经系统中的共表达。 E, F. 向 nsftpl6 胚胎注射Cre RNA后,GFP (E) 和RFP (F) 表达消失。注意,晶状体中的GFP表达未见减少,符合预期。
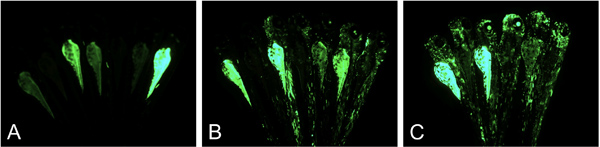
图3. 注射GBT-B1 (pDB783) 基因捕获载体的胚胎。A. 单独注射pGBT-B1 (pDB783) 质粒的胚胎在体部几乎不显示GFP荧光。B, C. 共同注射pGBT-B1与Tol2转座酶mRNA的胚胎:随机选取的一组胚胎(B),以及筛选出用于继续培育的高表达个体(C)。
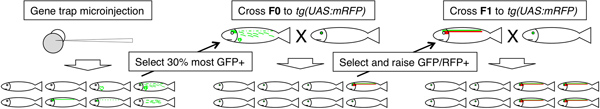
图4. 建立Gal4基因捕获品系的实验流程示意图。 部分重叠的红色/绿色结构表示GFP与RFP共表达,而单独的绿色则表示基因捕获或增强子捕获事件存在嵌合性。
讨论
本文所述的基因捕获载体和方法目前已在多个独立实验室中使用。根据我们的经验,该过程有两个关键步骤。第一个关键步骤是在显微注射的F0胚胎中实现高效的基因捕获整合。此步骤失败通常可归因于注射试剂(尤其是质粒小提DNA)受到RNase污染。此外,基因捕获实验中必须在受精卵的单细胞阶段进行胚胎注射。根据我们的经验,Tol2介导的转基因技术效率很高,即使在晚于单细胞阶段或使用质量较低的DNA进行注射时,仍有可能获得转基因品系。然而,在进行基因捕获诱变时,注射质量不佳的问题更为严重,因为仅有少数载体整合事件能够产生有效的基因捕获效应。第二个关键步骤是通过与我们的UAS:mRFP品系杂交来确认基因捕获事件。若未检测到mRFP表达,几乎总是表明发生了增强子捕获事件。但有时mRFP表达缺失也可能提示14x UAS元件发生了沉默。因此,为保持UAS:mRFP品系处于非沉默状态,在将其与nsftpl6杂交时,应选择RFP高表达的个体用于繁殖下一代。
我们可以预见对基因捕获载体和实验方案进行若干改进。首先是使用重复性较低的UAS序列作为基因捕获构建体中的元件。已有研究表明,在细胞培养实验中,5x UAS已足以实现完全激活,且重复性较低的UAS序列更不易发生甲基化和沉默6,25。此外,还可能设计出用于完全条件性诱变的基因捕获载体,类似于国际小鼠基因捕获联盟所使用的载体,并借鉴近期在斑马鱼中成功应用的策略2,26,27。另一项改进是采用不同的转座子系统,例如Sleeping Beauty28,来构建UAS:mRFP报告品系。这将允许直接将基于Tol2的基因捕获载体注射到该报告品系中,并通过品系内交配对F0代进行筛选。此外,这种方法将避免使用两种不同的遗传背景,从而使功能缺失表型的分析更为直接。即使进行了上述改进,本文所介绍的通用Gal4基因捕获实验方案仍然完全适用。
披露
这些作者没有需要披露的内容。
致谢
感谢 Jennifer Emtage 博士对文稿的审阅,Ryan Gill 在技术上的协助以及在斑马鱼饲养方面的帮助,感谢 Stephen C. Ekker 博士(梅奥诊所,美国明尼苏达州罗切斯特)提供试剂。本研究工作得到了天普大学科学与技术学院和美国国立卫生研究院(R01-HD061749)的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 小量质粒提取试剂盒 | Qiagen | 27104 | 可选的PB洗涤步骤必须执行 |
| XbaI限制性内切酶 | ThermoFisher | ER0681 | |
| mMessage Machine T3 | Ambion | AM1348 | |
| RiboLock RNase抑制剂 | ThermoFisher | EO0381 | |
| RNeasy MinElute | Qiagen | 74204 | 可用酚抽提和沉淀法替代。切勿使用LiCl! |
| 无核酸酶水 | Ambion | AM9937 | 必须未经DEPC处理 |
| 用于显微注射针的硼硅酸盐玻璃毛细管 | World Precision Instruments | 1B100F-4 | |
| 校准用微毛细管 | Drummond Scientific | 1-000-0010 | |
| Microloader吸头 | Eppendorf | 5242 956.003 | |
| 拉针仪 * | Sutter Instruments | P-87 | |
| 用于显微注射的体视显微镜 * | Nikon | SMZ1500 | 我们同时也使用配备透射光装置的Wild 5M和Olympus SZ61 |
| 皮升注射仪 * | Harvard Instruments | Pli-90 | 我们同时也使用Pli-100 |
| 具备GFP/RFP荧光功能的筛选显微镜 * | Zeiss | Zeiss AxioImager | 5X Fluar物镜具有足够的工作距离 |
| 具备GFP/RFP荧光功能的筛选显微镜 * | Nikon | SMZ1500 | |
| * 我们仅因在本实验室中成功使用上述设备而推荐。每个类别均有多个厂家提供的多种可替代的类似产品。 |
参考文献
- Balciunas, D., et al. Enhancer trapping in zebrafish using the Sleeping Beauty transposon. BMC Genomics. 5 (1), 62(2004).
- Trinh le, A., et al. A versatile gene trap to visualize and interrogate the function of the vertebrate proteome. Genes Dev. 25 (21), 2306-2320 (2011).
- Kawakami, K., et al. A transposon-mediated gene trap approach identifies developmentally regulated genes in zebrafish. Dev Cell. 7 (1), 133-144 (2004).
- Emelyanov, A., Parinov, S. Mifepristone-inducible LexPR system to drive and control gene expression in transgenic zebrafish. Dev Biol. 320 (1), 113-121 (2008).
- Ellingsen, S., et al. Large-scale enhancer detection in the zebrafish genome. Development. 132 (17), 3799-3811 (2005).
- Distel, M., Wullimann, M. F., Koster, R. W. Optimized Gal4 genetics for permanent gene expression mapping in zebrafish. Proc Natl Acad Sci U S A. 106 (32), 13365-13370 (2009).
- Davison, J. M., et al. Transactivation from Gal4-VP16 transgenic insertions for tissue-specific cell labeling and ablation in zebrafish. Dev Biol. 304 (2), 811-824 (2007).
- Sivasubbu, S., et al. Gene-breaking transposon mutagenesis reveals an essential role for histone H2afza in zebrafish larval development. Mech Dev. 123 (7), 513-529 (2006).
- Clark, K. J., et al. In vivo protein trapping produces a functional expression codex of the vertebrate proteome. Nat Methods. 8 (6), 506-512 (2011).
- Petzold, A. M., et al. Nicotine response genetics in the zebrafish. Proc Natl Acad Sci U S A. 106 (44), 18662-18667 (2009).
- Gaiano, N., et al. Insertional mutagenesis and rapid cloning of essential genes in zebrafish. Nature. 383 (6603), 829-832 (1996).
- Amsterdam, A., Hopkins, N. Mutagenesis strategies in zebrafish for identifying genes involved in development and disease. Trends Genet. 22 (9), 473-478 (2006).
- Balciunas, D., et al. Harnessing a high cargo-capacity transposon for genetic applications in vertebrates. PLoS Genet. 2 (11), e169(2006).
- Urasaki, A., Morvan, G., Kawakami, K. Functional dissection of the Tol2 transposable element identified the minimal cis-sequence and a highly repetitive sequence in the subterminal region essential for transposition. Genetics. 174 (2), 639-649 (2006).
- Haffter, P., et al. The identification of genes with unique and essential functions in the development of the zebrafish, Danio rerio. Development. 123, 1-36 (1996).
- Amsterdam, A., et al. Identification of 315 genes essential for early zebrafish development. Proc Natl Acad Sci U S A. 101 (35), 12792-12797 (2004).
- Scheer, N., Campos-Ortega, J. A. Use of the Gal4-UAS technique for targeted gene expression in the zebrafish. Mech Dev. 80 (2), 153-158 (1999).
- Koster, R. W., Fraser, S. E. Tracing transgene expression in living zebrafish embryos. Dev Biol. 233 (2), 329-346 (2001).
- Rouet, P., Smih, F., Jasin, M. Introduction of double-strand breaks into the genome of mouse cells by expression of a rare-cutting endonuclease. Mol Cell Biol. 14 (12), 8096-8106 (1994).
- Thermes, V., et al. I-SceI meganuclease mediates highly efficient transgenesis in fish. Mech Dev. 118 (1-2), 91-98 (2002).
- Lisby, M., Mortensen, U. H., Rothstein, R. Colocalization of multiple DNA double-strand breaks at a single Rad52 repair centre. Nat Cell Biol. 5 (6), 572-577 (2003).
- Bennardo, N., Cheng, A., Huang, N., Stark, J. M. Alternative-NHEJ is a mechanistically distinct pathway of mammalian chromosome break repair. PLoS Genet. 4 (6), e1000110(2008).
- Rehn, K., Wong, K. S., Balciunas, D., Sumanas, S. Zebrafish enhancer trap line recapitulates embryonic aquaporin 1a expression pattern in vascular endothelial cells. Int J Dev Biol. 55 (6), 613-618 (2011).
- Petzold, A. M., et al. SCORE imaging: specimen in a corrected optical rotational enclosure. Zebrafish. 7 (2), 149-154 (2010).
- Akitake, C. M., Macurak, M., Halpern, M. E., Goll, M. G. Transgenerational analysis of transcriptional silencing in zebrafish. Dev Biol. 352 (2), 191-201 (2011).
- Boniface, E. J., Lu, J., Victoroff, T., Zhu, M., Chen, W. FlEx-based transgenic reporter lines for visualization of Cre and Flp activity in live zebrafish. Genesis. 47 (7), 484-491 (2009).
- Skarnes, W. C., et al. A public gene trap resource for mouse functional genomics. Nat Genet. 36 (6), 543-544 (2004).
- Davidson, A. E., et al. Efficient gene delivery and gene expression in zebrafish using the Sleeping Beauty transposon. Dev Biol. 263 (2), 191-202 (2003).
重印与许可
