我们描述了三种测试样品的制备方法,以及如何利用它们优化和评估STORM显微镜的性能。通过这些示例,展示了如何采集原始数据,并进一步处理以获得分辨率为约30-50 nm的细胞超分辨率图像。
本文内容
摘要
摘要
STORM 是一种新近开发的超分辨率显微技术,其分辨率比标准荧光显微技术高出约10倍。然而,由于其成像方式与常规方法截然不同——通过逐个分子累积构建图像——用户在优化图像采集过程中面临一些显著挑战。为了帮助这一过程并加深对 STORM 工作原理的理解,本文介绍了三种测试样品的制备方法,以及获取和处理典型分辨率为30–50 nm的 STORM 超分辨率图像的技术流程。通过将这三种测试样品与免费提供的 rainSTORM 图像处理软件结合使用,可以获取大量有关图像质量和分辨率的信息。利用这些量化指标,即可从光学系统、样品制备、染料选择、缓冲液条件到图像采集参数等各个环节优化成像流程。我们还展示了若干导致图像质量下降的常见问题实例,例如样品在成像过程中发生移动所引起的侧向漂移,以及因标记密度问题导致的“定位错误”现象。
引言
近年来,一系列光学显微技术相继发展起来,通常被称为超分辨率显微技术或纳米显微技术,这些技术能够突破衍射极限,获得分辨率达100 nm甚至更高的图像1,2。自从2008年超分辨率显微技术被《自然-方法学》评为年度方法以来,基于定位的显微镜技术得到了迅速发展。例如,已开发出多色成像应用3-6、三维成像实现方案7-12,甚至实现了活细胞成像应用5,13-17。此外,随着这些系统逐步实现商业化,并逐渐从光学实验室走向细胞生物学家的实验台,其在生物医学问题研究中的使用和应用范围有望进一步扩大。
该家族的一个分支是基于定位的方法,其原理是通过逐个分子构建图像。为了实现这一点,必须将样品中大多数荧光分子关闭,使得在任意时刻仅有少数空间分离的分子处于激活状态。随后,这些分子被快速地反复开关,并采集大量图像,从而对分子群体的大部分进行成像,以亚衍射精度反映其底层结构。已有多种方法被报道,包括GSDIM18、PALM19、fPALM20、STORM21和RESOLFT22。通过使用可测定单分子检测位置的算法,例如采用高斯拟合23,能够以优于20 nm的精度确定分子的实际位置,相关算法包括rapidSTORM24,25、QuickPALM26、palm3d12和rainSTORM27。在对细胞或其他生物样品成像时,由于分子密度较高,因此必须采集数千帧这种闪烁且空间分离的信号图像,才能对相当比例的标记分子进行成像。
随机光学重建显微镜(STORM)以及高度相关的dSTORM和GSDIM方法属于基于定位的超分辨率成像技术,已证明可与商业化有机染料配合使用21。此后研究发现该技术适用于多种不同染料28-30,这使得该方法极具吸引力,原因在于荧光显微镜常用的免疫标记方法具有高度特异性和相对便捷的操作优势。因此,可方便地获得多种染料-抗体和染料-生物分子偶联物,这些偶联物有望用于基于定位的超分辨率成像。尽管STORM及其类似方法的基本原理相对简单,且从表面上看硬件配置和样品制备也较为直接,但在实际操作过程中仍有多步关键环节,对获得高质量、无伪影的超分辨率图像至关重要。
与所有显微技术一样,该过程可分为三个主要步骤:首先,样品制备;其次,图像采集;最后,图像处理和/或图像分析与解释。基于定位的超分辨率成像方法虽然提高了分辨能力,但也带来了一些新的问题和注意事项31-33。从样品制备开始,在进行免疫标记时,特别是使用一抗和二抗组合的间接免疫荧光标记,需注意荧光染料可能距离目标分子最远可达20 nm。以微管为例,这会导致观测到的微管直径为35–50 nm,而预期的真实直径为25 nm28,30。此外,标记密度应满足奈奎斯特采样标准,以获得高质量图像14。例如,若预期沿丝状结构的成像分辨率为20 nm,则每10 nm内至少应有一个染料分子27。尽管已有多种染料被报道可用于基于定位的成像方法,但染料的整体性能取决于至少四个关键因素:每次开关事件中检测到的光子数(即每次“闪烁”的亮度——越亮越好)、开关循环中的明暗平衡(染料在暗态与亮态之间的对比度——通常暗态比例越高越好)、存活比例(漂白率越低越好)以及开关循环次数(每个荧光分子的闪烁次数——对于高分辨率而言越多越好,但若用于分子计数,则每个荧光分子仅闪烁一次反而具有优势)。此外,任何特定染料的这些特性可能随缓冲体系条件和激光功率的变化而改变,使情况更加复杂28,29。同时,除了这些STORM特有的考虑因素外,还可通过优化样品制备来提高图像质量,方法与传统荧光显微技术类似,例如通过调整固定条件并使用淬灭试剂以减少自发荧光。此外,减少非特异性结合的荧光分子也至关重要,可通过调节标记物浓度、孵育时间以及封闭和洗涤步骤来实现。
图像采集的第二步同样至关重要。显微镜的最佳设置取决于染料种类、缓冲条件、标记密度以及样品类型,例如玻璃上的单层样品、细胞或组织样本。主要考虑因素包括相机曝光时间、帧数、照明角度(TIRF、HILO、Epi)和激光功率。目标是尽可能快速地采集到大量明亮且空间分离的闪烁信号。如果背景信号过高或闪烁信号不够明亮,即信噪比较差,重构算法将无法准确确定分子位置。除了提高定位精度(即每个分子位置的测量准确度)外,图像质量还依赖于足够多的定位事件。如果目标分子成像数量不足,原因可能是标记效率低、光漂白过度或采集帧数不足,则最终的超分辨率图像将呈现为点状且不连续,因为未满足奈奎斯特采样准则14,27。
最后,与标准的荧光显微技术相比,第三步——图像处理——尤为关键。目前有多种免费和商业化的算法可供选择,这在提供丰富选择的同时也带来了一定的困扰,即难以判断哪种算法最为适用。例如,如果原始数据中的闪烁信号在空间上分布清晰且彼此分离,则单分子拟合算法可以实现高精度和高效率,例如 rainSTORM27、rapidSTORM24,25、palm3d12 和 QuickPALM26 软件中提供的稀疏拟合算法。如果原始数据包含大量重叠信号,则可能更适用的算法包括 DAOSTORM34、3B35 和 deconSTORM36。此外,这些算法包含多种判定阈值,例如信号计数或每次闪烁的光子数,同时也提供多种不同的图像显示选项,例如采用平滑高斯函数可视化,或以像素网格直方图形式呈现,其中超分辨率图像的像素尺寸可由用户自行选定。所有这些选项都会影响最终图像的呈现效果,并对图像的解读与分析产生重要影响。
因此,我们提供了3个测试样本,旨在为初学者进行基于染料的定位型超分辨率实验(为简洁起见,下文统称为STORM)提供入门起点,同时也为经验丰富的用户提供进一步优化实验的参考。首先,可以在玻璃表面涂覆一层荧光标记的葡聚糖-染料偶联物。这种方法可快速简便地验证显微镜系统、染料及缓冲液是否能够正常产生闪烁荧光信号。随后,可通过rainSTORM分析平均定位精度及数量指标,比较不同缓冲条件、图像采集参数或测试不同染料的效果,从而进一步优化实验条件。其次,我们提供了一种在玻璃上制备肌动蛋白丝的简单方案,该结构可方便地使用鬼笔环肽-染料偶联物进行标记。这类结构非常适合用于分辨率测量27,通常以肌动蛋白丝的半高全宽(FWHM)作为分辨率的经验估计值37。需要注意的是,由于定位型超分辨率显微技术的分辨率取决于荧光分子亮度、背景噪声和定位密度27,而这些因素在不同样本之间以及同一样本内的不同图像之间并不恒定,因此分辨率会存在差异。肌动蛋白丝可用于演示潜在的伪影现象,例如错位定位和漂移,并展示如何利用rainSTORM软件功能识别这些问题。此外,我们还描述了如何使用荧光基准标记物来测量并校正漂移。第三,我们介绍了使用表皮生长因子(EGF)-染料偶联物对细胞进行染色的方法。EGF是评估超分辨率成像性能的有效指标,因为细胞膜表面的一部分受体会通过内吞作用进入细胞,形成直径约为50–150 nm的囊泡,这类结构属于亚衍射极限尺寸的结构27,38,39。
方案
注意:在本实验方案中,某些步骤后附有提示和建议。标注“*1”表示注释1与该特定步骤相关,依此类推。
1. 玻璃的荧光葡聚糖包被
- 向8孔盖玻片的每个孔中加入200 μl 0.01%的多聚-L-赖氨酸溶液,孵育10分钟。用移液器吸除液体,确保无残留液体。
- 根据制造商说明重悬葡聚糖-Alexa 647*1,配制浓度为2 mg/ml的储备液。取该储备液0.25 μl加入25 μl去离子水中,稀释成20 μg/ml的溶液。
- 为制备高密度的葡聚糖-Alexa 647包被溶液,取20 μl 20 μg/ml的溶液,用去离子水定容至200 μl。中等密度溶液则取2 μl 20 μg/ml溶液加入200 μl去离子水中(相当于原始储备液1:10,000稀释)。低密度溶液取0.2 μl 20 μg/ml溶液加入200 μl去离子水中(相当于原始储备液1:100,000稀释)。
- 向每个孔中加入200 μl稀释后的葡聚糖-Alexa 647溶液,孵育10分钟。可延长孵育时间,以获得更密集的葡聚糖包被。孵育后吸除溶液,并用H2O洗涤三次*2。
注1:可使用其他葡聚糖-染料偶联物。若所需组合未商业化供应,也可自行将未偶联的葡聚糖与染料进行偶联。
注意2:相同的葡聚糖小室可在数周内重复成像,尽管荧光的均匀性可能会降低。建议在4 °C下无缓冲液保存。
2. 玻璃上的荧光肌动蛋白丝
- 向每个孔中加入 200 μl 的 0.01% 多聚-L-赖氨酸溶液,孵育 10 分钟*3。用移液器吸除液体,确保无残留。
- 向每个孔中加入 90 μl 通用肌动蛋白缓冲液(按制造商说明重新配制)。加入 10 μl 10 μM 预形成的肌动蛋白丝溶液和 1 μl 鬼笔环肽-Alexa 647(0.2 单位,按制造商说明溶于 1.5 ml 甲醇中),轻轻吹打混匀。孵育 30 分钟*4。
注意3:增加腔室内丝状溶液的体积会导致更少的丝状物结合到聚-L-赖氨酸包被的玻璃上。
注意 4:在 4 °C 下孵育时间长达 48 小时已测试并获得良好结果。一旦样品腔暴露于切换缓冲液中,肌动蛋白丝的成像质量会下降,因此不建议将同一样品使用超过一天。
3. 微球荧光珠作为定位标记
- 将1 μl TetraSpeck微球稀释至200 μl PBS中并混匀。
- 将稀释后的微球加入成像腔室,静置15分钟*5。成像前弃去溶液,并用PBS洗涤3次。
注意5——可调整稀释倍数和孵育时间以获得不同密度的微珠。本方案通常在20.5 μm × 20.5 μm的视野范围内产生3至10个微珠。
4. 表皮生长因子细胞染色
- 在 Dulbecco 改良 Eagle 培养基(DMEM)中,添加 10% 胎牛血清(FBS)和 1% 青霉素-链霉素溶液,将 HeLa 细胞接种于成像培养皿中,培养至约 80% 汇合度。
- 移除培养基,并用 PBS 洗涤。随后加入 500 μl 4% 多聚甲醛溶液(由 4 ml 10% 多聚甲醛溶液、1 ml 10X PBS 和 5 ml 水配制)固定 10 分钟。移除多聚甲醛溶液后,用 PBS 洗涤 3 次。操作过程中切勿让细胞干燥,并始终使用 PBS 缓冲液,以避免低渗应激。
警告——甲醛具有极高毒性。务必佩戴适当的手套、护目镜并穿上实验服。请查阅当地关于甲醛处置的相关规定。
- 根据制造商说明,将 EGF-Alexa 647 重悬,配制为 50 μg/ml 的储存液。取 2 μl 该储存液加入 200 μl 的 0.1% BSA 溶液(溶于 PBS)中。吸除细胞中的 PBS,加入 EGF 溶液,孵育 30 分钟。
- 吸除溶液,用 PBS 洗涤 3 次,然后加入含 0.1% BSA(溶于 PBS)的封闭液,孵育 15 分钟。吸除封闭液,再用 PBS 洗涤 3 次,随后进行成像。
5. 换液缓冲液的制备
- 配制酶储存液(A):取10 μl过氧化氢酶(20 μg/ml)、20 μl 1 M Tris(2-羧乙基)磷酸盐盐酸盐(4 mM)、2.5 ml甘油(50%)、125 μl 1 M KCl(25 mM)、100 μl 1 M pH 7.5 Tris-HCl(20 mM)、5 mg葡萄糖氧化酶(1 mg/ml),用去离子水定容至5 ml。该溶液可分装为100份,每份50 μl,于-20 °C保存,可使用长达1年。
- 配制葡萄糖储备液(B):称取4 g葡萄糖(100 mg/ml),加入4 ml甘油(10%)和36 ml去离子水。该溶液可分装为100份,每份400 μl,于-20 °C保存,可使用长达1年。
- 配制还原剂储存液(C):称取113.6 mg MEA-HCl(1 M)并溶于1 ml去离子水20. 使用新鲜溶液或制备10份每份100 μl的等分试样,可于-20 °C保存并使用长达1个月(切勿重新冷冻等分试样)。
- 成像前,将酶(A)、葡萄糖(B)和还原剂(C)的储备液按50 μl、400 μl、100 μl的比例混合,并用PBS定容至1 ml*6该缓冲液将清除氧气并形成还原性环境(100 mM MEA-HCl)*7最终pH值应在6.0 - 8.5范围内(通常无需调节)。*8.
注意 6 - 该缓冲液适用于碳菁类染料,如 Cy5 和 Alexa 647。
注7 - 最终酶浓度为50 μg/ml(5 单位/ml)的葡萄糖氧化酶和1 μg/ml(40-60 单位/ml)的过氧化氢酶。酶活性(单位)由供应商提供,可能存在差异。过氧化氢酶的计算假设在步骤5.4之后最终浓度为1 μg/ml时含有50单位的酶。包含类似除氧组分的各种缓冲液组成可参见文献21,30,40。有关缓冲液与染料组合的综述,请参见文献28,29。甘油和TCEP是-20 °C长期保存所必需的。
注意 8 - 若对肌动蛋白丝进行成像,需加入 2 mM MgCl2 和 0.2 mM ATP 以帮助稳定丝状结构。
6. 使用 Alexa 647 染料进行 STORM 数据的显微镜采集
- 打开STORM/PALM显微镜,最好在成像前至少3小时开启,以使其达到热平衡。在此之前进行成像更容易出现漂移。
- 将成像腔室插入显微镜载物台的样品 holder 中。确保样品牢固地固定在 holder 内,并且保持平整。
- 从成像腔室中移除PBS,然后用开关缓冲液(switching buffer)加满至顶部。小心地将盖玻片覆盖在腔室上方,确保完全无气泡,并且整个腔室均被覆盖。若发现有气泡,需补充额外的缓冲液或PBS,否则缓冲液性能可能下降。
注意——为尽量减少样品相对于物镜发生侧向和轴向漂移的可能性,建议在成像前将样品和缓冲液在室温下平衡至少15分钟。
- 找到待成像的感兴趣荧光结构。选择所需的照明角度,此处推荐使用全内反射荧光(TIRF)或高度倾斜照明角度,因为这可通过减少离焦光来提高信噪比,尤其适用于细胞样本。在进行STORM成像前,先对该结构拍摄一幅衍射极限分辨率的参考图像。
- 提高激发激光功率(激发波长约为640 nm),至约2 kW/cm2,同时采用相机设置:曝光时间为10毫秒,循环时间为约50 Hz(每秒帧数)。当荧光分子转变为稀疏闪烁模式后(大多数样本通常在10秒内达到),连续采集10,000帧图像*9。
注意:10,000 帧适用于本文所述的样品,但对于其他样品,可能需要将帧数增加至 50,000 或更多。
7. 使用 rainSTORM 从原始数据重建超分辨率图像
- 在 MATLAB 中打开 rainSTORM.m 文件并运行(图 1A)。
- 在 rainSTORM 窗口(图 1B)中,使用浏览按钮选择要分析的图像文件。该文件应为 .tif 格式(可使用 ImageJ 将其他文件类型转换为 tif 格式)。根据采集数据所用显微镜系统的原始数据调整像素宽度*10。其余参数保持默认值。
注10 - 典型的EMCCD相机像素尺寸为16 μm,因此在使用100倍物镜的系统中,图像上的像素尺寸为160 nm。在商用系统中,像素尺寸通常会在软件中显示。大多数定位显微镜的像素尺寸在100 nm至160 nm之间。
- 点击“处理图像”按钮,等待初步图像出现。处理所需时间取决于文件大小、计算机配置以及原始数据中候选眨眼信号的数量*11。
注11 - 使用配备Intel Xeon E5420 CPU的PC处理肌动蛋白和EGF数据的10,000帧序列分别耗时23秒和25秒。在相同计算机上若未使用MATLAB的并行处理工具箱,或使用不具备多核处理能力的计算机,则耗时分别为66秒和81秒。
- 要生成更新的超分辨率图像,请点击“Open Reviewer”按钮,此时将出现第二个窗口(图1C)。点击“Adjust Contrast”按钮,按需调整图像显示效果(图1D)。在某些图像较暗的情况下,应降低最大值。
- 使用审阅窗口(图1C)生成有用的图像质量评估指标,并进一步优化超分辨率图像。将前三个质量控制参数分别设置为 4,000、0.1 和 0.8–2.0*12。更新每光子计数值,该值应基于光子校准测量结果,或采用相机制造商针对特定EM增益设置提供的光子校准曲线数值。这对于获得准确的精度和分辨率测量结果至关重要*13。
注意 12 - 信号计数根据亮度标准排除闪烁信号。该值越高,闪烁信号必须越亮才能被最终图像接受为一个定位点。该参数可能需要根据染料的光子输出量、曝光时间以及相机的灵敏度进行调整。容差参数会在信号与拟合的高斯分布之间存在显著平方误差时(例如双峰)排除闪烁信号。点扩散函数(PSF)宽度范围会在拟合的PSF宽度超出此范围时排除闪烁信号,即使用较窄的范围可排除失焦信号和大面积的荧光聚集物。使用较宽的范围可能导致最终图像中出现定位错误的伪影。实践中,建议首先使用定位精度截断参数进行初步质量控制。
注释13 - 有关分辨率度量的更多内容,请参见参考文献23,27。简而言之,通过了解每次闪烁产生的光子数量,可以计算每次定位的定位精度,从而推导出整幅图像的总体平均精度估计值。使用增益设置为200的Andor iXON DU-897E相机时,每光子计数值(Counts per Photon)为9.04。
- 调整定位精度截断值(图1C),以在最终图像中优化平均定位精度与定位数量之间进行权衡。根据数据质量和样本情况,建议取值为30–50 nm。可结合直方图和info.txt文件中的信息来做出此决策(图1F和图1G)。
- 重构缩放因子(图1C)默认值为5,假设原始图像中像素宽度为160 nm,则将生成32 nm的超分辨率像素。若原始图像的像素大小为100 nm,则生成的超分辨率图像像素为20 nm。增大缩放因子可使最终图像中的超分辨率像素更小*14。
注14 - 定位显微镜的分辨率取决于可视化所需的平滑程度(例如,简单直方图重建的像素大小)以及定位精度。在实际操作中,重建像素大小通常应小于定位精度(参见信息文本文件中的“平均精度估计”指标 - 步骤6.11和6.12)。在这种情况下,由重建像素大小引起的分辨率损失将很小23,27。例如,图4E中行方向和列方向的平均精度估计值分别为16.1 nm和16.2 nm。本示例中采用16 nm的像素大小来可视化该数据(原始像素宽度为160 nm,重建缩放因子为10)。
- 修改限制帧范围(图1C),以将重建限制在原始数据的子集范围内,例如 [2001-inf] 将排除前 2,000 帧原始数据。
- 按下“运行审阅器”按钮(图1C),以生成更新后的超分辨率图像(图1E)。
- 按下“查看直方图”按钮(图1C),以显示图像质量指标(图1F)*15。
备注 15 - 右上角显示被接受的定位数量与相机帧编号关系的图表,以及右下角的汤普森定位精度直方图(图 1F),可用于指导定位精度截断值的审查选择。例如,采用 50 nm 的截断值将排除所有精度较差的定位,使其不被纳入最终的超分辨率图像中。
- 点击审阅器中的“保存图像”按钮(图1C),以保存所有这些数据*16。
注意 16 - 根据所选选项(总和图像、STORMdataImage、STORMprocessed、信息与直方图),可保存 3 至 5 个文件,参见 图 1G。STORM 处理后的图像以调整后的对比度和颜色映射显示。STORMdataImage 为灰度图像,其中每个像素的灰度值等于在该像素内识别出的定位点数量。
- 在检查数据后(例如 Info.txt 文件和直方图)后,如有需要,返回步骤 7.6,并使用不同的评审参数重复后续步骤。在步骤 7.11 中按下“保存图像”将覆盖先前保存的数据。
8. 盒子追踪与漂移校正(使用 rainSTORM)
- 按照步骤 7.1 - 7.9 以常规方式生成图像。
- 在审阅器中按下“Box Tracking”按钮(图 1C),然后在待审阅图像上的定位标记或感兴趣结构上点击并拖拽绘制一个方框。
- 等待新图像出现,该图像将显示“Boxed Positions”(示例见 图 6B、6C 和 6F)。如需,可保存此图像。
- 如果感兴趣对象为定位标记,则可通过点击“Set Anchor”按钮,随后点击“Subtract Drift”按钮来执行漂移校正。最后再次点击“Run Reviewer”以生成一幅新的 STORM 图像,该图像中所有定位点将根据定位标记的位置进行校正。最终审阅图像中的微珠位置将被删除。
- 如果在最终的漂移校正图像中仍存在其他定位标记,可多次重复点击“Box Tracking”、“Delete Boxed”和“Run Reviewer”按钮以将其移除。
结果
葡聚糖
成功的葡聚糖包被应产生荧光单分子层。在高浓度下,该单层应呈现相对均匀的分布;在较低浓度下,则会显得较为稀疏(图2A)。许多STORM/PALM显微镜具备将照明角度从落射荧光切换至全内反射荧光(TIRF)的功能。当使用全幅相机视野时(例如在典型的EMCCD相机上设置为512 × 512像素),应观察到均匀的照明。如果出现条纹或失焦区域,则可能表明需要将样品重新插入样品架,并在物镜上更换新的浸油;也有可能提示显微镜本身存在故障。
采集超分辨率原始数据时,应将成像激光功率提高至约 2 kW/cm2将出现初始的荧光爆发,随后由于荧光分子被驱动进入暂时的暗态而产生闪烁现象。在高密度葡聚糖条件下,闪烁事件可能发生重叠,尤其是在图像采集初期。视频 1在中等和低密度下,这些闪烁应较为稀疏, 即 空间分离,且处于焦点内,无明显背景干扰(参见第2,000、5,000和8,000帧), 图2A, 视频 2 和视频 3)。在此图像采集阶段,于激光照明强度恒定的条件下,闪烁点数量将随时间逐渐减少(比较高密度样品中第2,000帧与第8,000帧)。 图2A)。不同浓度葡聚糖(高、中、低)的各类超分辨率图像之间的主要差异在于定位点数量的减少(图2A和图2B)。换句话说,荧光分子的浓度、原始数据中的闪烁次数以及定位点数量之间存在正比关系。然而,这种关系并非简单的线性关系,因为在分子密度极高的情况下,软件无法成功地对分子进行定位(比较红色和蓝色曲线, 图2C)。原因在于,浓度过高时,由于闪烁点过于密集,处理软件无法使用高斯拟合算法对位置进行拟合。随着采集过程中光漂白的进行,闪烁点逐渐减少并变得稀疏,软件便能够拟合越来越多的闪烁点。图2A和图2C此外,单个染料分子可能会发生闪烁,从而被多次定位 28,41,42 .
在对这些样品成像时,一个常见问题(尤其是高密度葡聚糖样品)是在STORM成像阶段出现明亮但失焦的荧光雾状信号,这些信号似乎在快速扩散。这与玻璃表面具有高对比度、可观察到闪烁现象的荧光染料不同(图3A,视频5)。这些脱离的荧光分子可通过在加入换相缓冲液前增加PBS洗涤步骤的次数,或向成像腔室中添加新鲜的换相缓冲液来预防或清除(图3B,视频6)。对每组图像序列的数据进行处理和比较后,所获得的超分辨率图像差异显著,表现为定位事件数量减少,以及软件对闪烁信号进行定位拟合的精度下降(图3C、3D、3E和3F)。
微丝
通过衍射受限成像可以观察到预先形成的肌动蛋白丝附着在玻璃表面(图4A-4C)。如果观察到的纤维数量非常少,可延长孵育时间,或减少肌动蛋白丝溶液的体积。选择单根相对较亮的纤维(图4D),而非纠缠区域,可获得更高质量的图像。在数据采集阶段,应沿纤维长度方向观察到明亮且处于焦平面上的闪烁信号(视频7)。采集阶段应呈现稀疏的闪烁现象,而在后续处理后的数据中应显示出一条细长且连续的纤维结构(图4E),并且每帧图像中的定位点数量应呈现逐渐下降的趋势(图4F),与图3E中的情况不同。
如果闪烁现象不稀疏,或软件无法对分子进行定位,则会产生一种更为细微的伪影,称为错位定位 32可能会导致这种情况:当软件对两个重叠分子的位置进行平均时,定位结果会出现在二者之间的中点位置。若行方向与列方向的平均精度估计值相同,则表明重叠闪烁事件的数量较少,因而未发生显著的定位错误。 即 水平和垂直方向;若存在错位,则错位会沿纤维长度方向发生,导致眨眼幅度大于正常情况即 分布在更多的像素上),从而导致在其中一个方向上的定位精度降低。这种情况在成像区域内仅有一条肌动蛋白丝且其呈水平或垂直走向时最为明显。在此情况下,STORM显微镜在两个方向上的平均定位精度达到16 nm,由此得出的精度极限——即有效图像分辨率的度量——约为34 nm。上述指标由rainSTORM提供 27然而,由于我们拥有直径均匀的丝状结构(7 nm),并使用了非常小的鬼笔环肽-Alexa 647标记,因此可通过测量图像的半高全宽(FWHM)来估算其分辨率。在ImageJ中,沿超分辨率图像中纤维结构画一条直线,图 4G),使用轮廓图功能(图4H)随后进行高斯拟合(图 4I)FWHM 计算为 43.2 nm。进行此测量时,我们建议像素大小应等于或略小于该图像的平均精度估计值(参见 info.txt 文件)。 图1G在此情况下,使用16 nm的像素重建图像。
在STORM成像中可能出现两个相关的问题,即闪烁的荧光分子变得不够稀疏,即在约250 nm范围内的单个分子同时闪烁,导致信号重叠。第一个问题是,根据所使用的算法及其质量控制标准,这些闪烁信号可能完全无法被定位,从而导致超分辨率图像中局部信号极少甚至没有。第二个问题是错定位,当两个闪烁事件发生的位置非常接近,以至于被识别为单个闪烁事件时,最终图像中的位置将代表这两个分子位置的平均值。有关此问题的更多细节,请参见参考文献32。在这两种情况下,问题可能出现在样品密度过高、激光功率不足或转换缓冲液存在问题时。该问题在肌动蛋白丝大量分支和/或相互交叉的区域尤为明显(图5A-D,视频9)。通过处理部分帧数据,并比较前5,000帧和后5,000帧的结果,可以观察到不同的成像效果。在使用前5,000帧生成的超分辨率图像中(图5C),图像中心区域存在大量定位信号;然而,使用后5,000帧时,这些信号几乎消失,仅剩下肌动蛋白丝,尽管由于图像中定位点数量较少,丝状结构略显不连续(图5D)。如果怀疑闪烁密度过高,将图像与每帧的定位数据进行比较可强烈提示该问题的存在:在前一组帧中,每帧平均定位数超过10,而在后一组帧中,该数值约为4(图5E)。为尽量减少错定位的发生,理想情况是每帧中的定位数量尽可能少;然而,如果需要成像的分子数量较多,即对于高密度样品,则必须采集大量帧数,这又会引发STORM显微成像中的另一个问题——漂移。
侧向漂移 - 肌动蛋白丝与定位标记物
漂移是指在数据采集阶段样本相对于物镜发生移动。这种现象在图像采集过程中难以甚至无法察觉,尤其是当漂移为横向而非轴向时,除非对其进行专门测量;因为在相对稳定的显微镜系统中,漂移通常在数分钟内小于50 nm。然而,在具有明确结构的已知样本(如肌动蛋白丝)的重建图像中,漂移可在超分辨率图像中被检测到。横向漂移发生的首个迹象通常是结构尺寸大于预期图6A, 视频 8例如,与rainSTORM的精度极限数据(67 nm)相比,其半高宽(FWHM)相对较大,为90 nm。然而,检测漂移更有效的方法是将定位结果作为时间的函数进行比较, 即 观察后期帧中的定位是否相对于早期帧发生位移。在使用rainSTORM软件中的盒追踪功能并以颜色编码显示时,肌动蛋白丝的情况尤为明显,因其结构微小且高度均一。图6B和图6C).
漂移是一个公认的问题,已有多种策略可用于最小化漂移19,或在数据采集后通过标记点21,43或互相关方法44进行校正。为了测量并校正漂移,可使用直径为100 nm的荧光微球作为标记点(图6D)。由于这些微球体积小且亮度高,其位置可通过高斯拟合算法(如rainSTORM)精确测定。在一个持续3分10秒的采集过程中,若出现约100 nm的较严重漂移(图6E),可利用相同的框追踪功能进行颜色编码,以确认漂移的发生(图6F)。在此示例中,四个微球表现出几乎相同的漂移行为,因此可以选择其中一个(本例中为微球2)作为参考,从其他微球中减去该漂移量(图6G)。通过在感兴趣的生物样本中添加标记点,即可对结构未知或比肌动蛋白丝或荧光微球更具变异性的样本进行漂移的测量与校正。
表皮生长因子
最后,EGF染色的HeLa细胞可用于提供细胞内图像分辨率的真实示例(图7A,视频10)。这些细胞相对容易成像,因为大部分EGF荧光信号应位于靠近盖玻片的细胞表面焦平面内。中心较暗的区域对应细胞核的位置。全内反射荧光(TIRF)照明可通过消除远离玻璃界面的细胞膜部分产生的离焦荧光(光子穿透深度约为150 nm)来提高图像质量。 在衍射极限图像中,放大后的感兴趣区域通常不够清晰(图7B和7C),而在超分辨率图像中,则应出现簇状结构以及偶尔孤立的单像素点(图7D-7F)。这些信号可能代表细胞表面孤立的EGF受体,或少量非特异性结合。这些簇状结构直径约为100 nm,可能对应于正在形成的凹陷和囊泡,即EGF主要通过该途径被下调并内吞。此类样本的典型平均定位精度约为20 nm,有效分辨率的精度极限约为45 nm。需要注意的是,该精度极限作为有效分辨率的衡量指标,并未考虑标记物尺寸或任何漂移因素;漂移可通过基准标记物进行测量,但在簇状结构上表现为“彗星尾”现象,或可通过如图6所示及第8个实验步骤中所述的方框追踪功能观察到。
| 组分 | 终浓度 |
| Catalase | 1 μg/ml (50 units) |
| Glucose | 40 mg/ml |
| Glucose oxidase | 50 μg/ml |
| Glycerin | 12.50% |
| KCl | 1.25 mM |
| MEA-HCl | 100 mM |
| TCEP | 200 μM |
| Tris | 1 mM |
表3. 换液缓冲液
| 典型采集参数 | 数值 |
| 像素尺寸 (nm) | 160 |
| 曝光时间 (msec) | 10 |
| 增益 | 200 |
| 帧尺寸 (像素) | 128 x 128 |
| 循环时间 (fps) | 52.5 |
| 帧数 | 10,000 |
| 640 nm 激光功率密度 (kW/cm2) | 2 |
表4. 采集参数设置
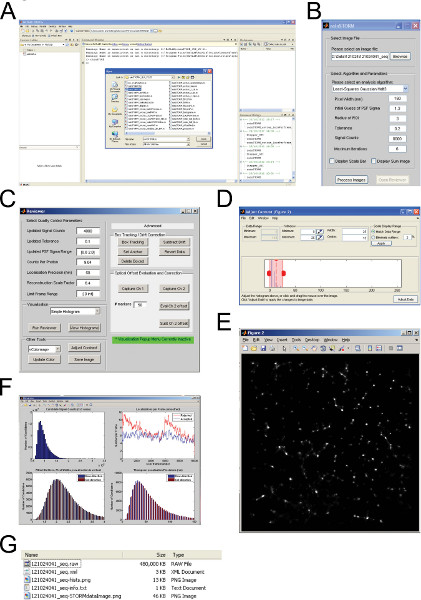
图1. 使用 rainstorm 进行 STORM 图像重建。(A)在 MATLAB 中启动 rainSTORM。(B)rainSTORM 图形用户界面(GUI)。(C)rainSTORM Reviewer 图形用户界面。(D)调整对比度窗口。(E)经审阅和对比度调整后的 STORM 图像。(F)图像质量指标的直方图。(G)在 Reviewer 图形用户界面中点击保存图像按钮后生成的文件。 点击此处查看大图。
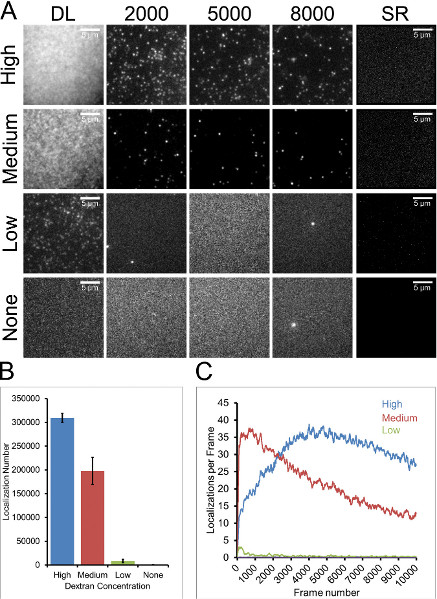
图 2. (A) 衍射受限(DL)图像显示了在进行STORM成像前不同浓度的葡聚糖。超分辨率(SR)图像重建的像素大小为25 nm。共采集了10,000幅图像,帧尺寸为128 × 128像素,并展示了该序列中的部分单帧图像(第2,000、5,000和8,000帧)。图像采集条件为每秒52.5帧,每帧曝光时间为10毫秒,图像像素大小为160 nm。为便于观察,使用ImageJ对图像应用了0.1%像素饱和度的对比度增强。不同葡聚糖浓度图像的平均定位精度估计值分别为28 nm(高浓度)、24 nm(中浓度)和16 nm(低浓度)。定位密度分别为724个/μm2(高浓度)、526个/μm2(中浓度)和13个/μm2(低浓度)。(B) 显示每种葡聚糖浓度下三次10,000帧序列平均值的图表。误差棒表示标准差。(C) 使用滚动平均法(每100帧)绘制的每帧接受定位数目的图表。 点击此处查看高清大图。
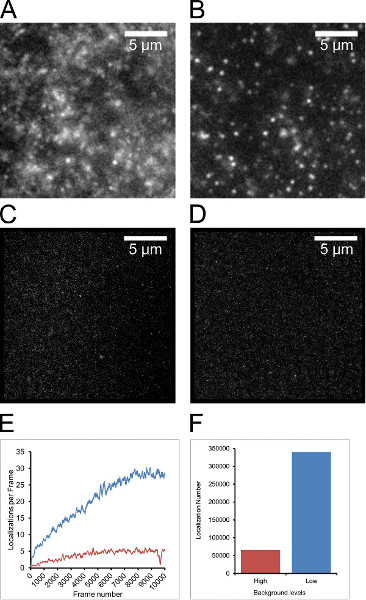
图 3. 低质量葡聚糖数据。(A)来自一个包含 15,000 帧的 STORM 序列的衍射受限图像帧。注意图像中弥漫的荧光晕,这是由荧光分子在介质中扩散引起的。帧尺寸为 128 × 128 像素,曝光时间为 10 毫秒,采集速率为每秒 52.5 帧。(B)缓冲液更换后获得的与(A)相同的图像。注意未结合的荧光分子被洗脱后,对比度明显改善。(C)对应于(A)中采集数据的超分辨率图像重建结果。图像尺寸相同,但像素大小为 25 nm。平均定位精度估计为 35 nm。(D)对应于(B)中采集数据的超分辨率图像重建结果。图像尺寸相同,但像素大小为 25 nm。平均定位精度估计为 30 nm。(E)使用滚动平均法(每 100 帧)绘制的每帧接受定位事件数量的图表。红线对应于背景信号较高的 STORM 序列(A 和 C),蓝线显示背景信号较低的(B 和 D)数据。(F)显示对应于高背景(C)和低背景(D)数据图像的接受定位数量的图表。 点击此处查看大图。
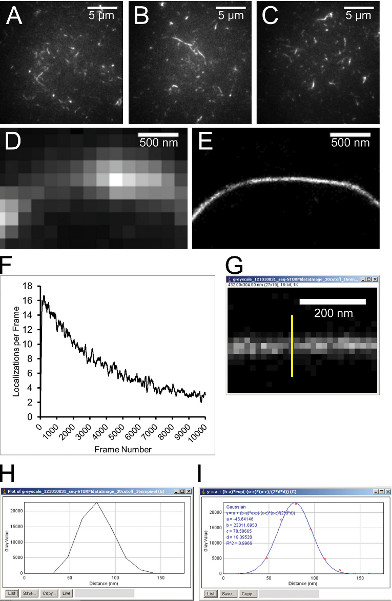
图 4. 典型的肌动蛋白数据。(A-C)在加入转换缓冲液和进行STORM成像之前,肌动蛋白丝的衍射受限图像。可见不同长度的丝状结构。非常明亮的丝状结构通常是多根纤维缠绕在一起所致。像素大小为 160 nm。(D)单根肌动蛋白丝的衍射受限图像。(E)STORM图像(在ImageJ中应用了0.1%的对比度增强)。图像来自一个包含10,000帧的序列,每帧尺寸为128 × 128像素,曝光时间为10毫秒,采集速率为每秒52.5帧。像素大小为16 nm。平均定位精度估计值为16 nm。(F)使用滚动平均(100帧)绘制的每帧中被接受的定位事件数量的图。(G)来自(E)中肌动蛋白丝的一个放大区域,在未进行对比度增强的情况下,叠加了一条黄色剖面线。(H)沿肌动蛋白丝上黄色剖面线生成的强度分布图。由ImageJ生成。(I)使用ImageJ中的曲线拟合工具对强度分布图进行的高斯拟合。标准差d乘以2.35后,得到全宽半高(FWHM)测量值为43.2 nm。 点击此处查看大图。
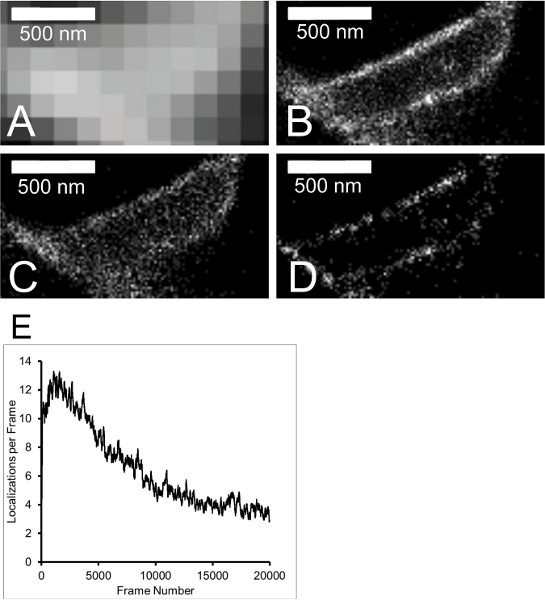
图 5. 错误定位的肌动蛋白丝。(A)衍射极限下的肌动蛋白丝图像,像素大小为 160 nm。(B)A 图所示肌动蛋白丝的 STORM 图像。图像来源于一个包含 20,000 帧的序列,每帧尺寸为 128 × 128 像素,曝光时间为 10 毫秒,采集速率为每秒 52.5 帧。STORM 图像的像素大小为 16 nm。全部 20,000 帧均进行了处理,平均定位精度估计为 17 nm。(C)同(B),但仅处理了 20,000 帧序列中的前 5,000 帧。平均定位精度估计为 18 nm。(D)同(B),但仅处理了 20,000 帧序列中的后 5,000 帧。平均定位精度估计为 17 nm。(E)基于完整 128 × 128 像素视野的每帧定位数量数据图。
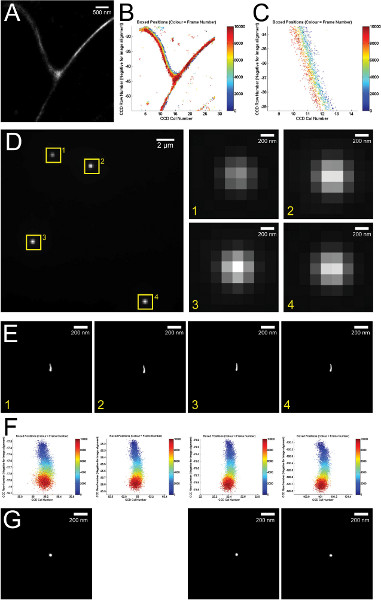
图6. 侧向漂移。(A)由10,000帧图像序列重建的肌动蛋白丝STORM图像,每帧图像大小为64 × 64像素,曝光时间为10毫秒,采集速率为每秒64.6帧。STORM像素尺寸为32 nm。平均定位精度估计为32 nm。(B)使用rainSTORM软件中的“Box Tracking”功能显示的STORM图像。定位点以颜色表示其采集时的帧序号,例如,采集序列早期的定位点为蓝色,晚期的为红色。颜色的偏移表明发生了漂移。(C)图(A)中某一区域的放大图像,使用rainSTORM中的Box Tracking功能显示。颜色的偏移表明发生了漂移。(D)四个100 nm荧光微球的衍射受限图像,可用作基准标记。像素尺寸为160 nm。编号1–4分别显示了单独裁剪并放大的微球图像。(E)对应于图(D)的四个荧光微球,通过10,000帧图像序列在rainSTORM中重建而成,每帧图像大小为128 × 128像素,曝光时间为10毫秒,采集速率为每秒52.5帧。STORM像素尺寸为5 nm。平均定位精度估计为7 nm。(F)对应于图(D)和(E)的微球图像,使用“Box Tracking”功能显示。颜色的偏移表明发生了漂移。(G)以微球2作为参考,使用rainSTORM中的“Subtract Drift”功能校正后,微球1、3和4的图像。与图(E)对比可见,侧向漂移已被校正。STORM像素尺寸为5 nm。 点击此处查看高清大图。
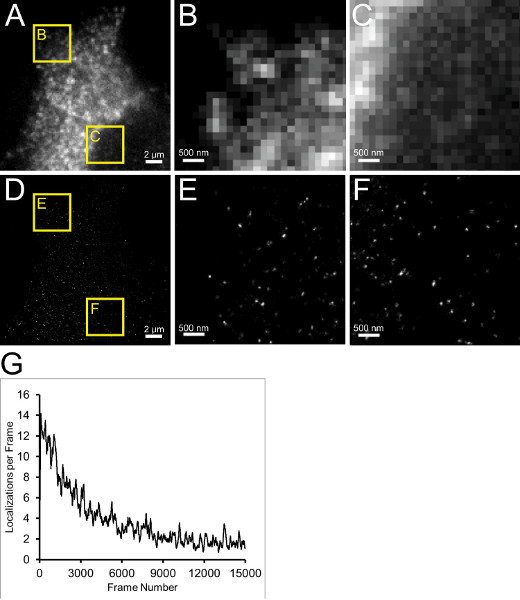
图7. 典型的EGF数据。 (A) 聚焦于HeLa细胞基底细胞表面部分的衍射受限图像。黄色框表示在(B)和(C)中放大的感兴趣区域。(B) 来自细胞边缘附近区域(框B)的放大衍射受限图像。(C) 来自细胞核下方区域(框C)的放大衍射受限图像。(D) 对应于(A)的STORM图像。图像序列共10,000帧,每帧尺寸为128 × 128像素,曝光时间为10毫秒,采集速率为每秒52.5帧。STORM的像素尺寸为25 nm,平均定位精度估计为21 nm。(E) 对应于(D)中框E的STORM图像。(F) 对应于(D)中框F的STORM图像。(G) 来自(D)的每帧定位数据。 点击此处查看大图。
视频 1-4。 视频对应于图 2A,右旋糖酐浓度不同:1= 高,2= 中,3= 低,4 = 无。序列包含 10,000 帧,每帧尺寸为 128 × 128 像素,曝光时间为 10 毫秒,采集速率为每秒 52.5 帧。 点击此处查看视频 1,视频 2,视频 3,视频 4
视频 5-6。 视频对应于 图3 A & B. 视频 5 预洗并 视频 6 在未结合的荧光染料被去除后的洗涤步骤。使用128 × 128像素的帧尺寸、10毫秒曝光时间,以每秒52.5帧的速度采集了15,000帧序列。 点击此处观看视频 5, 视频 6.
视频 7. 显示用于生成图 4E中STORM图像的原始帧序列的视频。共10,000帧,每帧尺寸为128 × 128像素,曝光时间为10毫秒,采集速率为每秒52.5帧。点击此处查看视频 7。
视频 8. 本视频展示了用于生成图 5B中STORM图像的原始帧序列。序列共包含20,000帧,每帧图像大小为128 × 128像素,曝光时间为10毫秒,采集速率为每秒52.5帧。点击此处查看视频 8。
视频 9. 显示用于生成图 6A中STORM图像的原始帧序列的视频。共10,000帧,每帧尺寸为64 × 64像素,曝光时间为10毫秒,采集速率为每秒64.6帧。点击此处查看视频 9。
视频 10. 本视频展示了用于生成图 7D中STORM图像的原始帧序列。序列共包含10,000帧,每帧尺寸为128 × 128像素,曝光时间为10毫秒,采集速率为每秒52.5帧。点击此处查看视频 10。
讨论
我们通过一些简单的测试样品以及免费提供的处理软件rainSTORM,展示了优化STORM超分辨率成像的可能性。这些工具和方法将为新用户提供有用的起点,并帮助有经验的用户增强对其显微镜系统及其在研究生物与细胞结构中应用的信心,从而实现前所未有的细节观察。通过结合具有已知或明确结构的样品与能够生成多种有用图像质量指标的算法(例如平均定位精度估计、定位数量以及直方图),可以改善图像质量,并提高对STORM成像过程的信心。由于存在多种商用和自行搭建的显微镜配置,数据采集并无统一适用的方法。此外,许多样品制备和图像采集步骤都可能影响最终图像,因此拥有软件工具和测试样品对于理解并优化STORM图像质量至关重要。
此外,这些方案可为排查可能出现的问题提供有用且更明确的方法。例如,葡聚糖样品是一种识别激光束是否错位或样品照明不均匀的有效手段。如果怀疑交换缓冲液可能失效,可通过一个非常简单的视觉检测方法来观察是否存在“闪烁”现象以进行判断。肌动蛋白丝可通过半高全宽(FWHM)比较来测量分辨率,同时有助于揭示漂移和定位错误等伪影。然而需要注意的是,基于定位的超分辨率方法对荧光分子密度较为敏感,尽管还存在其他影响因素,如曝光时间、帧率、激光功率以及图像处理方式,因此无法为某一台显微镜指定一个固定分辨率并假设所有图像都能达到该分辨率。但可以做到的是测量分辨率的多个方面,例如平均定位精度、定位数量和漂移27。即使无法在每次实验中都引入基准标记物,它们至少可用于表征显微镜系统及其环境,并更好地理解操作中的相关因素,例如开机后需要多长时间才能达到热平衡状态。除了校正横向漂移外,基准标记物还可用于表征和校正轴向漂移,但这需要使用像散透镜以及反馈机制,在图像采集过程中实时调整样品位置43。商用超分辨率系统通常会配备某种稳定性控制或焦点锁定机制,这可能是校正焦点漂移更为实用的解决方案。
除了使用葡聚糖非特异性地包被玻璃表面外,还可采用直接使用染料或其他偶联分子(如二抗)的方法。这些方法的局限性在于,无法确定结合到玻璃表面的分子数量。已有研究使用其他丝状结构,包括微管28和DNA21。然而,肌动蛋白因其尺寸极小且具有便捷的商品化试剂,成为一种颇具吸引力的替代选择,特别是当分叉或分支丝状结构之间的分离距离也可作为系统性能的有效测量指标时27。
尽管该领域近年来已取得进展,但在测试样品的开发方面仍有进一步提升的空间28,29,46,47。特别是多色成像在成像的三个主要方面——样品标记、图像采集(硬件)和软件(图像处理与对齐)——均面临诸多挑战。已有大量文献针对这些方面进行了探讨4-6,因此显然,合适的测试样品和方法对于生成并可靠地解读此类图像至关重要。事实上,最近有研究显示,dSTORM可用于对核孔复合体的高度对称结构进行双色成像和分辨,作者建议这将是评估色差校正性能的理想方法45。另一种有趣的方法是利用DNA折纸技术构建纳米标尺,从而实现荧光分子在特定亚衍射距离上的精确定位46,这为分辨率评估和距离测量提供了可行途径。然而,最终目标是将这些超分辨率技术应用于非理想化的样品,例如作为复杂三维结构的细胞。在此情况下,结合对技术更深入的理解、有助于用户采集数据、以适当方式处理数据并提供图像度量指标的软件工具,可能是最终的解决方案28,29,47,48。
披露
我们没有需要披露的内容。
致谢
我们感谢英国国家计量办公室化学与生物计量项目提供的经费支持。感谢Sebastian van de Linde、Miklos Erdelyi和Eric Rees在技术方面提供的建议和指导。感谢Miklos Erdelyi、Eric Rees和Max Ryadnov对本稿件提出的有益评论和讨论。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Labtek 成像腔室玻璃 | Fisher | CBR-166-390E | 样品制备 |
| 倒置显微镜 | 奥林巴斯 | IX71 | * 替代方案见下文 |
| 100 X TIRF物镜 | 奥林巴斯 | UAPON 100XOTIRF | * 替代方案见下文 |
| EMCCD相机 | 安道尔 | iXon 897 | * 替代方案见下文 |
| 640 nm 激光器 | Toptica | iBEAM-SMART-640-S | *150 mW — 用于成像 Alexa 647 或 Cy5 染料 |
| LabVIEW | 国家仪器公司 | 采集软件(控制硬件) | |
| PC | 戴尔 | Windows XP(64 位),Intel Xeon E5420 CPU,16 GB RAM *仪器控制与图像处理 | |
| ImageJ | 图像分析与处理 http://rsbweb.nih.gov/ij | ||
| rainSTORM | 剑桥激光分析小组软件 | http://laser.cheng.cam.ac.uk/wiki/index.php/Resources | |
| MATLAB | 运行 rainSTORM | http://www.mathworks.co.uk/products/matlab/ | |
| *自建STORM/PALM显微镜示例 | 另见参考文献29 http://code.google.com/p/quickpalm/wiki/Tutorial_CustomMicroscope | ||
| *商用STORM/PALM超分辨率显微镜 | Leica SR GSD、Nikon N-STORM、Vutara SR-200、Zeiss Elyra P.1、DeltaVision OMX Blaze(Monet 定位)—— 自建显微镜的替代方案 | ||
| <强>表1. 材料 &与设备 | |||
| [页眉] | |||
| PBS(10倍浓缩液) | Fisher | VX70013065 | 1; 2; 3; 4 |
| 聚-L-赖氨酸 | Sigma | P4707 | 1.1; 2.1 |
| 葡聚糖-Alexa Fluor 647 | Invitrogen | D-22914 | 1.2 |
| 通用肌动蛋白缓冲液 | Cytoskeleton公司 | BSA01 | 2.2 |
| 预先形成的肌动蛋白丝 | Cytoskeleton公司 | AKF99 | 2.2 |
| 鬼笔环肽-Alexa Fluor 647 | Invitrogen | A22287 | 2.2 |
| TetraSpeck 微球(0.1 微米) | Invitrogen | T-7279 | 3.1 |
| HeLa 细胞 | ATCC | CCL-2 | 4.1 |
| DMEM | Fisher | VX31966021 | 4.1 |
| FBS | Fisher | VX10500064 | 4.1 |
| 笔/步骤 | Invitrogen | 15070063 | 4.1 |
| 塑料培养皿 | Invitrogen | 734-0006 | 4.1 |
| EGF - Alexa fluor 647 | Invitrogen | E35351 | 4.3 |
| BSA | Sigma | A7906 | 4.3, 4.4 |
| 甲醛 - 10% 溶液,电子显微镜级 | Polysciences | 04018-1 | 4.2 |
| 过氧化氢酶 | Sigma | C100 | 5.1 |
| 葡萄糖氧化酶 | Sigma | G2133 | 5.1 |
| KCl | Sigma | P9541 | 5.1 |
| TCEP | Sigma | C4706 | 5.1 |
| Tris | Sigma | 93352 | 5.1 |
| 葡萄糖 | Sigma | C7528 | 5.2 |
| MEA-HCl | Sigma | M6500 | 5.3 |
| 甘油 | Sigma | G2289 | 5.1; 5.2 |
| <强>表2. 试剂 |
参考文献
- Galbraith, C., Galbraith, J. Super-resolution microscopy at a glance. Journal of Cell Science. 124, 1607-1611 (2011).
- Toomre, D., Bewersdorf, J. A New Wave of Cellular Imaging. Annual Review of Cell and Developmental Biology. 26, 285-314 (2010).
- Bates, M., Huang, B., Dempsey, G., Zhuang, X. Multicolor Super-Resolution Imaging with Photo-Switchable Fluorescent Probes. Science. 317, 1749-1753 (2007).
- Bates, M., Dempsey, G., Chen, K. H., Zhuang, X. Multicolor Super-Resolution Fluorescence Imaging via Multi-Parameter Fluorophore Detection. Chemphyschem : a European journal of chemical physics and physical chemistry. 13, 99-107 (2012).
- Testa, I., et al. Multicolor fluorescence nanoscopy in fixed and living cells by exciting conventional fluorophores with a single wavelength. Biophysical journal. 99, 2686-2694 (2010).
- Baddeley, D., et al. 4D Super-Resolution Microscopy with Conventional Fluorophores and Single Wavelength Excitation in Optically Thick Cells and Tissues. PLoS ONE. 6, (2011).
- Shtengel, G., et al. Interferometric fluorescent super-resolution microscopy resolves 3D cellular ultrastructure. Proceedings of the National Academy of Sciences of the United States of America. 106, 3125-3130 (2009).
- Huang, B., Jones, S., Brandenburg, B., Zhuang, X. Whole-cell 3D STORM reveals interactions between cellular structures with nanometer-scale resolution. Nature Methods. 5, 1047-1052 (2008).
- Huang, B., Wang, W., Bates, M., Zhuang, X. Three-Dimensional Super-Resolution Imaging by Stochastic Optical Reconstruction Microscopy. Science. 319, 810-813 (2008).
- Juette, M., et al. Three-dimensional sub-100 nm resolution fluorescence microscopy of thick samples. Nat Meth. 5, 527-529 (2008).
- Vaziri, A., Tang, J., Shroff, H., Shank, C. Multilayer three-dimensional super resolution imaging of thick biological samples. Proceedings of the National Academy of Sciences of the United States of America. 105, 20221-20226 (2008).
- York, A., Ghitani, A., Vaziri, A., Davidson, M., Shroff, H. Confined activation and subdiffractive localization enables whole-cell PALM with genetically expressed probes. Nature Methods. 8, 327-333 (2011).
- Jones, S., Shim, S. -H., He, J., Zhuang, X. Fast, three-dimensional super-resolution imaging of live cells. Nature Methods. 8, 499-505 (2011).
- Shroff, H., Galbraith, C., Galbraith, J., Betzig, E. Live-cell photoactivated localization microscopy of nanoscale adhesion dynamics. Nature Methods. 5, 417-423 (2008).
- Hess, S., et al. Dynamic clustered distribution of hemagglutinin resolved at 40 nm in living cell membranes discriminates between raft theories. Proceedings of the National Academy of Sciences. 104, 17370-17375 (2007).
- Wombacher, R., et al. Live-cell super-resolution imaging with trimethoprim conjugates. Nature Methods. 7, 717-719 (2010).
- Klein, T., et al. Live-cell dSTORM with SNAP-tag fusion proteins. Nature Methods. 8, 7-9 (2011).
- Folling, J., et al. Fluorescence nanoscopy by ground-state depletion and single-molecule return. Nature Methods. 5, 943-945 (2008).
- Betzig, E., et al. Imaging Intracellular Fluorescent Proteins at Nanometer Resolution. Science. 313, 1642-1645 (2006).
- Hess, S. T., Girirajan, T. P., Mason, M. D. Ultra-high resolution imaging by fluorescence photoactivation localization microscopy. Biophys J. 91, 4258-4272 (2006).
- Rust, M., Bates, M., Zhuang, X. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy (STORM). Nature Methods. 3, 793-796 (2006).
- Hofmann, M., Eggeling, C., Jakobs, S., Hell, S. W. Breaking the diffraction barrier in fluorescence microscopy at low light intensities by using reversibly photoswitchable proteins. Proc. Natl. Acad. Sci. U.S.A. 102, 17565-17569 (2005).
- Thompson, R. E., Larson, D. R., Webb, W. W. Precise nanometer localization analysis for individual fluorescent probes. Biophys J. 82, 2775-2783 (2002).
- Wolter, S., et al. Real-time computation of subdiffraction-resolution fluorescence images. Journal of Microscopy. 237, 12-22 (2010).
- Wolter, S., et al. rapidSTORM: accurate, fast open-source software for localization microscopy. Nat. Methods. 9, 1040-1041 (2012).
- Henriques, R., et al. QuickPALM: 3D real-time photoactivation nanoscopy image processing in ImageJ. Nature Methods. 7, 339-340 (2010).
- Rees, E., et al. Blind Assessment of Localisation Microscope Image Resolution. Journal of Optical Nanoscopy. 1, 12(2012).
- Dempsey, G., Vaughan, J., Chen, K., Bates, M., Zhuang, X. Evaluation of fluorophores for optimal performance in localization-based super-resolution imaging. Nat Meth. 8, 1027-1036 (2011).
- van de Linde, S., et al. Direct stochastic optical reconstruction microscopy with standard fluorescent probes. Nature. 6, 991-1009 (2011).
- Heilemann, M., et al. Subdiffraction-Resolution Fluorescence Imaging with Conventional Fluorescent Probes. Angewandte Chemie International Edition. 47, 6172-6176 (2008).
- Owen, D. M., Sauer, M., Gaus, K. Fluorescence localization microscopy: The transition from concept to biological research tool. Commun Integr Biol. 5, 345-349 (2012).
- van de Linde, S., Wolter, S., Heilemann, M., Sauer, M. The effect of photoswitching kinetics and labeling densities on super-resolution fluorescence imaging. Journal of biotechnology. 149, 260-266 (2010).
- Veatch, S., et al. Correlation Functions Quantify Super-Resolution Images and Estimate Apparent Clustering Due to Over-Counting. PLoS ONE. 7, e31457(2012).
- Holden, S., Uphoff, S., Kapanidis, A. DAOSTORM: an algorithm for high- density super-resolution microscopy. Nature. 8, 279-280 (2011).
- Cox, S., et al. Bayesian localization microscopy reveals nanoscale podosome dynamics. Nat Methods. 9, 195-200 (2012).
- Mukamel, E., Babcock, H., Zhuang, X. Statistical deconvolution for superresolution fluorescence microscopy. Biophysical Journal. 102, 2391-2400 (2012).
- Shim, S. H., et al. Super-resolution fluorescence imaging of organelles in live cells with photoswitchable membrane probes. Proc. Natl. Acad. Sci. U. S. A. 109, 13978-13983 (2012).
- Parkar, N. S., et al. Vesicle formation and endocytosis: function, machinery, mechanisms, and modeling. Antioxid Redox Signal. 11, 1301-1312 (2009).
- Clague, M. J., Urbe, S. The interface of receptor trafficking and signalling. J Cell Sci. 114, 3075-3081 (2001).
- van de Linde, S., Sauer, M., Heilemann, M. Subdiffraction-resolution fluorescence imaging of proteins in the mitochondrial inner membrane with photoswitchable fluorophores. Journal of Structural Biology. 164, 250-254 (2008).
- Heilemann, M., Margeat, E., Kasper, R., Sauer, M., Tinnefeld, P. Carbocyanine Dyes as Efficient Reversible Single-Molecule Optical Switch. Journal of the American Chemical Society. 127, 3801-3806 (2005).
- Heilemann, M., Mukherjee van S,, A,, Sauer, M. Super-Resolution Imaging with Small Organic Fluorophores. Angewandte Chemie International Edition. 48, 6903-6908 (2009).
- Lee, S. H., et al. Using fixed fiduciary markers for stage drift correction. Opt Express. 20, 12177-12183 (2012).
- Mlodzianoski, M., et al. Sample drift correction in 3D fluorescence photoactivation localization microscopy. Optics express. 19, 15009-15019 (2011).
- Löschberger, A., et al. Super-resolution imaging visualizes the eightfold symmetry of gp210 proteins around the nuclear pore complex and resolves the central channel with nanometer resolution. Journal of Cell Science. 125, 570-575 (2012).
- Steinhauer, C., Jungmann, R., Sobey, T. L., Simmel, F. C., Tinnefeld, P. DNA origami as a nanoscopic ruler for super-resolution microscopy. Angew Chem Int Ed Engl. 48, 8870-8873 (2009).
- Laevsky, G. S., O'Connell, C. B. Comparative and practical aspects of localization-based super-resolution imaging. Current protocols in cytometry. Chapter 2, Unit2 20(2013).
- Gould, T., Verkhusha, V., Hess, S. Imaging biological structures with fluorescence photoactivation localization microscopy. Nature. 4, 291-308 (2009).
重印与许可
