活细胞内动态蛋白质的时空信息对于理解生物学过程至关重要。一种称为快速三维结构光照明显微镜(f3D-SIM)的超分辨率显微技术能够揭示细菌细胞分裂Z环的独特信息:不仅呈现其珠状结构,还能展示FtsZ蛋白在环内的快速动态行为。
方法文章
利用快速三维结构光照明显微镜(f3D-SIM)对活体细菌中细胞分裂Z环进行超分辨率成像
* These authors contributed equally
本文内容
摘要
摘要
利用荧光显微镜对生物样品进行成像,已通过新技术显著发展,这些技术突破了光衍射带来的分辨率限制,实现了对活体样品的超分辨率成像。目前主要有三种超分辨率技术:受激发射损耗显微技术(STED)、单分子定位显微技术(包括PALM、STORM和GDSIM等方法)以及结构光照明显微技术(SIM)。尽管STED和单分子定位技术在分辨率提升方面表现最为突出,但其在提高图像采集速度方面进展较慢。三维SIM(3D-SIM)是一种宽场荧光显微技术,在多个方面优于单分子定位和STED技术。该技术可实现更高的分辨率,典型的横向和轴向分辨率分别为110 nm和280 nm,并且从盖玻片起算的采样深度可达30 µm,能够对整个细胞进行成像。近年来的技术进步(快速3D-SIM)提高了原始图像的捕获速率,使得可在数秒内快速捕捉生物过程,同时显著降低光毒性和光漂白效应。本文描述了其中一种方法的应用,用于成像携带荧光标记的细胞分裂相关蛋白FtsZ的细菌细胞,展示如何对细胞进行分析,并说明该技术所能提供的独特信息类型。
引言
多年来,已采用多种不同的成像技术来研究细菌,包括各种电子显微镜和光学显微镜技术。尽管电子显微镜可提供高达纳米级别的极高分辨率,但其需要真空环境并使用对比度增强剂,因此仅限于固定和包埋的样本。此外,由于样品制备过程耗时较长,可能引入人为假象,且需要熟练的技术人员进行样品制备以及图像的分析与解读。相比之下,光学显微镜具有样品制备更简便的优势,并且比电子显微镜更容易实现多种标记的应用。通过使用荧光蛋白和染料偶联物,荧光显微镜还能够用于活细胞的研究。随着荧光染料稳定性的提高以及荧光蛋白尺寸/结构的优化从而降低细胞毒性,再加上相机检测技术的进步,采用宽场和共聚焦成像系统的荧光显微镜显著拓展了我们对细胞空间动态行为的理解。借助这些技术,过去20年中我们对细菌细胞的认知取得了巨大进展,获得了更为精细的视野,揭示出细菌细胞内存在高度有序的结构和蛋白质组织1。
然而,传统的光学显微镜方法受限于衍射极限,这意味着其固有的分辨率约为所用激发光波长的一半。因此,即使使用最优化的传统光学显微镜系统,最佳的横向分辨率也仅为约220-250 nm,轴向分辨率约为500 nm(综述见Schermelleh et al.2)。对于细菌细胞生物学家而言,这仍然严重限制了我们对这些微小细胞空间结构的理解;因为细菌细胞直径仅为1-2 µm,长度为1-10 µm。此外,还需要能够在活细胞上进行的更高分辨率技术,以分析蛋白质的动态空间行为,从而补充体外(in vitro)实验数据。
在过去十年中,已开发出多种超分辨率荧光成像技术。超分辨率显微技术是指至少将传统光学显微镜的横向分辨率提高一倍以上的成像方法,从而突破衍射极限。这些技术通过调控照明方式和/或对发射光的分析,实现表观分辨率的真实提升。目前主要有三类超分辨率技术:i) 受激发射损耗显微技术3(STED);ii) 单分子定位显微技术,包括光激活定位显微技术4,5(PALM)、随机光学重建显微技术6(STORM)、直接STORM7(dSTORM)以及基态耗尽结合单分子返回技术8(GDSIM);iii) 结构照明显微技术9-12(SIM)。单分子定位技术可实现最大的横向分辨率提升,在生物样品中可达10–40 nm。在许多单分子定位显微技术的实现中,采样深度受限于隐失波,而早期STED技术的采样深度也受到限制。然而,近年来的技术进步,如自适应光学的应用、利用点扩散函数在不同焦平面上的像散特性、多平面探测以及使用两个物镜推断发射光的轴向位置,已在STED和单分子定位技术中显著改善了轴向分辨率和采样深度13,14。由于需要采集大量图像以达到最高分辨率(定位技术最多可达50,000张),STED和单分子定位技术的数据采集速度相对较慢。这种缓慢的数据采集过程不利于活体样品的成像,除非进行定制化改造,而这些改造通常成本较高。目前,这两种技术最适合用于固定样品(综述见2,15),但已有大量研究正在致力于克服这一局限性。
三维结构照明显微镜(3D-SIM)是一种宽场成像技术,可同时提高横向和轴向分辨率,分别达到约110 nm和280 nm。其采样深度可达盖玻片起30 µm,能够对整个细胞进行成像。由Sedat、Agard和Gustaffsson在光学显微镜实验平台(OMX)上开发的3D-SIM变体技术,通过将已知的网格图案照射到样品上,并在每个z平面内移动至15个不同位置来实现成像9-11。该方法测量在频率空间中超出可观测区域所产生的莫尔条纹。随后通过计算重建频率空间中的信息,生成可见的超分辨率图像10,11。该技术采集原始图像的相对速度较快,可用于活细胞成像。然而需要注意的是,对于发生在秒级时间尺度上的生物学过程,原始图像的采集速度仍然过慢,无法捕捉动态变化。在采集间隔为秒级的时间序列成像中,若重复采集且缺乏足够的恢复时间,可能导致光毒性和光漂白,尤其是在对微小细菌细胞进行活体成像时尤为明显。
为了解决这些问题,近年来已开发出快速三维结构光照明显微技术(f3D-SIM)。本文介绍其中一种名为OMX Blaze16的技术,该技术于2011年底推出。该技术无需使用早期系统中的物理光栅即可生成图案化照明,而是利用干涉光束和新型快门技术,快速在样品上形成所需的光场图案。随着科学级互补金属氧化物半导体(sCMOS)相机的引入,图像采集速度进一步提升,尤其相较于现有的EMCCD相机具有明显优势。这些改进使得在1 µm采样深度(512 × 512像素,9个z层)下,图像采集速率可达每秒一帧,从而能够监测细胞内以秒为单位发生的动态变化过程16。该方法显著降低了对活细胞的实际曝光(激发)时间,因此既可以延长时序成像的持续时间,也可提高图像采集频率。
本文描述了使用f3D-SIM显微镜技术来研究两种细菌细胞中分裂期Z环的结构及其动态运动:杆状模式生物Bacillus subtilis和球状人类病原菌Staphylococcus aureus。FtsZ是一种类微管蛋白的细胞骨架蛋白,在细菌细胞分裂中起关键作用17,18。它定位于分裂位点,招募至少20种其他分裂相关蛋白,形成分裂装置17,18,并被认为提供细胞收缩所需的驱动力19-23。该方法揭示,在这两种生物中,FtsZ在Z环周围呈不均匀分布,具有珠状排列结构,从而解决了长期以来关于Z环究竟是连续均匀的环带(如传统宽场荧光显微镜所显示)还是不连续结构(如电子冷冻断层扫描(ECT)所提示)的争议24。我们展示了3D-SIM技术如何显著提升对微小(直径1 µm)球形细胞(如S. aureus)的空间分辨能力,这类细胞在三个连续垂直平面(x、y、z)上进行分裂。利用这些技术进行的时间序列研究表明,Z环结构具有动态性,其内部发生整体组织结构的变化,而非FtsZ分子在固定支架中进出移动24。
方案
1. 样品制备
- 制备 B. subtilis 用于成像的细胞
- 接种一单菌落于10 ml青霉素测定肉汤(Penassay Broth,PAB,亦称抗生素培养基3)中 B. subtilis 菌株 SU570 (168 trpC2 ftsZ::ftsZ-gfp-spec)16在30 °C、低速(100 rpm)摇床中过夜培养。
- 将过夜培养物稀释至 0.05 A600 (在30 °C下,以高速(215 rpm)振荡,在新鲜PAB中于600 nm处测得吸光度),培养至对数中期(A600 ~ 0.4).
- 在带螺口盖的玻璃瓶中,加入2 g电泳级琼脂糖和100 ml 1×生长培养基(PAB)。通过高压灭菌溶解琼脂糖。该培养基可在4 °C保存数月,使用时微波加热使琼脂糖融化。室温下静置凝固。
- 粘贴一个粘性框架(65 µl 容量;参见 材料表) 转移至标准玻璃显微镜载玻片上。操作时,先移除薄的聚酯薄膜(每个粘附框位于两层聚酯薄膜之间,一层薄,一层厚,且中心 将方形区域移除后,将框架的暴露粘合面贴合到显微镜载玻片表面,从而在载玻片上形成一个方形孔腔。保留厚的聚酯薄膜与框架连接,以防止后续步骤中盖玻片粘附到框架上。
- 将琼脂糖溶液在微波炉中加热至沸腾,吸取67 µl加入粘附框内。立即盖上盖玻片以形成平整表面,室温静置5–10分钟。在样品制备期间,移除盖玻片1–2分钟。
- 取1 ml样品,于5,900 × g离心30秒。弃去上清液,将沉淀重悬于200 µl新鲜PAB中。
- 取2.5 µl浓缩样品,用移液器滴加至预先制备的琼脂糖垫上。将样品均匀铺展在琼脂糖垫的平坦表面。用镊子小心移除载玻片上的粘性框架,避免触碰琼脂糖垫。
- 将琼脂糖垫从载玻片转移至底部带有玻璃盖玻片的35 mm直径培养皿中。翻转琼脂糖垫,使细胞悬液与培养皿的盖玻片直接接触。培养皿底部的折射率为1.525,适用于高分辨率成像。
- 活体样本制备 S. aureus 用于成像的细胞
- 接种一个单菌落至10 ml LB液体培养基中 S. aureus 菌株 SA94(SH1000 含 pLOW-FtsZ-GFP 和 pGL485;Erm)r,Cmr)25在37 °C、低速(100 rpm)摇床中过夜培养。
- 将过夜培养物稀释至 0.05 A600 (在600 nm处测吸光度)于新鲜LB培养基中加入0.05 mM IPTG(异丙基-β-D-硫代半乳糖苷)以诱导融合蛋白的表达。
- 在37 °C、高速(215 rpm)振荡条件下孵育,培养至对数生长中期(A600 ~ 0.4).
- 遵循 步骤 1.1.3 - 1.1.8 如上所述 枯草芽孢杆菌 活细胞制备
注意:将适当浓度的诱导剂加入琼脂糖溶液中 步骤 1.1.3 对于在诱导型调控下表达荧光融合蛋白的菌株。
2. 显微镜的准备
本方法采用配备 Blaze 模块的 DeltaVision OMX(光学显微镜,实验型)3D-SIM 成像系统。在所述实验中,仅使用一个激光器和一个相机。照明与光路如图1所示。本方法假设显微镜已完成适当的校准,具备相应的光学传递函数(OTF)文件,并已进行光束准直维护。
- 进行活细胞成像实验时,确保加热载物台已安装到陶瓷载物台上,且物镜加热环已安装到物镜上(60倍油镜,数值孔径1.42)。
- 成像前至少4小时开启物镜和载物台加热器,并以不超过5 °C/小时的速率缓慢升温至所需设定温度。建议在成像前一晚开始此过程,并以3 °C/4小时的速率升温。对于枯草芽孢杆菌(B. subtilis)的活细胞实验,大多数实验在30 °C下进行;对于金黄色葡萄球菌(S. aureus),所有实验均在37 °C下进行。
- 实验当天,至少在成像前1小时开启系统,以确保系统和激光器充分稳定。将小型培养皿载物台插件装入加热载物台进行预热。
- 开启主控制器工作站。
- 开启图像处理工作站。
- 开启显微镜外壳外部地面处的相机冷却器。
- 开启所有sCMOS相机(即使并非全部使用)。
- 在激光与电子设备机箱内,开启以下设备:
- 仪器控制器机箱。
- Nanomotion控制器机箱。
- Z轴压电陶瓷的Jena控制器。
- 全部4个振镜电机控制器。
- 主激光控制模块。
- 次级激光控制模块。
- 所有相机工作站。
- OMXIC工作站。
- 在主控制器工作站上,通过点击图标打开OMX软件。将数据保存路径设置为适当的数据文件夹。
- 为初始化硬件,进入硬件菜单,选择硬件,然后点击重启硬件按钮。关闭窗口。
- 启动softWoRx软件。开启实验所需的激光器(488 nm)。
- 打开激光安全联锁的钥匙开关。
- 确保物镜下方已插入正确的二向色滤光片抽屉。对于GFP,应使用标准(或固定)抽屉。
- 在OMX SF中,进入文件菜单,选择设置,然后从抽屉下拉菜单中选择固定抽屉。关闭窗口。
- 在软件主界面的光参数部分执行以下操作:
- 从通道选择中激活与激发激光和发射滤光片(FITC)对应的相机。
- 确认成像模式设置为顺序模式。
- 确认光路设置为SI。
- 确认模式设置为95 MHz。
- 确认在激发中已选择488激光。
- 将尺寸设置为512 × 512作为窗口大小,像素合并设置为1 × 1。
- 在实验选项卡中,确保从下拉菜单中将类型设置为SI。
- 确保已激活光学切片,且光学切片间距设置为0.125。
- 确保扫描开始时的焦点位置设置为中间。
3. 图像采集
- 在物镜顶部滴加一滴浸油。对于 37 °C 实验,推荐使用折射率为 1.518 的起始浸油,以最佳匹配用于在 37 °C 下固定细菌细胞的凝胶垫的折射率(参见步骤 1.1.3)。
- 将含有制备好细胞的样品培养皿放入载物台凹槽中,并盖上圆形加热盖。降低载物台,直至浸油接触样品培养皿底部。
- 让样品在载物台上加热平衡 15 分钟。使用较低的 曝光 设置(5 毫秒或更短,位于 光参数 区域),通过纳米定位载物台控制(dZ,位于 纳米定位 区域)对样品进行调焦。上下调节焦距,观察光线在样品焦平面之上和之下的分布是否均匀。如果点扩散函数不均匀(存在球面像差),则用氯仿清洁样品皿底部和物镜表面。更换浸油并重复此步骤,直至找到与样品折射率匹配良好的浸油,以最小化球面像差。
- 使用 0.5 µm 的 dZ 步长,标记图像堆栈的顶部和底部位置。返回样品中间位置。点击实验标签页中的 获取厚度 按钮,设置样品采集厚度。在确保不截断 Z 环顶部和底部的前提下,尽量保持堆栈高度最小。典型 B. subtilis 样品的厚度为 2–3 µm。
- 使用当前的 曝光 和 %T 设置,确定样品图像的最大强度值(最大值)。该数值显示在图像窗口下方。对于延时成像,调节 曝光 和 %T,使图像中背景以上的最大强度达到 1,100–1,400。为获得图像重建,背景以上强度至少需达到 1,000。对于单次成像,可将最大强度提高至 4,000–5,000。
- 在 实验 标签页中激活 延时成像 功能。设置所需的帧率和总时间。在 数据文件 中输入合适的文件名。点击 运行 按钮开始图像采集。
注意:当绿色的 进度 条完成,并在对应的数据文件夹中生成数据集的日志文件时,表示图像采集已完成。
4. 检查数据质量
- 在开始图像采集时,记录时间序列第一帧图像采集开始时的最大强度值。在第一帧采集结束时,检查该帧在整个z层扫描过程中信号强度的降低是否未超过10%。如果在第一个时间点发生超过此程度的光漂白,则整个时间序列的数据质量将不足以用于分析,应停止时间序列的采集。
- 时间序列采集结束后,打开生成的以.dv为后缀的原始图像文件,确定从时间序列开始到最终图像的最大信号强度的下降程度。剔除光漂白超过30%的任何时间点。
5. 重建 3D-SIM 图像
- 从“Process”菜单中,激活 SI 重建 窗口。所有参数均使用预设设置。
- 激活 使用通道特异性OTF 按钮,并设置为 标准 滤光片组。激活 使用通道特异性敲除角度 按钮并设置为 标准 滤光片组
- 将原始(.dv)文件拖放到 输入文件 空间。单击 做它输出文件将与输入文件同名,并在文件名末尾添加_SI。
注意:此重建过程可作为任务运行 任务构建器 功能从 过程 如果需要处理多个文件,请使用菜单。
6. 数据导出与分析
- 使用 Imaris 在 surpass 模式下可视化 3D 图像,并将图像数据导出为 tiff(300 dpi)或 avi 文件(无压缩)。在 Imaris 中的尺寸测量可通过 surpass 模式下的测量工具完成。
- 从 3D-SIM 图像数据生成 Z 环的 3D 强度图:
- 观察 FtsZ 在 Z 环周围的分布情况,并创建 3D 强度图
- 打开一个 3D 图像文件以查看各个 z 层切片。使用“视图”菜单选项卡下的体积查看器工具裁剪感兴趣区域。
- 将此 3D 图像的窗口编号输入输入窗口,并在输出窗口中输入一个新且未使用的窗口编号。“选择区域”按钮将变为可用,用于从原始 40 × 40 μm 视场中裁剪出单个感兴趣的 Z 环。
- 在旋转选项卡中调整所需轴向和旋转角度,点击“执行”按钮。滚动浏览体积数据以获得 Z 环的所需视角。
- 使用数据检查工具并调整列/行尺寸,在单个 Z 环周围创建新的感兴趣区域。点击图像中心以定位该新感兴趣区域。“文本图像数据”是自动生成的表格,显示感兴趣区域内每个像素的荧光强度。
- 点击 3D 图形按钮,初步查看强度图。
- 或者,可通过文件菜单中的“保存表格数据”按钮导出文本图像数据。
- 将保存的文本文件中的图像数据复制到新的电子表格中。选中电子表格中的所有单元格,并创建一个新的 3D 曲面图。对 3D 强度图进行格式化以用于发表。
- 对于延时数据,在 3D 图像文件的各个不同时间点上重复 步骤 6.2.1.1 - 6.2.1.7。
- 观察 FtsZ 在 Z 环周围的分布情况,并创建 3D 强度图
- 随时间追踪平均荧光强度
- 使用文本图像数据追踪感兴趣区域内随时间变化的荧光强度。
- 选择对应于感兴趣区域的单元格。
- 计算该感兴趣区域在每个时间点的平均荧光强度。
- 使用平均荧光强度值生成独立的折线图。
结果
本研究中,我们对在活细胞中表达为FtsZ-GFP融合蛋白的细菌细胞分裂蛋白FtsZ进行了可视化观察,以展示f3D-SIM相较于传统荧光显微镜在研究细菌蛋白定位与动态方面的显著优势。FtsZ是一种类似微管蛋白的细胞骨架蛋白,可在细胞周缘聚合形成动态环状结构。该Z环在细胞分裂过程中具有重要功能:其组装标志着未来的分裂位点,能够招募所有细胞分裂相关蛋白至该位置,且Z环的收缩似乎为细胞质膜在胞质分裂期间向内移动提供了驱动力17,18。
在传统的宽场荧光显微镜下观察时,Z环在杆状细菌(包括研究最为深入的B. subtilis(图2A)、E. coli和C. crescentus)中呈现为一条单一的横向荧光带。重要的是,该荧光带的荧光强度看起来大致均匀,这种定位模式对于Z环内FtsZ多聚体的结构组织和分布情况提供的信息极为有限。然而,当使用本文所述的f3D-SIM方法观察相同细胞时(图2B),该技术的优势立即显现。首先,将3D-SIM图像绕z轴旋转,可实现Z环在三维空间中真实环状结构的可视化(图2C和图3A)。结合分辨率的提高,这揭示出Z环中FtsZ的分布实际上具有高度异质性(图3)。分辨率的提升还使我们能够观察到已经开始收缩并形成分裂隔膜的Z环(如图2C和图2D中细胞膜内陷所示)。
通过该技术观察到的 B. subtilis Z 环的其他示例如图3Bi - 3Biv所示,表明Z环周围的荧光强度从不均一。此外,常可观察到荧光强度极低的区域。我们将这些区域称为“缺口”(白色箭头)。在所检查的所有Z环中(n = 84),约15%存在此类缺口,且主要出现在直径为800 - 900 nm的Z环中(占93%)。为量化这些观察结果,对Z环构建了三维荧光强度图,并在图3Ci和3Cii中展示,所用数据分别来自图3Biii和图3Biv中的Z环。强度图显示,B. subtilis Z环不同区域的荧光强度通常可相差3 - 4倍。此外,三维强度图表明,Z环内部荧光“缺口”区域的信号几乎降至背景荧光的基线水平(见图3Ci中的黑色箭头)。上述示例展示了Z环的良好重建效果,其质量依赖于样品发射出足够强的光信号,且无明显光漂白现象。这得益于FtsZ融合的GFP荧光团在本实验条件下的高亮度及其在细胞内的丰度(信噪比较高)。而在其他信噪比较低的细胞中,图像重建效果较差。为模拟FtsZ-GFP在低信噪比条件下的情况,通过降低激发能量来减少从B. subtilis细胞采集的发射信号量。如图3D所示,激发能量降低100倍后,所获得的Z环图像出现显著的人工假象。这是由于FtsZ-GFP信号与背景之间的局部对比度不足,导致图像重建质量下降所致。
有趣的是,B. subtilis 的 Z 环在环的顶部和底部区域表现出更明显的间隙和异质性,而在环的侧面则不明显(图 3B)。这归因于该 3D-SIM 技术在侧向平面与轴向平面所达到的分辨率存在差异。结果,Z 环的顶部和底部区域(位于侧向平面)能够以最佳分辨率成像。而当在轴向平面观察时,Z 环侧面的间隙过小而无法被检测到,因为轴向平面的分辨率约为侧向平面的一半。具有球状形态的细菌(如 S. aureus)其 Z 环位于所有平面上。因此,当 Z 环位于侧向平面(或接近该平面)时进行成像,可实现对环所有区域的最佳分辨率观察。利用这一特性,我们研究了活体 S. aureus 细胞中 Z 环的结构,使用了一株携带含 ftsZ-gfp 融合基因质粒的菌株。该融合蛋白的表达由 Pspac 诱导型启动子控制(见步骤 1.2.1)。当在轴向平面成像时,S. aureus 的 Z 环与处于相同平面的 B. subtilis Z 环在形态上相同(图 4Ai)。然而,在侧向平面成像则证实,整个 Z 环呈现出明显的串珠状和异质性结构。约 26% 的 Z 环显示出至少一个可见的荧光“间隙”(图 4Aii、4B)。与 B. subtilis 的 FtsZ 相似,荧光强度图显示,S. aureus Z 环不同区域的荧光强度差异可达 4 至 6 倍(图 4C)。
可以测量珠状结构的长度和宽度(参见图4D中的示意图)。结果显示,在检测的Z环中(n = 43),80%的珠状结构长度为200 nm,最长可达400 nm。而珠状结构的宽度则最大达到200 nm。每个Z环平均含有12 ± 2(标准误)个FtsZ珠状结构。当使用免疫荧光显微镜(IFM)对天然FtsZ进行观察时,也获得了类似的定位结果,表明这种异质性、珠状的定位模式是真实存在的,并非由于在表达天然FtsZ的同时额外表达ftsZ-gfp所导致的人工假象(数据未显示)。该3D-SIM技术的进步能够揭示Z环呈现为一种异质性结构,且在本质上可能是不连续的。
为了解决这一异质性Z环结构如何发生收缩并促进细胞分裂的问题,可对Z环动态进行延时分析。在荧光显微镜延时研究中,主要挑战之一是在成像过程中尽量减少样品的光漂白和光毒性。3D-SIM需要获取大量原始图像,这意味着随着时间推移,样品的光漂白将导致信噪比降低,从而信号不足,无法实现适当的图像重建。该新技术通过减少每次曝光所用的激发能量,从而降低进入活细胞的能量。其实现方式结合了光束干涉技术,以在样品上形成结构化照明图案,同时采用科学级CMOS相机以提高灵敏度和量子效率。该组合使得z轴堆栈采集速度达到每秒1 µm(512 × 512 像素 × 8 层z切片),而此前版本的3D-SIM(见Riglar et al.26)采集速度为每5–8秒1 µm(512 × 512 像素 × 8 层z切片)。缩短图像采集时间和曝光设置也有助于最小化对活细胞的光毒性,这在延时成像研究中尤为重要。本文介绍的新技术还解决了活细胞成像中的另一个问题,即我们所称的“运动模糊”,在此语境下指蛋白质定位在图像采集过程中发生变化。通过缩短图像采集时间,可最大限度减少“运动模糊”,从而实现更精确的图像重建。
以往研究虽已探讨了 FtsZ 在 Z 环内的组织方式,但未能揭示 Z 环结构随时间发生的变化。为探究这一方面,我们采用 f3D-SIM 进行了延时成像。该技术使我们能够在 50 秒的时间内,每 5-10 秒获取一次 B. subtilis Z 环的 3D-SIM 图像,这在此前的时间尺度上是无法实现的。图 5A 展示了 Z 环内 FtsZ 分布随时间快速变化的一个示例(直径为 890 nm)。其他明显处于收缩过程中的 Z 环也表现出类似的动态行为,影响着 Z 环周围 FtsZ 的分布(未展示)。还可针对每个时间点生成三维荧光强度图,以量化并观察 Z 环不同区域中荧光强度的持续变化,从而反映 FtsZ 在数秒时间尺度上的相对丰度(图 5B)。可从这些强度图中确定感兴趣区域,用于追踪荧光强度的波动情况(图 5C)。在当前条件下,若无先进的 f3D-SIM 技术,几乎不可能实现对 Z 环结构变化的追踪。此外,本研究还揭示,在 S. aureus 中 FtsZ 的动态运动与 B. subtilis 中观察到的现象相似。对表达 FtsZ-GFP 的 S. aureus RN4220 细胞以 10 秒时间间隔连续成像 50 秒。利用 f3D-SIM 观察到的 S. aureus Z 环异质性变化也与 B. subtilis 相似(见图 6中的箭头和箭头标记)。这些延时研究支持了一种 Z 环收缩模型(即迭代 pinch 模型),该模型此前通过固定 C. crescentus 细胞的观察而被提出,但由于需要在活细胞中研究 Z 环动态,一直未能得到验证27。
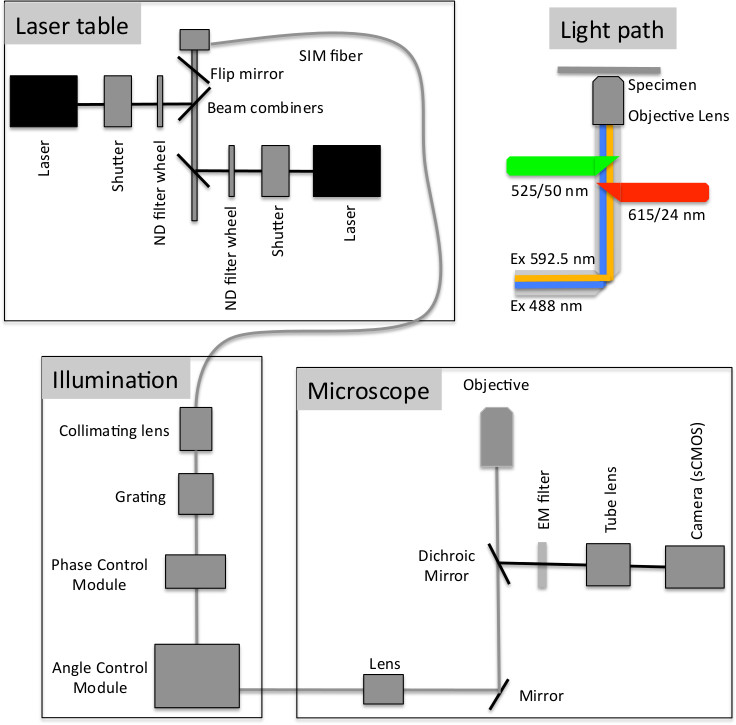
图1. 本研究中使用的f3D-SIM光学配置示意图。来自激光平台的激光通过SIM光纤导入准直透镜和固定光栅,随后进入相位控制模块,该模块可生成±1级衍射光束与零级中心光束之间的波长特异性最佳间距,并提供SIM采集所需的相位步进。随后光束进入角度控制模块,在此被反射至三个不同的光束群组,以形成三种不同角度的照明。接着光束进入显微镜及光路系统(经Paul Goodwin,API授权修改)。

图2. 表达 ftsZ-gfp 的 B. subtilis 细胞的传统宽场荧光成像与3D-SIM成像的比较。(A) 表达单拷贝 ftsZ-gfp(SU570;绿色)的 B. subtilis 细胞经膜染料FM4-64(红色)染色后的传统宽场荧光成像。比例尺 = 5 µm。图像使用正置荧光显微镜采集。(B) 相同表达 ftsZ-gfp 的 B. subtilis 菌株经FM4-64染色后的3D-SIM成像。可选择图像中的感兴趣区域(虚线框)进行放大,也可围绕z轴旋转图像以观察轴向平面上的三维FtsZ环结构。(C, D) 3D-SIM通过消除离焦光信号并提高图像分辨率,可清晰显示Z环(包括正在收缩的Z环)以及分裂过程中的内细胞膜(白色箭头所示)。需注意,本方案文本描述的是单个荧光染料的可视化,但该方法可调整用于同时获取最多四种不同波长的信号。本图已重印自Strauss et al16。

图3. 活体杆状细菌细胞中Z环的代表性图像(B. subtilis) 使用3D-SIM观察表达FtsZ-GFP的样品。(Ai) Z环表现为垂直于细胞长轴(位于x-y平面)的荧光带。 (Aii) 图像已围绕 z-轴使用 Imaris 3D 可视化软件(参见实验方案) 步骤 6.1)以便通过环状结构观察FtsZ在Z环内的分布情况。该图像现处于z-x平面,显示Z环中FtsZ呈不均一分布,存在无荧光或荧光极弱的区域(白色箭头)。需旋转图像以观察这些荧光“间隙”区域。图Bi-Biv展示了更多旋转后的Z环,现均位于z-x平面。Z环在 (Bi–iii) 直径约为 ~0.9 µm. (Biv) 显示一个直径仅为 0.65 µm 正在收缩。 (Ci) 该典型的三维强度图显示了荧光强度(即 FtsZ-GFP 在直径为 Z 环周围的浓度差异 0.85 µm (参见实验方案) 步骤 6.1–6.3)。这些间隙中的荧光水平较低,接近背景荧光水平(黑色箭头)。 (Cii) 在收缩过程中的 Z 环呈现出类似的三维强度分布。FtsZ-GFP 浓度同样不均匀;直径, 0.65 µm. 图A、B、CI和Cii已重新发表自Strauss 等16.
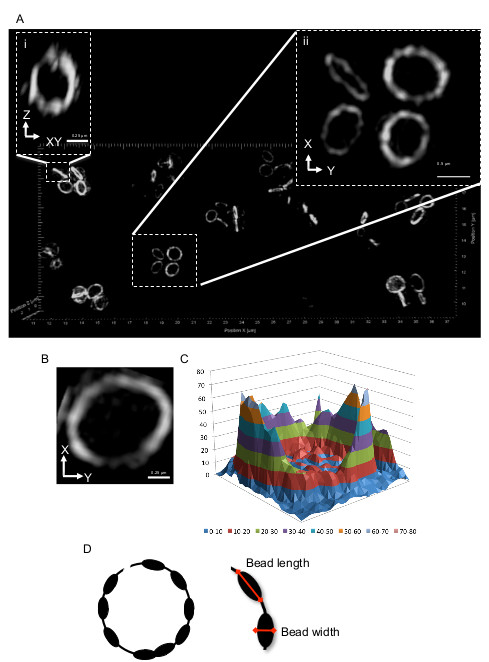
图4. 产生FtsZ-GFP的S. aureus细胞的代表性三维结构光照显微镜(3D-SIM)图像。 由于这些细胞呈球形(球菌),Z环具有多种取向。在常规观察方向(即x-y平面)下显示荧光条带的细胞,如(Ai)所示,当绕Z轴旋转时,其形态与杆状细胞中的情况非常相似,如图1Ai所示。在(Aii)中,Z环已位于x-y平面内,整个环的侧向取向和分辨率均达到最大,此时呈现为珠状结构(B)。(C) Z环中FtsZ-GFP相对丰度的三维强度图。(D) S. aureus Z环的示意图。红色箭头表示珠状结构的长度和宽度(参见实验方案步骤6.1)。该图改编自Strauss et al16。
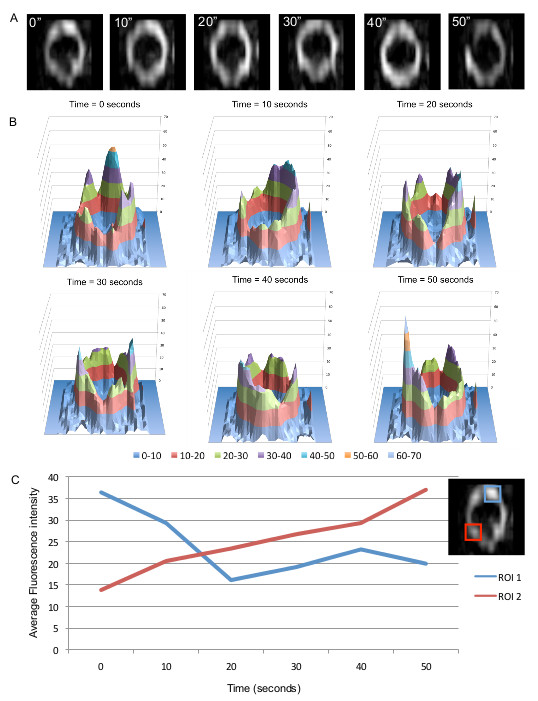
图 5. f3D-SIM 可实现对 3D-SIM 中 FtsZ 定位随时间变化的快速分析。(A) 在杆状 B. subtilis 细胞中,Z 环内 FtsZ-GFP 分布的变化可用于可视化环的动态行为。每幅图像左上角标注了时间(秒)。(B) 三维荧光强度图显示了 Z 环中 FtsZ 分布的非均匀性和动态性。(C) 通过量化两个感兴趣区域中随时间变化的荧光强度,可更详细地分析 FtsZ 动态(环中 FtsZ-GFP 荧光变化)。本图引自 Strauss et al16。

图6. f3D-SIM 延时图像显示 S. aureus 中 Z 环内 FtsZ 定位随时间发生的变化。 白色箭头指示在 Z 环中首次检测到的间隙。同一位置(由白色箭头指示)随时间出现和消失的间隙,展示了 FtsZ 在 Z 环周围重新分布的过程。白色箭头还指示在后续时间点 Z 环中形成的间隙。图像左上角显示时间(秒)。该图已根据 Strauss et al16 修改。
讨论
荧光活细胞成像是一种强大的工具,能够实现对细胞内随时间发生的动态变化进行观察。由于细菌细胞体积较小,且对反复激发光照射的耐受能力较弱,因此对细菌细胞生物学进行活体成像具有较大挑战性。f3D-SIM 技术拓展了可用于研究各类细胞生物学的工具,但该技术必须谨慎操作,若实施不当则可能引入伪影。要成功应用该技术,需考虑多个重要因素。由于这是一种依赖于发射光点扩散函数的宽场荧光成像方法,因此必须避免折射率失配和发射光的球面像差,以确保图像能够被准确重建。强烈建议使用高质量、厚度为 0.17 mm 的盖玻片,以避免因盖玻片玻璃厚度不均而导致信号强度变化。在所有实验的初始阶段,仔细评估发射光的球面像差,并根据需要调整浸油的折射率,这一点至关重要。折射率的调整可能每天有所不同,因为它同时依赖于环境温度以及样品的封片介质或基底材料。使用错误的浸油将导致图像重建质量下降,并产生晕轮或回波信号等伪影。
在图像重建过程结束时,针对每个相位,可通过每个照明相位/角度的“kO 角的最佳拟合值”来评估重建质量。如果该值在每个角度均低于 1,则重建图像的质量很可能较高。如果该值高于 6,则重建图像很可能包含伪影。常见的伪影包括:i) 图像中出现与网格某一角度相对应的条纹,这可能是由于该网格角度的信号较弱所致;ii) 结构周围出现晕轮效应,这可能是由于明亮结构的信号强度与周围结构差异过大、成像介质(油)与样品的折射率不匹配,或图像中的结构过于无定形、缺乏足够的“结构”特征而无法被算法识别所致;iii) “蜂窝状”伪影,通常由图像信噪比较低引起,多因背景信号过高所致;iv) 结构在 xy 方向上被拉伸或延长,这可能是由于成像介质(油)与样品之间的折射率不匹配所致。此类伪影对于经验不足的用户而言较难识别。建议初次使用该技术的用户在图像解读与分析方面咨询经验丰富的 SIM 研究人员以获取指导。
与所有荧光活细胞成像实验一样,必须仔细平衡激发光能量的输入,以在尽量减少光漂白和细胞光毒性的同时,获得足够强的发射信号,从而以最少的伪影重建图像。过度的光漂白(单次z轴层扫描采集过程中超过30%)会导致重建图像中出现条纹状伪影。使用sCMOS相机时,即使发射信号仅比背景高1,000计数,也能从原始图像成功重建超分辨率图像。这使得曝光时间可以非常短,从而减少光漂白,并实现每帧的快速采集。同时,这也延长了帧间时间,使细胞有更多时间从激发光能量输入中恢复。此外,由于每帧的采集时间可以极短,采用该方法可显著降低单次采集过程中由“运动模糊”引入的伪影程度。
这种3D-SIM技术的改进版本,相较于其他现有的超分辨率和高分辨率成像技术,在细菌细胞生物学的活体成像研究中具有多项优势。它在三个维度上均实现了两倍的分辨率提升,并能够对样本深度达30 µm的区域进行成像,从而可在实验过程中对完整的细菌(以及哺乳动物)细胞进行观察。常用的单分子定位技术通常在隐失波条件下进行,其对样本的穿透深度有限,无法提供完整细胞的信息。尽管该技术近期在提高采样深度方面有所进展,可能改善对完整细胞的轴向分辨率,但其仍存在局限。此外,单分子定位技术需要采集数千张原始图像,因此在可捕获的帧率方面受到限制,且在捕获帧率与最终达到的空间分辨率之间可能需要权衡,因为空间分辨率依赖于在特定空间内记录的事件数量。减少采集的帧数将导致空间分辨率降低,但可能足以满足目标生物学过程所需的时间分辨率。此外,为尽量减少对活细胞的光毒性,帧间恢复时间可能需要延长,从而限制了时间序列图像获取的持续时间和频率。电子显微镜(EM)或电子冷冻断层扫描(ECT)等高分辨率技术虽然比3D-SIM(及其他超分辨率光学显微技术)具有更高的分辨率,但必须在固定样本上进行。固定和处理过程可能引入假象,且缺乏标记时会使结果解释困难。无标记的ECT对比度较差,样本穿透深度约为500-200 nm24,因此即使能够识别目标蛋白,也无法观察其在完整细菌细胞中的结构。即使在EM中使用标记(如免疫金标记),成像也仅限于二维;三维成像需依赖超薄切片及对切片进行计算重建。超薄切片需要经验丰富的技术人员操作,但该过程可能存在问题并导致假象。无论是活细胞还是固定细胞,3D-SIM均无需特殊包埋,细胞可被快速制备并以接近天然的状态进行成像。
对于荧光显微镜经验较少的研究人员而言,该方法相对容易实施。只要培养基不会自发荧光或产生过高的背景信号,即可在支持细胞正常功能的培养基中进行实验。对于细菌细胞,这使得可以使用多种复杂或最低限度培养基,或使用固体及半固体培养基来控制细菌的运动性。许多已构建荧光蛋白(FP)融合蛋白并验证其功能的生物学家,可直接快速采用该技术,无需进一步构建和验证新的光激活荧光蛋白融合体。我们发现,一个普遍的现象是,与B. subtilis相比,S. aureus在使用荧光蛋白融合体成像时更容易发生光漂白。在我们早期的3D-SIM方法中,由于光栅图案由物理光栅产生,我们无法对多种S. aureus荧光蛋白融合体进行活细胞成像。然而,采用这种改进的f3D-SIM方法后,我们成功实现了这些荧光蛋白融合体的成像,并可进行短时间序列成像以捕捉标记蛋白的动态变化。这极有可能归因于成像所需的曝光时间缩短,以及帧间间隔延长,有利于细胞恢复。
OMX Blaze 3D-SIM 是一种可商业获得的技术,可相对容易地在单个实验室或核心成像设施中实施。在操作过程中必须谨慎,以避免因样品制备不良或图像采集不佳而产生伪影。一旦掌握该技术,即可对细菌等小型生物中的蛋白质结构和动态进行单色或多色荧光研究。
披露
本出版物由GE Healthcare赞助。
致谢
作者感谢 P. Levin、S. Moriya、S. Foster 和 M. Pinho 惠赠菌株和抗体。同时感谢 L. Ferrand、P. Goodwin、J. Cooper 和 B. Dougherty 提供出色的技术支持。CBW 获澳大利亚国家卫生与医学研究委员会高级研究员奖学金(571905)资助。LT 获悉尼科技大学校长博士后奖学金资助。MPS 和 ATFL 获澳大利亚研究生奖资助。本研究获澳大利亚研究理事会发现项目基金(DP120102010)对 EJH 的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 琼脂糖 I(分子生物学级) | AMRESCO | 0710-500G | 用于制备 2% 琼脂糖垫。使用微波炉将琼脂糖溶解于培养基中。 |
| N-(3-三乙基铵丙基)-4-(6-(4-(二乙氨基)苯基)己三烯基)吡啶二溴化物(FM 4-64) | Life Technologies | T-13320 | 一种脂溶性染料,用于细胞膜染色。 |
| 1.5 ml 带刻度自然色微量离心管 | Scientific Specialties 公司 | 1210-00 | 由均聚聚丙烯制成,用于在将细菌细胞置于琼脂糖垫上观察前收集菌体。 |
| LB 培养基基础,Miller 配方 | BD | 241420 | 按制造商说明配制。高压灭菌后加入 2% 琼脂糖。 |
| BBL 抗生素检定肉汤,抗生素培养基 3 | BD | 210932 | 按制造商说明配制。 |
| 粘性框架 | Thermo-Fisher Scientific | ABGAB-0577 | 该公司称为 Gene Frame。用于制备 2% 琼脂糖垫(尺寸:15 × 16 mm)。 |
| 显微镜盖玻片 | Thermo-Fisher Scientific | 111512-9 | 22 × 22,No. 1 厚度 |
| 直径 35 mm 带玻璃盖玻片底部的培养皿 | World Precision Instruments | FD35-100 | 该公司称为 FluoroDish。培养皿:Ø35 mm,玻璃:Ø 23 mm,玻璃厚度:0.17 mm,无热原 |
| 氯霉素 | Sigma-Aldrich | C0378-25G | 用 95% 乙醇配制 10 mg/ml 储存液。 |
| 盐酸林可霉素 | Sigma | L6004-5MU | 用 50% 乙醇配制 25 mg/ml 储存液。 |
| 红霉素 | Boehringer Mannheim GmbH | 12390120-14 | 用 95% 乙醇配制 10 mg/ml 储存液。 |
| 组合式旋转/线性摇动水浴摇床 | Grant Scientific Instruments | OLS-200 | 培养物使用的摇动速度:215 rpm |
| 紫外-可见分光光度计 | 岛津(Shimadzu) | UV-1601 | 使用 600 nm 波长测定细菌培养物的光密度。 |
| 离心机 | Eppendorf | 5415R | 通过以 8,000 rpm 离心 30 秒,收集处于对数中期生长的细菌培养物沉淀。 |
| 异丙基 β-D-1-硫代半乳糖吡喃糖苷(IPTG) | Sigma | 15502-10G | 配制 1 M 储存液,并在使用前过滤除菌。 |
| softWoRx 软件 | Applied Precision Inc/A GE Healthcare Company | 版本 5.0 | |
| Imaris 数据分析软件 | Bitplane Scientific Software, Bitplane AG | 版本 7.0.0 | 包含 Matlab XTensions 扩展模块 |
| 配备 Blaze 模块的 DeltaVision OMX 3D-SIM 成像系统 | Applied Precision Inc/A GE Healthcare Company | Blaze 模块安装于 OMX V3 | |
| 正置荧光显微镜 | Zeiss Axioplan 2 |
参考文献
- Harry, E., Monahan, L., Thompson, L., Kwang, W. J. Bacterial Cell Division The Mechanism and Its Precison. Int Rev Cytol. 253, 27-94 (2006).
- Schermelleh, L., Heintzmann, R., Leonhardt, H. A guide to super-resolution fluorescence microscopy. J Cell Biol. 190, 165-175 (2010).
- Hell, S. W., Wichmann, J. Breaking the diffraction resolution limit by stimulated emission stimulated-emission-depletion fluorescence microscopy. Opt Lett. 19, 780-782 (1994).
- Betzig, E., et al. Imaging intracellular fluorescent proteins at nanometer resolution. Science. 313, 1642-1645 (2006).
- Hess, S. T., Girirajan, T. P. K., Mason, M. D. Ultra-High Resolution Imaging by Fluorescence Photoactivation Localization Microscopy. Biophys j. 91, 4258-4272 (2006).
- Rust, M. J., Bates, M., Zhuang, X. Sub-diffraction-limit imaging by stochastic optical reconstruction microscopy (STORM). Nat Meth. 3, 793-796 (2006).
- Heilemann, M., et al. Subdiffraction-resolution fluorescence imaging with conventional fluorescent probes. Angew Chem Int Ed (English). 47, 6172-6176 (2008).
- Bretschneider, S., Eggeling, C., Hell, S. W. Breaking the Diffraction Barrier in Fluorescence Microscopy by Optical Shelving. Phys Rev Lett. 98, 218103(2007).
- Gustafsson, M. G. Surpassing the lateral resolution limit by a factor of two using structured illumination microscopy. J. Microsc. 198, 82-87 (2000).
- Gustafsson, M. G. L., et al. Three-Dimensional Resolution Doubling in Wide-Field Fluorescence Microscopy by Structured Illumination. Biophys J. 94, 4957-4970 (2008).
- Schermelleh, L., et al. Subdiffraction multicolor imaging of the nuclear periphery with 3D structured illumination microscopy. Science. 320, 1332-1336 (2008).
- Heintzmann, R., Cremer, C. G. Lateral modulated excitation microscopy: Improvement of resolution by using a diffraction grating. Proc SPIE 3568. , 185-195 (1999).
- Gould, T. J., Burke, D., Bewersdorf, J., Booth, M. J. Adaptive optics enables 3D STED microscopy in aberrating specimens. Opt Express. 20, 20998-21009 (2012).
- Urban, N. icolai T., Willig, K. atrin, Hell, S. tefan W., Nägerl, U. V. STED Nanoscopy of Actin Dynamics in Synapses Deep Inside Living Brain Slices. Biophys J. 101, 1277-1284 (2011).
- Galbraith, C. G., Galbraith, J. A. Super-resolution microscopy at a glance. J Cell Sci. 124, 1607-1611 (2011).
- Strauss, M. P., et al. 3D-SIM Super Resolution Microscopy Reveals a Bead-Like Arrangement for FtsZ and the Division Machinery Implications for Triggering Cytokinesis. PLoS biol. 10, e1001389(2012).
- Adams, D. W., Errington, J. Bacterial cell division assembly, maintenance and disassembly of the Z ring. Nature Rev Microbiol. 7, 642-653 (2009).
- Boer, P. A. J. Advances in understanding E coli cell fission. Curr Opin Microbiol. 13, 730-737 (2010).
- Erickson, H. P. Modeling the physics of FtsZ assembly and force generation. Proc Natl Acad Sci USA. 106, 9238-9243 (2009).
- Erickson, H. P., Anderson, D. E., Osawa, M. FtsZ in Bacterial Cytokinesis Cytoskeleton and Force Generator All in One. Microbiol Mol Biol Rev. 74, 504-528 (2010).
- Lan, G., Wolgemuth, C. W., Sun, S. X. Z-ring force and cell shape during division in rod-like bacteria. Proc Natl Acad Sci USA. 104, 16110-16115 (2007).
- Osawa, M., Anderson, D. E., Erickson, H. P. Reconstitution of Contractile FtsZ Rings in Liposomes. Science. 320, 792-794 (2008).
- Osawa, M., Erickson, H. P. Liposome division by a simple bacterial division machinery. Proc Natl Acad Sci USA. 110, 11000-11004 (2013).
- Murphy, G. E., Jensen, G. J. Electron cryotomography. BioTechniques. 43, 413-415 (2007).
- Liew, A. T. F., et al. A simple plasmid-based system that allows rapid generation of tightly controlled gene expression in Staphylococcus aureus. Microbiology. 157, 666-676 (2011).
- Riglar, D. T., et al. Super-Resolution Dissection of Coordinated Events during Malaria Parasite Invasion of the Human Erythrocyte. Cell Hos., & Microbe. 9, 9-20 (2011).
- Li, Z., Trimble, M. J., Brun, Y. V., Jensen, G. J. The structure of FtsZ filaments in vivo suggests a force-generating role in cell division. EMBO J. 26, 4694-4708 (2007).
重印与许可
