HaloTag 技术是一种多功能技术,在从哺乳动物细胞中分离大小不同的蛋白质复合物方面已取得显著成功。 本文重点介绍该技术相较于现有替代方法的优势,并展示其在研究真核细胞内蛋白质功能多个方面的应用价值。
本文内容
摘要
摘要
近年来,随着质谱技术的进步,蛋白质组学研究迅猛发展,已实现了对多种蛋白质组的表征,包括病毒、细菌和酵母的蛋白质组。 相比之下,人类蛋白质组的研究仍相对滞后,部分原因是需要研究的蛋白质数量庞大,同时也因为这些蛋白质所参与的网络和相互作用极为复杂。为专门应对理解人类蛋白质组所面临的挑战,我们开发了HaloTag技术用于蛋白质分离,该技术在分离多蛋白复合物方面尤为强大,能够更高效地捕获弱相互作用或瞬时相互作用以及低丰度蛋白。 HaloTag是一种基因编码的蛋白质融合标签,旨在通过多种配体实现蛋白质的共价、特异性和快速固定化或标记。基于这些特性,已开发出多种适用于哺乳动物细胞的应用,用于表征蛋白质功能;本文中我们介绍了包括用于发现新相互作用或功能检测的蛋白质下拉实验,以及细胞内定位分析等方法。我们发现,与传统的非共价方法相比,该技术在融合蛋白向表面捕获的速度、特异性和共价结合方面具有显著优势。我们以两种重要的表观遗传学蛋白——人源溴结构域蛋白BRD4和组蛋白去乙酰化酶HDAC1为例,展示了该技术的应用及其广泛用途。 这些实例证明了该技术在真核生物中推动新相互作用的发现和细胞定位特征分析方面的强大能力,将共同促进对人类功能蛋白质组学的深入理解。
引言
对细胞功能、对刺激的反应以及发育和/或疾病状态下变化的理解,与这些不同动态状态下蛋白质组去卷积的解析密切相关1,2。尽管在理解低等生物蛋白质组方面已取得诸多进展,但由于蛋白质数量庞大且存在各种可能的相互作用,人类蛋白质组的研究仍面临巨大挑战1,3-7。 质谱技术的进步极大地推动了此类研究的开展,本文中我们进一步提出了一项重要进展,即HaloTag技术的发展,该技术可用于高效捕获蛋白复合物,并实现从哺乳动物细胞中对人类蛋白质进行功能表征8-10。该技术已在多项研究中被证明是发现重要相互作用的关键因素,有助于揭示新蛋白质功能并加深对疾病机制的理解11-13。
HaloTag 蛋白融合技术最初是为了应对传统亲和标签和抗体在蛋白质捕获、纯化及标记方面存在的若干挑战而开发的8-10。 在几乎所有的蛋白质捕获与纯化方法中,均包含一个用于富集特定蛋白质的非共价相互作用步骤14。 在此过程中,蛋白质和/或复合物可能由于扩散作用而解离,尤其是在操作耗时数小时而非数分钟的情况下。 为解决这一问题,该融合蛋白被特别设计为可快速且不可逆地与其配体结合,这些配体可以是微粒、表面或荧光染料9。 因此,一旦与配体结合,即可保持稳定结合状态,这是与其他亲和标签相比最具差异化的特征之一。 此处还展示了利用单一构建体通过更换不同配体来解答多种生物学问题的能力9(图1)。 例如,为研究蛋白质相互作用或功能,可使用表面偶联的配体来捕获目标蛋白或复合物(图1)。 在另一项独立实验中,同一融合蛋白可通过荧光标记用于研究细胞内定位、转运过程或蛋白质周转(图1)。 但需注意的是,无论配体是固相表面还是荧光染料,一旦结合即为不可逆,因此在同一实验中无法再结合其他类型的配体。
现有用于绘制蛋白质相互作用图谱的技术在高效分离特定相互作用方面存在困难,包括那些更为短暂或丰度较低的相互作用1,6,7,14,15。 此外,多个研究团队的近期工作表明,在传统的分离方法中,特别是在人类蛋白质组学领域,存在大量可能掩盖质谱分析中真实互作蛋白信号的蛋白质污染物16。HaloTag蛋白及其配套树脂所具备的特性很好地解决了这些问题。 在复合物下拉实验方案中(图1),可在15分钟内完成复合物的结合,既促进复合物的捕获,又降低非特异性结合水平8。 此外,不可逆结合有助于高效捕获低丰度蛋白,并显著减少所需细胞数量,从而进一步降低背景信号8。一旦完成复合物的捕获,该方案采用温和的洗涤条件以维持复合物的完整性。 捕获复合物的洗脱可通过两种方法进行,具体选择取决于下游分析的目标。 若目标是通过Western blot或质谱分析来鉴定或发现相互作用蛋白,则建议使用变性剂(如SDS或尿素)进行洗脱(图1)。 这对于质谱分析尤为有利,因为最初与HaloTag融合的蛋白(称为诱饵蛋白)将保留在树脂上,因此不会在质谱检测的肽段群体中占据主导地位。 但这也意味着诱饵蛋白在Western blot分析中可能无法被检测到,这是与其它非共价亲和纯化或共免疫沉淀方法的一个显著区别。如果目标是完整纯化复合物用于功能研究,则可使用TEV(烟草蚀刻病毒)蛋白酶进行洗脱,该酶可识别融合蛋白与诱饵蛋白之间编码的特异性切割序列(图1)。这些样品也可用于质谱分析,但如后文所示,其中将含有大量诱饵蛋白,可能妨碍对低丰度特异性互作蛋白的检测。
本文展示了应用于两种重要治疗靶点蛋白的下拉(pulldown)和成像实验方案,这两种蛋白分别为溴结构域蛋白BRD4和组蛋白去乙酰化酶HDAC117。 通过这些实例,我们验证了利用质谱技术鉴定出的预期相互作用伙伴、HDAC1在复合物分离后的酶活性,以及两种蛋白在细胞内的正确定位。 综合这些结果表明,该技术在真核生物蛋白质相互作用及功能表征方面具有多功能性和强大优势。
方案
注意:以下方案可与任何 HaloTag 融合蛋白联用,并适用于稳定或瞬时转染的任何细胞系。在本示例中,我们将提供 HaloTag 融合蛋白在 HEK293T 或 HeLa 细胞中进行瞬时转染的实验方案。对于所有实验,我们建议使用仅含蛋白的对照组。
1. 融合蛋白表达检测
- 获取融合蛋白构建体:
- 获取预制的HaloTag融合载体,或使用现有载体进行构建。有关可用构建体的更多信息,请参见试剂一览表。
- 若自行构建任何克隆,建议对DNA进行测序验证。
- 检测融合蛋白及对照的表达:
- 对于每个样品,准备250 μl的1X SDS上样缓冲液(60 mM Tris HCl pH 6.8,0.75 mM 溴酚蓝,12.5% 甘油,100 mM 二硫苏糖醇,0.5% SDS)。
- 对于每种融合蛋白和对照,将0.5 ml HEK293T或HeLa细胞接种于合适的培养基中,细胞密度为2–4 × 10⁵ 个细胞/ml,使用标准24孔板。
- 在37 °C、5% CO2条件下孵育18–24小时,然后按推荐方法进行转染。
- 转染后24小时,向每孔培养基中加入0.5 μl的5 mM 四甲基罗丹明(TMR)配体,并轻轻混匀培养板。
- 将含有配体的转染细胞在37 °C、5% CO2条件下孵育15分钟。
- 吸除含配体的培养基,并用1 ml室温PBS轻柔洗涤每孔细胞一次。
- 吸除PBS,再用1 ml室温PBS进行第二次洗涤。
- 去除PBS后,直接向细胞中加入200 µl的1X SDS上样缓冲液。
- 用移液器将裂解液从培养板转移至1.5 ml离心管中。
- 在95 °C下煮沸裂解液5分钟。
- 取5–10 μl反应产物上样至SDS-PAGE凝胶。
- 使用荧光检测扫描仪(TMR激发波长:555 nm,发射波长:585 nm)检测条带,并以荧光蛋白标记物作为标准。
- 若无荧光检测扫描仪,可使用针对诱饵蛋白或蛋白融合标签的抗体进行Western印迹,以检测融合蛋白的表达。
2. 蛋白质下拉实验
- 瞬时转染细胞的制备:
- 每种融合蛋白或对照组样品,准备一个15 cm培养皿,加入30 ml细胞悬液,细胞密度为3-4 × 10⁵ 个细胞/ml,或每种构建体总共1-1.2 × 107 个细胞。
- 在37 °C、5% CO2 条件下孵育18-24小时,然后按照推荐方法进行转染。
- 转染后24-48小时,弃去培养基,用20-25 ml预冷的PBS轻柔洗涤细胞层。
- 弃去PBS洗涤液,加入25-30 ml 4 °C预冷的PBS,轻柔刮下细胞。
- 将细胞收集至锥形管中,在2,000 × g、4 °C条件下离心5-10分钟。
- 弃去上清液,将细胞沉淀置于-80 °C保存,至少30分钟,最长可保存6个月。
- HaloLink树脂的平衡:
- 针对每种融合蛋白或对照组样品,准备12 ml树脂平衡/洗涤缓冲液(100 mM Tris-HCl pH 7.5,150 mM NaCl,0.005% IGEPAL CA-630)。注意:必须在12小时内配制并使用该缓冲液,因为稀释后的IGEPAL CA-630在此时间之后不稳定且失效。
- 轻柔振荡或混匀树脂,使其形成均匀悬浮液。
- 每项pull-down实验,向1.5 ml微量离心管中加入200 µl树脂。
- 在800 × g条件下离心1分钟(例如,在微量离心机中3,000 rpm),小心弃去上清液(乙醇),避免扰动管底树脂。
- 加入800 µl树脂平衡/洗涤缓冲液,通过反复倒置管子充分混匀。
- 在800 × g条件下离心2分钟,小心弃去上清液。
- 重复步骤2.2.5和2.2.6两次,共完成3次洗涤。
- 在准备加入下述细胞裂解液之前(步骤2.3.8),请勿弃去最后一次洗涤液或上清液,以防止树脂干燥。
- 融合复合物的结合与洗涤:
- 每种样品准备500 µl哺乳动物裂解缓冲液(50 mM Tris-HCl pH 7.5,150 mM NaCl,1% Triton X-100,0.1%脱氧胆酸钠)和1 ml 1× TBS缓冲液(100 mM Tris-HCl pH 7.5,150 mM NaCl)。
- 解冻细胞沉淀,通过吹打或短暂涡旋,用300 µl哺乳动物裂解缓冲液重悬细胞。
- 加入6 µl 50×蛋白酶抑制剂混合液(800 µg/ml盐酸苯甲脒,500 µg/ml邻菲啉,500 µg/ml抑肽酶,500 µg/ml亮抑蛋白酶肽,500 µg/ml胃蛋白酶抑制剂A,50 mM PMSF)。注意:不能使用含有AEBSF的蛋白酶抑制剂混合液,因其会干扰蛋白融合标签的结合。
- 加入3 µl RQ1 DNase,室温下倒置混匀10分钟。
- 使用2.0 ml规格的玻璃匀浆器进行Dounce匀浆,冰上研磨25-30次;或通过25或27 G针头反复吹打5-10次以完成细胞裂解。注意:不推荐超声处理,因可能导致复合物解体,且过热可能影响蛋白融合标签的活性。
- 在4 °C条件下,14,000 × g离心5分钟,澄清裂解液。
- 将约300 µl澄清裂解液转移至新管中,置于冰上。
- 向澄清裂解液中加入额外700 µl 1× TBS缓冲液,通过吹打充分混匀。
- 取步骤2.2.8中已平衡的树脂管,小心弃去最后一次洗涤液/上清液,避免扰动管底树脂。
- 向每管树脂中加入1 ml稀释后的裂解液。
- 在22 °C下,使用管式旋转仪(或轻柔混匀装置)孵育15分钟。注意:此过程中树脂沉降会降低结合效率。若需在4 °C下结合,应混匀孵育1小时。
- 在800 × g条件下离心2分钟,弃去上清液。
- 加入1 ml步骤2.2.1中配制的树脂平衡/洗涤缓冲液,手动反复倒置树脂管,充分混匀。
- 在800 × g条件下离心2分钟,弃去洗涤液。
- 重复步骤2.3.12和2.3.14共三次。
- 加入1 ml树脂平衡/洗涤缓冲液,在22 °C下持续旋转孵育5分钟。
- 在800 × g条件下离心2分钟,弃去洗涤液。
- 根据最终应用目的(详见引言部分说明),继续进行第2.4节或第2.5节操作。
- 用于变性凝胶、Western印迹或质谱分析的SDS洗脱:
- 将每种样品的树脂重悬于50 µl SDS洗脱缓冲液(1% SDS,50 mM Tris-HCl pH 7.5)中。
- 室温下振荡30分钟。
- 在800 × g条件下离心2分钟,将洗脱液转移至新管中用于后续分析。
- 进行Western印迹或银染凝胶时,上样5-10 µl至SDS变性凝胶。
- 用于质谱分析时,将每份样品40 µl保存于-20 °C。
- 用于功能分析、Western印迹或质谱分析的TEV蛋白酶洗脱:
- 弃去最后一次洗涤液后,将树脂重悬于50 µl ProTEV切割缓冲液中,并加入30单位TEV酶。
- 在25 °C下振荡孵育1小时。
- 在800 × g条件下离心2分钟 。
- 将洗脱液转移至新管中。
- 将样品置于4 °C保存,用于后续功能分析。
3. 使用细胞质与细胞核可渗透配体对荧光标记的融合蛋白进行细胞成像
- 转染、标记并成像细胞:
- 在每个融合蛋白或对照组的8孔腔室盖玻片中,每孔接种400 μl HeLa细胞,使用适当的培养基,细胞密度为1-2 × 10⁵ 个细胞/ml。
- 在37 °C、5% CO2条件下孵育18-24小时,然后按照推荐方法进行转染。
- 转染后18-24小时,将TMR配体用适当的细胞培养基按1:200稀释,然后向每孔加入100 µl该溶液,并轻轻混匀。
- 将含有配体的转染细胞在37 °C、5% CO2条件下孵育15分钟。
- 吸去含配体的培养基,替换为500 μl已预热至37 °C、不含蛋白融合标签配体的适当培养基。
- 重复此洗涤步骤两次,共洗涤三次。
- 将细胞放回培养箱(37 °C、5% CO2)中孵育30分钟。
- 吸去培养基,替换为500 μl已预热至37 °C的适当培养基。
- 使用适当的成像参数在显微镜下进行成像(TMR激发波长:555 nm,发射波长:585 nm)。
结果
在使用任何新的融合蛋白时,首先需要检测转染后该蛋白的表达情况,并验证是否产生了正确分子量的蛋白。由于HaloTag融合蛋白可通过可渗透或根据定位情况使用不可渗透的配体进行荧光共价标记,因此可通过将细胞裂解液进行变性凝胶电泳,随后在荧光成像仪上扫描,快速确定其表达情况。根据第1.2节所述方案,可观察到Halo-BRD4(189 kD)以及仅含HaloTag的对照(Ctrl)(34 kD,图2A)。如方案中所述,融合蛋白的表达也可通过使用抗HaloTag抗体的传统Western印迹法检测,或者在有相应抗体的情况下,使用针对诱饵蛋白的抗体进行检测。如果条件允许,建议优先使用荧光配体,因为其比抗体检测更具特异性、速度更快、操作更简便,并且可实现定量分析10。
在确认正确表达全长融合蛋白后,可进行蛋白下拉实验。图2B展示了通过SDS洗脱(方案第2.4节)获得的Halo-BRD4和对照组生物学重复样品的银染凝胶结果,显示实验具有高度可重复性。银染凝胶显示,有大量蛋白被发现与BRD4蛋白相互作用,而对照组背景信号极低(图2B)。如引言中所述,在该洗脱过程中,Halo-BRD4仍共价结合于树脂上,因此不会被洗脱下来。因此,在银染(图2B)或Western印迹(数据未显示)中,在该分子量处未检测到明显的条带。为了确定这些蛋白是否特异性地与BRD4结合,对SDS洗脱后获得的复合物混合物进行了液相色谱-质谱分析(LC-MS/MS)。图2C展示了在Halo-BRD4质谱分析中检测到的已知BRD4相互作用蛋白的谱图计数及归一化谱图丰度因子(NSAF)值18-20。pTEFb18,20组分以及BRD919蛋白的高丰度证实了BRD4复合物被特异性捕获。正如银染凝胶结果所预测(图2B),还鉴定出许多其他可能与BRD4相互作用的蛋白,而这些蛋白在对照组中未被观察到(数据未显示)。由于这些相互作用此前未知,需通过其他独立方法进一步验证,以确认其是否为真实的相互作用蛋白,以及它们与BRD4是直接还是间接结合。
分离的复合物也可用于活性研究;建议使用TEV蛋白酶洗脱复合物(方案第2.5节),以保持其功能活性。在图3A中,展示了通过TEV蛋白酶从树脂上释放的Halo-HDAC1下拉复合物的银染凝胶结果。由于TEV蛋白酶会在蛋白融合标签与其融合伙伴之间的连接区域进行切割,因此可观察到大量诱饵蛋白(本例中为HDAC1)的存在(图3A)。为了确定该组分是否含有HDAC1活性,对洗脱的TEV样品进行了基于发光检测的HDAC活性实验(HDAC-Glo21)。如图3B所示,HDAC1下拉样品显示出高水平的HDAC1活性(第1列),该活性可被已知的HDAC抑制剂SAHA22特异性抑制(第2列)。作为进一步验证特异性的对照,使用同源的去乙酰化酶Sirtuin家族抑制剂EX-52722时未观察到HDAC活性抑制(第3列),而仅使用缓冲液且不添加HDAC1下拉样品时则未检测到信号(第4列)。
功能蛋白质组学和复合物研究的一个重要组成部分,是理解蛋白质的定位和/或转运。由于这些相同的融合构建体可在细胞内进行荧光标记,我们通过共聚焦成像监测其定位。按照第3节中的方案,将瞬时转染了Halo-BRD4(图4A)和Halo-HDAC1(图4B)的HeLa细胞用TMR配体进行荧光标记并成像。如图4A和图4B所示,两种蛋白均定位于细胞核,符合预期17。这些数据表明,标签的存在并未改变其融合伴侣蛋白在细胞内的正常生理定位。

图1. 蛋白下拉与共聚焦成像应用示意图。 使用单一构建体,可在哺乳动物细胞中实现多种用于研究蛋白功能的应用。在所有应用中,Halo融合构建体均在贴壁或悬浮培养的哺乳动物细胞中稳定或瞬时表达。对于蛋白复合物下拉实验,细胞经裂解后,复合物通过树脂共价捕获,并可通过SDS洗脱(左侧通路)或TEV酶切(右侧通路)进行洗脱。若后续进行质谱分析,推荐使用SDS洗脱;若进行功能分析,则TEV酶切为最佳选择。为表征融合蛋白的表达水平、细胞内定位、转运过程或蛋白周转情况,可对表达融合蛋白的活细胞进行荧光标记,并进一步通过SDS-PAGE凝胶电泳或共聚焦成像进行分析。根据融合蛋白在细胞内的定位或暴露情况,可选择使用细胞通透性或非通透性的荧光配体。
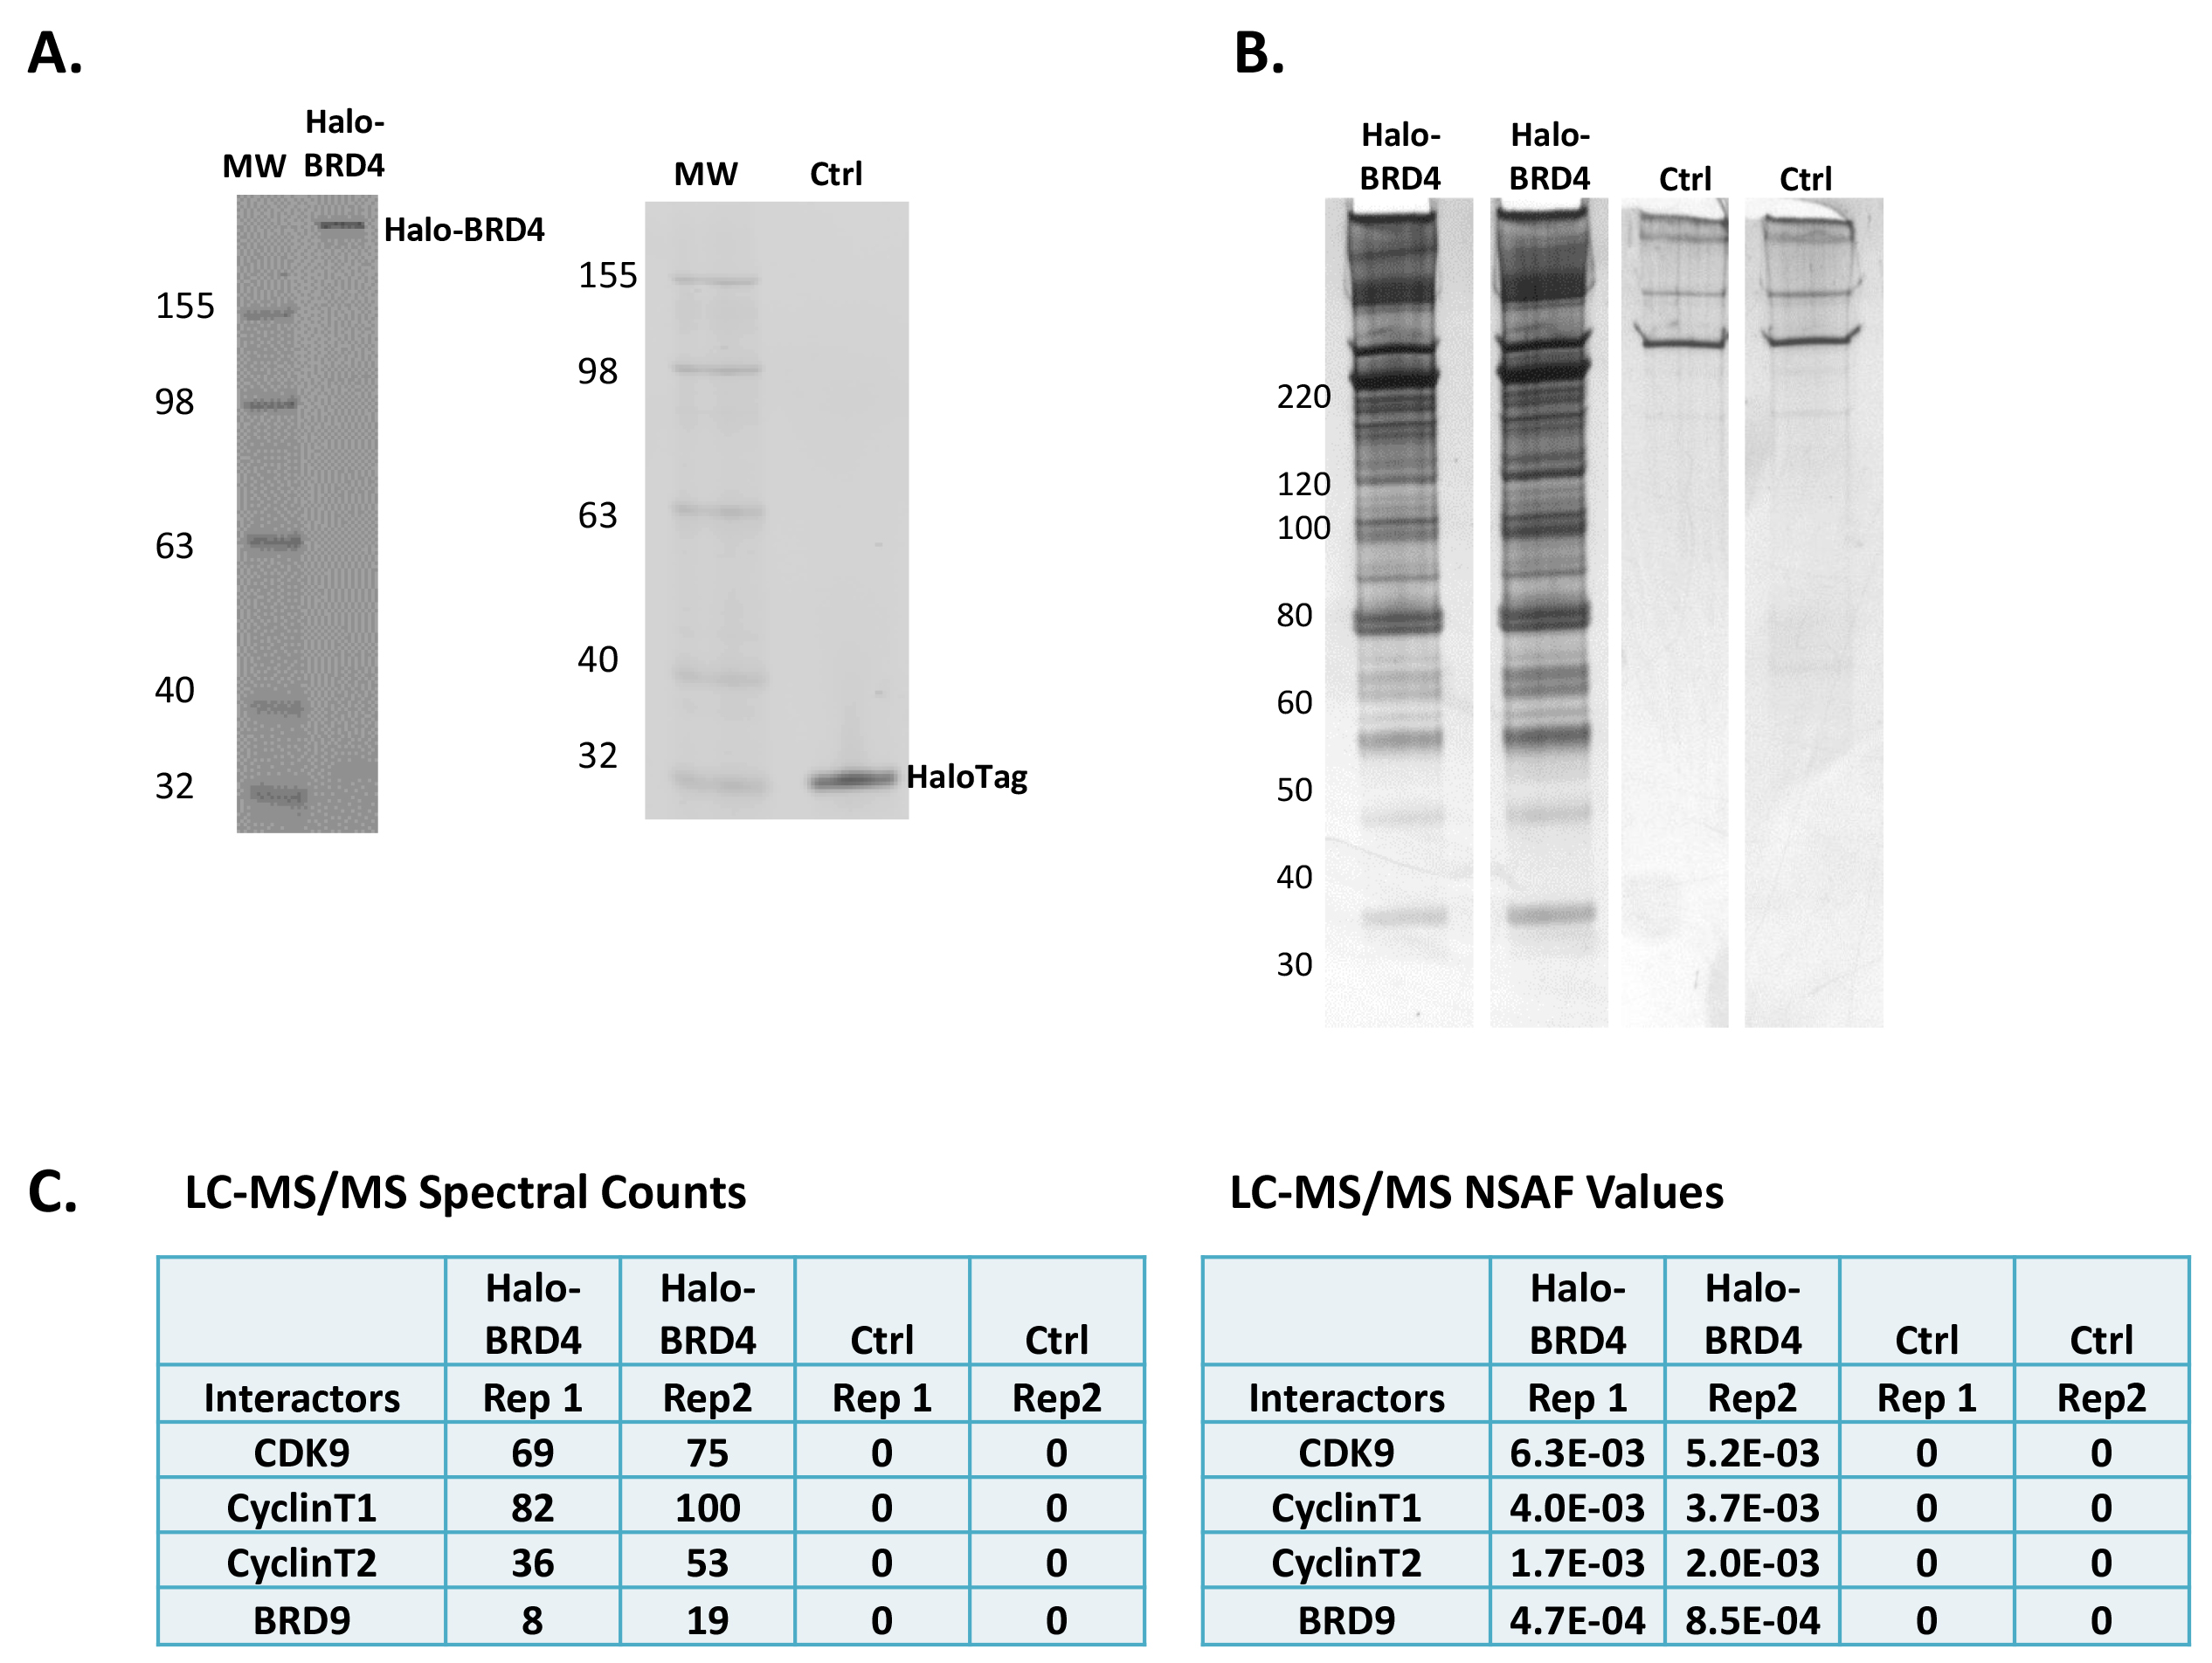
图2. Halo-BRD4蛋白表达、下拉实验及质谱分析。(A) SDS-PAGE凝胶显示在TMR配体标记的HEK293T细胞裂解液中Halo-BRD4融合蛋白(189 kD)以及单独的Halo蛋白融合标签(34 kD)对照(Ctrl)的表达情况(见实验方案第2.1节)。凝胶使用荧光成像仪扫描检测,并使用荧光分子量标记物。 (B) Halo-BRD4和对照样本经SDS洗脱后的生物学重复下拉实验的银染凝胶。凝胶中标注了相应的分子量大小。 (C) 质谱分析中鉴定到的Halo-BRD4和对照样本生物学重复中蛋白质的谱图计数(左图)和标准化谱图丰度因子(NSAF)值(右图),该数据已根据蛋白质分子量进行校正。图中显示了已知与BRD4相互作用的蛋白质,包括pTEFb复合物的组分(CDK9和Cyclin T)18,20,以及BRD919。这些蛋白质在对照样本中未检测到任何肽段。
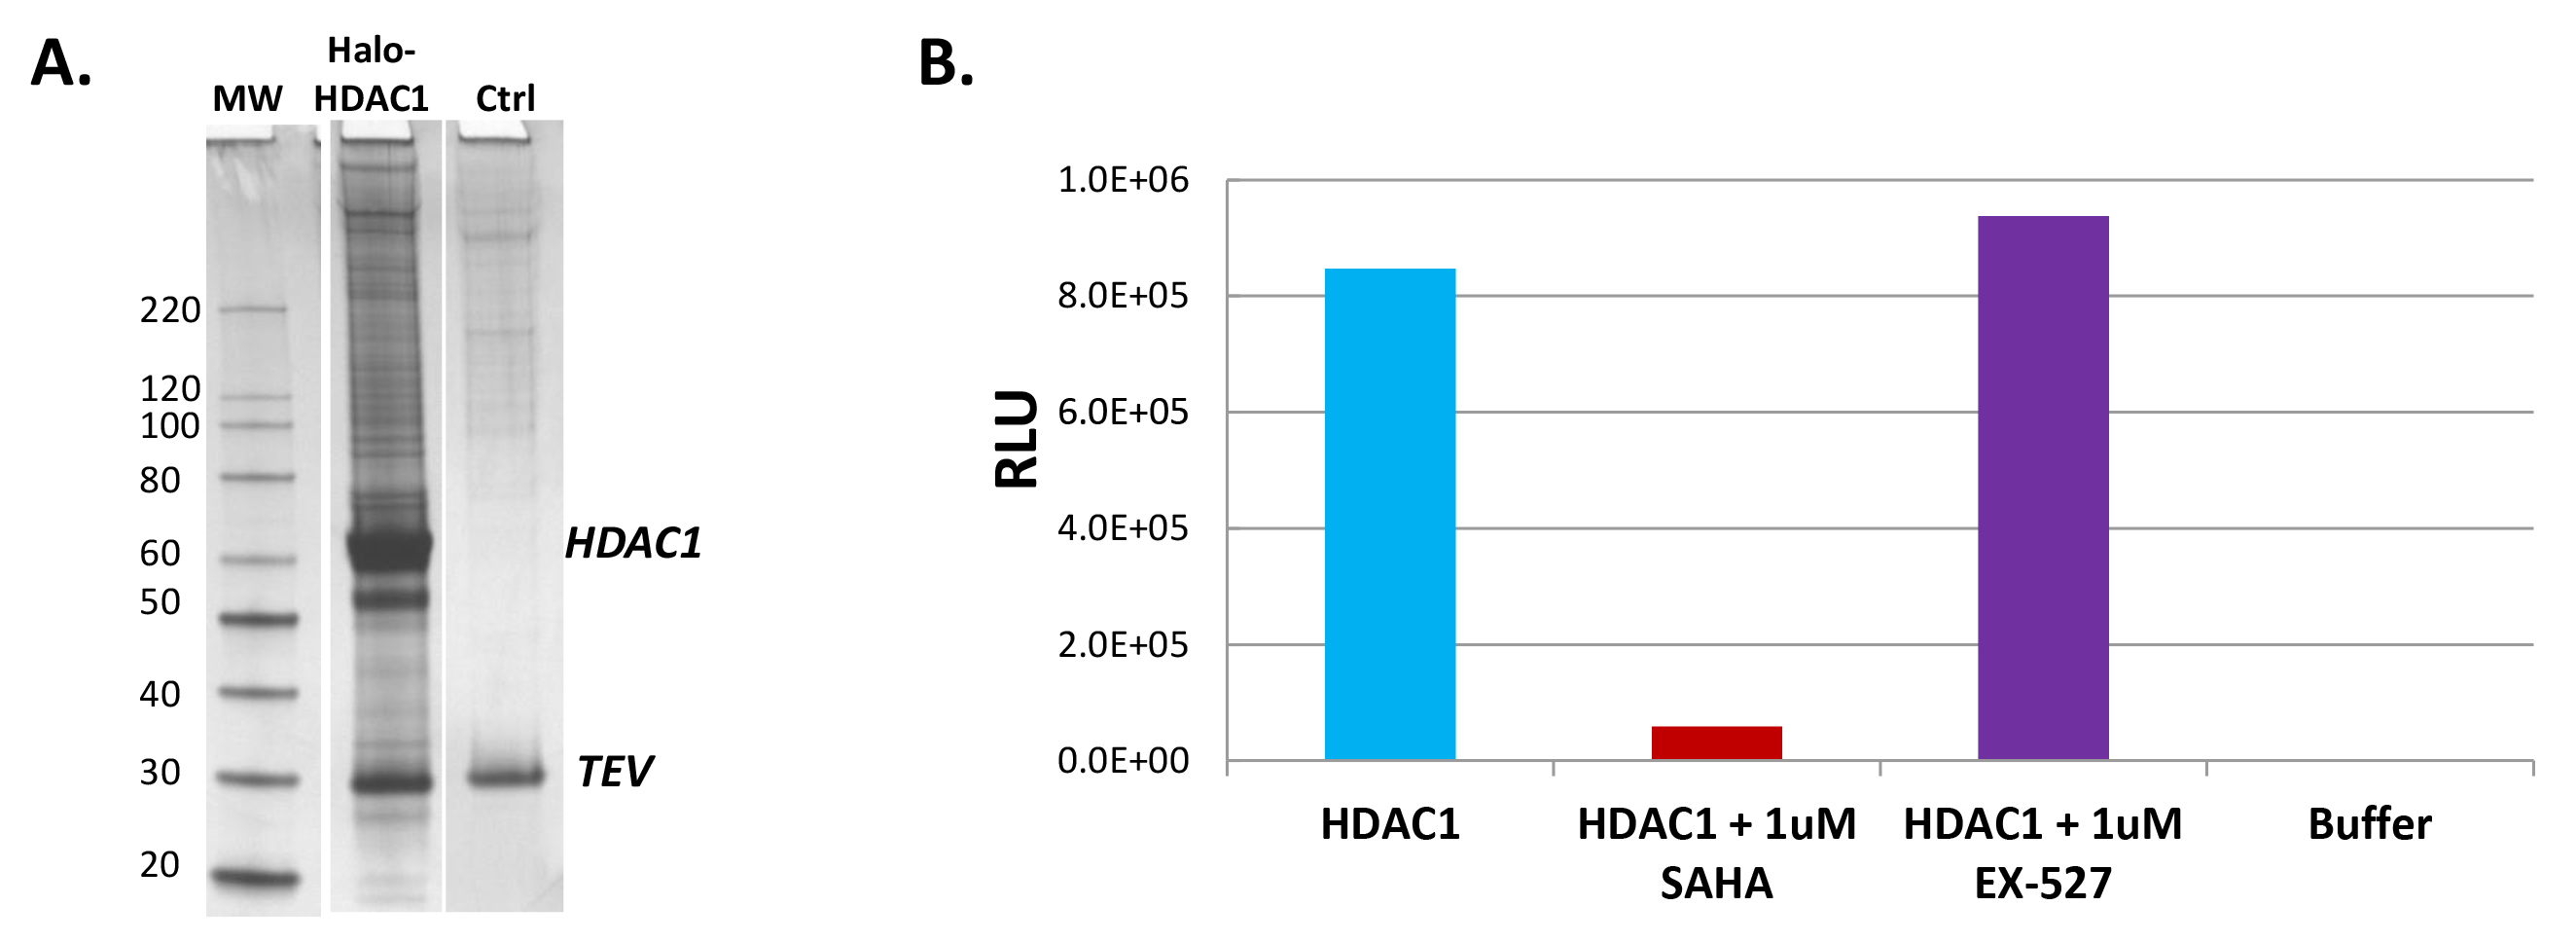
图3. Halo-HDAC1复合物的分离与活性分析。(A) 银染凝胶显示Halo-HDAC1复合物的分离结果以及对照组(Ctrl)在TEV蛋白酶切割后的背景情况(实验方案第2.5节)。图中标注了明显的HDAC1条带(55 kDa)和TEV蛋白酶条带。游离的HDAC1是通过在树脂上捕获后,于HaloTag与HDAC1融合序列之间的优化连接序列处进行TEV蛋白酶切割而产生的(图1)。(B) 图表展示了使用发光法组蛋白去乙酰化酶检测试剂盒HDAC-Glo21对HDAC1复合物分离样品进行活性检测的结果。图表第1列显示Halo-HDAC1免疫沉淀样品(HDAC1)中存在高水平的HDAC活性。第2列表明,在HDAC1免疫沉淀样品中加入HDAC抑制剂SAHA22后,该活性可被特异性抑制。作为对照,第3列显示仅对sirtuin家族去乙酰化酶具有特异性的抑制剂EX-52722(对HDACs无作用)不能抑制HDAC1的活性,第4列则显示单独使用缓冲液时未检测到任何活性。
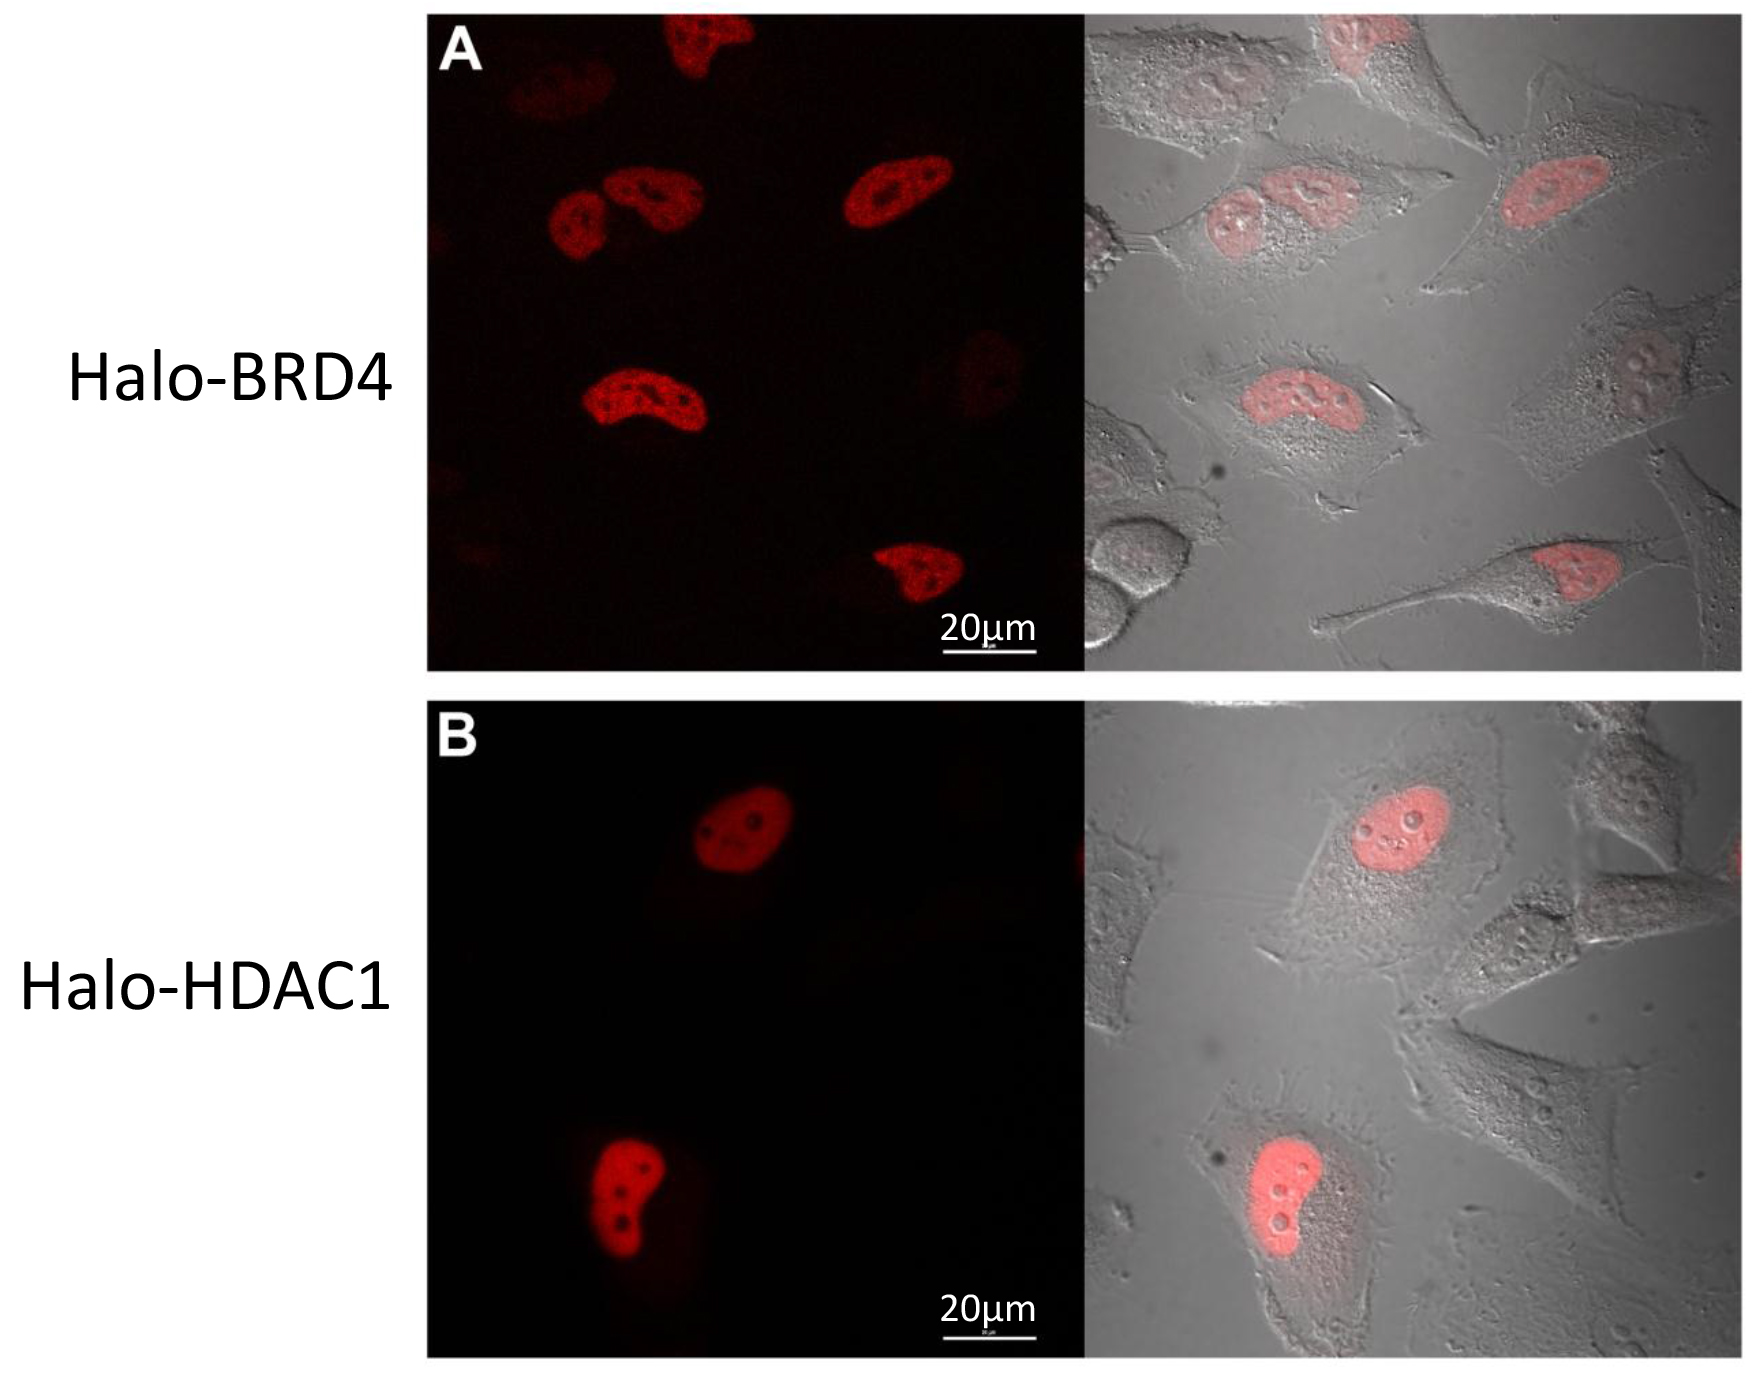
图4. Halo-BRD4 与 Halo-HDAC1 的共聚焦成像。 转染 Halo-BRD4 (A) 或 Halo-HDAC1 (B) 并用 TMR 配体荧光标记的 HeLa 活细胞共聚焦成像。(A) Halo-BRD4 表达局限于细胞核,(B) Halo-HDAC1 表达主要位于细胞核。图中各面板左侧为荧光通道,右侧为荧光通道与 DIC 通道的叠加图像。图像使用配备 37 °C + CO2 环境培养室的共聚焦显微镜,结合适当的滤光片组采集。比例尺 = 20 µm。
讨论
本文展示了两种在真核哺乳动物细胞中表征的融合蛋白Halo-BRD4和Halo-HDAC1,其表征内容包括表达情况、蛋白质复合物的分离与活性分析以及细胞内定位。 在实施这些不同实验方案的过程中,每项实验的成功均依赖于若干关键步骤。 与所有融合蛋白一样,表达水平以及标签自身的插入位置对于维持蛋白质的正常生理功能至关重要。 因此,若针对目标蛋白尚无先前研究或使用其他标签的成功经验,则必须考虑设计N端和/或C端融合结构。 关于表达水平,若表达过高,可在转染过程中稀释质粒DNA,或使用带有较弱启动子的载体,以达到适当的表达水平。 此前已有研究证明,在内源性表达水平下可高效分离大分子复合物8,从而支持在极低表达水平下开展实验。如条件允许,细胞定位研究还可为进一步确定标签的最佳插入位置以及实现正常生理功能所需的相对表达水平提供重要参考。
一旦融合蛋白准备好用于下拉实验,为了使该实验方案获得最佳效果,严格遵循裂解、结合和洗涤步骤中推荐的时间至关重要,因为该复合物分离过程的最大优势之一就是其快速性。 如果这些步骤中的任何一个被延长,例如抗体捕获方法所必需的那样,则存在复合物解离或非特异性结合增加的风险8。 同样,如果在细胞裂解或结合过程中缩短时间,则可能导致细胞未能完全裂解或捕获效率降低。 如果减少洗涤次数,或在结合或洗涤过程中树脂未能充分混匀,则非特异性蛋白的背景水平将升高。 此外,裂解方式对树脂的结合效率也有重要影响。 尝试对样品进行超声处理、去除推荐的去污剂、添加SDS或其他强效去污剂,和/或加入蛋白酶抑制剂AEBSF,均会导致融合蛋白及其复合物与树脂的结合减少甚至完全丧失。
现有的从哺乳动物细胞中分离复合物及进行人类蛋白质组分析的方法,在降低质谱分析背景噪音方面面临挑战16。 这一问题如此突出,以至于多个质谱研究团队已共同建立了一个污染蛋白数据库16。 质谱下拉实验样品中的背景信号可定义为任何妨碍鉴定诱饵蛋白真实互作分子的因素。 因此,背景信号可能来源于非特异性结合的污染蛋白,也可能来源于用于沉淀诱饵蛋白的高浓度诱饵蛋白本身或抗体。本研究在优化本文所述的下拉实验方案以及树脂选择方面进行了大量工作,以最大限度地减少下拉过程中非特异性污染蛋白的水平。 这一点在对照样品的银染凝胶和质谱分析结果中得到了证实(图2)。 为解决高浓度诱饵蛋白或抗体可能带来的严重干扰问题(这些问题同样具有破坏性,且其他方法难以克服),推荐采用SDS洗脱方式进行下拉实验(方案第2.4节)。 由于融合蛋白与树脂之间为共价连接,该过程将使绝大部分起始融合蛋白仍共价结合在树脂上。 在质谱分析中仅观察到极少量诱饵蛋白的存在,推测其由水解作用引起,但并不影响对其他较弱或瞬时相互作用的检测8。
如引言中所述,蛋白质组学领域的重大进展得益于质谱技术的显著进步1,7。 因此,有必要强调在选择质谱分析方法时的一些关键参数,以解析下拉实验中获得的蛋白质混合物。 仪器必须具备足够的稳定性,并能够常规且高效地分析含有微量蛋白质的样品,通常少于 <1 µg。 为适应小样本量并最大化质谱仪的灵敏度,通常采用纳米级色谱技术,使用内径为 50–75 µm 的高效液相色谱柱,流速范围为 100–300 nl/min。为了在单次分析中获取最大信息量,通常选用先进的质谱仪,其能够在与上述纳米级分离相匹配的时间尺度上采集高分辨率质谱数据,采集频率通常 ≥10 Hz。 这类仪器具有阿摩尔(attomolar)级别的灵敏度,通常可实现前体离子和产物离子质量误差在亚 ppm 范围内的数据采集。这些性能特征有助于提高鉴定出的蛋白质数量及其鉴定结果的可信度。
利用这些数据,我们展示了生理条件下的细胞定位、正确的蛋白质-蛋白质相互作用,以及发现新相互作用的潜力,并且仅使用一个构建体即可分离出有活性的复合物。 确实,针对这些不同方面可采用其他替代技术,但这些技术可能无法同时实现所有目标23,24。 借助 HaloTag 技术,可采用一种多功能的方法,推动蛋白质组学研究,更全面地理解蛋白质在哺乳动物细胞中的功能。
披露
本文的出版费用由普洛麦格公司(Promega Corporation)赞助。Danette L. Daniels,Jacqui Méndez,Hélène Benink,Andrew Niles,Nancy Murphy 和 Marjeta Urh 是 普洛麦格公司(Promega Corporation)的员工 HaloTag 技术及其应用专利的商业所有权受让人。 Michael Ford、Richard Jones、Ravi Amunugama 和 David Allen 是 MSBioworks,该公司提供本手稿中所述的质谱分析服务。
致谢
感谢 Martin Rosenberg 博士、Gary Tarpley 博士和 Keith Wood 博士对本工作的支持,感谢 James Cali 博士对稿件的审阅。DLD、JM、HB、NM、AN、JC 和 MU 是 Promega Corporation 的员工。MF、RJ、RA 和 DA 是 MS Bioworks, LLC 的员工。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| HeLa 细胞 | ATCC | CCL-2 | 贴壁生长 |
| HEK293T 细胞 | ATCC | CRL-11268 | 贴壁生长 |
| 细胞培养基 | Invitrogen/Gibco | ||
| PBS - 组织培养级认证 | Invitrogen/Gibco | ||
| FuGENE HD 转染试剂 | Promega | E2311 | |
| HaloTag 对照载体 | Promega | G6591 | |
| HaloTag-BRD4 | Kazusa DNA 研究所 | FHC11882 | N端HaloTag融合蛋白 |
| HaloTag-HDAC1 | Kazusa DNA 研究所 | FHC02563 | N端HaloTag融合蛋白 |
| 含目的片段的HaloTag克隆 | Promega | 多种 | http://www.promega.com/FindMyGene/ |
| 用于克隆的HaloTag Flexi 载体(N端或C端) | Promega | 多种 | 根据表达水平和HaloTag方向选择 |
| HaloTag TMR 配体 | Promega | G8251 | |
| IGEPAL CA-630 | Sigma | 18896 | |
| HaloTag 哺乳动物蛋白下拉与标记系统 | Promega | G6500 | 包含HaloTag TMR配体 |
| HaloTag 哺乳动物蛋白下拉系统 | Promega | G6504 | |
| 蛋白酶抑制剂混合物,50X | Promega | G6521 | |
| 哺乳动物细胞裂解缓冲液 | Promega | G9381 | |
| HaloTag 单克隆抗体 | Promega | G9211 | |
| ProTEV Plus | Promega | V6101 | |
| RQ1 DNase | Promega | M6101 | |
| HaloLink 树脂 | Promega | G1912 | |
| HDAC-Glo | Promega | G6420 | |
| PBS + 0.1% Triton X-100 | 用于可选成像步骤 | ||
| 4% 多聚甲醛/0.2 M 蔗糖/PBS | 用于可选成像步骤 | ||
| 乙醇 | |||
| 组织培养容器和培养皿 | |||
| 细胞培养孵育箱 | |||
| 一次性细胞刮刀 | Thermo Fisher Scientific | 08-773-1 | |
| 玻璃匀浆器(如Kontes Dounce 组织研磨器) | Thermo Fisher Scientific | K885300-0002 | 也可使用25-27 G针头 |
| 微量离心机 | |||
| 管式旋转仪(如Labquake) | Thermo Fisher Scientific | 4002110Q | 适用于结合和洗涤步骤 |
| 振荡平台(如Eppendorf Thermomixer) | Thermo Fisher Scientific | 05-400-200 | 适用于SDS洗脱和TEV酶切步骤 |
| 带腔室的盖玻片 | Thermo Fisher Scientific | 155409 | 用于可选成像步骤 |
| 荧光显微镜(555 nm 激发/585 nm 发射) | 用于可选成像步骤 |
参考文献
- Altelaar, A. F., Munoz, J., Heck, A. J. Next-generation proteomics: towards an integrative view of proteome dynamics. Nat Rev Genet. 14, 35-48 (2013).
- Tyers, M., Mann, M. From genomics to proteomics. Nature. 422, 193-197 (2003).
- Coulombe, B., et al. Interaction networks of the molecular machines that decode, replicate, and maintain the integrity of the human genome. Mol Cell Proteomics. 3, 851-856 (2004).
- Gavin, A. C., et al. Proteome survey reveals modularity of the yeast cell machinery. Nature. 440, 631-636 (2006).
- Krogan, N. J., et al. Global landscape of protein complexes in the yeast Saccharomyces cerevisiae. Nature. 440, 637-643 (2006).
- Sardiu, M. E., et al. Probabilistic assembly of human protein interaction networks from label-free quantitative proteomics. Proc Natl Acad Sci U S A. 105, 1454-1459 (2008).
- Domon, B., Aebersold, R. Mass spectrometry and protein analysis. Science. 312, 212-217 (2006).
- Daniels, D. L., et al. Examining the complexity of human RNA polymerase complexes using HaloTag technology coupled to label free quantitative proteomics. J Proteome Res. 11, 564-575 (2012).
- Encell, L. P., et al. Development of a dehalogenase-based protein fusion tag capable of rapid, selective and covalent attachment to customizable ligands. Curr Chem Genomics. 6, 55-71 (2012).
- Ohana, R. F., et al. HaloTag-based purification of functional human kinases from mammalian cells. Protein Expr Purif. 76, 154-164 (2011).
- Black, J. C., et al. KDM4A Lysine Demethylase Induces Site-Specific Copy Gain and Rereplication of Regions Amplified in Tumors. Cell. 154, 541-555 (2013).
- Deplus, R., et al. TET2 and TET3 regulate GlcNAcylation and H3K4 methylation through OGT and SET1/COMPASS. EMBO J. 32, 645-655 (2013).
- Galbraith, M. D., et al. HIF1A Employs CDK8-Mediator to Stimulate RNAPII Elongation in Response to Hypoxia. Cell. 153, 1327-1339 (2013).
- Collins, M. O., Choudhary, J. S. Mapping multiprotein complexes by affinity purification and mass spectrometry. Curr Opin Biotechno. 19, 324-330 (2008).
- Collins, S. R., et al. Toward a comprehensive atlas of the physical interactome of Saccharomyces cerevisiae. Mol Cell Proteomics. 6, 439-450 (2007).
- Mellacheruvu, D., et al. The CRAPome: a contaminant repository for affinity purification-mass spectrometry data. Nat Methods. 10, 730-736 (2013).
- Dawson, M. A., Kouzarides, T. Cancer epigenetics: from mechanism to therapy. Cell. 150, 12-27 (2012).
- Jang, M. K., et al. The bromodomain protein Brd4 is a positive regulatory component of P-TEFb and stimulates RNA polymerase II-dependent transcription. Mol Cell. 19, 523-534 (2005).
- Rahman, S., et al. The Brd4 extraterminal domain confers transcription activation independent of pTEFb by recruiting multiple proteins, including NSD3. Mol Cell Biol. 31, 2641-2652 (2011).
- Yang, Z., et al. Recruitment of P-TEFb for stimulation of transcriptional elongation by the bromodomain protein Brd4. Mol Cell. 19, 535-545 (2005).
- Halley, F., et al. A bioluminogenic HDAC activity assay: validation and screening. J Biomol Screen. 16, 1227-1235 (2011).
- Mack, G. S. To selectivity and beyond. Nat Biotechnol. 28, 1259-1266 (2010).
- Daniels, D. L., Urh, M. Isolation of intracellular protein--DNA complexes using HaloCHIP, an antibody-free alternative to chromatin immunoprecipitation. Methods Mol Biol. 977, 111-124 (2013).
- Urh, M., Rosenberg, M. HaloTag a Platform Technology for Protein Analysis. Curr Chem Genomics. 6, 72-78 (2012).
重印与许可
