本文介绍了一套灵活且具有策略性的实验方案,可通过病毒载体操控少突胶质前体细胞,使其过表达目标蛋白,从而特异性地探究这些蛋白在少突胶质细胞中的功能 体外 中枢神经系统髓鞘形成模型
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
髓鞘形成是一个复杂的过程,涉及神经元以及形成髓鞘的胶质细胞,后者在中枢神经系统(CNS)中为少突胶质细胞,在周围神经系统(PNS)中为施万细胞。我们使用一种 体外 髓鞘化检测,一种研究中枢神经系统髓鞘化的既定模型 体外为此,将少突胶质前体细胞(OPCs)添加至纯化的原代啮齿类动物背根神经节(DRG)神经元中,以建立可形成髓鞘的共培养体系。为了特异性地研究少突胶质细胞所表达的特定蛋白质在髓鞘形成过程中发挥的作用,我们开发了一套实验方案:在将OPCs接种到DRG神经元之前,利用慢病毒选择性地转导这些细胞,使其过表达野生型、组成型活性或显性负性蛋白。该方法使我们能够特异性地探究这些少突胶质细胞蛋白在调控髓鞘形成中的功能。该技术方案也可应用于其他细胞类型的研究,从而提供一种可选择性操控特定细胞类型(如少突胶质细胞)所表达蛋白的策略,用于靶向研究信号通路及代偿机制。综上所述,结合 体外 利用慢病毒感染的少突胶质前体细胞进行髓鞘化检测,为分析参与髓鞘形成过程的分子机制提供了一种有效的研究工具。
引言
轴突的髓鞘化对于中枢和外周神经系统中动作电位的快速高效传导至关重要。在外周神经系统中,由施万细胞(Schwann cells)在中枢神经系统中由少突胶质细胞(oligodendrocytes)这些特化的细胞环绕轴突并形成髓鞘,有效隔离神经纤维,促进跳跃式传导1髓鞘形成过程可以被研究 体外 使用视网膜神经节细胞2,工程化纳米纤维3,或与施万细胞共培养的背根神经节神经元4 或少突胶质细胞5-7。该 体外 髓鞘化检测是一种研究神经系统髓鞘化的成熟模型,可复制髓鞘化过程中发生的多种基本生物学过程 体内5-8该实验涉及将纯化的背根神经节(DRG)神经元与少突胶质前体细胞(OPCs,用于中枢神经系统髓鞘形成)或施万细胞(Schwann cells,用于外周神经系统髓鞘形成)共培养。在特定条件下,这些髓鞘形成细胞会以有序的、经超微结构验证的多层板状绝缘质膜包裹DRG轴突,并表达与体内相同的髓鞘特异性蛋白组合。 体内
研究中枢神经系统髓鞘形成的最常用细胞模型 体外 背根神经节神经元与少突胶质前体细胞的共培养体系,已被成功用于研究神经营养因子等外源性因素对中枢神经系统髓鞘形成的影响 体外5,6外源性因素,如生长因子或小分子药理学抑制剂,已被广泛用于通过背根神经节-少突胶质前体细胞共培养模型研究信号通路在髓鞘形成中的作用7,9然而,在同时包含神经元和少突胶质细胞的混合共培养体系中,生长因子或药理学抑制剂仍有可能对背根神经节(DRG)神经元和少突胶质细胞(OL)均产生作用。该双细胞体系提供了特异性解析仅由DRG或少突胶质细胞表达的蛋白质在髓鞘形成过程中所起作用的能力。为明确证实少突胶质细胞中的信号通路直接调控髓鞘形成,在将少突胶质前体细胞(OPCs)接种至DRG神经元之前,需对其进行慢病毒转导。 体外 髓鞘化检测实验已被证明是一种优雅的方法,可用于过表达野生型和突变型蛋白,以及通过少突胶质细胞敲低组成型表达蛋白的表达。因此,该方法为特异性探究和操控少突胶质细胞内的信号通路以研究髓鞘化提供了途径9,10.
本文报道了我们开发的一种通过慢病毒方法在少突胶质细胞中选择性过表达目标蛋白的技术,用于体外研究髓鞘形成。in vitro。该技术首先构建包含目标基因的表达载体,该基因可以是野生型、组成性活性或显性负性形式,随后将其克隆至pENTR载体(pENTR L1-L2 pENTR4IRES2GFP)中。将此载体(含目标基因)、CMV启动子供体(pENTR L4-R1 pENTR-pDNOR-CMV)以及2K7慢病毒载体在酶促反应中组合,生成含有CMV启动子、目标基因、内部核糖体进入位点和GFP的2K7载体(图1)。将此经Gateway克隆获得的2K7构建体与PMD2.G病毒包膜质粒及pBR8.91病毒包装质粒共同转染至HEK293T细胞,以产生慢病毒,随后可用于转导少突胶质前体细胞(OPCs)。一旦被慢病毒感染,OPCs即可高水平表达目标蛋白。然后可将这些OPCs接种于背根神经节(DRG)神经元培养物上,进而研究高水平表达目标蛋白对髓鞘形成的影响。通过蛋白质印迹分析检测共培养体系中髓鞘相关蛋白的表达,并通过免疫细胞化学观察髓鞘化轴突节段的形成情况。
访问受限。请登录或开始试用以查看此内容。
方案
注意:本研究使用的所有动物均为混合性别,由墨尔本大学解剖学与病理学系及弗洛里神经科学与心理健康研究所的动物饲养设施培育。所有动物实验程序均经墨尔本大学动物实验伦理委员会批准。
1. 2K7 慢病毒载体的克隆
- 在将目的基因克隆到 2K7 慢病毒载体之前,使用标准分子生物学技术将目的基因亚克隆至 pENTR 载体(3637 bp,卡那霉素抗性)中11。亚克隆时使用 EcoRI 和 SacII 限制性酶切位点。
- 2K7 慢病毒载体的扩增
- 通过将 100 ng 质粒 DNA 与感受态细胞轻柔混合,并在冰上孵育 30 分钟,转化 2K7 慢病毒载体 DNA。
- 在 42 °C 下热激 DNA/感受态细胞混合物 90 秒,随后将其涂布于含有氨苄青霉素(100 µg/ml)和氯霉素(15 µg/ml)的 LB-琼脂平板上,在 37 °C 下培养 16–18 小时。
注:使用氯霉素可防止长末端重复序列之间的重组。 - 次日,将筛选出的细菌克隆在含有氨苄青霉素(100 µg/ml)和氯霉素(15 µg/ml)的 LB 培养基中,于 37 °C 培养 16–18 小时。按照制造商说明书,使用商业质粒 DNA 大量提取试剂盒提取 DNA。
- 从 pENTR 载体亚克隆至 2K7 慢病毒载体(图 1)
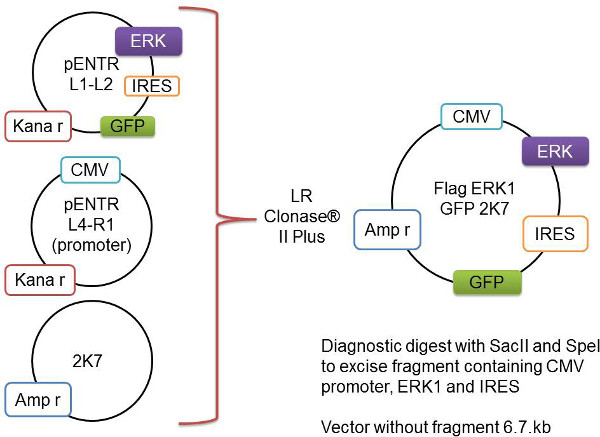
图 1:Gateway 重组过程的示意图。 目的基因(此处以 Flag-Erk1 表示)被克隆至 pENTR L1-L2 载体中。该载体与含有 CMV 启动子的 pENTR L4-R1 载体及骨架 2K7 载体共同加入。这三个载体通过 LR Clonase II Plus 酶进行重组,将目的基因和启动子插入至可用于病毒包装的 2K7 载体中。- 向一个 1.5 ml 离心管中加入以下组分并轻柔混匀:
L4-R1 pENTR-pDNOR-CMV(启动子)(60 bng)1–2.5 µl
L1-L2 pENTR4IRES2GFP(含目的基因)(80 bng)1–2.5 µl
K7 慢病毒载体(80 ng/µl)1 µl
TE 缓冲液,pH 8 2–5 µl
总体积 8 µl - 从 -80 °C 取出 Clonase 酶混合液,在冰上解冻 2 分钟。确保该酶为从 -80 °C 取出的新鲜分装样品,因为反复冻融会显著降低酶的克隆效率。
- 每反应加入 2 µl 酶液,通过涡旋充分混匀,并将 Clonase 反应混合物在 23–25 °C 下孵育 6–24 小时。
- 向 Clonase 反应混合物中加入 1 µl 蛋白酶 K 溶液(随酶试剂盒提供),在 37 °C 下孵育 10 分钟。
- 将 Clonase 反应混合物转化至感受态细胞中,并在含有氨苄青霉素(100 µg/ml)的 LB 培养基中,于 37 °C 培养 16–18 小时以筛选阳性克隆。
- 按照制造商说明书,使用商业质粒 DNA 小量提取试剂盒提取并纯化 DNA。
- 通过使用限制性内切酶 Spe I 和 Sac II 及相应的缓冲液进行酶切消化,确认 DNA,以切下包含启动子和目的基因的片段。
注:此步骤至关重要,用于验证亚克隆的 DNA 是否正确插入了目的基因,并具有正确的载体骨架。未插入片段的载体本身大小为 6.7 kb。释放的插入片段大小包括启动子和目的基因。可通过 DNA 序列编辑软件(例如,APE – A Plasmid Editor)计算特定基因经酶切后预期的片段大小。 - 通过在 1× TAE 缓冲液(见储备溶液表)中运行 1% 琼脂糖凝胶电泳(100 V),检测 DNA 载体骨架和释放片段的大小。
- 将经验证的 DNA 用于细菌扩增:在含有氨苄青霉素(100 µg/ml)的 500 ml LB 培养基中,于 37 °C 培养 16–18 小时。
- 按照制造商说明书,使用商业质粒 DNA 大量提取试剂盒提取并纯化 DNA。
注:大量提取通常可获得足够用于病毒生产的 DNA 量。
- 向一个 1.5 ml 离心管中加入以下组分并轻柔混匀:
- 重复步骤 1.3.9–1.3.10,扩增以下用于慢病毒制备的 DNA:包膜载体(PMD2.G,6.1 kb)、包装载体(pBR8.91,12.5 kb)以及作为对照的空慢病毒载体(GFP-CMV-2K7,8.7 kb)。
2. 2K7 病毒制备
注意:第1天:
- 转染当天,在含有 25 ml HEK293T 细胞培养基的 T175 培养瓶中接种 3200 万 HEK293T 细胞(参见储备液表格)。若转染当天时间紧张,也可在转染前一天接种 1600 万细胞。
注意:在转染当天或前一天接种细胞均可获得同等良好的转染效果。无论采用哪种方式,关键在于确保细胞在转染前已充分贴壁于培养皿表面。
注意: 第 2 天: - 转染
- 转染前,将 DNA 用含 10 mM Tris pH 8、1 mM EDTA pH 8 的 TE 缓冲液稀释至 1 µg/µl(溶剂为去离子水)。
- 在 50 ml 离心管中,配制用于 T175 培养瓶转染的主混合液(表 1)。将 DNA 加入预热的 Dulbecco 改良 Eagle 培养基(DMEM)中,涡旋充分混匀,随后加入无菌聚乙烯亚胺(PEI)(参见储备液表格),以避免过早沉淀。
表 1:2K7 病毒转染混合液的配制。载体 浓度 体积 pMDG.2 1 µg/µl 5 µl pBR8.91 1 µg/µl 15 µl 含 GFP 与目的基因的 2K7 载体 1 µg/µl 22 µl 无菌聚乙烯亚胺(PEI) 1 g/L 500 µl DMEM 2,100 µl - 轻轻颠倒离心管 3–4 次混匀,室温(RT)孵育 15 分钟。
- 对 HEK293T 细胞进行完全换液。彻底吸除原有培养基,加入预热的 HEK293T 细胞培养基(每 T175 培养瓶 25 ml)。
- 将转染混合液(DNA/PEI 混合液)逐滴加入单层细胞中。轻柔晃动以混匀,随后将转染后的细胞在 37 °C、5% CO2 条件下孵育过夜。
注意:第 3 天: - 为确认转染成功,转染后 24 小时通过荧光显微镜检测 GFP 表达情况。
注意:通常超过 50% 的细胞表达 GFP 即表明转染效果良好。
注意:第 4 天:
- 转染后 48 小时,收集病毒上清液,并更换为新鲜的 HEK293T 培养基(每 T175 培养瓶 25 ml)。
- 将病毒上清液在 4 °C 条件下以 1,140 × g 离心 10 分钟,以去除细胞碎片。将澄清后的上清液转移至 50 ml 离心管中,4 °C 保存。
注意:第 5 天:
- 将病毒上清液在 4 °C 条件下以 1,140 × g 离心 10 分钟,以去除细胞碎片。将澄清后的上清液转移至 50 ml 离心管中,4 °C 保存。
- 转染后 72 小时,收集第二批病毒上清液。重复步骤 2.3.1,并将 48 小时和 72 小时的澄清上清液合并。
- 为浓缩病毒,使用 30 ml 超速离心管,在 4 °C 条件下以 170,000 × g 离心 90 分钟。
- 弃去上清液,重复步骤 2.6,直至所有澄清上清液均完成离心,此时在管底形成含病毒及沉淀 PEI 的(不可见)沉淀。
- 为重悬病毒,向超速离心管中加入 500 µl SATO 培养基(参见储备液表格)。涡旋 30 秒,并用移液器枪头刮擦管底,以机械方式松解病毒沉淀。重复此操作 6 次,以充分松解病毒沉淀。
- 将重悬的病毒合并至微量离心管中,短暂离心以去除不溶性 PEI。通过 0.45 µm 滤膜过滤上清液,以去除蛋白质。
- 将病毒分装为 20 µl、50 µl 和 100 µl 等分试样,置于 -80 °C 保存。
3. 在 HEK293T 细胞中测定病毒滴度
- 为了检测目的蛋白的表达情况并确定实验所需的最适病毒感染浓度,加入一系列梯度稀释的病毒原液(例如, 0, 5, 10, 20, 40, 80 µl) 转导接种于6孔板中的HEK293T细胞,并在37°C、5% CO₂条件下培养24小时 37 °C,5% CO2该方案通常可产生病毒,其使用浓度范围为1:50至1:200,可实现目的基因的高效表达。
- 病毒感染48小时后,使用含蛋白酶抑制剂的TNE缓冲液(见储备溶液表)裂解HEK293T细胞。
- 用预冷的DPBS洗涤孔板两次,然后加入 150 µl 每孔加入TNE缓冲液。
- 通过移液器上下吹打5-10次以裂解细胞。将全细胞裂解液转移至1.5 ml微量离心管中,冰上孵育15-30分钟。
- 离心裂解液于 4 °C 在最大速度(20,000 × g)下离心30分钟,将上清液转移至新离心管中,用于Bradford法蛋白定量及后续Western印迹分析。
- 通过标准的蛋白质印迹分析检测目标蛋白的表达水平,同时使用针对该蛋白本身及其融合标签的抗体进行杂交检测即,Flag)。使用产生该结果的病毒稀释度 >95% 的细胞为 GFP 阳性,并在实验中实现目标蛋白的强表达。
4. 背根神经节的分离与培养(图2 步骤1和2)
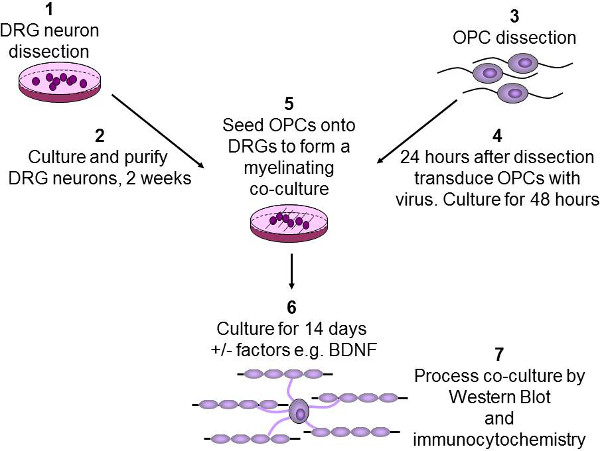
图 2:体外髓鞘形成实验的示意图。 从出生后第2-3天的大鼠幼崽中分离背根神经节(DRG)神经元,经纯化后培养两周 (1-2)。使用免疫贴壁法从出生后第7-9天的大鼠脑组织中纯化少突胶质前体细胞(OPCs)(3)。随后用慢病毒感染OPCs,并继续培养48小时 (4)。将OPCs接种至DRG神经元上,并加入感兴趣的生长因子(如BDNF)(5)。共培养体系继续培养两周,以使OPCs分化并包绕轴突形成髓鞘 (6)。最后,共培养样本可用于裂解后进行蛋白质印迹分析,或固定后进行免疫细胞化学染色 (7)。
注意:第1天——解剖前2天:
- 在6孔板中用多聚-L-鸟氨酸(0.5 mg/ml)包被已灭菌的22 mm × 22 mm盖玻片,于37 °C孵育过夜。
- 次日,再用层粘连蛋白(Laminin,20 µg/ml溶于MEM)包被盖玻片,37 °C孵育过夜,吸去多余液体,并在组织培养超净台中干燥20分钟。
注意:第2天:背根神经节(DRG)的解剖与分离: - 通过颈椎横断法处死P2-P3天龄的大鼠幼崽,共12只。
- 去除动物背部肌肉上方的皮肤。使用Vannas剪刀打开椎间孔,并用镊子轻轻取出脊髓。
- 摘取位于椎体之间的背根神经节(DRG),剪除附着的脊神经纤维,然后将DRG置于含有3 ml L-15培养基的33 mm培养皿中。通常可从脊髓每侧收集8至12个DRG。
- 将收集的DRG连同L-15培养基转移至15 ml离心管中,以180 × g离心5分钟。
- 吸去上清液,向DRG沉淀中加入2 ml 0.25%胰蛋白酶,于37 °C孵育30分钟。
- 向DRG沉淀中加入5 ml M1培养基(见储备液配方表)以终止胰酶消化作用,室温下以180 × g离心3分钟。
- 吸去上清液,将沉淀重悬于2 ml预热的M1培养基(不含生长因子)。通过移液器吹打50次,或直至神经节完全分散,将神经节团块充分解离。将细胞悬液以180 × g离心3分钟。
- 将解离后的神经元重悬于M1培养基中,按每100 µl每孔接种5个神经节的密度接种至6孔板中。
- 为去除增殖的非神经元细胞,在孵育至少4小时以促进细胞贴壁后,吸去M1培养基,并更换为M2培养基喂养神经元。在存在神经生长因子(NGF,100 ng/ml)的条件下培养DRG神经元,以纯化表达TrkA且依赖NGF存活的DRG神经元。或者,可使用脑源性神经营养因子(BDNF,100 ng/ml)来纯化依赖BDNF且表达TrkB的DRG神经元。
- 在接下来的2周内,交替使用含NGF或BDNF(100 ng/ml)的M1培养基和含抗有丝分裂成分的M2培养基维持神经元培养,具体方案如下。
- M1培养基(含NGF或BDNF,100 ng/ml)用于第4–6天、第8–10天和第12–14天;M2培养基(含NGF或BDNF,100 ng/ml)添加FDU和尿苷,用于第1–4天、第6–8天和第10–12天。至少需完成3轮M2培养基纯化处理。
- 完成为期2周的抗有丝分裂处理周期后,继续单独使用M1培养基培养DRG神经元1周,每2–3天更换一次M1培养基。
5. 少突胶质前体细胞的分离与培养(图2 步骤3)
注意:第1天——解剖前2天:
- 用多聚-D-赖氨酸(PDL, 10 µg/ml 在灭菌去离子水中)于 4 °C 过夜。
注意:第2天:解剖前1天: - 用去离子灭菌水清洗PDL板3次,在组织培养罩中静置干燥约6小时。若不立即使用,可包裹后于4周内储存 4 °C.
- 为免疫筛选制备二抗包被板。每1次脑组织解剖,需准备2块IgG板(分别用于Ran2抗体去除星形胶质细胞和O1抗体去除前髓鞘少突胶质细胞), 45 µl 山羊抗小鼠IgG,溶于DPBS(每10 cm培养皿15 ml);1× IgM平板(用于O4抗体筛选少突胶质细胞前体细胞) 45 µl 山羊抗小鼠IgM,溶于DPBS(每10 cm培养皿15 ml)。
注意:第3天:解剖日 - 加入200单位的木瓜蛋白酶至10 ml木瓜蛋白酶缓冲液中(表 2),并在 37 °C 直到缓冲液变澄清。
表2:木瓜蛋白酶缓冲液的配制。浓度 250 ml 用 终浓度 EBSS 储存液 10x 25 ml 1x MgSO₄4 100 mM 2.5 ml 1 mM 葡萄糖 30% 3 ml 0.46% EGTA 0.5 M 1 ml 2 mM NaHCO₃3 1 M 6.5 ml 26 mM 用去离子水定容至250 ml,并过滤除菌 - 用 DPBS 将所有二抗板清洗 3 次。
- 将Ran2和O1抗体加入IgG板,O4杂交瘤上清加入IgM板。所有包被一抗的酶标板在室温下孵育超过2小时。
- 从一只P7大鼠中解剖出一个脑组织。使用锋利的剪刀将幼鼠断头,再用剪刀去除覆盖颅骨的皮肤。
- 从枕叶、颞叶至额叶处环绕颅骨进行切割。使用镊子将脑组织从颅骨中取出,并轻轻转移至含有1 ml DPBS的35 mm培养皿中。
- 用剪刀或无菌刀片将脑组织粗略切成小块。
- 将预热的木瓜蛋白酶缓冲液(10 ml)过滤至一个新的15 ml离心管中,管内含少量L-半胱氨酸,然后加入 200 µl DNA酶(12,500 U/ml)加入过滤后的木瓜蛋白酶缓冲液中。
- 将木瓜蛋白酶缓冲液倒入切碎的脑组织中;在 37 °C 90 分钟。
- 使用25 ml移液管将解离的脑组织轻柔转移至50 ml离心管中,静置沉降。
- 去除木瓜蛋白酶缓冲液,向脑组织中加入 2 ml Lo Ovo(卵黏蛋白),通过移液吹打 5–10 次以分散脑组织团块,静置后吸取上层 2 ml 上清液转移至新离心管中。
- 向脑组织中再加入 2 ml Lo Ovo,重复步骤 5.11,直至无组织块残留。吹打操作可逐渐加强力度。
- 将解离的细胞悬液在200 × g条件下离心15分钟。吸除上清液,将细胞沉淀重悬于10 ml Hi Ovo中,再在200 × g条件下离心15分钟。
- 用DPBS洗涤第一块免疫淘选板(Ran 2板)3次。吸除上清液,将细胞重悬于10 ml淘选缓冲液中(表2)并加入第一块免疫铺板(Ran 2 板)。在室温下孵育细胞 15 分钟。
- 用DPBS清洗第二块免疫淘选板(O1板)3次。
- 在第一块免疫淘选板孵育后,将细胞悬液转移至第二块免疫淘选板(O1板),用1–3 ml淘选缓冲液冲洗该板表面以去除未结合的细胞,并用移液器将洗液转移至O1板。室温孵育15分钟。
- 洗涤第三块免疫筛选板(O4板)。此板为少突胶质前体细胞(OPCs)结合其表面的阳性筛选板。用DPBS洗涤O4板3次。
- 在第二次免疫筛选板上孵育后,将细胞转移至最终的免疫筛选板(O4板),在室温下孵育45分钟。此步骤将筛选出O4+少突胶质前体细胞。
- 吸弃最后一次免疫平皿(O4 平皿)中的上清液,并用 EBSS 洗涤 6 次。
- 为去除培养板上的少突胶质前体细胞(OPCs),将细胞与 5 ml 温热的 0.05% 胰蛋白酶-EDTA(用 EBSS 按 1:10 稀释)共同孵育 37 °C 8 分钟
- 加入5 ml 30% FBS(用EBSS配制)以中和胰蛋白酶。通过移液约50次将细胞从培养板表面吹打下来。
- 将所有细胞悬液转移至新离心管中,200 x g 离心 15 分钟。
- 弃去上清液,将细胞沉淀重悬于1 ml预热的SATO培养基中,随后进行细胞计数。一只小鼠脑组织的解离可获得150–200万个少突胶质前体细胞。
- 将细胞以每平方厘米1 x 10的密度接种于干燥的PDL包被培养板上5 和 5 × 10⁵ 每10 cm培养皿中加入含睫状神经营养因子(CNTF,10 ng/ml)、血小板源性生长因子(PDGF,10 ng/ml)、神经营养素3(NT3,1 ng/ml)和佛司可林的SAT0培养基(10 ml)4.2 µg/ml)2,12. 在培养基中培养少突胶质前体细胞(OPCs) 37 °C,8% CO₂2.
6. 少突胶质前体细胞的转导
- 解剖后,将原代少突胶质前体细胞(OPC)在 SATO 培养基(每 10 cm 培养皿 10 ml)中培养,添加 CNTF(10 ng/ml)、PDGF(10 ng/ml)、NT3(1 ng/ml)和佛司可林(4.2 µg/ml),于 37 °C、8% CO2 条件下培养 24 小时。
- 完全吸除 OPC 培养基,更换为新配制的含生长因子的 SATO 培养基(10 ml)(见步骤 6.1 上述内容)。
- 将病毒以步骤 3 确定的最佳浓度加入 OPC 中(图 2,步骤 4),继续培养 OPC 48 小时。
7. 用于髓鞘化共培养的 OPC 接种(图 2,步骤 5 和 6)
- 为去除细胞表面的少突前体细胞(OPCs),首先用 8 ml EBSS 将 OPC 培养板冲洗两次,然后在 37 °C 下用 5 ml 预热的、以 EBSS 按 1:10 稀释的 0.05% 胰蛋白酶-EDTA 溶液孵育 2 分钟。
- 用含 30% FBS 的 EBSS(5 ml)中和胰蛋白酶,并通过移液将细胞从培养板上吹打下来。将细胞悬液转移至 15 ml 离心管中,在室温下以 180 × g 离心 15 分钟。
- 吸除上清液,并将细胞沉淀重悬于 1 ml 预热的 SATO 培养基中,随后进行细胞计数。
- 在接种 OPC 之前,彻底吸除背根神经节(DRG)培养板中的培养基。按照先前所述方法4-6,将 200,000 个 OPC 以滴加方式轻柔地接种到 DRG 神经元上。
注意:每张 22 mm 盖玻片上的 OPC 接种总体积必须少于 200 µl。 - 将培养板置于组织培养超净台中静置 10 分钟,使细胞沉降,期间避免移动培养板,随后每孔轻柔补充 1 ml 预热的 SATO 培养基。
- 将剩余的同批 OPC 重新接种至含生长因子的 SATO 培养基中(见步骤 6.1)。利用这些同批 OPC 验证目标蛋白的表达情况。
- 24 小时后,将 SATO 培养基更换为共培养体系培养基(每孔 2 ml),该培养基由不含因子的 SATO 培养基与神经基础培养基(Neurobasal)按体积比混合,并添加 1% B27。每 2–3 天更换一次培养基,共培养 14 天。
- 通过 Western 印迹分析检测共培养体系中髓鞘蛋白的表达,并使用针对髓鞘碱性蛋白标志物和神经元标志物的抗体进行双重免疫荧光染色,以观察髓鞘化轴突节段的形成情况4-6。
访问受限。请登录或开始试用以查看此内容。
结果
用于慢病毒生产的带有标签的细胞外信号调节激酶1(Flag-Erk1)构建体,通过限制性酶切对所用构建体进行验证,包括2K7构建体以及病毒生产所需的包装和辅助构建体(图3)。
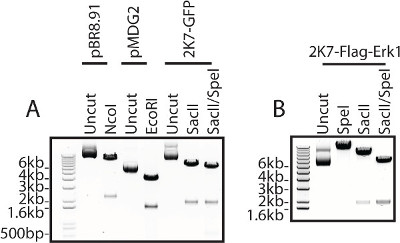
图3:DNA构建体的验证。用于慢病毒生产的全部DNA构建体均从Stbl3细菌中提取纯化,并通过限制性酶切进行验证。如图所示,辅助载体和包装载体使用NcoI和EcoRI进行酶切,并与未切割的质粒进行比较(A)。2K7-GFP使用SpeI和SacII进行酶切(A)。2K...
访问受限。请登录或开始试用以查看此内容。
讨论
轴突的髓鞘化是脊椎动物中枢神经系统和周围神经系统发挥最佳功能的关键过程。髓鞘化轴突的生成与维持是一个复杂且协调的过程,涉及神经元、胶质细胞(来自施万细胞或少突胶质细胞)以及细胞外基质蛋白之间的分子相互作用。体内和体外髓鞘化实验均涉及多种细胞类型,因此该实验方案的重要性和应用价值在于,它能够在混合共培养体系中对特定细胞类型的蛋白质进行操控。使用非特异性的药理学工具来阻断特定蛋白质或信号通路的活性,无法明确揭示这些蛋白质从神经元或胶质细胞角度对髓鞘化过程的具体影响,除非该蛋白质仅由一种细胞类型特异性表达。因此,将体外髓鞘化实验与利用慢病毒特异性转导少突胶质前体细胞(OPCs)的方法相结合,使我们能够探究少突胶质细胞来源的蛋白质对髓鞘化的影响。我们已成功使用2K7慢病毒在少突胶质细胞中特异性过表达特定蛋白质,用于体外髓鞘化实验,以解析少突胶质细胞信号对中枢神经系统(CNS)髓鞘化的影响9。
为获得转导少突胶质前体细胞(OPC)中可重复的实验结果 体外 髓鞘化检测实验中,从克隆、...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明本研究不存在利益冲突。
致谢
本工作由澳大利亚国家健康与医学研究理事会(NHMRC 奖学金 #454330 支持 JX,项目资助 #628761 支持 SM,APP1058647 支持 JX)、澳大利亚多发性硬化症研究基金会(MSRA #12070 支持 JX)、墨尔本大学研究资助支持计划以及墨尔本研究 CI 奖学金(支持 JX),以及澳大利亚研究生奖学金(支持 HP 和 AF)共同资助。 我们谨此致谢澳大利亚维多利亚州创新、产业与区域发展部的运营基础设施计划。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 2K7 慢病毒载体 | 由 Suter 博士惠赠9 | ||
| 5-氟-2′-脱氧尿苷 | 西格玛-奥德里奇 | F0503-100mg | |
| Alexa Fluor 488 羊抗小鼠 IgG | Jackson Immunoresearch | 115545205 | |
| Alexa Fluor 488 羊抗兔 IgG (H+L) | Life Technologies | A11008 | |
| Alexa Fluor 594 羊抗小鼠 IgG (H+L) | Life Technologies | A11005 | |
| Alexa Fluor 594 羊抗兔 IgG (H+L) | Life Technologies | A11012 | |
| 氨苄青霉素 | 西格玛-奥德里奇 | A9518-5G | |
| B27 - NeuroCul SM1 神经元补充剂 | 干细胞技术公司 | 5711 | |
| BDNF(人源) | Peprotech | PT450021000 | |
| 生物素(d-生物素) | 西格玛-奥德里奇 | B4639 | |
| Bradford 试剂 | 西格玛-奥德里奇 | B6916-500ML | |
| 牛血清白蛋白(BSA) | 西格玛-奥德里奇 | A4161 | |
| 氯霉素 | 西格玛-奥德里奇 | C0378-100G | |
| CNTF | Peprotech | 450-13020 | |
| DAKO 荧光封片剂 | DAKO | S302380-2 | |
| DMEM,高糖,含丙酮酸盐,不含谷氨酰胺 | Life Technologies | 10313039 | |
| DNase | 西格玛-奥德里奇 | D5025-375KU | |
| DPBS | Life Technologies | 14190250 | |
| DPBS,含钙、镁 | Life Technologies | 14040182 | |
| EBSS | Life Technologies | 14155063 | |
| EcoRI-HF | NEB | R3101 | |
| 启动子和目的基因的入门载体 | 根据方案 1-2 制备 | ||
| 胎牛血清 | 西格玛-奥德里奇 | 12003C | |
| 佛司可林 | 西格玛-奥德里奇 | F6886-50MG | |
| 葡萄糖(D-葡萄糖) | 西格玛-奥德里奇 | G7528 | |
| 甘油 | Chem Supply | GL010-500M | 参见储备溶液 |
| 羊抗小鼠 IgG | Jackson ImmunoResearch | 115005003 | |
| 羊抗小鼠 IgM | Jackson ImmunoResearch | 115005020 | |
| 羊抗大鼠 IgG | Jackson ImmunoResearch | 112005167 | |
| Hoechst 33342 | Life Technologies | H3570 | |
| Igepal | 西格玛-奥德里奇 | I3021-100ML | |
| 胰岛素 | 西格玛-奥德里奇 | I6634 | |
| 卡那霉素 | 西格玛-奥德里奇 | 60615 | |
| 层粘连蛋白 | Life Technologies | 23017015 | |
| LB 培养基 | 参见储备溶液 | ||
| LB-琼脂 | 参见储备溶液 | ||
| L-半胱氨酸 | 西格玛-奥德里奇 | C-7477 | |
| Leibovitz's L-15 培养基 | Life Technologies | 11415064 | |
| L-谷氨酸 | 西格玛-奥德里奇 | G1626 | |
| L-谷氨酰胺 - 200 mM (100x) 液体 | Life Technologies | 25030081 | |
| LR Clonase II Plus 酶 | Life Technologies | 12538-120 | |
| MEM,非必需氨基酸,不含谷氨酰胺 | Life Technologies | 10370088 | |
| 小鼠 α βIII 微管蛋白 | Promega | G7121 | |
| 小鼠 αMBP(单克隆) | Millipore | MAB381 | |
| 丙酮酸钠 | Life Technologies | 11360-070 | |
| NAC | 西格玛-奥德里奇 | A8199 | |
| NcoI-HF | NEB | R3193S | |
| NEBuffer 4 | NEB | B7004S | |
| Neurobasal 培养基 | Life Technologies | 21103049 | |
| NGF(小鼠源) | Alomone Labs | N-100 | |
| NT-3 | Peprotech | 450-03 | |
| O1 抗体 - 小鼠抗 O1 | Millipore | MAB344 | 若无法获得 O1 杂交瘤细胞,可作为替代 |
| O1 杂交瘤细胞 | 用于免疫筛选的含抗 O1 抗体的条件培养基 | ||
| O4 抗体 - 小鼠抗 O4 | Millipore | MAB345 | 若无法获得 O4 杂交瘤细胞,可作为替代 |
| O4 杂交瘤细胞 | 用于免疫筛选的含抗 O4 抗体的条件培养基 | ||
| 感受态细胞 | Life Technologies | A10460 | |
| One Shot Stbl 感受态细胞 | Life Technologies | C7373-03 | |
| 木瓜蛋白酶悬浮液 | Worthington/Cooper | LS003126 | |
| pBR8.91 | 由 Denham 博士惠赠10 | ||
| PDGF-AA(人源) | Peprotech | PT10013A500 | |
| 青霉素-链霉素 100x 溶液 | Life Technologies | 15140122 | |
| pENTRY4IRES2GFP | Invitrogen | 11818-010 | |
| pMD2.G | Addgene | 12259 | |
| 聚-D-赖氨酸 | 西格玛 | P6407-5MG | |
| 聚乙烯亚胺(PEI) | 西格玛-奥德里奇 | 408727-100ML | |
| 聚-L-鸟氨酸 | 西格玛-奥德里奇 | P3655 | |
| 孕酮 | 西格玛-奥德里奇 | P8783 | |
| 蛋白酶抑制剂片剂(Complete mini) | 罗氏 | 11836153001 | |
| 蛋白酶 K | 随 Clonase 酶提供 | ||
| 腐胺 | 西格玛-奥德里奇 | P-5780 | |
| 兔 α 神经丝蛋白 | Millipore | AB1987 | |
| 兔 αMBP(多克隆) | Millipore | AB980 | |
| Ran2 杂交瘤细胞 | ATCC | TIB-119 | 用于免疫筛选的含抗 Ran2 抗体的条件培养基 |
| 大鼠抗 CD140A/PDGFRa 抗体 | BD Pharmingen | 558774 | |
| SacII | NEB | R0157 | |
| SOC 培养基 | 随感受态细菌提供 | ||
| 亚硒酸钠 | 西格玛-奥德里奇 | S5261 | |
| Spe I | NEB | R0133S | |
| T4 DNA 连接酶 | NEB | M0202S | |
| T4 DNA 连接酶缓冲液 | NEB | B0202S | |
| TE 缓冲液 pH8 | 参见储备溶液 | ||
| TNE 裂解缓冲液 | |||
| 微量元素 B | Cellgro | 99-175-CI | |
| 转铁蛋白(人源脱铁转铁蛋白) | 西格玛-奥德里奇 | T1147 | |
| 吐温 X-100 | 西格玛-奥德里奇 | T9284 | |
| 胰蛋白酶 | 西格玛-奥德里奇 | T9201-1G | |
| 鸡蛋清胰蛋白酶抑制剂 | 罗氏 | 10109878001 | |
| 胰蛋白酶-EDTA (1x),含酚红 (0.05%) | Life Technologies | 25300-054 | |
| 未结合的裂叶山扁豆素 BSL-1 | Vector Laboratories | L-1100 | |
| 尿苷 | 西格玛-奥德里奇 | U3003-5G |
参考文献
- Baumann, N., Pham-Dinh, D. Biology of oligodendrocyte and myelin in the mammalian central nervous system. Physiol Rev. 81 (2), 871-927 (2001).
- Watkins, T. A., Emery, B., Mulinyawe, S., Barres, B. A. Distinct stages of myelination regulated by gamma-secretase and astrocytes in a rapidly myelinating CNS coculture system. Neuron. 60 (4), 555-569 (2008).
- Lee, K., et al. MDGAs interact selectively with neuroligin-2 but not other neuroligins to regulate inhibitory synapse development. Proc Natl Acad Sci U S A. 110 (1), 336-341 (2013).
- Xiao, J., et al. BDNF exerts contrasting effects on peripheral myelination of NGF-dependent and BDNF-dependent DRG neurons. J Neurosci. 29 (13), 4016-4022 (2009).
- Chan, J. R., et al. NGF controls axonal receptivity to myelination by Schwann cells or oligodendrocytes. Neuron. 43 (2), 183-191 (2004).
- Xiao, J., et al. Brain-Derived Neurotrophic Factor Promotes Central Nervous System Myelination via a Direct Effect upon Oligodendrocytes. Neurosignals. 18 (3), 186-202 (2010).
- Lundgaard, I., et al. Neuregulin and BDNF induce a switch to NMDA receptor-dependent myelination by oligodendrocytes. PLoS Biology. 11 (12), e1001743(2013).
- Kleitman, N., W, P. M., Bunge, R. P. Tissue culture methodes for the study of myelination. , MIT Press. Cambridge, MA. (1991).
- Xiao, J., et al. Extracellular signal-regulated kinase 1/2 signaling promotes oligodendrocyte myelination in vitro. J Neurochem. 122 (6), 1167-1180 (2012).
- Wong, A. W., Xiao, J., Kemper, D., Kilpatrick, T. J., Murray, S. S. Oligodendroglial expression of TrkB independently regulates myelination and progenitor cell proliferation. The Journal of Neuroscience. 33 (11), 4947-4957 (2013).
- Li, Z., et al. Molecular cloning, Characterization and Expression of miR-15a-3p and miR-15b-3p in Dairy Cattle. Molecular and Cellular Probes. , (2014).
- Emery, B., et al. Myelin gene regulatory factor is a critical transcriptional regulator required for CNS myelination. Cell. 138 (1), 172-185 (2009).
- Murai, K., et al. Nuclear receptor TLX stimulates hippocampal neurogenesis and enhances learning and memory in a transgenic mouse model. Proc Natl Acad Sci U S A. 111 (25), 9115-9120 (2014).
访问受限。请登录或开始试用以查看此内容。
重印与许可
