我们描述了用于靶向蛋白质-蛋白质相互作用的 REPLACE 策略的实施方法。REPLACE 是一种迭代策略,结合合成与计算方法,将优化的肽类抑制剂转化为类药物分子。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
REPLACE 是一种独特的策略,旨在更有效地靶向蛋白质-蛋白质相互作用(PPIs)。该策略通过提供更优的方法来识别此类结合位点的抑制剂,从而拓展可成药靶点的空间,而这类靶点代表了大多数潜在的药物靶标。本文的主要目标是概述 REPLACE 策略的应用与使用方法,该策略结合了计算化学与合成化学手段。本文以 REPLACE 策略在开发非ATP竞争性周期蛋白依赖性激酶(CDK)抑制剂作为抗肿瘤治疗药物中的应用为例进行说明。CDK 在癌症中常发生失调,因此被视为药物研发的重要靶点。已有报道指出,在S期抑制 CDK2/周期蛋白A 可通过 E2F1 通路以p53非依赖的方式促进癌细胞的选择性凋亡。靶向周期蛋白结合沟槽(CBG)处的蛋白质-蛋白质相互作用,是一种可特异性抑制细胞周期相关CDK而非转录相关CDK的方法。CBG 可被来源于CDK底物和肿瘤抑制蛋白的一段共识序列识别,该序列称为周期蛋白结合基序(CBM)。此前,CBM 已从 p21Waf 蛋白中优化为一个八肽(HAKRRIF),并进一步截短为保留足够活性的五肽(RRLIF)。然而,多肽通常细胞通透性差且代谢不稳定,因此应用了 REPLACE(通过计算富集实现部分配体替代)策略,以生成更具药物特性的抑制剂。该策略首先设计片段连接型抑制性多肽(FLIPs),选择性抑制细胞周期相关的CDK/周期蛋白复合物。FLIPs 的构建是通过从N端(Ncaps)开始,逐步用类似片段的小分子(封端基团)替代 HAKRRLIF/RRLIF 中的氨基酸残基,随后再对C端进行替换而实现的。这些化合物可作为开发非ATP竞争性CDK抑制剂用于抗肿瘤治疗的起点。
引言
本文描述了应用REPLACE(通过计算富集法以部分配体替代物进行替换)策略将蛋白-蛋白相互作用的肽类抑制剂转化为更具药物研发价值分子的案例研究。1-3尽管蛋白质-蛋白质相互作用(PPIs)代表着丰富但尚未被充分开发的潜在药物靶点资源,现有的方法在很大程度上仍不足以使其得到广泛应用。目前的策略包括基于片段的设计4高通量筛选5 和订书肽6 已取得进展,但这些方法在许多情况下效果不佳。因此,需要进一步推进并开发更高效的策略。REPLACE 方法已在激酶抑制剂的开发中得到充分验证,所获得的化合物具有更优的类药性质,并具备进一步开发为抗肿瘤治疗药物的潜力。该策略在细胞周期依赖性激酶(CDK)非ATP竞争性抑制剂的开发中得到了充分体现,具体步骤如下:1)获取 HAKRRLIF/RRLIF 与周期蛋白结合沟区相互作用的三维结构信息;2)确定介导肽段结合的关键结合决定因素;3)截除含有一个或多个结合决定因素的肽段N端;4)通过计算方法识别可替代被截除肽段部分的潜在小分子替代物(部分配体替代物,PLAs),并保留母体肽段的关键相互作用;5)合成或商业采购预测能够高亲和力结合原先被删除肽段残基所占据亚位点的 PLAs;6)通过固相合成将最优的 PLAs 与截短肽段连接,合成荧光标记抑制肽(FLIPs);7)对 FLIPs 进行测试 体外 结合或功能检测(CDK/细胞周期蛋白背景下的荧光偏振检测),随后在细胞活力检测中进行进一步表征。REPLACE策略的示意图如下所示 图1本文讨论了REPLACE策略的不同迭代版本,并详细描述了其在CDK2/细胞周期蛋白A中的应用。CDK家族被认为在大多数肿瘤中存在直接或间接的失调,因此被视为合适的抗癌药物靶点。7CDK 需要与周期蛋白结合才能完全活化,进而磷酸化参与细胞周期调控的关键蛋白8CDK的主要分为两大类:一类是调控细胞周期检查点的同工型[G1/S期(CDK4/细胞周期蛋白D、CDK6/细胞周期蛋白D和CDK4/细胞周期蛋白E)、S期(CDK2/细胞周期蛋白A)和G2/M期(CDK1/细胞周期蛋白B)],另一类是通过磷酸化作用调控RNA聚合酶的调节因子(CDK7/细胞周期蛋白H、CDK8/细胞周期蛋白C、CDK9/细胞周期蛋白T)。S期进程中的一个关键步骤是转录因子E2F1与DP蛋白形成复合物,该复合物结合DNA并启动基因转录。CDK2/细胞周期蛋白A通过磷酸化作用中和E2F1的转录活性,从而导致E2F1-DP复合物解离并随后降解。抑制CDK2/细胞周期蛋白A被认为可使E2F1维持在DNA结合状态,导致其持续活化。由此产生的E2F1活性水平将超过诱导p53非依赖性凋亡所需的阈值,提示了一种潜在的治疗策略。由于癌细胞中p53和pRb通路常发生失调,E2F1水平通常较高,抑制CDK2/细胞周期蛋白A应可选择性地诱导肿瘤细胞凋亡,因而可被视为一个经过验证的癌症治疗靶点。7.
临床上研究的CDK抑制剂靶向高度保守的ATP结合位点,导致对人类激酶组中500多种蛋白激酶产生交叉反应性,可能引发副作用和毒性9另一种方法是通过靶向细胞周期蛋白正向调节亚基上存在的CBG来抑制底物募集,从而实现非ATP竞争性抑制,该位点因此与ATP结合位点不同且相距较远。10,11CBG 主要是一个存在于周期蛋白A、周期蛋白D和周期蛋白E中的疏水性沟槽,已被证实能够识别底物和肿瘤抑制因子中的一段共识序列。作为一条独立的肽段,周期蛋白结合基序(CBM)可结合于CBG,并已被证明可抑制细胞周期依赖性激酶(CDK)的激酶活性。该CBM已被优化为一个八肽(HAKRRLIF,对CDK2/周期蛋白A的IC₅₀)50 0.07±0.02 µM,CDK4/细胞周期蛋白D,IC50 0.88±0.34 µM),并进一步截短为五肽序列(RRLIF),在分子量(符合类药性)与活性之间达到良好平衡(CDK2/细胞周期蛋白A IC₅₀)50 1.01±0.17 µM, CDK4/细胞周期蛋白 D,免疫印迹50 25.12±2.97 µM12,13CBG包含一个较大的主要疏水口袋和一个较小的次要疏水口袋,二者通过一个酸性区域(包括Glu220、Glu224和Asp283)连接。HAKRRLIF的关键结合决定因素包括:Ala2与次要疏水口袋的相互作用,Lys3、Arg4和Arg5与酸性区域的离子配对及氢键作用,以及Leu6和Phe8与主要亲脂位点的高度互补性。此外,多处来自肽骨架的氢键也参与结合,而Ile7则作为间隔残基,促进与主要口袋的最佳接触。HAKRRLIF与CBG的结合模式及相互作用如图所示。 图2.
靶向CBM/CBG蛋白-蛋白相互作用将抑制CDK2/细胞周期蛋白A和CDK2/细胞周期蛋白E的激酶活性 & CDK4/细胞周期蛋白D,这应能触发E2F1介导的癌细胞凋亡,同时不影响正常细胞7尽管源自CBM的肽类对细胞周期CDK具有有效的抑制作用,但由于其代谢不稳定性和普遍缺乏细胞通透性,它们作为药物应用的可能性较低。为此,我们采用了REPLACE策略,旨在将这些强效的肽类抑制剂转化为更具药物特性的化合物,以进一步开发通过抑制CDK2/细胞周期蛋白A从而靶向失调E2F1的抗肿瘤治疗药物。以下方案总结了将REPLACE策略应用于细胞周期蛋白沟槽的研究工作。首先,鉴定了HAKRRLIF N端四肽的类药物封端基团替代物;此外,在一项额外的验证研究中进一步优化了这些基团。本研究的代表性结果也一并呈现。
访问受限。请登录或开始试用以查看此内容。
方案
1. 潜在小分子封端基团的计算鉴定
注意:原则上,可使用多种对接或药效团搜索方法来预测潜在的封端基团。REPLACE 中计算研究的主要目的是鉴定能够保留被替换氨基酸的特征和相互作用的小分子。
- 配体对接程序 LigandFit 的验证14
注意:在之前的研究中,对接方法(LigandFit15,分子模拟程序套件 Discovery Studio 3.0 中的一个模块)已得到验证,以确保该算法足以重现已知 Ncaps 的结合模式,并证明对未知化合物所得结果具有预测性14。
- 通过以下步骤(1.2 – 1.5),确定LigandFit的最佳参数:采用PLP1能量网格进行构象生成,对生成的构象进行最小化优化,并使用PLP1评分函数分析构象。
- 为限制获得的构象数量,并使配体在封端肽中正确定位以形成共价键,将Trp217的吲哚氮原子和Gln254的酰胺氮原子分别设置为氢键相互作用的过滤条件。
- 设计并对接一系列片段替代物至CDK2/细胞周期蛋白A受体(2UUE)中。根据PLP1评分、与相互作用过滤条件的相互作用以及与CBG的互补性,优先选择潜在的封端基团用于合成和商业采购。LigandFit对接所需的各个步骤如下。
- 受体结合位点的准备14
- 将CDK2/细胞周期蛋白A晶体结构(pdb编号:2UUE)导入软件的可视化窗口中。该结构包含先前鉴定出的结合在细胞周期蛋白沟槽中的FLIP 5-甲基-1-苯基-1H-1,2,4-三唑-3-甲酰胺(3,5-DCPT)RLIF(图3)。
- 删除或保留RLIF残基(C末端)。当保留肽序列时,使用该肽的N端氨基作为配体的相互作用筛选条件。在“受体-配体相互作用”工具中,通过“显示/隐藏位点球体”功能,在N端封端3,5-DCPT周围创建一个球体。该球体用于定义结合位点中的活性区域,限定配体-受体相互作用在结合过程中可发生的范围。
- 进一步从“根据选定配体定义位点体积”功能中定义结合位点,并从蛋白中删除配体3,5-DCPT。执行此步骤以确定在所创建球体内结合的空间体积。
- 将Trp217和Gln254残基的吲哚氮原子和酰胺氮原子设定为氢键相互作用的筛选条件。设置这些相互作用筛选条件,使得在分子对接过程中仅保留与指定残基原子发生相互作用的构象,从而确保对接构象中保留关键的相互作用。
- 配体的准备14
- 基于以下标准设计一个包含100种潜在封端基团的化合物库:分子量小于500,含有可用于与截短肽连接的羧酸根团,以及包含适当的疏水基团(取代苯基)以在次级口袋中发生范德华相互作用(如表1所示)。
- 选择杂环结构以模拟肽与Trp217之间的氢键相互作用,并引入取代基以替代HAKRRLIF中碱性侧链的离子对相互作用。将配体以相应的醛分子形式进行对接,使羰基氧原子能够与Gln254的酰胺氮原子相互作用,类似于母体肽中的肽骨架(表1)。
- 在对接前,使用“准备配体”协议将设计的配体最小化至低能构象,并调整为合适的电离状态。在ChemDraw中绘制这些潜在的N端封端结构,并以.sdf文件格式导出至电子表格,随后导入软件。
注意:准备配体协议用于将所有待对接配体最小化至其最低能量状态,并对相关原子施加电离电荷。此步骤使用默认参数。
- 配体对接至细胞周期蛋白A沟槽14
- 从软件的受体-配体相互作用协议集中选择LigandFit程序。以受体和已准备的配体作为该协议的输入。
- 在本次运行中,选择PLP1作为能量网格,指定对接构象需进行能量最小化,并设置生成构象数量为10。其余参数均保持默认设置。
注意:LigandFit是一种对接方法,可通过基于形状比较的筛选条件结合蒙特卡洛构象搜索算法,识别并生成与蛋白活性位点具有高度互补性和潜在亲和力的构象。对接程序所使用的能量网格是生成配体-受体相互作用及潜在构象的力场。PLP1为分段线性势能函数,特别强调氢键相互作用,其中每个非氢配体原子或非氢受体原子均被分配相应的PLP原子类型。
- 结果分析
- 首先在可视化程序中显示对接构象,然后按PLP1评分的降序进行排序。使用PLP1等评分函数,基于候选配体构象的几何结构及其与靶标受体结构的非共价相互作用,估算对接配体的结合亲和力。
注意:此处发现PLP1评分函数效果最佳,因其包含了对氢键相互作用的估算。 - 对评分最高的前25%构象进行目视分析:1)与已知封端基团的可重叠性(相对均方根偏差(RMSD)值小于2 Å);2)满足设定的相互作用筛选条件;3)与细胞周期蛋白沟槽的视觉互补性。通常认为,与实验结构相比,正确对接的构象其RMSD值应< 2 Å。
- 检查构象的视觉互补性,即结合口袋被有效填充,且填充方式符合已知的构效关系。相互作用筛选条件设定为包含原子约束,这些约束要求存在已知对结合至关重要的分子间接触,或要求将潜在N端封端基团定位在适合形成酰胺键的正确几何构型中。三种潜在N端封端基团与相互作用筛选条件形成氢键的对接构象示例如图4所示。
- 首先在可视化程序中显示对接构象,然后按PLP1评分的降序进行排序。使用PLP1等评分函数,基于候选配体构象的几何结构及其与靶标受体结构的非共价相互作用,估算对接配体的结合亲和力。
2. 潜在化合物的合成与表征 N去帽基团
- N-端保护基团的合成。
- 合成时,直接使用所有市售的起始原料、溶剂和试剂。通过常规有机合成化学方法合成潜在的N-端保护基团(参见图512,13示例)。
- 使用硅胶薄层色谱(TLC)监测反应。
- 将起始物料和反应混合物(1 mg)溶解于流动相中,并用毛细管点样至TLC板上。
- 将TLC板放入含有流动相(乙酸乙酯与正己烷按35:65比例混合)的展开槽中。当流动相上升至TLC板的90%高度时,取出并自然风干。
- 使用紫外光检测起始物料和反应混合物所形成的可见斑点。计算所有斑点的Rf值(斑点迁移距离与流动相前沿距离的比值)。
注意:当在起始物料的Rf位置不再观察到斑点时,表明反应已完成。
- 反应完成后,将反应混合物转移至分液漏斗中,根据需要用水相酸或碱溶液洗涤。收集有机相,用旋转蒸发仪蒸除溶剂,并在真空条件下干燥所得粗产物。
- 将500 mg粗产物溶解于3–5 mL适当溶剂中,加入1 g硅胶或RP18固相萃取小柱,于空气中干燥。将含有粗产物的小柱装入硅胶/ RP SNAP快速色谱柱中,使用自动化高效快速色谱系统(依据制造商操作说明)进行纯化,采用SNAP 100 g色谱柱,以梯度洗脱方式从6%乙酸乙酯:94%正己烷逐步过渡至50%乙酸乙酯:50%正己烷,共进行15个柱体积的洗脱。
- 将快速色谱纯化后收集的含溶剂产物通过旋转蒸发仪完全蒸干溶剂,随后在真空条件下进一步干燥以去除所有残留溶剂。通过核磁共振(NMR)、质谱(MS)和分析型高效液相色谱(HPLC)对纯化产物进行表征。
- 进行1H NMR和13C NMR测定时,称取约10 mg纯化样品,溶于适当的氘代溶剂中,转移至干燥的NMR管中以记录核磁共振谱图2,14。
- 使用高场核磁共振波谱仪(最低300 MHz)记录1H NMR和13C NMR谱图。采用QTOF(串联四极杆-飞行时间质谱仪)、电喷雾电离(ESI)或VG 70S(双聚焦磁扇区质谱仪,电子轰击电离EI)获取质谱数据2,14。
- 采用配备二极管阵列检测器的高效液相色谱仪分析产物纯度,色谱柱为C18 (2) 100 Å, 250 × 4.6 mm, 5 µm。梯度洗脱程序为:在30分钟内从100%水(含0.1%三氟乙酸)线性过渡至60%乙腈(含0.1%三氟乙酸),然后保持该梯度4分钟。在226 nm和254 nm波长下提取色谱图2,14。
注意:所评估化合物的分析纯度均> 95%。
3. FLIPs 2 生成的固相合成
- N端封端FLIPs的合成
- 通过以下步骤,采用标准固相合成方法组装N端封端的肽类化合物。
- 在2 ml DMF中加入5当量的C端氨基酸(Fmoc-Phe)和4.4当量的O-苯并三唑-N,N,N’,N’-四甲基脲六氟磷酸盐(HBTU,221.93 mg),活化5分钟。使用6当量的二异丙基乙胺(DIPEA,103.13 mg)将Fmoc-Phe与HBTU的混合物上载至Rink树脂,室温反应1小时。
- 用3 ml含20%哌啶的DMF溶液处理10分钟,脱除C端残基的Fmoc保护基。随后逐步偶联后续氨基酸(例如,Fmoc-Ile、Fmoc-Leu、Fmoc-Arg-pmc)。每一步均在2 ml DMF中加入5当量的下一个氨基酸、6当量DIPEA(103.13 mg)和4.4当量HBTU(221.93 mg),室温反应1小时。
- 在上述氨基酸偶联和Fmoc脱保护步骤后,进行洗涤循环(5 × 10 ml DMF + 5 × 10 ml DCM)。肽链组装完成后,在2 ml DMF中加入6当量DIPEA(103.13 mg)和4.4当量HBTU(221.93 mg),室温反应1小时,以偶联N端封端基团。
- 肽链合成完成后,用2 ml裂解液(90:5:5 TFA/H2O/TIPS)处理反应混合物,过夜(O/N),以去除侧链保护基并将FLIPs从树脂上裂解下来。将所得产物用冷的二乙醚进行 triturate 沉淀,必要时在旋转蒸发仪中浓缩。
- 通过以下步骤,采用标准固相合成方法组装N端封端的肽类化合物。
- N端和C端双封端FLIPs的合成
- 称取并溶解N端封端且保护的Arg-Leu肽(16.1 mg,0.02 mmol)于二氯甲烷中,加入[4-(3-氯苯氧基)吡啶-2-基]甲胺(C-cap)、O-苯并三唑-N,N,N',N'-四甲基脲六氟磷酸盐(HBTU;16.7 mg,0.02 mmol)以及N,N-二异丙基乙胺(DIPEA;6.5 mg,0.02 mmol)。
- 室温下搅拌并监测反应,直至TLC/HPLC显示原料完全消耗。反应完成后,用旋转蒸发仪浓缩粗反应混合物,然后用乙酸乙酯和水进行分配。
- 分离水相和有机相;有机相依次用1 N NaOH、1 N HCl和饱和食盐水洗涤。用约1 g无水硫酸钠干燥有机相,旋转蒸发浓缩产物。最后将产物用裂解液(95:2.5:2.5 三氟乙酸/H2O/TIPS)过夜(O/N)处理以完成脱保护。
- 将所得产物用冷的二乙醚进行 triturate,必要时在旋转蒸发仪中浓缩至完全干燥,以去除所有溶剂。进一步在真空条件下干燥产物,以除去所有残留溶剂。
- FLIPs的纯化与表征
- 采用半制备型反相HPLC方法纯化粗品FLIPs。将纯化后的FLIPs冷冻干燥,并通过质谱法测定其分子量2,14。
- 采用配备C18(2)100 Å,250 × 4.6 mm,5 µm色谱柱的HPLC系统,结合二极管阵列检测器测定FLIPs的分析纯度。采用梯度洗脱程序:起始为95% H2O(0.1%三氟乙酸)/5%乙腈(0.1%三氟乙酸),30分钟内线性升至35% H2O(0.1%三氟乙酸)/65%乙腈(0.1%三氟乙酸),保持梯度4分钟。在226 nm和254 nm处提取色谱图。
4. 竞争性结合测定的荧光偏振结合实验2,14
- 使用黑色384孔板(138 µl)并按照以下步骤进行检测。
- 在检测缓冲液(25 mM HEPES pH 7,10 mM NaCl,0.01% Nonidet P-40,1 mM 二硫苏糖醇(DTT))中将样品、示踪肽(4 nM)和激酶复合物(CDK2/细胞周期蛋白A — 18 µg/ml,CDK4/细胞周期蛋白D — 37 µg/ml)稀释至所需浓度。
- 向384孔板的每个孔中加入:5 µl CDK4D1或CDK2CA(每孔0.3 µg纯化的重组人源激酶复合物)、5 µl 化合物溶液、5 µl 30 nM示踪肽(荧光素-Ahx-Pro-Val-Lys-Arg-Arg-Leu-(3ClPhe)-Gly 或 荧光素-Ahx-Pro-Val-Lys-Arg-Arg-Leu-Phe-Gly示踪肽)。对照孔中分别加入5 µl DMSO(6%)、缓冲液、示踪肽以及5 µl DMSO(6%)、激酶复合物、示踪肽。
- 加入所有组分后,在室温下以500 rpm离心1分钟(41.16 × g),然后在室温下振荡孵育45分钟。使用配备485 nm激发/535 nm发射滤光片和二向色镜的多功能酶标仪检测每孔的荧光素荧光强度。
- 使用下方所示公式计算所有测试样品的相对平均偏振值(mp)。通过将相对mp值与测试浓度进行对数回归分析,确定IC50值。
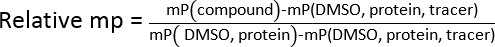
访问受限。请登录或开始试用以查看此内容。
结果
HAKRRLIF 与周期蛋白沟槽的相互作用如图2所示。构成关键结合决定因素的肽残基包括 Ala2、Arg4、Leu6 和 Phe8,其他残基贡献较小12,13,18。在本案例研究中,采用了 REPLACE 策略,旨在寻找 HAKRRLIF N 端四肽中各残基的片段替代物,主要模拟 Ala2 和 Arg4 的相互作用。根据既定标准构建了潜在 Ncap 片段的化合物库(表1)。每个分子均对接至从 HAKRRLIF 与周期蛋白 A 的晶体结构(PDB ID: 2UUE)中去除 N 端封端基团后形成的空余结合位点。通过构象分析及 PLP1 评分(用于预测结合亲和力)筛选出潜在的配体替代物(对接构象示例见图4)。一个经确认的 Ncap(1-(3-氯苯基)-5-甲基-1H-1,2,4-三唑-3-甲酸)的合成路线如图5所示,该分子经三步反应合成,并通过自动快速色谱法纯化(补充图1)。代表性化合物 1-(3-氯苯基)-5-甲基-1H-1,2,4-三唑-3-甲酸的<...
访问受限。请登录或开始试用以查看此内容。
讨论
在药物发现中,靶向蛋白质-蛋白质相互作用(PPI)极具挑战性,因为这类相互作用通常涉及一个由大量且分散的接触点组成的宽而浅的接触界面19。此外,可用于药物发现的肽类PPI抑制剂也存在诸多问题,例如分子量较高、代谢不稳定以及生物利用度差20。目前用于开发PPI抑制剂的策略包括拟蛋白设计和基于片段的设计。拟蛋白的实例包括订书肽(stapled peptides)、卟啉骨架以及环状α-螺旋模拟物,尽管这些方法也存在一定的局限性21,22。卟啉(由吡咯环组成的杂环大环化合物)具有较高的分子量且高度疏水23。订书肽的合成可能较为复杂,且其细胞通透性的机制目前尚未完全阐明6。传统的基于片段的方法需要高灵敏度的检测手段来测试弱结合化合物,同时这些化合物还必须具有高度的溶解性。REPLACE是一种迭代策略,结合了计算预测、合成有机化学和生物学评价,旨在将肽类抑制剂转化为FLIPs(片段状抑制剂肽),并最终转化为非肽类、类药物化合物。通过REPLACE方法,设计并鉴定出能够模拟肽类抑制剂中关键结合残基相互作用的片段替代物。结合结构分析、合成方法与...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明不存在任何竞争性经济利益。
致谢
感谢 Douglas Pittman 博士和 Michael Wyatt 博士在细胞培养方面的协助,以及 Wyatt 博士和 Erin Anderson 女士在结合实验开发过程中提供的帮助。我们感谢南卡罗来纳大学化学与生物化学系的 Mike Walla 和 Bill Cotham 在质谱分析方面的支持,以及 Helga Cohen 和 Perry Pellechia 博士在核磁共振波谱分析方面的协助。本研究由美国国立卫生研究院的研究项目基金 5R01CA131368 资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 计算化学 | |||
| Accelyrs Discovery Studio 3.0 | |||
| Dell Optiplex 工作站 | |||
| 合成有机化学 | |||
| 薄层色谱用硅胶(GF-254板),快速柱色谱用Biotage(瑞典乌普萨拉),纯度测定用Waters Alliance 2695高效液相色谱仪,配备二极管阵列检测器(2996)和C18 (2) 100 Å, 250 × 4.6 mm, 5 μm色谱柱(Phenomenex Luna);1H NMR和13C NMR谱图分别使用Varian Mercury 300和400核磁共振波谱仪记录。质谱采用Micromass QTOF(串联四极杆-飞行时间质谱仪)和电喷雾电离(ESI)以及VG 70S(双聚焦磁扇形质谱仪,EI)测定。 | |||
| 荧光偏振分析 | |||
| 384孔微孔板,微量移液器 | Grenier Bio-one | 110256602 | |
| CDK4D1 和 CDK2CA(高度纯化的重组人激酶复合物) | BPS Bio Sciences | 40094(CDK4/细胞周期蛋白D), 41101(CDK2/细胞周期蛋白A) | |
| 分析缓冲液(25 nM HEPES,pH 7,10 mM NaCl,0.01% Nonidet P-40,1 mM 二硫苏糖醇(DTT)) | |||
| 25 nM HEPES | CALBIOCHEM | 375368 | |
| NaCl | Fisher | 127838 | |
| Nonidet P-40 | US Biological | N3500 | |
| DTT | Aldrich | ||
| -70 °C 冰箱 | Revco (Ultima II) | ||
| 配备485 nm/535 nm激发/发射滤光片及适用于荧光素的二向色镜的DTX880多功能检测仪 | Beckman Coulter, Brea, CA | ||
| 细胞培养 | |||
| 96孔板 | Fisher | ||
| U2OS(骨肉瘤)和DU145(前列腺癌)细胞系的冻存株 | ATCC | ||
| 胎牛血清、DMEM培养基、胰蛋白酶、青霉素/链霉素、MTT试剂 | Fisher, Life Technology, Alfa Aesar | ||
| 血细胞计数板 | VWR | ||
| -70 °C 冰箱 | Revco (Ultima II) | ||
| 培养箱 | Thermo Electron Corporation | ||
| 离心机 | Eppendorf | 5804 R | |
| 4–8 °C 冰箱 | Isotemp Fisher | ||
| 配备595 nm滤光片的DTX880多功能检测仪 | Beckman Coulter, Brea, CA |
参考文献
- Andrews, M. J., et al. REPLACE: a strategy for iterative design of cyclin-binding groove inhibitors. Chembiochem. 7, 1909-1915 (2006).
- Liu, S., et al. Optimization of Non-ATP Competitive CDK/Cyclin Groove Inhibitors through REPLACE-Mediated Fragment Assembly. J Med Chem. 56, 1573-1582 (2013).
- McInnes, C. Chapter 29. Annual Reports in Medicinal Chemistry. Bernstein, M., Desai, P. 47, Elsevier. 459-474 (2012).
- Bower, J. F., Pannifer, A. Using fragment-based technologies to target protein-protein interactions. Curr Pharm Des. 18, 4685-4696 (2012).
- Makley, L. N., Gestwicki, J. E. Expanding the number of 'druggable' targets: non-enzymes and protein-protein interactions. Chemical biology, and drug design. 81, 22-32 (2013).
- Walensky, L. D., Bird, G. H. Hydrocarbon-Stapled Peptides: Principles, Practice, and Progress. J Med Chem. , (2014).
- Shapiro, G. I. Cyclin-dependent kinase pathways as targets for cancer treatment. J Clin Oncol. 24, 1770-1783 (2006).
- Thais, M., Sielecki, J. F. B., Enfield, P. A., Trainor, G. l Cyclin dependant kinase inhibitors: Useful targets in cell cycle regulation. Journal of medicinal chemistry. 43, 1-18 (2000).
- Morphy, R. Selectively nonselective kinase inhibition: striking the right balance. J Med Chem. 53, 1413-1437 (2010).
- Chen, Y. N., et al. Selective killing of transformed cells by cyclin/cyclin-dependent kinase 2 antagonists. Proc Natl Acad Sci USA. 96, 4325-4329 (1999).
- Orzaez, M., Gortat, A., Mondragon, L., Bachs, O., Perez-Paya, E. ATP-noncompetitive inhibitors of CDK-cyclin complexes. ChemMedChem. 4, 19-24 (2009).
- Kontopidis, G., et al. Insights into cyclin groove recognition: complex crystal structures and inhibitor design through ligand exchange. Structure. 11, 1537-1546 (2003).
- McInnes, C., Andrews, M. J., Zheleva, D. I., Lane, D. P., Fischer, P. M. Peptidomimetic design of CDK inhibitors targeting the recruitment site of the cyclin subunit. Current medicinal chemistry. Anti-cancer agents. 3, 57-69 (2003).
- Premnath, P. N., et al. Fragment based discovery of arginine isosteres through REPLACE: towards non-ATP competitive CDK inhibitors. Bioorganic, and medicinal. 22, 616-622 (2014).
- Venkatachalam, C. M., Jiang, X., Oldfield, T., Waldman, M. LigandFit: a novel method for the shape-directed rapid docking of ligands to protein active sites. J Mol Graph Model. 21, 289-307 (2003).
- Mendoza, N., et al. Selective cyclin-dependent kinase 2/cyclin A antagonists that differ from ATP site inhibitors block tumor growth. Cancer Res. 63, 1020-1024 (2003).
- Denizot, F., Lang, R. Rapid colorimetric assay for cell growth and survival. Modifications to the tetrazolium dye procedure giving improved sensitivity and reliability. J Immunol Methods. 89, 271-277 (1986).
- Zheleva, D. I., et al. Highly potent p21(WAF1)-derived peptide inhibitors of CDK-mediated pRb phosphorylation: delineation and structural insight into their interactions with cyclin A. The journal of peptide research : official journal of the American Peptide Society. 60, 257-270 (2002).
- Ivanov, A. A., Khuri, K. F. R., Fu, H. Targeting protein-protein interactions as an anticancer strategy. Trends in Pharmacological Sciences. 34, (2013).
- Thayer, A. M. Improving peptides. Chemical and Engineering News. 89, 13-20 (2011).
- Yin, H., Hamilton, A. D. Strategies for targeting protein-protein interactions with synthetic agents. Angew Chem Int Ed Engl. 44, 4130-4163 (2005).
- Jubb, H., Higueruelo, A. P., Winter, A., Blundell, T. L. Structural biology and drug discovery for protein-protein interactions. Trends Pharmacol Sci. 33, 241-248 (2012).
- Cannon, J. B. Pharmaceutics and drug delivery aspects of heme and porphyrin therapy. J Pharm Sci. 82, 435-446 (1993).
访问受限。请登录或开始试用以查看此内容。
重印与许可
