吲哚醇糖苷是已被广泛认可且普遍使用的酶筛选和酶活性监测工具。尤其是对于葡萄糖型结构,以往的合成方法已被证明具有挑战性且产率较低。我们的新方法采用吲哚醇酸酯作为关键中间体,能够以较高的产率获得大量吲哚醇糖苷。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
吲哚酚糖苷已被证明是监测糖苷酶活性的有价值且多功能的工具。通过酶水解释放出的吲哚酚可迅速被氧化,例如被空气中的氧气氧化,生成类似于靛蓝的染料。该反应使得无需对酶进行分离或纯化即可快速简便地进行 in vivo 筛选,也可用于琼脂平板或溶液中的快速检测(例如,蓝白斑筛选、微孔板检测),并广泛应用于生物化学、组织化学、细菌学和分子生物学领域。然而,由于多种副反应以及吲哚酚羟基官能团的低反应活性,此类底物的合成一直存在困难,特别是对于葡萄糖型结构,产率普遍较低。我们提出的新方法采用吲哚酸酯作为关键中间体。通过可放大的合成路线,制备了具有不同取代模式的吲哚酸酯。以这些受体与全乙酰化糖基卤化物在常规条件下进行相转移糖基化反应,可获得高产率。随后经酯基裂解及温和的银介导糖基化反应,可高产率地得到全乙酰化的吲哚酚糖苷。最后采用Zemplén去保护法完成脱乙酰化。
引言
长期以来,靛蓝的生产是一项经济上非常重要的工艺。在大规模化学合成方法能够廉价制备靛蓝之前,自基督教出现以前人们便已从天然来源获取其前体物质。17世纪以来,欧洲种植产靛植物(天然靛蓝)逐渐变得无利可图。th 世纪,因为印度靛蓝植物中靛蓝前体的含量(0.2–0.8%)约高出30倍。19世纪末,靛蓝的化学合成取代了传统的种植 cultivation1,2.
天然存在于植物中的靛蓝前体包括靛苷(1)、印萨坦A(2)和伊萨坦B(3)(图1)。它们均含有一个与糖苷残基相连的吲哚酚基团。通过酶水解等方式裂解糖苷键后,可释放出吲哚酚(4)。吲哚酚本身几乎无色,但可迅速被氧化生成靛蓝染料(5)。这一灵敏的反应已被广泛应用于生物化学、组织化学、细菌学和分子生物学中,用于检测酶活性。无需分离或纯化酶即可在活体(in vivo)中进行活性筛选,也可在琼脂平板或溶液中进行快速检测(例如,蓝白斑筛选、微孔板检测)。根据与吲哚酚部分相连的残基(例如,酯类、糖苷类、硫酸酯类),已开发出适用于不同酶类(例如,酯酶、糖苷水解酶、硫酸酯酶)的相应底物3。下文将重点讨论吲哚酚糖苷的形成及其应用。
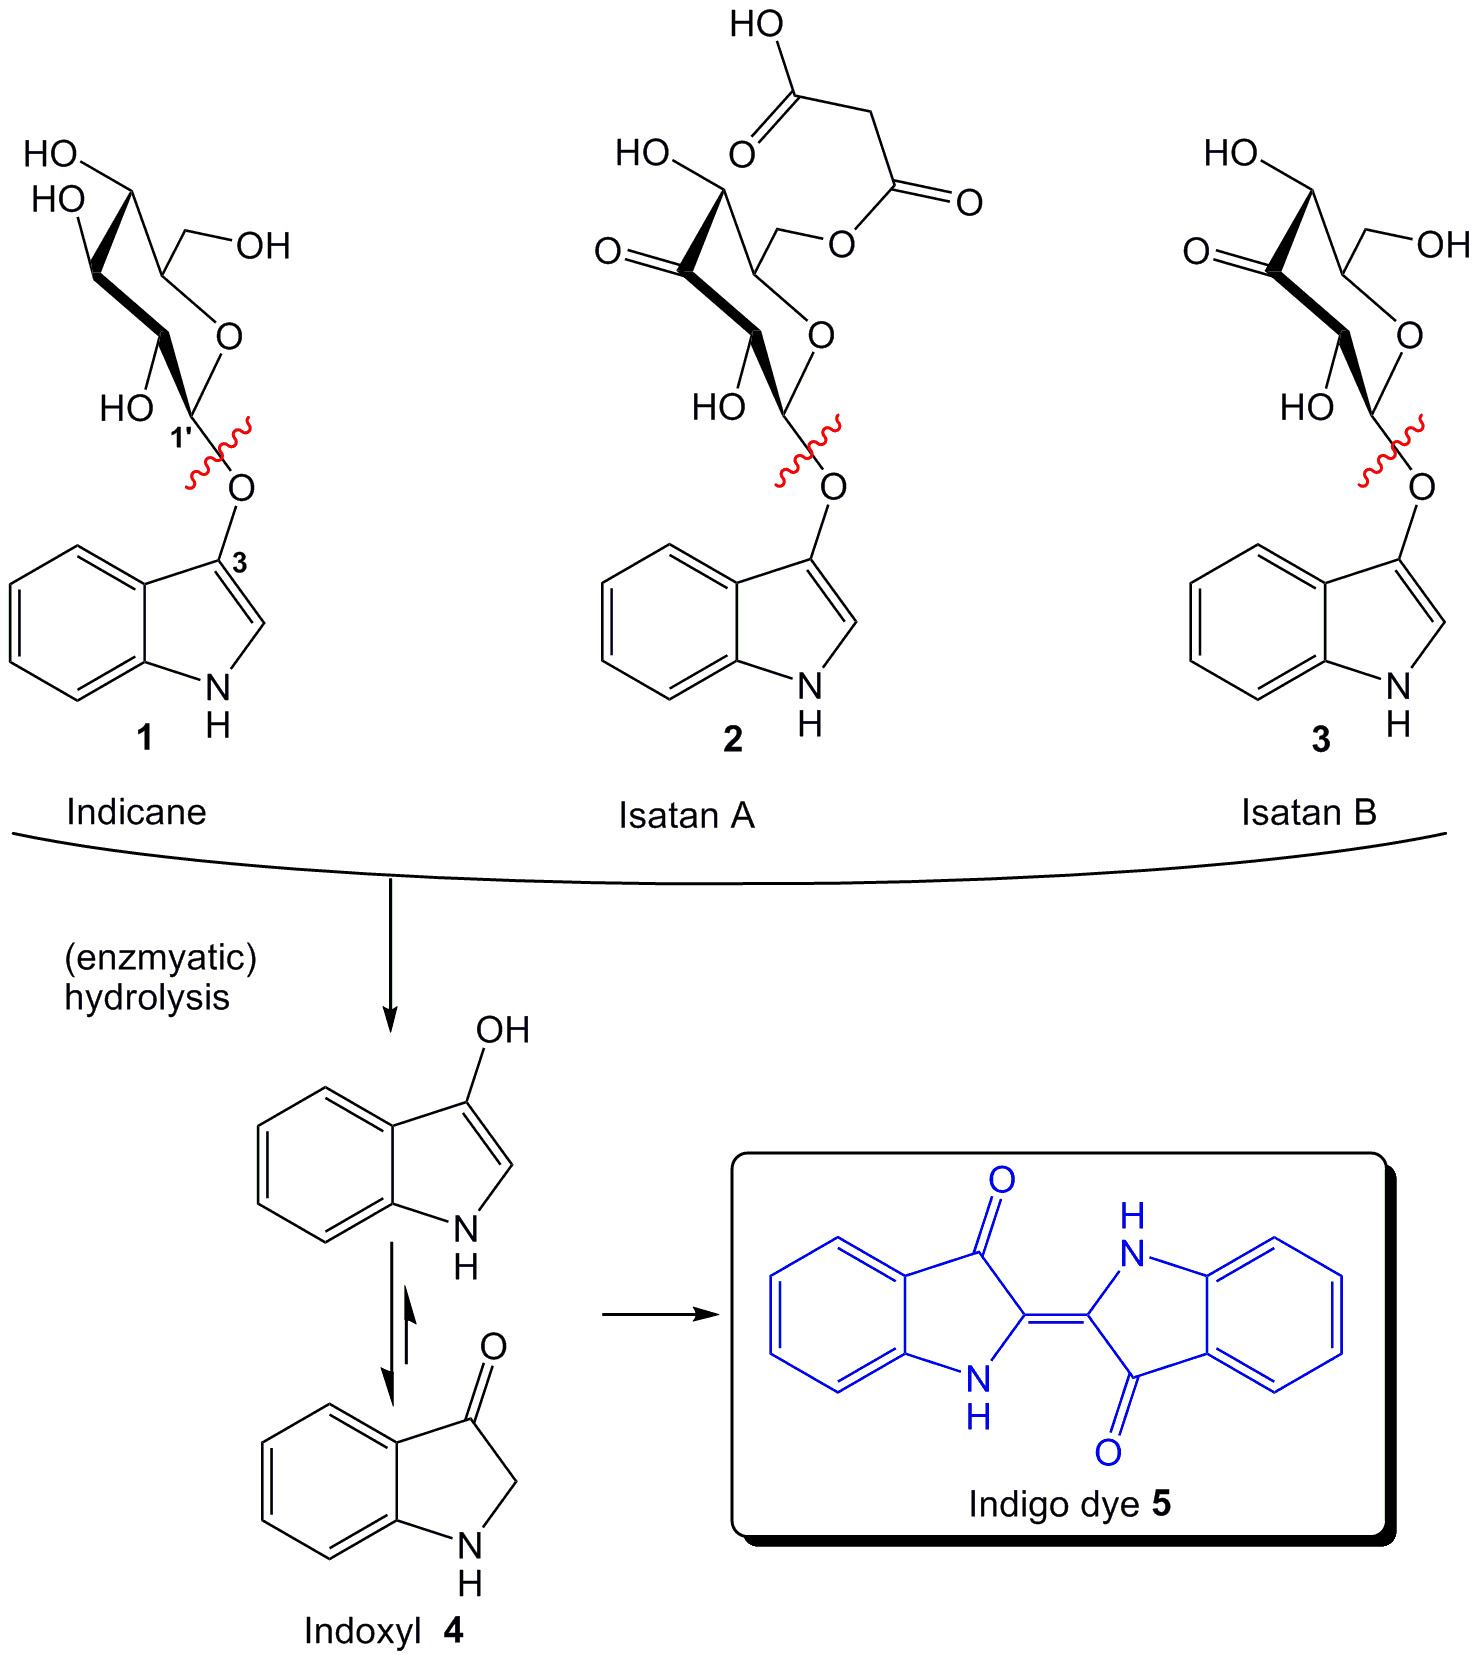
图1:天然靛蓝前体及其通过水解反应形成靛蓝染料的过程。 请点击此处查看该图的高清版本。
吲哚酚部分的取代模式决定了生成的靛蓝染料的颜色和物理性质。最常见的取代模式为5-溴-4-氯(缩写为X;蓝绿色)、5-溴(蓝色)和5-溴-6-氯(洋红色),因为这些取代模式形成的染料颗粒最小,不会形成颗粒聚集体,且在水解位点的扩散程度最低。最后这一特性对于体内实验尤为重要3。
1951年,Barrnett 和 Seligman 首次报道了一种用于检测酯酶活性的吲哚生成法,该方法采用乙酸吲哚酯和丁酸吲哚酯4大约十年后,吲哚生成原理被改进用于哺乳动物葡萄糖苷酶的定位。5迄今为止,尽管吲哚酚糖苷的合成较为困难,但已成功开发出多种此类化合物。大多数合成方法均基于采用某种 N乙酰化吲哚醇作为受体及相应的糖基卤化物供体6-14在丙酮中使用氢氧化钠进行糖基化反应。在此条件下会发生多种副反应,显著降低产率。据报道,尤其是对于葡萄糖型结构,糖基化产率极低。例如, 15% 用于(N-乙酰基-5-溴-4-氯-吲哚-3-基-2,3,4,6-四氢O乙酰-β-ᴅ-葡萄糖吡喃糖苷6 和26%用于(N乙酰基-5-溴-4-氯-吲哚-3-基-2,3,2',3',4'-五O乙酰-β-ᴅ-木二糖苷14 在最近的一个例子中,通过采用吲哚酚酸酯的新型方法,成功以较高产率制备了大量吲哚酚糖苷(例如, (N-乙酰基-5-溴-4-氯-吲哚-3-基)-2,3,4,6-四-O-O乙酰-β-ᴅ-葡萄糖吡喃糖苷,产率57%。
以下方案描述了羟吲哚酸烯丙酯(5-溴-4-氯)的简便合成方法,并以此为基础合成吲哚基糖苷(X-Gal)。一个简单的模型实验展示了利用X-Gal检测β-半乳糖苷酶的酶活性。
访问受限。请登录或开始试用以查看此内容。
方案
一般注意事项:
所有反应均在通风橱中进行,并使用适当的个人防护装备。所有试剂和溶剂(p.a. 级;干燥溶剂的含水量:MeCN <50 ppm;Et2O <0.01%;CH2Cl2 <0.003%;THF <0.005%)均购自商业来源,未经进一步纯化直接使用。薄层色谱在 Merck 硅胶 60 F254 板上进行。化合物通过紫外光显色和/或用 EtOH/H2SO4(9:1)处理后加热显色。柱色谱使用 Merck/Fluka 硅胶 60(230–400 目)进行。过滤操作使用布氏漏斗和真空泵完成。溶剂通过旋转蒸发仪(40 °C,约 200 rpm)去除。产物在高真空(旋片泵)条件下干燥。需要干燥溶剂的反应均在氩气气氛下进行。
以下描述了使用5-溴-4-氯-吲哚酸烯丙酯(12)合成X-Gal(16)的方法。有关根据此合成路线制备的具有不同取代模式的其他化合物以及甲基酯,参见文献17-19。
1. 受体:5-溴-4-氯-吲哚酸烯丙酯18(12)的合成
- N-乙酰化:合成 N-(4-溴-3-氯-2-甲基苯基)-乙酰胺(6)
- 将10.0 g(45.7 mmol)4-溴-3-氯-2-甲基苯胺溶于30 ml二氯甲烷中。
注意!二氯甲烷有害,请将溶液在冰浴中冷却。 - 逐滴加入6.50 ml(68.7 mmol)乙酸酐,使混合物升至室温。混合物可于室温下搅拌8小时或过夜。注意!乙酸酐具有腐蚀性且易燃。
- 除去溶剂,用9:1的乙酸乙酯/甲醇重结晶(产率:97%(11.6 g,44.2 mmol),无色固体)。
注意!乙酸乙酯具有刺激性且易燃。注意!甲醇有毒且易燃。
- 将10.0 g(45.7 mmol)4-溴-3-氯-2-甲基苯胺溶于30 ml二氯甲烷中。
- 氧化反应:合成 N乙酰基-5-溴-6-氯-蒽啉酸(7)
- 将2.30 g(8.76 mmol)化合物6(来自步骤1.1的产物)与2.10 g(8.52 mmol)MgSO₄的混合物回流4•7H2在装有冷凝器和滴液漏斗的三颈圆底烧瓶中,将O溶于40 ml水中。
- 逐滴加入 50 ml 饱和 KMnO₄ 溶液4 在3小时内将水溶液缓慢加入反应混合物中。然后在回流条件下加热约2小时,油浴温度约为135 °C。注意!高锰酸钾有害且具有氧化性。
- 冷却至室温,过滤二氧化锰(MnO₂)2),其在反应过程中生成。
注意!软锰矿有害。 - 将盐酸(37%)加入滤液中至pH为1,然后过滤产物并在真空下干燥(产率:70%(1.80 g,6.15 mmol),无色固体)。
注意!盐酸具有腐蚀性。
- 去乙酰化:5-溴-6-氯-邻氨基苯甲酸(8)的合成
- 溶解3.90 g(13.3 mmol)的 7 (步骤1.2所得产物)溶于70 ml 1 N氢氧化钠水溶液中,于约100 °C(油浴)加热反应5小时。
注意!氢氧化钠具有腐蚀性。 - 冷却至室温,加入盐酸(37%)调节pH至1,用布氏漏斗过滤产物,并在真空下干燥(产率:88%(2.93 g,11.7 mmol),无色固体)。
- 溶解3.90 g(13.3 mmol)的 7 (步骤1.2所得产物)溶于70 ml 1 N氢氧化钠水溶液中,于约100 °C(油浴)加热反应5小时。
- 酸酐的形成:5-溴-6-氯异吲哚二酮(9)的合成
- 将8.17 g(32.6 mmol)化合物8(来自步骤1.3的产物)悬浮于33 ml干燥乙腈中。
注意!乙腈有害且易燃。 - 室温下搅拌,同时在30分钟内缓慢滴加5.3 ml三光气溶液(含3.22 g,10.8 mmol)和18.5 ml无水二氯甲烷。随后在50 °C(油浴)下加热反应3小时。注意!吡啶具有危害性且易燃。
注意!三光气有毒,可释放光气。 - 除去约75%的溶剂,加入100 ml蒸馏水淬灭反应,过滤得到产物。用少量冷的二氯甲烷洗涤。
- 在真空下干燥产物(产率:88%(7.53 g,27.2 mmol),无色固体)。
- 将8.17 g(32.6 mmol)化合物8(来自步骤1.3的产物)悬浮于33 ml干燥乙腈中。
- N-烷基化:5-溴-6-氯-的合成N-[(甲氧羰基)烯丙基]-异吲哚二酮(10)
- 将25 g(90 mmol)9号化合物(步骤1.4所得产物)溶于250 ml无水二甲基甲酰胺中,并用冰浴冷却。
注意!二甲基甲酰胺有害且易燃 - 分批加入1.15当量的氢化钠(60%溶于石蜡中)。
注意!氢化钠具有腐蚀性且易燃;遇水或冰会发生剧烈反应。 - 在 0 °C 搅拌 30 分钟后,使其升至室温,再逐滴加入 1.2 当量的烯丙基溴乙酸酯。
- 搅拌5小时后,加入500 ml蒸馏水淬灭反应,过滤得到产物。
- 用水洗涤(3次,每次100 ml),真空干燥产物(产率:93%(31.5 g,84.1 mmol),无色固体)。
- 将25 g(90 mmol)9号化合物(步骤1.4所得产物)溶于250 ml无水二甲基甲酰胺中,并用冰浴冷却。
- 酸酐开环:5-溴-6-氯-的合成N(甲氧羰基烯丙基)邻氨基苯甲酸烯丙酯(11)
- 将10 g(27 mmol)的化合物10(步骤1.5所得产物)溶于100 ml烯丙醇中。
注意!烯丙醇有害且对环境危险。 - 分批加入350 mg(8.70 mmol)氢化钠(60%溶于石蜡中)。
- 搅拌6.5小时或过夜后,除去溶剂。
- 将粗产物进行柱层析纯化(柱规格 30 x 6 cm;硅胶 240 g),洗脱剂为石油醚/乙酸乙酯(2:1);RF = 0.66),产率:80%(8.30 g,21.3 mmol),黄色油状物。
注意!石油醚易燃、有刺激性,且对环境有害。
- 将10 g(27 mmol)的化合物10(步骤1.5所得产物)溶于100 ml烯丙醇中。
- 狄克曼缩合:5-溴-4-氯-吲哚氧基酸烯丙酯(12)的合成
- 将 3.0 g(7.7 mmol)的 11(来自步骤 1.6 的产物)与 1.75 g(15.6 mmol)的钾混合 叔丁基100 ml 干燥乙醚中的叔丁醇钠。
注意!钾 叔丁基叔丁醇钾具有腐蚀性和易燃性。
注意!乙醚有害且极易燃。 - 在40-45 °C下回流加热(使用冷凝器)2小时。
- 移除约75%的溶剂,加入稀盐酸(100 ml,1 M)。
注意!切勿完全干燥,否则可能发生分解。 - 过滤产物并在真空下干燥(产率:84%(5.14 g,15.5 mmol),无色至淡绿色固体)。
- 将 3.0 g(7.7 mmol)的 11(来自步骤 1.6 的产物)与 1.75 g(15.6 mmol)的钾混合 叔丁基100 ml 干燥乙醚中的叔丁醇钠。
2. 吲哚基-糖苷:X-Gal的合成17
- 相转移糖基化:(5-溴-4-氯-吲哚-3-基酸烯丙酯) 2,3,4,6-四-O-乙酰基-β-D-吡喃葡萄糖苷的合成O乙酰-β-ᴅ-半乳吡喃糖苷(14)
- 将400 mg(1.21 mmol)靛红酸烯丙酯12(步骤1.7所得产物)、410 mg(1.21 mmol)四丁基硫酸氢铵和500 mg(1.21 mmol)供体2,3,4,6-四-O乙酰-α-ᴅ-半乳吡喃糖基溴(α-乙酰溴代半乳糖)溶于10 ml二氯甲烷中。注意!四丁基硫酸氢铵有害。
- 加入10 ml碳酸钾水溶液(1 M)。
注意!碳酸钾具有腐蚀性。 - 室温下搅拌,直至供体完全消耗(薄层色谱检测:石油醚/乙酸乙酯)。
- 分离有机相(分液漏斗),经 Na 干燥2SO4 并除去溶剂。
- 将粗产物进行柱层析(石油醚/乙酸乙酯 1:1;RF = 0.33)。(产率:86%(690 mg,1.04 mmol),无色固体)。
- 酯键断裂与脱羧反应:(N-乙酰基-5-溴-4-氯-吲哚-3-基) 2,3,4,6-四-O-乙酰基-β-D-吡喃半乳糖苷O乙酰-β-ᴅ-半乳吡喃糖苷(15)
- 将600 mg(0.908 mmol)的化合物14(来自步骤2.1的产物)溶于15 ml干燥的四氢呋喃中。
注意!四氢呋喃有害且易燃。 - 加入800 μl吗啉和105 mg(9.09 μmol)四(三苯基膦)钯(0),室温下搅拌过夜。
注意! 吗啉具有可燃性和腐蚀性。 - 除去溶剂。
- 加入400 mg(2.40 mmol)乙酸银、800 mg(5.79 mmol)碳酸钾和10 ml乙酸酐。
注意!乙酸银具有刺激性,对环境有害。 - 90–100 °C 下加热 20 分钟。
- 冷却至室温后,用二氯甲烷稀释。
- 用清水洗涤混合物两次,再用稀释的 NaHCO₃ 洗涤一次3 溶液(10%)
注意!碳酸氢钠具有腐蚀性。 - 用 Na 干燥有机相2SO4 (过滤)并除去溶剂。
- 将粗产物进行柱层析纯化(石油醚/乙酸乙酯 1:1;RF = 0.24),产率:88%(495 mg,8.00 mmol),无色固体。
- 将600 mg(0.908 mmol)的化合物14(来自步骤2.1的产物)溶于15 ml干燥的四氢呋喃中。
- 泽姆伦去乙酰化:(5-溴-4-氯-1H-吲哚-3-基)-β-D-吡喃半乳糖苷(16)的合成
- 将396 mg(0.436 mmol)化合物15(来自步骤2.2的产物)溶于10 ml甲醇中。
- 加入催化量的甲醇钠,室温下搅拌过夜。
注意!甲醇钠易燃且具有腐蚀性。 - 用 Amberlite IR-120 H 中和+ (过滤)并浓缩。
注意!Amberlite IR-120 H+ 具有刺激性。 - 在真空条件下干燥产物(产率:87%(170 mg,0.416 mmol),无色固体)。
3. 模型实验示例:利用X-Gal验证β-半乳糖苷酶活性
- 在微量离心管中,用500 μl缓冲液(20 mM Tris-HCl;pH 7.4;50 mM NaCl;0.1 mM乙二胺四乙酸;或适用于您所用酶的其他合适缓冲液)配制0.5 mM的X-Gal溶液(X-Gal可先溶于几μl二甲基亚砜中)。
- 加入1 μl β,1-3-半乳糖苷酶(EC 3.2.1.23,10,000 U/ml;或其他合适的β-半乳糖苷酶),在37 °C下振荡反应(600 rps)。
- 监测反应进程。短时间内即可形成靛蓝型染料。
访问受限。请登录或开始试用以查看此内容。
结果
最早关于吲哚烷和5-溴-吲哚烷的合成方法由Robertson于1927年和1929年发表15,16通过使用靛红酸甲酯作为受体,反应性的2位点被阻断,从而部分抑制了副反应。在脱保护和脱羧后,于丙酮/氢氧化钠体系中进行糖基化反应(160 °C,乙酸酐,1 小时),最后经脱乙酰化得到靛苷烷和 5-溴靛苷烷。基于此概念,我们开发了一种改进的吲哚醇糖苷合成方法,采用吲哚酸烯丙酯作为受体17-19. 受体合成从相应的取代苯胺衍生物(5)开始(图2)。氨基官能团乙酰化后(6),经高锰酸钾氧化得到 N乙酰化蒽胺酸衍生物(7)的乙酰保护基被去除(8),随后与三光气反应生成相应的异邻氨基苯甲酸酐(9)。 N- 烷基化反应可通过氢化钠去质子化后,随后与烯丙基溴乙酸酯(10)反应轻松实现。然后用烯丙醇开环酸酐(11),最后通过Dieckmann缩合反应实现环化闭合(12)。除一个例外(11)外,所有化合物均通过重结晶、沉淀或洗涤进行纯化。靛红酸烯丙酯以30%的总收率获得(共七步)。
访问受限。请登录或开始试用以查看此内容。
讨论
由于产率较低且存在局限性,特别是对于葡萄糖型结构及更复杂的寡糖,因此开发了一种新型的吲哚醇糖苷合成方法。吲哚酸酯被证明是宝贵的中间体,可通过模块化、可放大的路线获得。所有步骤均具有高产率,且由于起始原料廉价、后处理简便,可实现克级规模的合成。采用烯丙基酯策略的优势在于能够阻断活性较强的2位,从而抑制导致产率降低的副反应。使用烯丙基酯还允许进行选择性断裂,这在含有羧基官能团的底物上尤为重要。
在常规条件下,采用相应的全乙酰化糖基卤化物对这些受体进行相转移糖基化反应,均以高收率成功实现。随后,使用钯催化剂选择性地裂解烯丙基酯,粗产物经温和的银介导脱羧反应处理。此步骤是合成过程中的关键环节。尤其重要的是需尽量缩短反应时间,并将温度保持在尽可能低的水平。经优化,最佳反应条件为使用乙酸银。最后,按照Zemplén去保护条件常规去除乙酰保护基。通过该方法,我们获得了多种吲哚醇糖苷,其收率达到迄今为止的最高水平。
一个模型实验展示了利用β-半乳糖苷酶对合成的X-Gal进行酶促水解。溶液中蓝色染料的形成清晰地表明了酶的活性。对该概念的进一步拓...
访问受限。请登录或开始试用以查看此内容。
披露
作者声明不存在任何竞争性经济利益。
致谢
感谢丹麦哥本哈根 Glycom A/S 公司对本工作的支持。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 乙酸酐 | Grüssing | 10298 | 腐蚀性,易燃 |
| 乙腈 | Sigma-Aldrich | 608-001-00-3 | 有害,易燃 |
| 烯丙醇 | Aldrich | 453021 | 有害,对环境有害 |
| Amberlite IR-120 H+ | Fluka | 06428 | 刺激性 |
| 溴乙酸 | Merck | 802260 | 腐蚀性,有毒,对环境有害 |
| 4-溴-3-氯-2-甲基苯胺 | ABCR | AB 171687 | 刺激性 |
| 二氯甲烷 | ACROS | 326850010 | 有害 |
| 乙醚 | Grüssing | 10274 | 有害,极度易燃 |
| 二甲基甲酰胺 | ACROS | 348430010 | 有害,易燃 |
| 二甲基亚砜 | Sigma-Aldrich | 41648 | |
| 乙酸乙酯 | Sigma-Aldrich | 607-022-00-5 | 刺激性,易燃 |
| 乙二胺四乙酸 | AppliChem | A1103.0500 | 刺激性 |
| β1,3-半乳糖苷酶,重组,E. coli | Calbiochem | 345795 | |
| 盐酸 | VWR | 20252.290 | 腐蚀性 |
| 硫酸镁水合物 | Merck | 105885 | |
| 甲醇 | ACROS | 326950010 | 有毒,易燃 |
| 吗啉 | Janssen Chimica | 15.868.57 | 腐蚀性,易燃 |
| 石油醚 | Azelis | 111053 | 易燃,刺激性,对环境有害 |
| 碳酸钾 | Grüssing | 12005 | 腐蚀性 |
| 高锰酸钾 | Grüssing | 12056 | 有害,氧化性 |
| 叔丁醇钾 | Merck | 804918 | 腐蚀性,易燃 |
| 吡啶 | Sigma-Aldrich | 613-002-00-7 | 有害,易燃 |
| 乙酸银 | Fluka | 85140 | 刺激性,对环境有害 |
| 碳酸氢钠 | Grüssing | 12144 | 腐蚀性 |
| 氢化钠 | Merck | 814552 | 腐蚀性,易燃 |
| 氢氧化钠 | Riedel-de Häen | S181200 | 腐蚀性 |
| 甲醇钠 | Merck | 806538 | 腐蚀性,易燃 |
| 硫酸钠 | Grüssing | 12175 | |
| 四丁基氢硫酸铵 | Lancaster | 5438 | 有害 |
| 四氢呋喃 | Sigma-Aldrich | 87371 | 有害,易燃 |
| 四(三苯基膦)钯(0) | Sigma-Aldrich | 216666 | |
| 三光气 | Fluka | 15217 | 有毒 |
| 三(羟甲基)氨基甲烷盐酸盐 | Sigma | T-3253 | 刺激性 |
参考文献
- Clark, R. J. H., Cooksey, C. J., Daniels, M. A. M., Withnall, R. Indigo, Woad, and Tyrian Purple: Important Vat Dyes from Antique to the Present. Endeavour. 17, 191-199 (1993).
- Hunger, K. Industrial Dyes: Chemistry, Properties, Applications. , 1st, Weinheim. Wiley-VHC. (2003).
- Kiernan, J. A. Indigogenic Substrates for Detection and Localization of Enzymes. Biotechn. Histochem. 82, 73-103 (2007).
- Barnett, R. J., Seligman, A. M. Histochemical Demonstration of Esterases by Production of Indigo. Science. 114, 579-582 (1951).
- Pearson, B., Andrews, M., Grose, F. Histochemical Demonstration of Mammalian Glucosidase by Means of 3-(5-Bromoindolyl)-β-ᴅ-glucopyranoside. Exp. Biol. Med. 108, 619-623 (1961).
- Anderson, F. B., Leaback, D. H. Substrates for the Histochemical Localization of some Glycosidases. Tetrahedron. 12, 236-239 (1961).
- Van Dort, M. E., Lee, K. C., Hamilton, C. A., Rehemtulla, A., Ross, B. R. Radiosynthesis and Evaluation of 5-[125I]Iodoindolyl-3-yl-β-ᴅ-galactopyranoside ([125I]IBDG) as a β-Galactosidase Imaging Radioligand. Mol. Imaging. 7, 187-197 (2008).
- Yoshida, K., Iino, N., Koga, I. Syntheses of Halogen Substituted β-ᴅ-Glucuronides and Their Hydrolysis by Rabbit Liver β-Glucoronidase. Chem. Pharm. Bull. 32, 1759-1769 (1975).
- Horwitz, J. P., et al. Substrates for Cytochemical Demonstartion of Enzyme Activity I. Some Substituted 3-Indolyl-β-ᴅ-glycopyranosides. J. Med. Chem. 7, 574-575 (1964).
- Eschenfelder, V., Brossmer, R. 5-Bromo-indol-3-yl 5-Acetamido-3,5-dideoxy-α-ᴅ-glycero-ᴅ-galactononulopyranosidic Acid, a Novel Chromogenic Substrate for the Staining of Sialidase Activity. Glycoconjugate J. 4, 171-178 (1987).
- Fujii, I., Iwabuchi, Y., Teshima, T., Shiba, T., Kikuchi, M. X-Neu5Ac: A Novel Substrate for Chromogenic Assay of Neuraminidase Activity in Bacterial Expression Systems. Bioorg. Med. Chem. 1, 147-149 (1993).
- Berlin, W., Sauer, B. In situ Color Detection of α-ʟ-Arabinofuranisodase, a "No-Background" Reporter Gene, with 5-Bromo-3-indolyl-α-ʟ-arabinofuranoside. Anal. Biochem. 243, 171-175 (1996).
- Marmuse, L., et al. New Chromogenic Substrates for Feruloyl Esterases. Org. Biomol. Chem. 6, 1208-1214 (2008).
- Kaneko, S., Kiaoka, M., Kuno, A., Hayashi, K. Syntheses of 4-Methylumbelliferyl-β-ᴅ-Xylobioside and 5-Bromo-3-Indolyl-β-ᴅ-Xylobioside for Sensitive Detection of Xylanase Activity on Agar Plates. Biosci. Biotechnol. Biochem. 64, 741-745 (2000).
- Robertson, A. J. Syntheses of Glucosides. Part I. The Synthesis of Indican. Chem. Soc. , 1937-1943 (1927).
- Robertson, A., Waters, R. B. J. Synthese of Glucosides. Part VII. The Synthesis of 6-Bromoindican. Chem. Soc. , 2239-2243 (1929).
- Böttcher, S., Thiem, J. Indoxylic Acid Esters as Convenient Intermediates Towards Indoxyl Glycosides. Eur. J. Org. Chem. , 564-574 (2014).
- Böttcher, S., Hederos, M., Champion, E., Dékány, G., Thiem, J. Novel Efficient Routes to Indoxyl Glycosides for Monitoring Glycosidase Activities. Org. Lett. 15, 3766-3769 (2013).
- Böttcher, S., Thiem, J. Facile Preparation of Indoxyl- and Nitrophenyl Glycosides of Lactosamine and Isolactosamine. RSC Adv. 4, 10856-10861 (2014).
访问受限。请登录或开始试用以查看此内容。
重印与许可
