合成酵母基因组项目 Sc2.0 的设计染色体可通过一种基于 PCR 的基因分型检测方法 PCRTagging 与其天然对应物区分开来,该方法以存在/缺失为判定终点。本文中,我们描述了一种用于 PCRTag 基因分型的高通量实时 PCR 检测方法。
本文内容
摘要
摘要
合成酵母基因组计划(Sc2.0)旨在构建16条设计型酵母染色体,并将其整合到单个酵母细胞中。截至目前,已成功构建一条合成染色体, synIII1以及一条合成染色体臂, synIXR2,已构建并对其进行了研究 体内 在缺乏相应野生型染色体的情况下验证功能是设计中的关键环节。Sc2.0染色体的一个重要设计特征是引入了PCRTag,即位于开放阅读框(ORF)内的一段短的重编码序列,可用于区分合成染色体与其对应的野生型染色体。PCRTag引物可选择性地与合成染色体或野生型染色体结合,通过简单的PCR检测即可判断两类DNA的存在与否。PCRTag检测的标准读出方式是通过琼脂糖凝胶电泳评估扩增产物的存在或缺失。然而,由于平均每1.5 kb就有一个PCRTag扩增区域,而基因组大小约为12 Mb,因此完成的Sc2.0基因组将包含约8,000个PCRTag。为了提高检测通量,我们开发了一种基于实时PCR的PCRTag基因分型检测方法,称为qPCRTag分析。该工作流程采用1,536孔板,每孔反应体积为500 nl,可在单次实验中使用合成型和野生型引物对同时检测多达768个PCRTag。
引言
Sc2.0,即合成酵母基因组计划(www.syntheticyeast.org),旨在设计并构建一个完全人工的真核生物基因组。该计划以经过高度审校的Saccharomyces cerevisiae3基因组序列为起点,对全部十六条线性染色体进行重新设计,以满足一系列设计原则,包括维持细胞适应性、提高基因组稳定性以及增强遗传灵活性。例如,Sc2.0染色体中已删除重复序列等不稳定元件。所有TAG终止密码子均被重编码为TAA,以便在最终菌株中“释放”一个密码子,用于引入非天然氨基酸。此外,借助Cre-lox系统实现的可诱导进化系统SCRaMbLE,能够以前所未有的能力生成具有新颖结构的衍生基因组4。
Sc2.0基因组的另一个主要设计要素是引入PCRTag,其作为DNA水印,用于追踪合成DNA与野生型DNA。PCRTag是合成染色体上开放阅读框(ORF)中的短片段、重新编码的序列;尽管在DNA水平上,合成染色体与野生型染色体的PCRTag序列不同,但其所编码的蛋白质在氨基酸序列上完全相同,因此其功能也应相同。PCRTag序列被特别设计为引物结合位点,以促进特异性扩增(图1A)。PCRTag的设计采用GeneDesign软件中的“最差异”算法5,6,生成的重新编码合成序列通常与天然序列差异约70%,最低差异为33%,其熔解温度介于58 °C至60 °C之间,扩增片段长度为200–500个碱基对2。每个ORF的前100个碱基对内不允许进行重新编码,因为这些区域在密码子使用方面具有特殊的偏好性7。上述设计原则使得几乎所有PCRTag在单一PCR条件下均表现出高效性能,即合成型与野生型PCRTag的引物对分别特异性结合并扩增合成DNA与天然DNA(图1B)。

图1:PCRTag示意图。(A)PCRTag是位于Sc2.0染色体基因开放阅读框(ORF)内的重编码序列。(B)合成型(SYN)和野生型(WT)PCRTag引物分别特异性结合并扩增合成型和野生型基因组DNA(gDNA)。图中显示的是对六号染色体左臂约30 kb片段的分析,使用WT或半合成vIL2 gDNA作为模板,测试了十三对PCRTag引物。在许多情况下,单个ORF编码多个PCRTag。通过琼脂糖凝胶电泳检测PCRTag扩增产物的有无。PCRTag扩增产物大小范围为200 bp至500 bp。图中各泳道底部迁移较快的条带为引物二聚体。
PCRTag 分析已被证明是在组装 Sc2.0 染色体过程中的一项重要工具。在典型实验中,将编码 20–30 个 PCRTag 的 30–50 kb 合成 DNA 转化至酵母细胞中,以替换相应的野生型 DNA1,2,8。随后利用 PCRTag 分析鉴定出仅含有合成型而无野生型 PCRTag 的转化子,即所谓“成功转化子(winners)”。通常需要检测多个转化子以确定“成功转化子”,因此 PCRTag 分析的通量和成本是重要的考量因素。目前已有两条 Sc2.0 染色体完成组装(synIII1 和 synIXR2),占 Sc2.0 基因组不到 10%,尽管超过一半的剩余染色体目前正处于合成与组装阶段。该项目所需的 PCRTag 分析规模正迅速超越通过凝胶电泳并人工判读合成 DNA 存在与否及野生型 DNA 缺失的能力。
为了提高PCRTag检测的通量,我们开发了一种利用实时PCR的工作流程,以避免使用琼脂糖凝胶电泳。该工作流程采用批量液体分配器将qPCR预混液分配至384孔板的每个孔中,使用纳升级声波液体分配器转移模板DNA和引物,并结合384孔qPCR热循环仪,使反应体系微型化至500 nl,从而实现通量最大化。此外,分析过程可实现自动化。此类高通量基因分型方案应可推广至任何需要在多个位点分析大量克隆的项目。
方案
1. 准备酵母基因组DNA(gDNA)
- 配制含有 50 mM Tris(pH 8.0)、100 mM NaCl、1% SDS(w/v)、2% Triton X-100(v/v)和 1 mM EDTA(pH 8.0)的酵母裂解缓冲液9储备液。
- 以约 2 × 10⁶ 个细胞作为起始材料,这通常相当于 BY474110 背景实验室菌株的约 100 µl 饱和培养物。通过在 1.5 ml 微离心管中以 1,000 × g 离心 3 分钟(室温)收集培养的细胞,吸除上清液。
- 加入 200 µl 酵母裂解缓冲液,用移液器重悬细胞沉淀。
- 加入约 300 µl 酸洗玻璃珠,使玻璃珠液面比细胞悬液液面低约 1 mm。
- 在通风橱中加入 200 µl 苯酚/氯仿/异戊醇(25:24:1),盖紧微离心管盖,确保盖子与管壁之间无玻璃珠卡住,否则在震荡过程中会导致泄漏(步骤 1.6)。倒置混匀 3 次,确认管盖密封。
- 使用台式混匀仪(如 Eppendorf 5432)在室温下震荡 10 分钟。
- 在 4 °C 下以 20,800 × g 离心 10 分钟。
- 将 75 µl 水相转移至含有 1 ml 100% 乙醇的新微离心管中,倒置混匀 10 次。
- 在 4 °C 下以 20,800 × g 离心 20 分钟,沉淀 DNA。
- 小心吸除上清液,避免扰动 DNA 沉淀。用 500 µl 70% 乙醇洗涤沉淀。
- 在 4 °C 下以 20,800 × g 离心 5 分钟。
- 小心吸除上清液,避免扰动 DNA 沉淀,打开离心管盖使沉淀在空气中干燥,直至乙醇完全挥发,通常约需 10 分钟。
- 将 DNA 沉淀重悬于 75 µl 10 mM Tris(pH 7.4)中,并涡旋混匀。样品可长期保存于 -20 °C。使用台式荧光计(如 Qubit)测定样品中 DNA 浓度,该仪器可区分 DNA 与 RNA。确保基因组 DNA 的最终浓度约为 1–2 ng/µl。
- 用水将基因组 DNA 稀释 10 倍,并涡旋混匀。
- 将 30 µl 稀释后的 gDNA 分装至与纳升级声波液体分配仪兼容的源板的相应孔中(步骤 3)。若使用 Labcyte Echo 550,则采用 384 孔聚丙烯板(384PP 板)。
注:适当密封后,该板可在 -20 °C 下保存至少一个月。
2. 准备并分装qPCR预混液至1,536孔微孔板
- 在1.5 ml离心管中配制850 µl qPCR预混液(如LightCycler 1536 DNA Green Master),涡旋混匀。在室温下以20,800 × g离心2分钟,以去除任何气泡。单张1,536孔板所需的qPCR预混液组分如下:
- 将170 µl酶预混液(Green Master Tube 1,5倍浓缩)、42.5 µl SYBR(Green Master Tube 4,20倍浓缩)和637.5 µl水混合。
- 使用大量液体分配仪(如Art Robbins Cobra)将500 nl/孔的预混液加入1,536孔板中。(注意:步骤2.2.1–2.2.4特指Cobra仪器的操作。)
- 创建一个分配程序,设置如下:液体类型为水;吸取体积为800 µl;分配体积为500 nl;清洗时间为20秒。在分配设置中,确认分配速度设为49.6 mm/sec,分配偏移量为0.25 mm,并将过量吸取的液体回排至源孔。
- 将含有qPCR预混液的离心管置于微管架的A1孔中,该微管架位于平台位置1。剪掉离心管盖或直接保持敞口。通过编辑“吸取”设置,将“吸取孔”设为A1。
- 在分配qPCR预混液前执行一次清洗步骤:首先取消步骤2.2.2中所建立程序的吸取和分配步骤,然后点击“运行”。完成后,在运行完整程序以分配qPCR预混液之前,重新选中吸取和分配步骤。如果Cobra仪器闲置时间少于10分钟,则无需进行初始清洗步骤(该步骤用于系统引液)。
- 点击“运行”,将qPCR预混液分配至各孔。
- 通过短暂离心1,536孔板(使用低速PCR板离心机,离心30秒),使每孔中的qPCR预混液沉降至孔底。
3. 将模板 DNA 和引物加入 1,536 孔板
- 使用声波液体转移系统(如 Echo 550)将 5 nl 稀释后的基因组 DNA(步骤 1.3)转移至 1536 孔板中目标孔内。
- 对于 Echo 550,使用 Plate Reformat 软件,或提供自定义的 Excel 表格来编程设定转移程序。确保程序中选定的基因组 DNA 源孔与实际已加入基因组 DNA 的源孔位置一致(步骤 1.3)。选择源板类型为“384PP_AQ_BP2”,表示 384PP 板中的液体为不含表面活性剂的缓冲液。
- 使用声波液体转移系统(如 Echo 550)将 10 nl 引物(正向与反向引物预混,终浓度均为 50 µM)转移至 1536 孔板中目标孔内。
- 对于液体转移系统,使用 Plate Reformat 软件,或提供自定义的 Excel 表格来编程设定转移程序。
注意:此处可对引物进行点样,使 1536 孔板上的布局与引物在染色体上的顺序相对应,以便后续直观地检查实时 PCR 结果(步骤 6)。 - 将引物预混于与声波液体分配器兼容的板中。对于 Echo 550,使用 Labcyte 384LDV(低残留体积)板,并在编程 Echo 时选择源板类型“384LDV_AQ_B”,表示液体为不含蛋白质的简单缓冲液。
- 对于液体转移系统,使用 Plate Reformat 软件,或提供自定义的 Excel 表格来编程设定转移程序。
4. 密封并离心1536孔微孔板
- 使用 Plateloc Thermal Microplate Sealer 等微孔板封膜系统,立即用与热封仪兼容的光学透明封膜密封 1,536 多孔板。请勿触碰封膜表面,以免留下污渍。
- 若使用 Plateloc Thermal Microplate Sealer,请采用以下设置:封膜时间 2.0 秒,封膜温度 162 °C,气压 82 psi。该仪器加热需约 5 分钟,因此应提前开启。
- 若使用 Plateloc Thermal Microplate Sealer,必须使用适配器将 1,536 多孔板在仪器载物台上的高度抬高,以确保良好封膜效果。
注意:虽然建议购买 Plateloc Thermal Microplate Sealer 的专用载物板,但也可通过在四个角落各放置一个约 2 mm 厚的标准垫片(可在任何五金店购得)来抬高 1,536 多孔板的高度。
- 立即对密封后的 1,536 多孔板在室温下以 2,000 × g 离心 3 分钟,使所有试剂沉降至各孔底部。
5. 实时 PCR
- 使用如 LightCycler 1536 等 1,536 孔 qPCR 仪器,设置两步扩增程序,随后进行熔解曲线分析。在 LightCycler 1,536 软件中按如下设置程序:
- 预孵育:95 °C,保持 1 分钟,升降温速率为 4.8 °C/sec,无信号采集。
- 两步扩增:30 个循环,每个循环包括 [95 °C,无保持时间,升降温速率为 4.8 °C/sec,无信号采集;64 °C,保持 30 秒,升降温速率为 2.5 °C/sec,单次信号采集]。
- 熔解曲线:95 °C,10 秒,升降温速率为 4.8 °C/sec,无信号采集;60 °C,1 分钟,升降温速率为 2.5 °C/sec,无信号采集;97 °C,升降温速率为 0.1 °C/sec,每 °C 采集 5 次信号(连续采集)。
- 冷却:40 °C,保持 30 秒,升降温速率为 2.5 °C/sec,无信号采集。
- 在“运行定义”选项卡中,将检测模式设置为“绿色嵌入染料”。
- 在“运行定义”选项卡中,将加样控制设置为“主控”(Master Control)。该功能作为内部对照,用于检测 1,536 孔板每个孔中是否存在 qPCR 主混合液,有助于识别潜在的假阴性结果。
- 将步骤 2–4 中制备好的 1,536 孔板插入 1,536 孔 qPCR 仪器中,并运行程序。
6. 数据分析
- 在qPCR软件中进行数据的目视检查。
注意:1,536软件可同时显示扩增曲线和熔解曲线,以及热图,热图可展示结果判读(阳性、阴性、无效、不适用;图2)、循环阈值(Cp值,阳性样本以滑动颜色标尺表示,阴性为灰色;图3)或终点荧光(EPF)值(滑动颜色标尺)。 - 以.txt文件(结果表)或.xml文件格式从1,536软件导出数据,文件可包含原始数据或已计算数据,用于仪器外的离线处理。
注意:1,536软件内置的专有自动循环阈值(Cp)判读算法,在判定阳性/阴性结果及Cp值时具有高置信度,该算法综合考虑了扩增曲线的形状和斜率,适用于亚微升级反应体积及相对较低荧光值的条件。 - 若qPCR使用了LightCycler DNA Green Master试剂,请确认所有孔位均通过“主控检测”。若未通过,表明该孔未加入qPCR主混合液,缺失的数据点应被视为潜在的假阴性结果。请再次确认所有孔位均通过“主控检测”。若未通过,表明该孔未加入DNA主混合液,应将缺失的数据点视为潜在的假阴性结果。
结果
我们使用从四种不同酵母菌株中提取的基因组DNA(gDNA),测试了合成型和野生型3号染色体的PCRTag引物对1。3号染色体包含186对PCRTag引物,覆盖整条染色体长度(synIII约270 kb,野生型3号染色体约315 kb)。为了用这两组引物分别检测四种菌株,我们将多孔板分为四个象限,每个象限对应一种gDNA类型,并将合成型PCRTag引物分配至每个象限的上半部分,野生型引物分配至下半部分。基因组DNA提取自四种酵母菌株,其中两种携带野生型3号染色体(野生型、synIXR2),另外两种携带合成型3号染色体(synIII1、synIII synIXR)。使用大量液体分配仪将qPCR预混液加入1,536孔多孔板的每个孔中,随后使用Echo 550加入gDNA和PCRTag引物。引物在多孔板的每个象限内以相同方式排列,便于直观比较。随后将多孔板用光学透明密封膜热封,并进行实时PCR分析。
在本qPCRTag实验中,我们观察到大部分结果符合预期的扩增情况,即合成引物仅扩增合成DNA 反之亦然 (图2 和 3)。然而,我们也观察到多个与预期模式不符的情况,提示数据集中存在假阴性和假阳性结果。在本实验中,主控样本在所有孔中均被检出,表明液体分配仪成功将主混合液分配至板上的每一个孔(数据未显示),从而排除了导致假阴性的一个潜在原因。此外,部分3号染色体的PCRTag已知存在扩增失败的情况(如图所示) 图S6 和 S7 安纳鲁 等1),包括至少2对SYN引物和1对WT引物;因此,每个象限中的这些孔可以忽略。真正的假阴性结果可能源于基因组DNA模板或引物未成功转移,但根据我们的经验,只要Echo 550校准正确,并按照所述方法制备gDNA和引物,这种情况并非主要的误差来源。总体而言,在本实验中,WT引物与WT模板组合的假阴性率极低(约2%),而SYN引物与SYN DNA组合的假阴性率略高(约8%)。
假阳性结果,即在SYN引物与WT基因组DNA混合的孔(或相反情况)中检测到信号,可能由交叉扩增或引物二聚体引起。事实上,通过凝胶电泳通常可以观察到引物二聚体(图1B),这是导致误差的一个合理来源。在qPCR应用中,熔解曲线分析有助于判断是否存在不同种类的产物(如引物二聚体)对信号产生贡献。此外,进行无模板DNA的对照实验(即仅加入引物)有助于识别具有二聚化倾向的引物。交叉扩增可通过凝胶电泳观察到,特别是在PCR循环次数过多或退火温度过低的情况下。我们已通过优化qPCRTag实验方案中的这两个参数,尽量减少因交叉扩增导致的假阳性。最后,检查每个孔的循环阈值(Cp值)有助于识别不适合实时检测的引物(图3,例如 Bb22、Fb22、Bb46、Fb46)。总体而言,在本实验中,SYN引物与WT模板组合的假阳性率较低(约5%),而WT引物与SYN模板组合的假阳性率较高(约10%)。
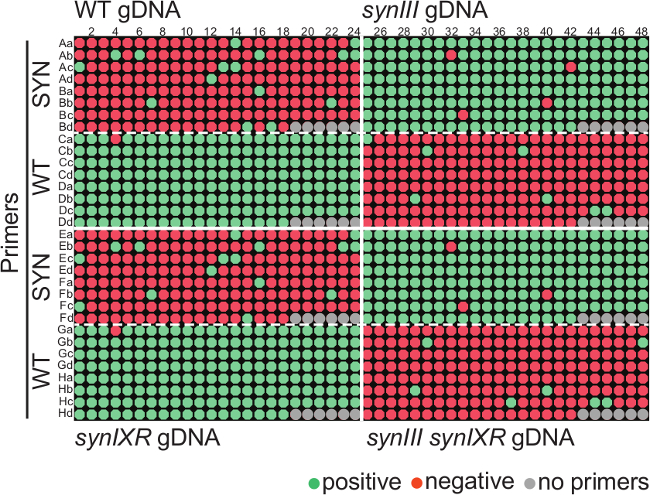
图 2:qPCRTag实验中基因组DNA存在/缺失的平板热图。 四种不同类型的基因组DNA(由实心白线分隔的象限)使用合成型(SYN)和野生型(WT)3号染色体PCRTag引物进行PCRTag分析(每个象限内由虚线白线分隔SYN(上方)和WT(下方))。WT和synIXR基因组DNA编码野生型3号染色体,因此可被WT PCRTag引物扩增。而synIII和synIII synIXR基因组DNA编码合成型3号染色体,因此可被SYN PCRTag引物扩增。引物按照其在染色体上的从左至右位置排列,并在四个象限中保持相同位置以便比较。请点击此处查看该图的放大版本。
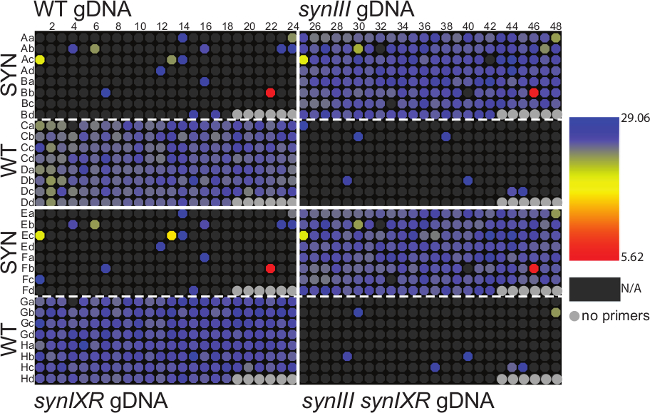
图3:qPCRTag实验中交叉点(Cp)值的平板热图。 此数据集与图2中的相同,因此平板布局完全一致。N/A 表示“无扩增”。请点击此处查看该图的放大版本。
讨论
将实时PCR检测整合到PCRTag基因分型实验中是Sc2.0项目的一项重要进展,因为它显著提高了通量。此前的工作流程采用384孔PCR板进行2.5 µl反应,热循环运行时间为1.5小时,随后进行琼脂糖凝胶电泳,并对凝胶进行人工注释。
本文介绍的工作流程称为qPCRTag分析,可克服多个主要瓶颈。首先,一次qPCRTag运行可将4块384孔板整合为单个实验,从开始到结束(包括板的设置和运行时间)仅需约一小时。值得注意的是,qPCRTag分析每孔的试剂成本与通量较低的琼脂糖凝胶法相当。然而,由于无需进行凝胶电泳和人工注释,qPCRTag工作流程在时间和人力方面实现了显著节约,这是其主要优势。重要的是,qPCRTag工作流程完全兼容自动化操作。
使用实时检测作为PCRTag检测的输出结果时,一个主要问题是假阳性和假阴性的发生率。由于PCRTag引物最初并非为实时PCR设计,因此并非所有引物对都适用于此类检测方法。因此,至关重要的是在实验前期验证所有PCRTag引物对的功能性和特异性,以排除那些在基于实时检测的实验中无法正常工作的引物对。例如,3号染色体PCRTag的假阳性和假阴性结果在实时PCR数据中总体上具有可重复性(图2和图3),这些引物对应被排除在后续分析之外。此外,已知会失败的引物对(通过凝胶电泳评估,见Annaluru et al.1的图S6和图S7)也可被排除。这一排除过程可通过在设置声波转移实验方案时直接忽略有问题的引物对而轻松实现。
与大多数高通量检测方法类似,我们计划将实时PCR标签检测作为初筛手段,用于鉴定值得进一步进行下游验证的转化子。随后,二级筛选的金标准仍将是PCR标签分析,以凝胶电泳作为检测读出方式。除了在Sc2.0项目中的应用外,将先进的纳米级液体处理系统与高通量实时PCR技术相结合,可实现快速、自动化的分析,并有望影响多个研究领域。例如,该工作流程可用于高通量文库筛选、传染病诊断、微生物组分析,以及旨在同时修饰多个基因位点的前沿基因组编辑技术。
披露
L.A.M.、N.A.P.、J.A.M. 和 J.D.B. 无任何利益冲突需要披露。R.C. 和 A.L. 任职于美国罗氏生命科学公司,曾与 L.A.M. 合作开发该应用,作为原理验证实验的一部分。
致谢
本工作部分得到了美国国家科学基金会资助 MCB-0718846 和美国国防高级研究计划局合同 N66001-12-C-4020(授予 J.D.B)的支持。L.A.M. 由加拿大自然科学与工程研究委员会的博士后奖学金资助。 本文的出版由罗氏公司赞助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 酵母基因组DNA制备 | |||
| 酵母基因组DNA | 定制 | 定制 | 实时PCR模板 |
| 酸洗玻璃珠(0.5 mm) | Sigma | G8772 | 酵母细胞裂解 |
| 超纯苯酚:氯仿:异戊醇(25:24:1,v/v) | Invitrogen | 15593-031 | 酵母细胞裂解 |
| 5432混合器 | Eppendorf | 5432 | 酵母细胞裂解 |
| 微量离心机5417R | Eppendorf | 22621807 | 酵母细胞裂解 |
| Qubit 3.0荧光仪 | Life Technologies | Q33216 | 基因组DNA定量 |
| Qubit dsDNA BR检测试剂盒 | Life Technologies | Q32850 | 基因组DNA定量 |
| Labcyte 384PP板 | Labcyte | P-05525 | 基因组DNA来源板 |
| DNA Green预混液制备与分装 | |||
| LightCycler 1536 DNA Green | Roche | 5573092001 | 实时PCR预混液 |
| 1.5 ml微量离心管架 | ARI | EST BD060314-1 | Cobra平台用微量离心管架 |
| LightCycler 1536多孔板 | Roche | 5358639001 | |
| Cobra液体处理系统 | Art Robbins Instruments | 630-1000-10 | 将qPCR预混液分装至1536孔板 |
| PCR板旋转离心机 | VWR | 89184-608 | 1536孔板离心 |
| 模板与引物分装 | |||
| PCRTag引物 | IDT | 定制 | 预混正向与反向引物,各50 μM |
| TempPlate可穿刺密封箔,无菌 | USA Scientific | 2923-0110 | PCRTag引物板临时密封 |
| Labcyte LDV 384孔板 | Labcyte | LP-0200 | 预混引物来源板 |
| Echo 550液体处理系统 | Labcyte | 向1536孔板转移2.5 nl引物和模板DNA液滴 | |
| Plateloc热封板仪 | Agilent | G5402-90001 | LC1536运行前对1536孔板进行热封 |
| 透明永久性封膜 | Agilent | 24212-001 | LC1536多孔板用光学透明热封膜 |
| PlateLoc Roche/LightCycler 1536板载平台 | Agilent | G5402-20008 | 可用约2 mm厚垫圈替代 |
| Sorvall Legend XTR离心机 | Thermo Scientific | 75-004-521 | 对热封后的1536孔板进行离心 |
| 工业空气压缩机 | Jun Air | 1795011 | 用于驱动Echo和热封仪 |
| 实时PCR | |||
| LightCycler 1536 | Roche | 需使用220 V电源插座 |
参考文献
- Annaluru, N., et al. Total synthesis of a functional designer eukaryotic chromosome. Science. 344 (6179), 55-58 (2014).
- Dymond, J. S., et al. Synthetic chromosome arms function in yeast and generate phenotypic diversity by design. Nature. 477 (7365), 471-476 (2011).
- Goffeau, A., et al. Life with 6000 genes. Science. 274 (5287), 546-547 (1996).
- Dymond, J., Boeke, J. The Saccharomyces cerevisiae SCRaMbLE system and genome minimization. Bioeng Bugs. 3 (3), 168-171 (2012).
- Richardson, S. M., Nunley, P. W., Yarrington, R. M., Boeke, J. D., Bader, J. S. GeneDesign 3.0 is an updated synthetic biology toolkit. Nucleic Acids Res. 38 (8), 2603-2606 (2010).
- Richardson, S. M., Liu, S., Boeke, J. D., Bader, J. S. Design-A-Gene with GeneDesign. Methods Mol Biol. 852, 235-247 (2012).
- Lajoie, M. J., et al. Probing the limits of genetic recoding in essential genes. Science. 342 (6156), 361-363 (2013).
- Jovicevic, D., Blount, B. A., Ellis, T. Total synthesis of a eukaryotic chromosome: Redesigning and SCRaMbLE-ing yeast. Bioessays. 36 (9), 855-860 (2014).
- Dymond, J. S. Preparation of genomic DNA from Saccharomyces cerevisiae. Methods Enzymol. 529, 153-160 (2013).
- Brachmann, C. B., et al. Designer deletion strains derived from Saccharomyces cerevisiae S288C: a useful set of strains and plasmids for PCR-mediated gene disruption and other applications. Yeast. 14 (2), 115-132 (1998).
重印与许可
