光片荧光显微镜是成像胚胎发育的优秀工具,能够在接近生理条件下对活体胚胎进行长时间的延时成像。我们展示了其在跨越广泛时空尺度下斑马鱼眼部发育成像中的应用,并提供了一套多视角数据集融合与去卷积的处理流程。
本文内容
摘要
摘要
光片荧光显微镜(LSFM)作为一种成像胚胎发育的方法,正变得越来越受欢迎。与共聚焦系统相比,LSFM 的主要优势在于其光毒性低、样品固定方式温和、成像速度快且信噪比高,并能够长时间从多个角度(视图)对样品进行成像。多视角成像可充分发挥 LSFM 的潜力,但同时也会产生高达数太字节(terabyte)规模的数据集。处理此类数据集是使用 LSFM 所面临的最大挑战。在本方案中,我们概述了解决这一问题的一些方法。直到最近,LSFM 主要由具备自行构建和操作光片显微镜技术能力的实验室开展。然而,在过去三年中,多种商用 LSFM 系统相继问世,这些系统用途广泛,任何发育生物学家均可轻松使用。本文主要面向那些并非 LSFM 技术开发者、但希望将 LSFM 作为一种工具来回答特定发育生物学问题的研究人员。
本文以斑马鱼眼睛发育的成像为例,向读者介绍光片荧光显微镜(LSFM)技术,并展示LSFM在多个空间和时间尺度上的应用。文章描述了一个完整的实验方案,从斑马鱼胚胎在LSFM中的固定开始。随后,我们概述了使用市售光片显微镜进行成像的多种选项。尤为重要的是,我们还介绍了一种基于开源方案的后续多视角数据配准与融合流程,该方案以Fiji插件的形式实现。尽管本实验方案主要聚焦于发育中斑马鱼眼睛的成像以及特定成像系统的数据处理,但其中提供的大部分技术要点和故障排除建议具有普遍适用性,该方案亦可适用于多种光片显微镜实验。
引言
形态发生是塑造胚胎的过程,与生长和分化共同驱动受精卵发育为成熟的多细胞生物体。动物发育过程中的形态发生事件,最适宜通过完整活体样本的成像来进行分析1-3。这是因为整体胚胎成像能够保留所有驱动和调控发育的组分,包括信号分子的浓度梯度、细胞外基质、脉管系统、神经支配以及周围组织的力学特性。为了弥合形态发生所涉及的多尺度问题,需要在组织整体发育历时数小时至数天的背景下,以分钟级时间分辨率捕捉快速的亚细胞事件。为满足这些要求,已开发出正交平面照明显微镜5的一种现代实现方式4。该技术最初被称为选择性平面照明显微术(Selective Plane Illumination Microscopy, SPIM)4;如今通常使用更具包容性的术语——光片荧光显微术(Light Sheet Fluorescence Microscopy, LSFM)。LSFM能够在诱导较低光毒性的前提下实现高时间分辨率成像,相较于激光扫描或转盘共聚焦显微镜更具优势6,7。目前,基于基本光片照明原理的多种实现方式已经出现,并已被用于成像以往难以触及的多种样本和生物学过程8-11。
我们首先希望强调光片荧光显微镜相较于传统共聚焦显微镜的几项关键优势:
为了从活体成像显微实验中获得有意义的结果,必须确保观察过程对样本的影响尽可能小。然而,包括斑马鱼在内的许多生物对激光照射非常敏感,这使得在共聚焦显微镜下以高时间分辨率成像时难以避免光毒性效应,例如发育停滞或延迟6,7。目前,光片荧光显微镜(LSFM)是对样本干扰最小的荧光成像技术7。由于薄层激光光片仅照射在特定时间点被成像的样本区域,光片显微镜能够非常高效地利用光子。因此,低光照暴露使得对更健康样本进行更长时间的延时观察成为可能,e.g.12-17。此外,得益于LSFM极低的侵入性,所获取图像的数量不再受限于样本可耐受的光照剂量,而是取决于可处理和存储的数据量。
与将样本保持在接近生理条件的原则一致,光片荧光显微镜(LSFM)提供了多种适用于活体胚胎的样品固定策略。在LSFM技术中,胚胎通常被包埋于低浓度琼脂糖形成的细柱中。将样品固定在琼脂糖圆柱体内可实现完全自由的旋转,从而能够从最佳角度(在LSFM中称为“视图”)以及多个视图同时观察样本。多视图成像及其后续的多视图融合特别有利于对体积较大、散射强烈的样本进行高分辨率、各向同性的成像。其他可能的LSFM样品固定策略的综述可参见由E. Reynaud实验室撰写的显微镜官方操作手册中的样品制备章节。建议阅读该章节,尤其是当需要成像的样本类型与本文所述不同时。
光片荧光显微镜(LSFM)的图像采集采用基于相机的宽场成像方式,不同于激光扫描共聚焦显微镜。这使得所获取图像具有更高的信噪比(SNR),并且成像速度极快(每秒数十至数百帧)。LSFM的高灵敏度进一步实现了对弱荧光样品的成像,例如以内源水平表达的转录因子18,或在不久的将来利用CRISPR/Cas9技术标记的内源蛋白。高信噪比对于后续成功的图像分析也至关重要。高成像速度不仅用于捕捉快速的细胞内过程,还要求能够足够快速地从多个视角对整个胚胎进行成像。只有在采集来自不同视角的多个z层图像堆栈期间,所观察的现象不发生变化时,才能实现多个视角图像的无缝融合。
光片荧光显微镜(LSFM)的优势通常不会以牺牲图像质量为代价。LSFM的横向分辨率略低于共聚焦显微镜。这是因为LSFM中所用的检测物镜数值孔径较低(通常为1.0或更低),而标准共聚焦系统中水浸或硅油浸物镜的数值孔径为1.2–1.3。此外,由于LSFM采用宽场检测(无针孔),其离焦光信号较共聚焦显微镜更多。离焦光的量取决于光片的厚度。然而,LSFM中更高的信噪比(SNR)弥补了这些缺点。在实际应用中,其成像质量可与转盘共聚焦显微镜的采集效果相当15。因此,该技术能够可靠地提取细胞膜或细胞核等结构特征,e.g.,用于细胞谱系追踪15,19。
除了检测物镜外,光片显微镜(LSFM)的轴向分辨率还由光片厚度决定。在某些情况下,LSFM的轴向分辨率可超过共聚焦显微镜的分辨率。首先,当光片厚度小于检测物镜的轴向分辨率时,分辨率得以提高,这种情况通常出现在使用低倍物镜成像的大尺寸样本中。其次,LSFM实现更高轴向分辨率的另一种方法是多视角融合,即将来自不同视角的高xy平面分辨率信息合并为一个图像堆栈。最终融合的图像堆栈具有接近横向分辨率数值的各向同性分辨率20,21。本文所述的将多个视角相互配准的策略,基于使用嵌入样本周围琼脂糖中的荧光聚苯乙烯微珠作为基准标记物20,21。
由于光片荧光显微镜(LSFM)的商业化,该技术现已广泛应用于广大的科研群体22。因此,撰写本实验方案的目的是使缺乏LSFM实际操作经验的发育生物学研究人员也能便捷地使用这一技术,并帮助他们利用该技术开展针对自身样本的成像研究。本方案采用的是商用光片显微镜,其设计概念简洁,操作简便。此外,我们还想提及一些近期发布的使用自行搭建的LSFM系统对斑马鱼进行成像的实验方案,这些方案可能适用于回答特定的科学问题23-25。另一种进入LSFM领域的选择是开放平台26,27,这些平台遵循开放获取原则,旨在将光片显微镜技术推广至更广泛的科研社区。有关硬件和软件方面的详细文档可参见 http://openspim.org 和 https://sites.google.com/site/openspinmicroscopy/。
在本实验方案中,我们以真骨鱼类斑马鱼作为模型系统,利用光片荧光显微镜(LSFM)研究发育过程。斑马鱼眼睛的形态发生是体现LSFM诸多优势的一个典型例子。此前已有研究利用LSFM分析青鳉28和斑马鱼29,30的眼部发育。在眼部发育的早期阶段,由于卵黄体积较大,胚胎难以以侧卧姿势固定,使眼睛朝向物镜,因此使用传统显微镜进行观察时难以准确定位胚胎。然而,通过将样本嵌入琼脂糖凝胶柱中进行LSFM成像,可实现样本的可重复精确定位。此外,在视泡向视杯阶段转变过程中,眼部会发生显著的形态发生重排,并伴随组织生长,这要求采集大范围的z轴堆栈图像和宽视野成像。在应对这些挑战方面,LSFM优于传统的共聚焦成像。视杯形成过程具有三维特性,仅从单一视角成像难以全面理解与可视化该过程,因此具备各向同性分辨率的多视角成像具有显著优势。视杯形成后,视网膜对激光照射的敏感性逐渐增加,因此LSFM所具有的低光毒性在长时间活体成像中具有重要优势。
本文介绍了一种优化的成像方案,用于对出生后一至三天的斑马鱼胚胎和幼鱼进行成像,重点关注眼部发育过程。我们的方法能够以高空间和时间分辨率记录长达12至14小时的时间序列图像。尤为重要的是,我们还展示了一套数据处理流程,这是光片荧光显微镜(LSFM)中的关键步骤,因为该技术 invariably 会产生大规模数据集,通常达到太字节(terabyte)量级。
方案
注意:所有动物实验均按照欧洲联盟(EU)指令 2011/63/EU 及德国动物福利法进行。本方案应从样品安装到成像全程连续执行,不得中断。根据实际操作经验,启动一次延时成像实验需要 2–3 小时。此时间估算不包括数据处理。实验所需全部材料均可在随附的补充文件所提供的材料清单中找到。在执行步骤 1、2、3 和 4 时,请佩戴无粉手套。对于本方案的步骤 2、3、4 和 5,还需参考显微镜的官方操作手册。
1. 成像实验前的准备工作
- 荧光微球储备液
- 本方案中使用直径为 500 或 1,000 nm 的聚苯乙烯微球(标记有红色荧光染料),微球工作稀释比例为 1:4,000。首先将微球储备液涡旋振荡 1 分钟,取 10 µl 微球加入 990 µl 的 ddH2O 中混匀。将该溶液避光保存于 4 °C,此 1:100 稀释液作为储备液,后续可进一步稀释至 1:40 使用。
- 样品池溶液的配制
- 取一个 100 ml 烧杯,加入 38.2 ml 不含亚甲蓝的 E3 培养基、0.8 ml 的 10 mM N-苯基硫脲和 1 ml 的 0.4% MS-222,混合均匀。建议使用过滤后的 E3 培养基,以避免在样品池中出现灰尘颗粒或未溶解晶体的漂浮物。
- 荧光鱼胚胎筛选
- 在实验前数日,准备表达荧光蛋白的胚胎。实验前,在荧光体视显微镜下根据荧光信号强度筛选合适的胚胎。选取 5–10 个健康胚胎,用镊子去除卵膜。
注意:本方案适用于 16–72 小时龄的胚胎。
- 在实验前数日,准备表达荧光蛋白的胚胎。实验前,在荧光体视显微镜下根据荧光信号强度筛选合适的胚胎。选取 5–10 个健康胚胎,用镊子去除卵膜。
2. 样品室的设置
- 组装三室窗片
- 样品室共有 4 个窗片,其中一个用于物镜,其余三个需用盖玻片(直径 18 mm,厚度选择 0.17 mm)密封。将这些盖玻片保存在 70% 乙醇中。使用前用乙醚:乙醇(1:4)擦拭干净。
- 使用精细镊子将盖玻片插入窗片中,并确保其嵌入最内侧凹槽。盖上直径 17 mm 的橡胶 O 型圈,并使用腔室窗片工具旋紧照明适配环。对另外两个窗片重复此操作。
- 安装剩余腔室部件
- 将合适物镜的适配器旋入腔室剩余的第四个侧面。将直径 15 mm 的 O 型圈插入适配器中心。
- 将白色鲁尔锁紧适配器旋入腔室右下开口,将灰色排液连接器旋入左上开口。用黑色盲塞封住其余三个开口。
- 使用内六角扳手安装帕尔帖模块及腔室的金属燕尾滑块底座。将带 50 ml 注射器的软管连接至鲁尔锁紧适配器。将温度探头插入腔室中。
- 将物镜和腔室装入显微镜
- 在体视显微镜下检查所有物镜是否清洁。使用 10X/0.2 照明物镜和 Plan-Apochromat 20X/1.0 W 检测物镜,并确保其折射率校正环设定为水的 1.33。将检测物镜旋入显微镜,同时保持照明物镜处于遮盖状态。
- 取下覆盖在照明物镜上的保护塑料盖。小心地将腔室滑入显微镜,并用固定螺丝拧紧。
- 连接温度探头和帕尔帖模块至显微镜。
注意:帕尔帖模块用于循环冷却液的两根管路与两个接口兼容,无论连接方向如何,均可形成有效回路。 - 通过注射器将步骤 1.2 中配制的溶液注入腔室,直至液面达到腔室窗片的上边缘。检查腔室是否泄漏。
- 启动显微镜、培养系统以及控制和存储用计算机。启动显微镜操作软件,并将培养温度设定为 28.5 °C。
注意:完全平衡温度需约 1 小时。在此期间准备样品。
3. 样品制备
- 制备琼脂糖混合液
- 在配制琼脂糖混合液前15分钟,将1 ml 1%低熔点琼脂糖(溶于E3培养基中)置于70 °C的加热块中融化。琼脂糖完全熔化后,取600 µl转移至新的1.5 ml离心管中,加入250 µl E3培养基、50 µl 0.4% MS-222和25 µl 经涡旋混匀的磁珠储备液。
注意:此操作共得925 µl混合液,另预留75 µl液体体积,用于后续与胚胎一同加入。 - 将离心管置于另一设定为38–40 °C的加热块中,或确保琼脂糖温度接近其凝胶化临界点,再将胚胎样本置入其中。
- 在配制琼脂糖混合液前15分钟,将1 ml 1%低熔点琼脂糖(溶于E3培养基中)置于70 °C的加热块中融化。琼脂糖完全熔化后,取600 µl转移至新的1.5 ml离心管中,加入250 µl E3培养基、50 µl 0.4% MS-222和25 µl 经涡旋混匀的磁珠储备液。
- 胚胎固定
- 取5根20 µl体积的玻璃毛细管(带黑色标记,内径约1 mm),将配套的聚四氟乙烯(Teflon)尖端推杆插入管内。推动推杆穿过毛细管,使聚四氟乙烯尖端位于毛细管底部。
- 用玻璃或塑料移液器将5个胚胎(可一次性固定的数量)转移至盛有经涡旋处理、预热至37 °C的琼脂糖混合液的离心管中。
注意:尽量减少随胚胎转移的液体体积。 - 将毛细管插入混合液中,通过上拉推杆吸取一个胚胎进入管内。确保胚胎头部先于尾部进入毛细管,避免推杆与样本之间产生气泡。胚胎上方应保留约±2 cm的琼脂糖,下方保留约±1 cm。对剩余胚胎重复此操作。
- 等待琼脂糖完全凝固(数分钟内完成),随后将样本置于E3培养基中,用橡皮泥或胶带将毛细管固定于烧杯壁上。毛细管底端应悬于溶液中,以保证样本的气体交换。
注意:有关第3.1和3.2节的类似实验方案,可参见OpenSPIM Wiki页面 http://openspim.org/Zebrafish_embryo_sample_preparation。
4. 样品放置
- 样品架组装
- 将两个合适尺寸(黑色)的塑料套管相对插入样品架杆中,使其切口侧朝外。将夹紧螺钉松松地拧入2-3圈。将毛细管穿过夹紧螺钉,并推入支架,直至另一侧可见黑色色带。避免触碰推杆。
- 拧紧夹紧螺钉。将毛细管中胚胎下方多余的1 cm琼脂糖推出并剪除。将杆插入样品架圆盘中。
- 在软件中确认显微镜载物台处于装载位置。使用导轨将整个带样品的支架垂直向下滑入显微镜。旋转支架,使磁性支架圆盘锁定到位。
- 定位毛细管
- 此后通过软件控制样品定位。在定位选项卡中选择定位毛细管选项,并在x、y和z方向上将毛细管调至检测物镜正上方的焦点位置。参考样本导航器中的图形提示进行操作。
- 轻轻将胚胎从毛细管中推出,直至其位于检测物镜瞳孔前方。
注意:在后续实验流程中,“定位毛细管”是唯一需要打开显微镜上盖并将样品推出的操作步骤。
- 定位样品
- 切换至“定位样品”选项,在0.5倍缩放下将斑马鱼眼睛置于视野中央。旋转胚胎,确保光片在到达眼睛之前不会穿过样品中高折射或高吸收区域;同时确保发射的荧光能够无阻碍地从样品中射出。点击“设置原点位置”。
- 打开显微镜前门,在腔室上方放置带有3 mm开口的塑料盖,以防止液体蒸发。
注意:若液面低于成像平面,实验将受到影响。 - 通过观察胚胎心跳评估其整体健康状况。若心跳过慢,则更换样品(可与未固定的对照组比较;具体数值取决于发育阶段)。切换至最终的缩放设置,并重新调整胚胎位置。
5. 设置多维采集
- 采集参数
- 切换到“采集”选项卡。定义光路,包括激光线、检测物镜、激光阻断滤光片、分光镜和相机。
- 勾选激活 pivot 扫描选项。设置其他采集参数,如位深度、图像格式、光片厚度,并选择单侧照明。
- 点击“连续采集”,并根据所获图像的强度调整激光功率和相机曝光时间。
注意:调整所有成像参数时,应使用较低的激光功率(100 mW 激光的 0.5%,曝光时间 30 毫秒),低于实际实验时的设置,以避免对样本造成不必要的光损伤。
- 光片调节
- 切换至“双侧照明”模式 勾选“在线双侧融合”复选框。启动“光片自动调节向导”。按照步骤逐一操作。
注意:向导会将光片移至检测物镜的焦平面,并确保光片无倾斜且其束腰位于视场中心。自动调节完成后,软件将自动更新左右光片的位置。此时图像质量应有所改善。勾选“Z轴层扫”复选框。 - 通过检查荧光微珠在xz和yz正交视图中的点扩散函数(PSF)对称性来验证光片调整情况。若不对称,则手动上下调节光片参数位置,直至获得对称的沙漏形PSF图1A).
- 切换至“双侧照明”模式 勾选“在线双侧融合”复选框。启动“光片自动调节向导”。按照步骤逐一操作。
- 多维采集设置
- 使用“第一层”和“最后一层”选项定义z轴层栈,并将z轴步进设置为 1 µm.
注意:该显微镜中的光片是静止的,z轴层析通过移动样品实现。为更快地采集z层序列,应始终使用“连续驱动”选项。 - 勾选“时间序列”复选框,设定总时间点数及时间间隔。
- 勾选“Multiview”复选框。将当前视图添加到多视图列表中,其中存储了x、y、z和角度信息。使用载物台控制器旋转毛细管,并定义其他所需的视图。在每个视图处设置z轴层扫,并将其添加到多视图列表中。
注意:该软件以串行方式对视图进行排序,从而在采集图像的同时使毛细管单向旋转。
- 使用“第一层”和“最后一层”选项定义z轴层栈,并将z轴步进设置为 1 µm.
- 漂移校正与实验启动
- 一旦采集设置完成,需等待15-30分钟,然后再开始正式实验。
注意:样品最初在 x、y 和 z 方向上会漂移数微米,但应在 30 分钟内停止。如果样品持续漂移超过该时间,请更换另一个样品或重新制样。 - 切换至“维护”选项卡,在“流媒体”选项中定义数据的保存方式, 例如,每个时间点一个文件,或为每个视野和通道分别保存为单独文件。返回“Acquisition”选项卡,点击“Start Experiment”,并定义文件名、保存位置及文件格式(使用 .czi)。
- 观察第一个时间点的采集,以确认所有步骤均顺利进行。立即按照步骤6和7所述进行第一个时间点的配准与融合,以确认整个数据集均可被成功处理。
- 一旦采集设置完成,需等待15-30分钟,然后再开始正式实验。
6. 多视角图像配准
- 多视角重建应用
- 成像会话结束后,将显微镜数据存储计算机中的数据转移至数据处理计算机。使用“MultiView” 重建应用20,21,31 在 Fiji 中实现32 用于数据处理(图1B).
- 定义数据集
- 更新 Fiji:Fiji > 帮助 > 更新 ImageJ 和 Fiji > 帮助 > 更新 Fiji。使用主 ImageJ 和 Fiji 更新站点。
- 将整个数据集转移至一个文件夹中。处理的结果和中间文件将保存在此文件夹内。启动 MultiView Reconstruction 应用程序:Fiji > 插件 > 多视角重建 > 多视角重建应用
- 选择 '定义一个新数据集。在数据集类型中选择 meu 选项 "Zeiss Lightsheet Z.1 数据集(LOCI Bioformats)" 并为 .xml 文件创建一个名称。然后选择数据集的第一个 .czi 文件(即 文件不包含索引,其中包含图像数据以及记录的元数据。
注意:程序打开第一个 .czi 文件后,元数据将被加载到程序中。 - 从元数据中确认角度、通道、照明模式的数量以及体素大小。按下 好的,观察到三个独立的窗口打开(图1C:一个日志窗口,显示处理进度及其结果,以及 'ViewSetup 浏览器和一个显示 Fiji 错误消息的控制台
注意:“ViewSetup Explorer” 是一个用户友好的界面,可显示每个视图、通道和照明条件,并允许选择感兴趣的文件。此外,“ViewSetup Explorer” 还可用于控制所有处理步骤。 - 选择需要处理的文件,在资源管理器中点击鼠标右键。观察弹出窗口中显示的不同处理步骤(图1C).
- 定义数据集后,注意在数据所在的文件夹中会生成一个 .xml 文件。
注意:此文件包含先前已确认的元数据。 - 在右上角观察到两个按钮:“info”和“save”。按下“info”可显示 .xml 文件内容的摘要。按下“save”将保存处理结果。
注意:在“MultiView 重建应用程序”中进行处理时,不同的处理步骤需在关闭 Fiji 前保存到 .xml 文件中。
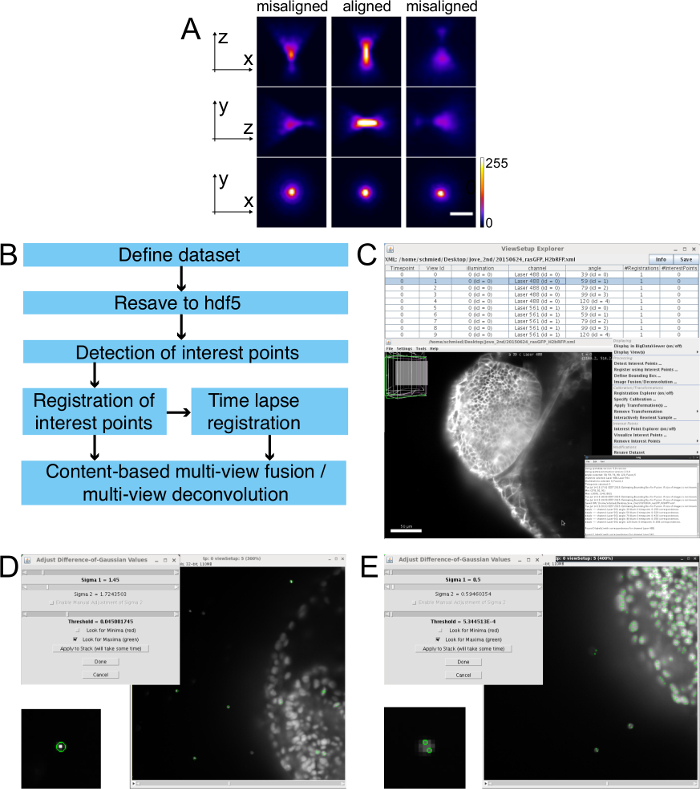
图 1:多视角重建工作流程与兴趣点检测。 (A)基于荧光微球成像的光片对准。当微球在 xz 和 yz 投影中的图像呈对称的沙漏形状时,表明系统已对准(居中)。左右两侧分别展示了在任一方向上光片未对准的示例。图中显示了 500 nm 微球在 xz、yz 和 xy 轴上的最大强度投影。请注意,当光片正确对准时,艾里斑中心峰(在 xy 平面)与旁瓣的强度比值高于未对准情况。图像使用 20X/1.0 W 物镜在 0.7 倍缩放下采集。比例尺代表 5 µm。(B)定义数据集后,将其重新保存为 HDF5 格式。对微球进行分割并完成配准;对于时间序列,每个时间点均被配准至一个参考时间点。最终数据融合为单一的各向同性体积图像。(C,顶部)ViewSetup Explorer 显示了数据集的不同时间点、角度、通道和照明侧面。(C,左下角)BigDataViewer 窗口显示在 ViewSetup Explorer 中选定的视图。(C,中右)在 ViewSetup Explorer 中右键单击可打开处理选项。(C,右下角)处理进度与结果在日志文件中显示。(D 和 E)检测的目标是尽可能多地分割出兴趣点(微球),同时在样本中产生尽可能少的误检,此处以交互式微球分割的截图展示。(D 和 E,左上角)分割由两个参数定义:高斯差分值中的Sigma 1与阈值。(D)成功检测的示例,其中放大视图展示了正确检测到的微球。(E)分割结果中存在过多假阳性,且单个微球被多次检测。比例尺在(C)中代表 50 µm。请点击此处查看该图的高清版本。
- 将数据集另存为 HDF5 格式
- 要重新保存整个数据集,请选择所有文件。 Ctrl/Apple+a 与 右键单击然后选择 重新保存数据集 以及 为 HDF5.
- 将弹出一个窗口,提示当前数据集的所有视图都将被重新保存。请按 是.
注意:该程序将持续通过打开每个文件并重新保存 hdf5 格式的不同分辨率层级,将 .czi 文件重新保存为 hdf5 格式。完成后会显示“完成”以确认。每次时间点的重新保存通常需要几分钟(参见 表 1).
注意:由于 hdf5 格式的文件加载速度极快,现在可以通过在资源管理器中“右键点击”并切换“在 BigDataViewer 中显示(开/关)”来查看未配准的数据集。BigDataViewer 窗口将出现,并显示选定的视图。图 1C)。BigDataViewer的核心功能33 其原理在 表 2 以及 http://fiji.sc/BigDataViewer。
- 检测兴趣点
- 选择所有时间点 Ctrl/Apple+a 右键单击并选择 检测兴趣点.
- 选择 高斯差分34 为 兴趣点检测类型由于此处采用基于微珠的配准方法,类型 "微珠" 进入现场标记兴趣点。激活“分割前对图像进行下采样”。
- 在下一个窗口中,观察检测设置。对于“亚像素定位”,请使用“三维二次拟合”。'34 并利用“交互式”兴趣点规格来确定用于珠粒分割的高斯差分值与半径。
- 对于“XY轴降采样”,请使用“匹配Z轴分辨率(减少降采样)”;对于“Z轴降采样”,请使用 1×z轴步长大于xy像素尺寸,因此只需对xy方向进行降采样以匹配z轴分辨率即可。选择“在CPU(JAVA)上计算”。点击“确定”。
- 在弹出的窗口中,从下拉菜单中选择一个视图以测试参数。视图加载后,使用 Fiji 调整窗口的亮度和对比度。 > 图像 > 调节 > 亮度/对比度或 Ctrl + Shift + C。勾选“查找最大值(绿色)”框以进行微珠检测。
- 在寻找最大值时,观察“viewSetup”中的分割显示为检测点周围的绿色环,最小值则显示为红色环。该分割由两个参数定义,即 高斯差分值 为 Sigma 1 以及 阈值 (图 1D)。调整参数,以尽可能多地分割样品周围的微珠,并尽可能减少样品内部的假阳性检测。图 1D)。仅检测每个微珠一次,避免重复检测。图 1E)。确定最佳参数后,点击“完成”。
注意:检测开始时,需加载每个时间点的各个视图并对微珠进行分割。程序会在日志文件中输出每个视图检测到的微珠数量。检测过程应在数秒内完成(参见 表 1). - 按压 保存 当检测数量适中时(每视野600至数千个)。
注意:数据目录中将创建一个文件夹,其中将包含检测到的微珠坐标信息。
- 使用兴趣点进行注册
- 选择所有时间点 Ctrl/Apple+a右键单击并选择“使用兴趣点注册”。
- 使用 '快速三维几何哈希(旋转不变)'作为'配准算法'用于微球检测。
注意:本算法假定不同视图之间的相对方向和位置关系未知。 - 为将各视图相互配准,请选择“逐时间点配准”作为“配准类型”。在选定通道的“兴趣点”设置中,先前指定的兴趣点标签此时应可见。即 "磁珠").
- 在下一窗口中,使用预设值进行配准。在“映射回图块”部分,通过选择“固定图块:固定第一图块并使用不映射回”来固定第一视图(若图块未固定,请使用此选项)。
- 使用"仿射变换模型"并配合"正则化"。
注意:RANSAC 的允许误差为 5 像素,“描述符匹配的显著性”为 10。对于“正则化”,使用 lambda 值为 0.10 的“刚性模型”,这意味着变换为 10% 刚性,90% 仿射。35. 按下 好的 开始注册。
注意:如日志窗口所示,首先将每个视图与所有其他视图进行匹配。随后采用随机抽样一致性(RANSAC)算法36 检验对应关系并排除假阳性。为实现稳健的配准,RANSAC 值应高于 90%。当在两幅视图中找到足够数量的真实对应候选点时,将为每个匹配点计算变换模型,并给出像素级的平均位移。随后执行迭代全局优化,所有视图均配准至固定视图。配准成功后,将计算并显示变换模型及其缩放比例和像素位移。平均误差最优应低于 1 像素,且变换缩放比例应接近 1。配准过程在数秒内完成(参见 表 1). - 确认样本内精细结构在不同视角下观察时不存在位移。 例如 细胞膜。随后,将每个视图的变换保存至 .xml 文件中。
注意:当前已注册的视图在 BigDataViewer 中相互重叠。图 2A) 且微珠图像也应相互重叠。图 2B). - 移除变换:选中时间点,右键点击,然后选择“移除变换”。 > 最新转化。

图2:多视角重建结果。 (A) 叠加的注册视图,每种颜色不同,以显示它们之间的重叠情况。B) 放大视图,显示从不同视角成像的微珠点扩散函数(PSFs)的重叠情况。C) 融合后珠粒的特写,点扩散函数(PSF)为不同视角图像的平均结果。D) 经多视角去卷积后,同一小球的点扩散函数(PSF),显示PSF坍缩为单一焦点。E)x-y 截面和(F视泡单个视野的 y-z 截面图,其中细胞膜用 GFP 标记,显示信号在组织更深的 z 层级发生降解。G) x-y 截面和 (H同一视图的 y-z 截面,经约相隔 20 度的 4 个视图进行加权平均融合后获得,整体 x-y 分辨率略有降低,但 z 分辨率提高。I) x-y 截面和 (J) 多视角去卷积后同一数据的 y-z 截面,显示信号在 xy 和 z 方向上的分辨率与对比度均显著提高。(E-J) 中的图像为单个光学切片。比例尺代表 50 µm (A,B,E-J)和 10 µm (C,D)。 请点击此处以查看此图的放大版本。
- 延时序列配准
- 选择整个时间序列,右键单击并选择“使用兴趣点进行配准”,以实现时间序列的稳定化。
- 在“基本配准参数”窗口中,选择“配准类型”为“与单个参考时间点匹配(无全局优化)”。ep t其他设置与单个时间点配准时相同。
- 在下一个窗口中,选择用作参考的时间点,通常选择延时序列中间的一个时间点。勾选“将每个时间点视为刚性单元”选项,因为每个时间点内的各个视图已相互配准。
- 勾选“显示时间序列统计”选项。其余配准参数保持不变,包括正则化参数。按下 好的.
注意:在日志窗口中,输出结果将与单个时间点配准的结果相同。如果单个时间点的配准成功且稳定,此时 RANSAC 值通常为 99–100%,平均误差、最小误差和最大误差一般低于 1 px。在继续操作前,请保存此次配准结果。
7. 多视角融合
注意:配准步骤产生的变换用于将多个视角图像融合为各向同性的图像堆栈。与原始数据相比,该堆栈的 z 层数量增加,因为此时 z 轴间距等于原始的 xy 平面像素尺寸。融合可通过基于内容的多视角融合21,31或基于贝叶斯的多视角去卷积31实现,这两种方法均已在多视角重建应用程序中实现。
- 边界框
注意:融合是一个计算成本较高的过程(参见 表1因此,通过定义边界框来减少数据量可显著提高处理速度。- 选择所有时间点,右键单击并选择“定义‘边界框’”。使用“通过 BigDataViewer 定义”,并为边界框命名。
- 移动各轴的“min”和“max”滑块以确定感兴趣区域,然后点击“OK”。边界框的参数将被显示。
注意:边界框将包含绿色框内所有被透明品红色层覆盖的内容。
- 基于内容的多视角融合
注:基于内容的多视角融合21 对整个图像序列中的图像质量差异进行处理即 考虑信号在 z 轴方向的衰减,并对图像质量较好的部分赋予更高权重,而非采用简单的平均方法。- 在“ViewSetup 探索器”中选择应进行融合的时间点,右键单击并选择“图像融合/去卷积”。
- 在图像融合窗口中,从下拉菜单中选择“加权平均融合”,并选择“使用预定义的边界框作为边界框”。对于融合图像的输出,选择“追加到当前 XML 项目”,这会将新的 hdf5 文件写入已存在的 hdf5 文件中,从而允许将已配准的未融合视图与融合图像一起使用。点击“OK”。
- 然后在“预定义边界框”弹出窗口中,选择先前定义的边界框的名称,然后点击“确定”。
- 观察下一窗口中边界框的参数。为实现快速融合,对融合后的数据集进行下采样处理。
注意:如果融合的图像堆栈超过一定大小,程序将建议使用内存效率更高的“ImageLib2 容器”。请从“ArrayImg”切换至“PlanarImg(适用于大图像,易于显示)”或“CellImg(适用于大图像)”容器,以实现对更大数据集的处理。否则,请使用预设参数并应用“基于混合与内容的融合”。设置完成后点击“OK”继续。 - 观察下一个窗口中的 hdf5 设置。使用预定义的参数并启动融合过程。确保 Fiji 已分配足够的内存 编辑 > 选项 > 记忆 & 线程
- 多视角去卷积
注意:多视角去卷积31 是另一种多视角融合方法。此处除了进行融合外,还考虑了成像系统的点扩散函数(PSF),以对图像进行去卷积,从而提高信号的分辨率和对比度(相较于 图2C-J, 图5 和 视频 3).- 选择待去卷积的时间点,右键单击并按“图像融合/去卷积”。
- 选择“多视角反卷积”,并使用“预定义的边界框并追加到当前XML项目”。选定边界框后继续。
注意:去卷积的预设参数是一个良好的起点。首次试验时使用“20次迭代”,并通过“调试模式”评估去卷积的效果。最后将计算设置为以512 × 512 × 512的块进行。 - 在下一个窗口中,使用预定义的设置。将“调试模式”设置为每“5次迭代”显示一次结果。
注意:去卷积的输出为32位数据,但BigDataViewer目前仅支持16位数据。为了将去卷积的输出追加到现有的hdf5数据集,必须将其转换为16位。 - 转换时,运行“使用第一幅图像的最小/最大值(可能会随时间导致强度饱和)”。
注意:去卷积将首先通过加载图像并对其进行预处理以准备去卷积。
- BigDataServer
- 为了共享非常大的 XML/HDF5 数据集,请使用 HTTP 服务器 BigDataServer33有关如何设置和连接此类服务器的介绍,可参见 http://fiji.sc/BigDataServer。
- 连接到现有的 BigDataServer,请打开 Fiji > 插件 > BigDataViewer > 浏览大数据服务器
- 在窗口中输入包含端口号的 URL。
注意:本出版物中描述的视频可通过以下地址访问:http://opticcup.mpi-cbg.de:8085 - 观察一个可供选择可用视频的窗口。双击打开BigDataViewer窗口,并按照之前所述方式查看数据。
补充:实验开始前所需材料清单
- 表达荧光蛋白的斑马鱼胚胎/幼鱼(将胚胎保存在不含亚甲蓝的斑马鱼E3培养基中。对于24小时以上的发育阶段,通过添加PTU至终浓度0.2 mM以抑制色素形成。)
- 荧光体视显微镜
- 毛细血管(20 μl 体积(带有黑色标记)及合适的 plungers(切勿重复使用毛细管;但 plunger 可在多次实验中重复使用)。
- 1.5 ml 塑料管
- 尖头镊子
- 玻璃(火焰抛光)或塑料移液管(塑料移液管可用于24小时及以上的胚胎)
- 直径60 mm的玻璃或塑料培养皿(24小时及更老的胚胎可使用塑料培养皿)
- 两个 100 ml 烧杯
- 50 ml 鲁尔锁式注射器配 150 cm 输注延长管(实验间应保持导管和注射器完全干燥,以避免微生物污染。)
- 黏土
- 低熔点琼脂糖
- E3 培养基(5 mM NaCl,0.17 mM KCl,0.33 mM CaCl₂)2,0.33 mM MgSO₄4)
- MS-222(三卡因)
- 苯硫脲(PTU)
- 荧光微球(下文称为微珠)
- 双蒸水 H2O (ddH₂O)2O
结果
光片显微镜(LSFM)是跨尺度成像发育过程的理想方法。本文汇总了多个应用实例,展示了对细胞内结构、细胞以及完整组织的短期和长期成像。这些示例还表明,LSFM 在眼发育的各个阶段均是一种有效的工具,从视杯形成到视网膜中的神经发生均可应用。视频 1 演示了 LSFM 的通用方法,首先在明场下显示嵌入琼脂糖圆柱中的完整胚胎的缩略视图,随后在荧光通道中展示视网膜的详细图像。

视频 1:斑马鱼视网膜的光片荧光显微成像(LSFM)。 为说明LSFM技术,本视频首先展示明场图像,显示胚胎完整地包裹在琼脂糖圆柱内进行成像,随后切换至荧光成像。接着可见大视野使整个视网膜的观察成为可能。随后,视频放大展示视网膜的一个小区域,以突出其良好的亚细胞分辨率。成像所用样本为Ath5:gap-GFP37转基因斑马鱼胚胎,该转基因可标记视网膜中的多种神经元(主要为神经节细胞和光感受器前体细胞)。视频的荧光部分采用双侧照明,使用40X/1.0水镜物镜,以5分钟间隔进行单视角采集。图中显示的是厚度为30 µm的体积数据的最大强度投影。请点击此处下载该文件。
视频 2 展示了如何以高分辨率快速捕捉细胞内事件;在此例中为视网膜神经前体细胞中微管在其正端的生长过程。该视频所包含的信息可用于追踪和量化微管正端的生长。

视频 2:单个细胞中的微管动态。 本视频记录了由端部标记蛋白 EB3-GFP38 标记的微管生长正端的动态过程。该蛋白在单个视网膜前体细胞中表达。微管主要沿从顶端到基底端(从上到下)的方向生长。EB3 星号的平均移动速度为 0.28 ± 0.05 µm/sec。位于细胞顶侧、表现出高微管成核活性的亮点为中心体。野生型胚胎被注射了 hsp70:EB3-GFP 质粒 DNA。该视频在受精后约 28 小时(hpf)进行热激处理(37 °C 下持续 15 分钟)4 小时后,使用 63X/1.0 W 物镜、单侧照明、1 秒时间间隔进行单视野记录获得。该单个细胞是从覆盖大部分视网膜区域的视野中裁剪而来。图示为两层切片的最大强度投影。请点击此处下载该文件。
图3 显示了如何在数小时内持续追踪细胞内结构。此处捕捉到了迁移中的视网膜神经节细胞(RGCs)内的中心体。

图3:视网膜神经节细胞迁移过程中中心体的定位。 该延时实验的图像序列展示了中心体在整个视网膜神经节细胞(RGC)成熟过程中的位置变化。在神经前体细胞中,中心体位于顶端突起的最顶端(1:00)。细胞分裂期间,两个中心体作为有丝分裂纺锤体的两极(2:25)。此次分裂产生两个子细胞:其中一个分化为RGC,另一个则成为光感受器前体细胞。分裂后,RGC的胞体向视网膜的基底侧迁移,而其顶端突起仍附着在顶端侧。当RGC到达基底侧后,其顶端突起脱离,中心体随之移动(6:15)。可观察到中心体随顶端突起逐渐回缩的过程(6:50, 7:20, 8:10)。在最后一帧(8:55)中,神经节细胞从其基底侧开始生长轴突,而中心体仍位于顶端侧。本实验通过在野生型胚胎单细胞期注射质粒DNA实现嵌合表达。细胞通过 Ath5:GFP-caax(绿色)构建体进行标记,该构建体可标记RGC及其他神经元。中心体(箭头)通过表达 Centrin-tdTomato29(品红色)进行标记。图像中视网膜的顶端位于上方,基底侧位于下方。图示为30 µm厚体积的荧光最大强度投影。图像裁剪自覆盖整个视网膜的动态影像。影像记录始于受精后约34小时(hpf)。使用40X/1.0 W物镜,每5分钟采集一次z轴层扫图像。时间以hh:mm表示。比例尺为10 µm。 请点击此处查看该图的放大版本。
在图4中展示了如何从捕获整个组织的数据(如视频1所示)中提取单个细胞的行为。视网膜神经节细胞(RGC)的迁移可以轻松追踪,并可连续观察其顶端和基底突起的动态变化。

图4:单个视网膜神经节细胞的移位过程。 如图3所述,视网膜神经节细胞(RGC)在完成终末有丝分裂后,从视网膜的顶端向基底侧移位。该RGC通过Ath5:gap-GFP37转基因的表达进行标记。图中显示的是30 µm厚体积的最强信号投影图像。图像截取自覆盖整个视网膜的延时成像视频,视频起始于约34 hpf。使用40X/1.0 W物镜每5分钟采集一次z轴层扫图像。时间以hh:mm格式表示。比例尺代表5 µm。请点击此处查看该图的放大版本。
图5 展示了多视角光片荧光显微镜(multiview LSFM)在视杯形态发生过程中以细胞分辨率捕捉组织尺度形态发生过程的能力,该过程涉及视泡转变为视杯。通过多视角成像可显著提高图像质量,最终图像由5个不同视角(本例中)的信息融合而成,形成一个具有各向同性分辨率的z轴堆栈。该图展示了加权平均融合后图像质量的提升,以及进一步经多视角去卷积后图像对比度和分辨率的提高。图中显示了穿过数据集的两个不同方向的光学切片。此外,来自去卷积后数据集的拼接图像展示了随时间推移的视杯形态发生过程。所有时间点均在视频3中展示。

图5:单视角与两种多视角融合方法在图像质量上的比较。 (A单个侧视角度的单层光学切片数据展示,以及(B)背侧视图。条纹伪影以及样品深层信号的衰减明显可见。此外,在融合数据(C-F)中可见的部分图像在此特定视图中未被采集到。C) 同一光学切片,现以多视角融合数据形式从侧面显示,并(D)背侧视图。请注意,条纹伪影已被抑制,样品深层的结构得到更清晰的分辨。E) 相同的光学切片现在以多视角去卷积数据的形式从侧面视角显示,并且(F)背侧视图。注意对比度和分辨率的提高,使得单个细胞膜和细胞核能够清晰分辨。即使在样品更深层,分辨率也未出现明显下降。该数据集采用双侧照明,从约相隔20度的5个角度采集z层扫描图像,共约 100 µm 与 1.5 µm 步长在每次成像时以10分钟间隔持续采集10小时,使用20X/1.0 W物镜。用于多视角融合与去卷积的输入图像被下采样2倍× 以加快图像处理速度。运行了15次多视角去卷积迭代。G) 该拼接图像展示了去卷积数据背侧视图的裁剪区域,以突出显示从视泡到视杯阶段早期眼发育过程中的形态发生事件。视泡的两层最初为相似的柱状上皮,随后分化为不同的细胞群体:靠近表皮的远端层发育为视网膜神经上皮(RN),靠近神经管的近端层则发育为视网膜色素上皮(RP)。RN中的细胞伸长并内陷,形成视杯(1:40至5:00);与此同时,RP细胞变扁平。表面外胚层被诱导形成晶状体(1:40),随后发生内陷(5:00)。该视频始于17 hpf。时间以hh:mm表示。所有细胞膜均被标记 β-actin:ras-GFP 转基因标记所有细胞,而 hsp70:H2B-RFP 转基因标记所有细胞核。比例尺表示 30 µmFB 前脑,LE 晶状体,OP 嗅板,RN 视网膜神经上皮,RP 视网膜色素上皮。 请点击此处以查看此图的放大版本。

视频 3:以单视图及两种多视图融合方法展示的视杯形态发生过程。该延时视频展示了从视泡到视杯阶段完整的视杯形态发生过程。视频上方为侧视方向的单个光学切片,下方为背侧视图的单个光学切片。发育中的视泡细胞经历复杂的重排,最终形成具有内层视网膜神经上皮和外层视网膜色素上皮的半球形视杯结构。晶状体由表面外胚层形成,并随神经上皮内陷,位于视杯内部。所有细胞膜通过表达β-actin:ras-GFP(绿色)转基因进行标记,细胞核则用hsp70:H2B-RFP(品红色)标记。视频起始于约17小时后受精(hpf)。数据集采用双侧照明,从五个相隔约20度的视角采集,使用20倍/1.0水镜每10分钟获取一次约100 µm的z轴堆栈图像。时间以小时:分钟(hh:mm)显示。比例尺代表50 µm。请点击此处下载该文件。
讨论
1. 数据采集的关键步骤与故障排除
表达GFP和RFP样品的典型成像设置可参见 表3. 在所述显微镜装置中,光片是静态的,由柱面透镜形成。两个照明物镜为空气物镜,检测物镜为浸水物镜。使用20X/1.0或40X/1.0物镜在1.0倍变倍下,像素尺寸分别为230 nm和115 nm,视场分别为441 × 441 µm或221 × 221 µm。建议使用默认的光片厚度,中心与边缘的比值为1:2。对于20X/1.0物镜,该厚度在中心对应4.5 µm;对于40X/1.0物镜,对应3.2 µm。若成像速度并非首要考虑因素,对于多色样品应使用独立的检测通道,以避免荧光发射信号在不同通道间的串扰。最高采集速度受限于z轴驱动器的移动速度,每个z轴步进最短需50毫秒。若目标是在特定情况下实现最大成像速度, 例如,两个通道均采用双面照明时,必须设置曝光时间,使得每个z步长所获取的所有图像的总曝光时间低于50毫秒。另一方面,若每个z步长仅采集单幅图像,则将曝光时间设置为短于50毫秒并无益处。
| 1920 x 1920 图像尺寸 |
| 16 位 |
| 开启摆动扫描 |
| 双侧照明并在线融合 |
| 10X/0.2 照明物镜 |
| 20X/1.0 W Plan-Apochromat 检测物镜 |
| 通道 1:激发波长 488 nm,通常使用 100 mW 激光器的 2%,发射滤光片为 550 nm SP |
| 通道 2:激发波长 561 nm,通常使用 75 mW 激光器的 3%,发射滤光片为 585 nm LP |
| 曝光时间最长至 100 毫秒 |
| Z 轴堆栈厚度为 50–100 μm |
| 连续 Z 驱动模式下 Z 步进大小为 1–1.5 μm |
| 在 28.5 °C 下孵育 |
表3:成像设置。
实验后检查样品
实验结束时,必须确保样品仍保持健康状态。首先可在体视显微镜下观察样品的心跳作为初步评估。使用一对尖头镊子将样品从琼脂糖中取出,转移至培养箱中继续发育,以检查成像过程是否对其造成影响。或者,也可将其固定用于抗体染色。
封片与漂移
必须使腔室溶液的渗透压与包埋用琼脂糖的渗透压接近,否则琼脂糖会发生膨胀或收缩,进而导致样品不稳定。因此,应使用相同的溶液(不含亚甲蓝的E3培养基)来填充腔室并制备1%低熔点琼脂糖分装液。此外,琼脂糖在70 °C加热块中放置时间不应超过2小时,否则其凝胶性能可能丧失。
切勿将斑马鱼胚胎嵌入过热的琼脂糖中,因为这可能导致胚胎产生热休克反应或死亡。如果不确定温热的琼脂糖对胚胎的影响,请检查胚胎尾部是否弯曲,以及心率是否减慢。若出现上述情况,应更换其他胚胎进行实验。
保持琼脂糖柱连同样品的总长度较短(约2 cm),并将斑马鱼头部朝向推杆尖端固定。同样,从毛细管中挤出的琼脂糖圆柱也应尽可能短。这些措施可确保在整个成像过程中样品的稳定性。同时,琼脂糖柱必须足够长,以确保玻璃毛细管本身不会进入光路,否则将引起显著的折射和反射。
样品的初始漂移是由琼脂糖圆柱体自身的体积变化引起的,而不是由于柱塞滑动所致。因此,用橡皮泥或指甲油固定柱塞并不能解决问题。此外,胚胎在成像过程中也可能因其自然生长而发生位置变化。因此,建议将感兴趣区域置于视野中央,并在边缘留出一定空间以适应这些移动。
减少光路中包埋介质的用量
正确放置样品有助于获得最佳的图像质量15。通常情况下,激发光和发射光应尽可能减少穿过组织和封片介质的路径。最理想的方案是无琼脂糖封片。例如,在拟南芥侧根成像的实验设计中14,主根被固定在植物凝胶(phytagel)中,侧根随后完全生长出凝胶柱体,从而实现了无琼脂糖封片。该方法也被应用于赤拟谷盗甲虫胚胎连续两天的全程胚胎发育成像12,但在该研究中,无琼脂糖封片的主要目的并非提升图像质量,而是因为赤拟谷盗胚胎在琼脂糖中无法长期存活。目前尚未实现斑马鱼长期成像的完全无包埋介质封片。然而,我们可以利用一个现象:当琼脂糖凝固后,大多数胚胎在毛细管中呈对角线方向排列,一只眼睛位于琼脂糖较深处,另一只眼睛则靠近包埋柱表面。靠近表面的眼睛成像质量更优,因此应优先选择该侧眼睛进行成像。
琼脂糖浓度与长期成像
用于固定的琼脂糖浓度需在样品稳定性与胚胎生长空间及氧气扩散能力之间进行权衡。当琼脂糖浓度高于1%时,样品的稳定性不再有进一步改善。为了优化实验条件,我们推荐以0.6%琼脂糖作为起始浓度,该浓度也适用于24小时后(hpf)之前较为脆弱、无法耐受1%琼脂糖固定的胚胎。对于较老的胚胎和幼体,可将MS-222浓度提高至200 µg/ml,而不会产生副作用13。
如果对发育中的胚胎进行超过±12小时的成像,不建议使用琼脂糖包埋法,因为该方法会限制胚胎生长并导致尾部变形。这一问题在斑马鱼中已通过将胚胎置于折射率与水相近的氟化乙烯丙烯共聚物(FEP)管中得以解决13,39。而对于小鼠胚胎,则可将其固定于空心琼脂糖圆柱体40中,或固定于连接注射器的丙烯酸棒上的孔洞内41。然而,FEP管包埋法并不推荐作为默认方法,因为管壁对光的折射程度略高于琼脂糖。
光片校准
为了获得良好的图像质量,每次实验前必须执行自动光片校准。特别是当变焦设置发生改变、物镜被取出或腔室中使用了不同的液体时,此步骤尤为关键。
照明
光片的枢轴扫描应始终处于激活状态。对于散射较强的样品,必须采用双侧照明并结合在线融合,以实现视场内均匀的照明。双侧照明还能减轻眼成像中的一个特定问题,即入射光片被胚胎晶状体折射的现象。对于较小且散射较弱的样品,可高效地采用单侧照明,这能将成像时间缩短一半,并且相比双侧照明可能获得略优的图像质量。这是因为两条照明光路的效率始终存在差异,选择其中更高效的一条即可。此外,来自两侧的两个光片永远无法完全处于同一平面,融合后会导致轻微的模糊。对于非常快速的细胞内事件(如微管生长,视频 2),双侧照明并不适用,因为左右两侧照明的图像为顺序采集,可能导致运动模糊。
光漂白与光毒性
人们常将荧光团光漂白减少视为光片荧光显微镜(LSFM)的主要优势之一。我们认为,理想目标应是完全避免光漂白。如果在活体成像实验中已观察到明显的光漂白现象,则样品很可能已经超出生理可耐受激光照射的范围。根据我们的经验,在使用转盘共聚焦显微镜对斑马鱼胚胎进行成像时,严重的光毒性甚至可能在荧光信号显著漂白之前就已导致胚胎发育停滞。因此,应调整光片荧光显微镜的成像参数,以确保几乎或完全不出现光漂白现象。尽管光片荧光显微镜对样品损伤较小,但仍应谨慎使用,仅采用足以获得满足后续数据分析所需的信噪比所必需的激光功率和曝光时间。
Z轴堆栈、时间间隔与数据大小
光片荧光显微镜(LSFM)生成的文件通常非常大,有时可达太字节(terabyte)量级。因此,往往需要在图像质量和数据大小之间做出权衡。这在z轴堆栈的间距以及延时成像的时间间隔设置上尤为明显。为确定z轴间距,理想情况下应使用Z-stack工具选项卡中的Optimal按钮,特别是当数据集后续需要进行去卷积处理时。该功能可计算出实现相邻光学切片间50%重叠的合适间距。尽管如此,稍大的z轴间距通常也是可接受的,因为它能够缩短z轴堆栈的采集时间并减小最终文件的大小。最佳时间采样频率取决于所研究的具体生物学过程。对于整体眼球发育过程,通常采用5–10分钟的时间间隔即可。若需对某些结构进行自动追踪,则相邻时间点之间的图像必须具有足够的相似性。
荧光微球
荧光微珠主要用于作为多视角数据集中不同视角之间配准的基准标记。使用前务必充分涡旋混匀微珠溶液。切勿加热微珠,以免导致荧光染料丢失。多视角配准所需的最优微珠浓度需通过实验确定。所描述的插件在每个视角中检测到约1,000个微珠时效果最佳。相较于较小的微珠(小于500 nm),较大微珠(500 nm或1,000 nm)的检测更为稳健,因为较大的微珠亮度更高,且在分割时更不易将样品中的结构误判为阳性信号。较大微珠的缺点是在最终融合并去卷积后的图像中显得过于明显。对于每一种新的荧光标记,都需要优化合适的微珠尺寸和荧光发射波长。以图5和视频3中的样品为例,100 nm绿色发射微珠在膜定位GFP通道中产生了过多的假阳性检测信号,而1,000 nm红色发射微珠在H2B-RFP通道中则能被稳健检测,且样品内部的阳性信号极少。如果在含有荧光标记的通道中微珠检测失败,可单独采集仅含微珠的通道图像,但这种方法实用性较低。亚分辨率尺寸的微珠可直接反映显微镜的点扩散函数(PSF),可用于去卷积处理(图2C-D)。如果使用较大的微珠(例如 1,000 nm)进行配准和融合效果更好,则可单独使用亚分辨率(例如 100 nm)微珠采集PSF图像。在多通道采集的配准过程中,使用多色微珠有助于配准操作,并可用于验证各通道之间的完美重叠。
在仅从单个视角成像且无需后续多视角图像配准与融合的情况下,添加荧光微珠并非必需。然而,即使在此类情况下,荧光微珠在初始光片调整过程中仍具有帮助作用,可用于检测光片质量,并总体上揭示光学像差。此类光学像差可能来源于多种因素,例如物镜损坏或污染、样品腔窗口不洁,或琼脂糖分布不均。此外,荧光微珠还可用于通过多视角配准 Fiji 插件20 进行漂移校正。
多视角
出于多视角重建的目的,最好采集奇数个互不相对的视角,例如 3 个、5 个等。这有助于提升去卷积效果,因为点扩散函数(PSFs)是从不同方向成像的。此外,在开始延时成像采集时,必须确认各视角之间存在足够的重叠区域。这一点最好通过实验经验来确定。 即立即确认首次时间点的图像能够成功配准。当多视角成像的目标是提高对大尺度散射样品成像的分辨率时,不建议在每个视角下对整个样品进行成像,而应在接近样品中心的位置停止成像,因为该区域的信号已开始衰减。来自样品后半部分的低质量图像数据不会为多视角重建提供有用信息。
2. 数据处理的关键步骤与故障排除
目前,已有多种方法可用于处理光片显微镜的多视角数据,这些方法均有详尽记录且相对易于采用。我们使用多视角重建应用程序,该程序是Fiji中实现的一个开源软件32(材料列表中的链接1a和链接1b)。该插件是对先前SPIM配准插件20的一次重大重构,由Schmied 等42综述,将BigDataViewer及其XML与HDF5格式33整合到SPIM配准工作流程中(图1B,链接2,链接3)。该应用程序也可适配于高性能计算集群,从而显著加快处理速度43。此多视角配准应用程序仍在持续积极开发并不断改进。若对所述软件遇到问题或有功能需求,请在相应的GitHub页面提交问题(多视角重建请访问链接4,BigDataViewer请访问链接5)。
第二种选择是使用与显微镜配套的商业软件。该方案效果良好,同样采用荧光微珠来配准不同视角的图像。然而,该软件不具备像BigDataViewer那样快速可视化整个数据集的功能。此外,该软件无法适配集群环境,而且处理数据时会占用显微镜,影响其他用户使用,除非另行购买额外的软件许可证。
第三种选择也是一种开源软件,最近由Keller实验室发表44,为光片数据的处理和下游分析提供了全面的框架。该软件利用样本内部的信息进行多视角融合,因此不需要在样本周围存在荧光微珠。但与此同时,它假设成像视角(物镜)呈正交取向,因此无法用于从任意角度获取的数据44。
硬件要求
用于数据处理的硬件信息见表4。在正式开展实验之前,必须具备足够的存储容量以及清晰的数据处理流程。图像采集的速度通常快于后续分析,因此很容易积累大量未处理的数据。保存所有原始图像往往不现实,通常应保存裁剪后的图像或经过处理的图像,例如融合视图、最大强度投影或球面投影图像45。
| 处理器 | 两颗 Intel Xeon 处理器 E5-2630(六核,2.30 GHz 涡轮加速,15 MB 缓存,7.2 GT/秒) |
| 记忆 | 128 GB(16×8 GB)1600 MHz DDR3 ECC RDIMM |
| 硬盘驱动器 | 4×4 TB 3.5英寸串行ATA(7200 rpm)硬盘驱动器 |
| 硬盘控制器 | 戴尔 Precision 专用 PERC H310 SATA/SAS 控制器 |
| 硬盘配置 | C1 SATA 3.5 英寸,1-4 块硬盘 |
| 图形 | 双 2 GB NVIDIA Quadro 4000(2 块显卡,每块带 2 个 DP) & 1 个 DVI-I)(2 个 DP-DVI & 2 DVI-VGA 转换器)(MRGA17H) |
| 网络 | Intel X520-T2 双端口 10 GbE 网络接口卡 |
表4:硬件要求。
数据处理速度
数据处理所需的时间取决于数据的维度以及所使用的硬件。在表1中,我们提供了处理一个示例8.6 GB多视角数据集的关键步骤所需时间的概览,该数据集包含1个时间点、4个视角和2个通道。
| 处理步骤 | 时间 | 实验方案步骤 |
| 另存为 HDF5 格式 | 6 分 30 秒 | 6.3 |
| 检测兴趣点 | 20 秒 | 6.4 |
| 基于兴趣点进行配准 | 3 秒 | 6.5 |
| 基于内容的多视角融合 | 4 小时 | 7.2 |
| 多视角去卷积(CPU) | 8 小时 | 7.3 |
| 多视角去卷积(GPU) | 2 小时 | 7.3 |
表1:数据处理时间。
多视角重建的输入数据格式
Fiji 插件 Multiview Reconstruction 支持 .czi、.tif 和 ome.tiff 格式。由于 .czi 格式的数据结构限制,未经预处理的情况下不支持不连续的数据集。所谓不连续,是指记录过程中需要重新启动(例如,由于样品漂移而需要重新调整位置)。在此情况下,.czi 文件需要重新保存为 .tif 格式。对于 .tif 文件,每个视图和照明方向都需要保存为单独的文件。
像素尺寸的校准
显微镜操作软件会根据所选物镜计算xy方向像素尺寸的校准值。然而,z方向的像素尺寸由步进尺寸独立定义。如果在软件中指定了错误的物镜,则xy与z的比例将不正确,导致图像配准失败。
初始注册
定义数据集后,ViewSetup Explorer 中的配准次数将为 1,兴趣点数量将为 0。初始配准表示数据集的校准。在处理过程中,配准次数和兴趣点数量都将增加。
用于检测兴趣点的下采样
建议使用下采样,因为文件加载和分割速度会显著加快。但需要注意的是,检测参数会因下采样的程度而变化,因此无法在不同下采样设置之间转移检测参数。
兴趣点检测
建议在每个视野中尽可能分割出更多的真实珠子,即使会因此产生一些假阳性检测结果,因为这些假阳性结果不会显著影响配准。少量的虚假检测会在配准过程中被排除(参见兴趣点配准)。然而,大量假阳性检测会对算法造成问题。这不仅会降低检测和配准的性能,因为图像分割以及视野间珠子比对所需时间显著增加,还会降低配准的准确性。可通过采用更严格的检测参数来解决此问题。此外,珠子的过度分割(即对同一个珠子出现多次检测,例如 图1E)对配准有害,应予以避免。
兴趣点的注册
为了将各个视图相互配准,每个视图中每个微珠的位置以其相对于三个最近邻微珠的位置关系来描述。这些构型形成局部几何描述符,从而允许在不同视图之间比较每个微珠。若两个视图中微珠的描述符相匹配,则被视为候选对应点。需要注意的是,该方法仅适用于随机分布的微珠,因为在这种情况下,每个微珠的局部描述符通常是唯一的。也可使用其他结构(如样本中的细胞核)进行配准。然而,由于细胞核在样本中的分布并非随机,因此需要采用其他检测方法20,21。
然后利用RANSAC36对候选匹配点进行检验,以排除误匹配。每个匹配点都提出了一种将两幅视图相互叠加的变换模型。真实的匹配点通常会一致地支持同一种变换模型,而离群点则各自指向不同的模型。随后,利用真实的匹配点计算两幅待比较视图之间的仿射变换模型。接着进行全局优化,采用迭代优化算法,将所有视图相对于第一幅视图进行配准,以实现视图间最小的位移20,21。
延时成像配准
由于琼脂糖的移动以及显微镜载物台电机运动的不精确性,每个图像序列在时间上的位置会发生一定程度的变化。虽然对单个时间点进行配准可以消除该时间点各视图之间的差异,但仍需对整个时间序列进行整体配准。为此,将每个单独的时间点均配准至参考时间点。
参考时间点
如果处理包含多个时间点的时间序列,通常从时间序列的中间选择一个代表性时间点作为参考,因为由于光漂白效应,微珠的荧光强度可能随时间推移而衰减。基于该参考时间点,可确定兴趣点检测、图像配准、边界框和图像融合的参数。随后,这些参数将应用于整个时间序列,以计算每个单独时间点的特定变换模型。在时间序列配准过程中,所有其他时间点均被空间配准到该参考时间点上。因此,整个记录的边界框参数取决于该特定时间点。
多通道配准
在进行多通道成像时,理想情况下,相同的荧光微珠应在所有成像通道中均可见。随后可对每个通道单独进行检测与配准,从而考虑不同光波长对变换的影响。然而,这种情况往往难以实现,因为微珠可能在某些通道中不可见,或在某一通道中信号过强而掩盖图像,而在其他通道中信号过弱。通常的解决方案是使用仅在一个通道中可见的微珠进行检测和配准,然后将获得的变换模型(即 检测、配准及时间序列配准后)通过 Fiji > Plugins > Multiview Reconstruction > Batch Processing > Tools > Duplicate Transformations 应用于其他通道。在 Apply transformation of 的下拉菜单中选择 One channel to other channels。在随后弹出的窗口中选择相应的 XML 文件并点击 OK。然后将包含微珠的通道设为 Source channel,将不含微珠的通道设为 Target channel。对于 Duplicate which transformations,选择 Replace all transformations 并点击 OK。变换参数将被复制到所有其他通道,并保存至 XML。 若要在 ViewSetup Explorer 中查看新的变换,需重新启动 MultiView Reconstruction Application。
边界框
多视角图像的融合在计算上非常耗时。然而,通常会采集较大的图像,以容纳样本及其周围的珠子。一旦从珠子中提取出配准参数,这些珠子在图像中便不再具有用途。因此,为了提高融合效率,应仅融合图像堆栈中包含样本的部分。应定义一个感兴趣区域(边界框),使其包含样本并尽可能减少周围琼脂糖区域。以图2中的示例为例,对整个体积(2229×2136×2106像素)进行加权平均融合需要38,196 MB的内存,而使用边界框后,体积减小至1634×1746×1632像素,内存需求降低至17,729 MB。
基于内容的多视角融合
融合多视角数据的难点在于,各个视角通常会突然终止,且相同体素的图像质量并不一致。因此,简单地对各视角进行平均会导致融合伪影和不必要的图像质量下降。基于内容的多视角融合方法能够同时解决这两个问题:首先,在一个图像结束而另一个图像开始的位置实现不同视角的平滑融合;其次,评估局部图像质量,并在融合过程中对图像质量较高的区域赋予更高的权重21。与单视角成像相比,该方法在z方向上提高了分辨率,而在xy方向上仅有轻微的信号下降(图2E-H,图5A-D)。
多视角去卷积
多视角去卷积是实现多视角图像融合的另一种方法。该方法同时考虑了不同视角的点扩散函数(PSFs),以重建被显微镜光学系统卷积后的原始图像。通过消除图像模糊并提高信号的分辨率和对比度,该方法显著提升了图像质量。31 (图2C-D,图2I-J, 图5E-G, 视频 3).
去卷积在计算上非常密集(见表1),因此使用GPU进行处理可显著提高该过程的速度。也可能需要对降采样后的数据执行去卷积。要进行降采样,请使用Fiji > Multiview Reconstruction > Batch Processing > Tools > Apply Transformations。这将在视图上应用一个新的变换模型,并将其保存在.xml文件中。
用于 BigDataViewer 和 BigDataServer 的 HDF5 文件格式
BigDataViewer33 可实现对太字节级数据的便捷可视化。BigDataViewer 的操作方法总结于表 2中。该程序基本操作的屏幕录制视频也可在其原始出版物33中作为补充材料获取。BigDataViewer 以一个包含元数据的 .xml 文件和一个包含图像数据的 hdf5 文件为核心。图像数据以三维数据块的形式存储在 hdf5 文件中,并具有多个分辨率层级。多个分辨率层级允许先以较低分辨率快速浏览数据,再加载全分辨率图像。仅在需要时,各个数据块才会被加载到内存中。因此,hdf5 图像格式可通过 BigDataViewer33 实现数据的直接且快速的可视化,同时也因文件加载效率更高而加快了处理速度。因此,我们建议将数据集重新保存为此格式,尽管这并非处理过程的硬性要求。有关该数据格式的进一步说明,请参见链接 3。此外,还可通过 BigDataServer33(链接 6)与合作者或公众共享数据集。
| 关键 | 效应 |
| F1 | 显示关于 BigDataViewer 及其基本操作的简要说明帮助 |
| < > 或鼠标滚轮 | z轴方向的运动 |
| 上下箭头 | 放大和缩小 |
| 右键单击并拖动 | 在观察装置中移动样本 |
| 左键单击并拖动 | 围绕光标旋转样本 |
| 查看器底部的滑块,或使用 Tab 键配合左、右箭头键 | 时间轴上的移动 |
| 同时按住 shift 键 | 沿任一轴的更快移动或旋转 |
| x,然后静置 和右箭头 | 绕x轴旋转 |
| y,然后向左 和右箭头 | 绕 y 轴旋转 |
| z,然后向左 和右箭头 | 绕 z 轴旋转 |
| 移位和 x | 沿 x 轴方向调整视图 |
| 移位和 y | 沿 y 轴方向调整视图 |
| 移位和 z | 沿 z 轴方向调整视图 |
| i | 在不同的插值模式之间切换(即 最近邻和三线性 |
| s 或设置 > 亮度 & 对比度 | 调整通道的颜色、亮度和对比度 |
| F6 或 设置 > 可见性与分组 | 更改显示的组,启用分组以叠加不同组,并通过数字键调用组 |
| F10 或工具 > 录制视频 | 获取当前显示切片的时间序列 |
表2:大数据查看器。
3. 光片显微镜(LSFM)所述实现方法的局限性
低通量
在典型的光片荧光显微镜(LSFM)实验中,每次实验仅对一个样本进行成像。然而,根据我们的经验,从这单个样本中仍可提取大量有用信息。尽管通常会牺牲样本定位和旋转的自由度,但近期已有研究在自行搭建的LSFM系统中实现了对多个胚胎的高通量成像46-48。
组织深部渗透不足
尽管斑马鱼胚胎是透明的,但由于光的散射和吸收,当对组织更深层进行成像时,所获得的图像质量会迅速下降。其中部分原因是样品对发射荧光的散射和吸收,在当前的实验装置中无法对此进行校正。图像质量不均的另一个来源是照明不均匀。光片从左侧或右侧入射,其传播路径中的任何物体都会使其发生折射,从而导致条纹伪影和模糊。双侧照明与多视角融合技术可减少最终图像中的伪影。最后,由于光片固有的几何形状,在视场边缘区域的图像质量往往会略微变差,因为光片在边缘处变得更厚。
化学操作受限
在斑马鱼研究中,药物或抑制剂的使用十分普遍。然而,在该显微镜上使用药物受到限制,原因在于样品室体积较大,且需考虑共享同一腔室的其他使用者。使用一个专用于药物实验的额外腔室可解决此问题。在腔室内部分填充玻璃珠,可减少所需的液体体积。
无光操控
目前,该显微镜尚无法实现局部光学操控,例如光转化或激光消融。然而,可自行搭建实验装置以用于此类特定应用。
4. 意义与未来应用
光片显微镜(LSFM)是目前对活体胚胎大体积样本进行快速成像的最佳方法。大多数在共聚焦显微镜上可实现的实验,也可以在光片显微镜上完成,并具备前述优势。在眼球发育成像的情况下,LSFM的速度并非关键参数,真正起决定性作用的是其低光毒性以及样品放置位置的灵活性。
光片荧光显微镜(LSFM)数据具有高信噪比,有助于获得良好的去卷积结果,同时也利于自动化的图像分析和目标追踪。总之,LSFM 是一种强大的工具,可用于获取胚胎发育过程以及细胞和组织整体特性的可量化数据,进而支持对相关过程进行后续建模和物理描述。
披露
开放获取出版费用由 Carl Zeiss Microscopy GmbH 提供。
致谢
我们感谢 Tobias Pietzsch 提供其强大的开源软件 BigDataViewer。感谢马克斯·普朗克分子细胞生物学与遗传学研究所(MPI-CBG)光学显微技术平台的 Jan Peychl、Sebastian Bundschuh 和 Davide Accardi 在技术上的支持,对本研究所用显微镜的完善维护,以及对稿件提出的宝贵意见;同时感谢 H. Moon(MPI-CBG 科学计算平台)提供 BigDataServer。感谢 Julia Eichhorn 制作了视频 1。Norden 实验室成员及 Svea Grieb 对稿件提出了许多有益的建议。Jaroslav Icha、Christopher Schmied 和 Jaydeep Sidhaye 是国际马克斯·普朗克细胞、发育与系统生物学研究学院的成员,同时也是德累斯顿工业大学的博士生。Pavel Tomancak 获得欧洲研究理事会启动资助(ERC Starting Grant):“发育进化沙漏模型的定量分析”以及人类前沿科学计划青年研究员资助(RGP0093/2012)。Caren Norden 获得人类前沿科学计划(CDA-00007/2011)和德国研究基金会(DFG)[SFB 655, A25] 的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Lightsheet Z.1 显微镜 | 卡尔·蔡司显微镜 | ||
| 低熔点琼脂糖 | Roth | 6351.1 | |
| 低熔点琼脂糖 | Sigma | A4018 或 A9414 | |
| 三卡因甲磺酸盐(MESAB/MS-222/Tricaine) | Sigma | E10521 | |
| N-苯硫脲(PTU) | Sigma | P7629 | |
| 500 nm 红色荧光微球 F-Y 050 | 默克密理博(Estapor) | 80380495 | |
| 20 μl (1 内径为毫米(标有黑色)的毛细管 | 品牌 | 701904 | 作为 Transferpettor 的备用部件出售 |
| 20 微升移液器用聚四氟乙烯尖端活塞 μ毛细血管 | 品牌 | 701932 | 作为 Transferpettor 的备用部件出售 |
| 直径18 mm的圆形玻璃盖玻片,厚度0.17 毫米 | 赛默飞世尔科技(Menzel-Glaser) | ||
| 用于成像室窗口的O型圈 17×1.5 mm | 卡尔蔡司显微镜 | ||
| 镊子,55 型 | Dumont | 0209-55-PO | |
| 50 ml 鲁尔锁型注射器 | Becton Dickinson | 300865 | |
| 适用于鲁尔锁式注射器的150厘米输液延长管 | Becton Dickinson | 397400 | |
| 链接 | |||
| 链接 1 多视角重建应用 | https://github.com/bigdataviewer/SPIM_Registration http://fiji.sc/Multiview-Reconstruction | ||
| 链接 2 大数据查看器 | https://github.com/bigdataviewer | ||
| 链接 3 大数据查看器 | http://fiji.sc/BigDataViewer | ||
| 链接 4 多视角重建应用-问题 | https://github.com/bigdataviewer/SPIM_Registration/issues | ||
| 链接 5 BigDataViewer-issues | https://github.com/bigdataviewer/bigdataviewer_fiji/issues | ||
| 链接 6 大数据服务器 | http://fiji.sc/BigDataServer |
参考文献
- Pantazis, P., Supatto, W. Advances in whole-embryo imaging: a quantitative transition is underway. Nat Rev Mol Cell Biol. 15 (5), 327-339 (2014).
- Truong, T. V., Supatto, W. Toward high-content/high-throughput imaging and analysis of embryonic morphogenesis. Genesis. 49 (7), 555-569 (2011).
- Keller, P. J. Imaging Morphogenesis: Technological Advances and Biological Insights. Science. 340 (6137), 1234168-1234168 (2013).
- Huisken, J., Swoger, J., Del Bene, F., Wittbrodt, J., Stelzer, E. H. K. Optical Sectioning Deep Inside Live Embryos by Selective Plane Illumination Microscopy. Science. 305 (5686), 1007-1009 (2004).
- Voie, A. H., Burns, D. H., Spelman, F. A. Orthogonal-plane fluorescence optical sectioning: three-dimensional imaging of macroscopic biological specimens. J Microsc. 170 (Pt 3), 229-236 (1993).
- Jemielita, M., Taormina, M. J., DeLaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophoton. 6 (11-12), 920-928 (2012).
- Stelzer, E. H. K. Light-sheet fluorescence microscopy for quantitative biology. Nat Meth. 12 (1), 23-26 (2015).
- Chen, B. C., Legant, W. R., et al. Lattice light-sheet microscopy: Imaging molecules to embryos at high spatiotemporal resolution. Science. 346 (6208), 1257998-1257998 (2014).
- Keller, P. J., Ahrens, M. B. Visualizing Whole-Brain Activity and Development at the Single-Cell Level Using Light-Sheet Microscopy. Neuron. 85 (3), 462-483 (2015).
- Pampaloni, F., Chang, B. -J., Stelzer, E. H. K. Light sheet-based fluorescence microscopy (LSFM) for the quantitative imaging of cells and tissues. Cell Tissue Res. 360 (1), 129-141 (2015).
- Weber, M., Mickoleit, M., Huisken, J. Light sheet microscopy. Quantitative Imaging in Cell Biology. , Elsevier Inc. 193-215 (2014).
- Strobl, F., Stelzer, E. H. K. Non-invasive long-term fluorescence live imaging of Tribolium castaneum embryos. Development. 141 (11), 2361-2361 (2014).
- Kaufmann, A., Mickoleit, M., Weber, M., Huisken, J. Multilayer mounting enables long-term imaging of zebrafish development in a light sheet microscope. Development. 139 (17), 3242-3247 (2012).
- Maizel, A., von Wangenheim, D., Federici, F., Haseloff, J., Stelzer, E. H. K. High-resolution live imaging of plant growth in near physiological bright conditions using light sheet fluorescence microscopy. Plant J. 68 (2), 377-385 (2011).
- Swoger, J., Muzzopappa, M., Lòpez-Schier, H., Sharpe, J. 4D retrospective lineage tracing using SPIM for zebrafish organogenesis studies. J Biophoton. 4 (1-2), 122-134 (2010).
- Keller, P. J., Schmidt, A. D., Wittbrodt, J., Stelzer, E. H. K. Reconstruction of zebrafish early embryonic development by scanned light sheet microscopy. Science. 322 (5904), 1065-1069 (2008).
- Wu, Y., Ghitani, A., et al. Inverted selective plane illumination microscopy (iSPIM) enables coupled cell identity lineaging and neurodevelopmental imaging in Caenorhabditis elegans. Proc Natl Acad Sci USA. 108 (43), 17708-17713 (2011).
- Sarov, M., Barz, C., et al. A genome-wide resource for the analysis of protein localisation in Drosophila. bioRxiv. , 028308(2015).
- Amat, F., Lemon, W., et al. Fast, accurate reconstruction of cell lineages from large-scale fluorescence microscopy data. Nat Meth. 11 (9), 951-958 (2014).
- Preibisch, S., Saalfeld, S., Schindelin, J., Tomancak, P. Software for bead-based registration of selective plane illumination microscopy data. Nat Meth. 7 (6), 418-419 (2010).
- Preibisch, S., Rohlfing, T., Hasak, M. P., Tomancak, P. Mosaicing of single plane illumination microscopy images using groupwise registration and fast content-based image fusion. SPIEMed Imaging. 6914, 69140E(2008).
- Reynaud, E. G., Peychl, J., Huisken, J., Tomancak, P. Guide to light-sheet microscopy for adventurous biologists. Nat Meth. 12 (1), 30-34 (2015).
- Keller, P. J., Schmidt, A. D., Wittbrodt, J., Stelzer, E. H. K. Digital Scanned Laser Light-Sheet Fluorescence Microscopy (DSLM) of Zebrafish and Drosophila Embryonic Development. Cold Spring Harb Protoc. 2011 (10), (2011).
- Pinto-Teixeira, F., Muzzopappa, M., Swoger, J., Mineo, A., Sharpe, J., Lòpez-Schier, H. Intravital imaging of hair-cell development and regeneration in the zebrafish. Front Neuroanat. , (2013).
- Keller, P. J. In vivo imaging of zebrafish embryogenesis. METHODS. , 1-11 (2013).
- Pitrone, P. G., Schindelin, J., et al. OpenSPIM: an open-access light-sheet microscopy platform. Nat Meth. 10 (7), 598-599 (2013).
- Gualda, E. J., Vale, T., Almada, P., Feijò, J. A., Martins, G. G., Moreno, N. OpenSpinMicroscopy: an open-source integrated microscopy platform. Nat Meth. 10 (7), 599-600 (2013).
- Martinez-Morales, J. R., Rembold, M., et al. ojoplano-mediated basal constriction is essential for optic cup morphogenesis. Development. 136 (13), 2165-2175 (2009).
- Strzyz, P. J., Lee, H. O., Sidhaye, J., Weber, I. P., Leung, L. C., Norden, C. Interkinetic Nuclear Migration Is Centrosome Independent and Ensures Apical Cell Division to Maintain Tissue Integrity. Dev Cell. 32 (2), 203-219 (2015).
- Young, L. K., Jarrin, M., Saunter, C. D., Quinlan, R., Girkin, J. M. Using SPIM to track the development of the focal power of the zebrafish lens. SPIE BiOS. 9334, 933408(2015).
- Preibisch, S., Amat, F., et al. Efficient Bayesian-based multiview deconvolution. Nat Meth. 11 (6), 645-648 (2014).
- Schindelin, J., Arganda-Carreras, I., et al. Fiji: an open-source platform for biological-image analysis. Nat Meth. 9 (7), 676-682 (2012).
- Pietzsch, T., Saalfeld, S., Preibisch, S., Tomancak, P. BigDataViewer: visualization and processing for large image data sets. Nat Meth. 12 (6), 481-483 (2015).
- Brown, M., Lowe, D. G. Invariant Features from Interest Point Groups. Proceedings of the British Machine Vision Conference. , BMVA Press. 23.1-23.10 (2002).
- Saalfeld, S., Fetter, R., Cardona, A., Tomancak, P. Elastic volume reconstruction from series of ultra-thin microscopy sections. Nat Meth. 9 (7), 717-720 (2012).
- Fischler, M. A., Bolles, R. C. Random sample consensus: a paradigm for model fitting with applications to image analysis and automated cartography. Commun ACM. 24 (6), 381-395 (1981).
- Zolessi, F. R., Poggi, L., Wilkinson, C. J., Chien, C. -B., Harris, W. A. Polarization and orientation of retinal ganglion cells in vivo. Neural Dev. 1 (1), 2(2006).
- Stepanova, T., Slemmer, J., et al. Visualization of microtubule growth in cultured neurons via the use of EB3-GFP (end-binding protein 3-green fluorescent protein). J Neurosci. 23 (7), 2655-2664 (2003).
- Weber, M., Mickoleit, M., Huisken, J. Multilayer Mounting for Long-term Light Sheet Microscopy of Zebrafish. J Vis Exp. (84), e51119(2014).
- Udan, R. S., Piazza, V. G., Hsu, C. W., Hadjantonakis, A. K., Dickinson, M. E. Quantitative imaging of cell dynamics in mouse embryos using light-sheet microscopy. Development. 141 (22), 4406-4414 (2014).
- Ichikawa, T., Nakazato, K., et al. Live imaging and quantitative analysis of gastrulation in mouse embryos using light-sheet microscopy and 3D tracking tools. Nat Protoc. 9 (3), 575-585 (2014).
- Schmied, C., Stamataki, E., Tomancak, P. Open-source solutions for SPIMage processing. Methods Cell Biol. 123, 505-529 (2014).
- Schmied, C., Steinbach, P., Pietzsch, T., Preibisch, S., Tomancak, P. An automated workflow for parallel processing of large multiview SPIM recordings. , Available from: http://arxiv.org/abs/1507.08575 (2015).
- Amat, F., Höckendorf, B., Wan, Y., Lemon, W. C., McDole, K., Keller, P. J. Efficient processing and analysis of large-scale light-sheet microscopy data. Nat Protoc. 10 (11), 1679-1696 (2015).
- Schmid, B., Shah, G., et al. High-speed panoramic light-sheet microscopy reveals global endodermal cell dynamics. Nat Commun. 4, 1-10 (2013).
- Gualda, E. J., Pereira, H., Vale, T., Estrada, M. F., Brito, C., Moreno, N. SPIM-fluid: open source light-sheet based platform for high-throughput imaging. Biomed Opt Express. 6 (11), 4447-4456 (2015).
- McGorty, R., Liu, H., Kamiyama, D., Dong, Z., Guo, S., Huang, B. Open-top selective plane illumination microscope for conventionally mounted specimens. Opt Express. 23 (12), 16142-16153 (2015).
- Jemielita, M., Taormina, M. J., et al. Spatial and Temporal Features of the Growth of a Bacterial Species Colonizing the Zebrafish Gut. mBio. 5 (6), e01751-14-8(2014).
重印与许可
