本文介绍了一种易于使用的无细胞表达方案,可将非天然氨基酸类似物特异性地掺入蛋白质中,并包含下游分析方法,适用于医学、药物学、结构和功能研究。
本文内容
摘要
摘要
标准氨基酸集合赋予了蛋白质极为广泛的功能性。然而,这一残基集合仍对蛋白质的潜在应用构成了限制。引入非标准氨基酸可拓展这一范围。目前有两种互补的非标准氨基酸引入方法。对于位点特异性引入,除内源的标准翻译系统外,还需提供一个正交的氨酰-tRNA合成酶-tRNA配对系统,该系统不与标准系统相互作用;同时还需要一个未被标准氨基酸占据的密码子,通常为终止密码子。这种遗传密码扩展技术可实现非标准氨基酸在蛋白质特定单一位置的插入。本文所述工作则描述了一种残基特异性引入方法,即在内源翻译系统中对遗传密码进行重新分配。翻译系统将非标准氨基酸识别为替代物,并将其插入至原本由标准密码子指定的位置。 即,蛋白质中所有标准氨基酸均被非标准氨基酸取代。非标准氨基酸的引入可能改变蛋白质结构,从而显著改变其物理和化学性质。由于非标准氨基酸类似物会修饰宿主细胞的内源性蛋白质,常作为表达宿主的细胞生长抑制剂,因而具有限制性 体内 蛋白质生产 在体 将有毒的非天然氨基酸掺入蛋白质仍然极具挑战性。本文介绍了一种无细胞方法,可实现用非天然氨基酸L-刀豆氨酸完全替代L-精氨酸。该方法规避了传统方法中存在的固有困难。 体内 表达。此外,还包括用于质谱分析的目标蛋白制备方案。结果表明,L-赖氨酸可被L-羟基赖氨酸替代,尽管效率较低。原则上,只要内源性 体外 翻译系统会识别它。
引言
遗传密码在生物圈中具有普遍性。它编码一组20种标准氨基酸,有时还包括硒代半胱氨酸1或吡咯赖氨酸2。核糖体在tRNA的协助下将遗传密码翻译成氨基酸链,进而折叠形成蛋白质。标准氨基酸的功能基团与翻译后修饰相结合,赋予蛋白质极为广泛的功能3,4。原则上,通过引入更多非标准氨基酸(ncAAs),可克服因标准氨基酸种类有限而导致的功能局限,从而实现新的化学反应和新功能3,4。
掺入非天然氨基酸(ncAAs)有两种互补的方法:位点特异性掺入和残基特异性掺入。前一种方法存在较大的技术难度,因为必须通过一对正交的氨酰-tRNA合成酶(aaRS)-tRNA来扩展经典的氨酰-tRNA合成酶和tRNA体系,且该正交对不能与内源性翻译机制发生相互作用。通过精细的工程化设计,该方法可在目标蛋白质的特定位置以单点突变的形式掺入非天然氨基酸。非天然氨基酸的位点特异性掺入由一个不编码经典氨基酸(cAA)的密码子在基因层面进行编码,通常使用终止密码子5-9。该方法仅在特定位置改变蛋白质功能,而非影响整个蛋白质的功能10-13。
相比之下,残基特异性掺入依赖于经典翻译机制对非天然氨基酸的错误识别。这种掺入的发生是由于氨酰-tRNA合成酶(aaRS)缺乏底物特异性。基于Cohen及其同事的工作14,非天然氨基酸(ncAAs)的残基特异性掺入已实现多种重要应用3,10,其中包括蛋白质的生物正交标记15-17以及通过X射线晶体学解析蛋白质结构18。
由于天然氨基酸酰-tRNA合成酶(aaRS)通常对其同源氨基酸的偏好性高于结构相似的非天然氨基酸(ncAA),因此高效 体内 残基特异性掺入通常需要一种营养缺陷型表达宿主,该宿主无法合成非天然氨基酸(ncAA)对应的天然类似物。将宿主细胞培养在仅提供低浓度相应天然氨基酸(cAA)的培养基中。当天然氨基酸耗尽后,连续补充非天然氨基酸,从而迫使表达宿主在模型蛋白的多个天然指定位置掺入非天然氨基酸。与位点特异性方法相比,该策略通常对整个蛋白质结构产生深远影响,导致蛋白质的理化性质发生显著改变。19,20然而,大多数非天然氨基酸会对表达宿主产生生长抑制作用3,因为它们在重组基因表达过程中会被整合到许多其他非目标蛋白中。这显然限制了 体内 方法。该 体内 掺入对蛋白质结构具有毒性或强烈影响的氨基酸仍然极具挑战性。然而,这些分子在构建具有非凡功能的蛋白质方面最具前景。
一个例子是天然存在的有毒非标准氨基酸L-刀豆氨酸(Can),它是L-精氨酸(Arg)的类似物。它能够影响并阻断与精氨酸相关的调控和催化反应通路,其在活细胞中的存在可导致细胞立即死亡3,21-23。L-刀豆氨酸在蛋白质中取代精氨酸位点会导致蛋白质稳定性降低21-23。由于其由此产生的毒性,在大肠杆菌(Escherichia coli,E. coli)及其他常用表达宿主中表达含刀豆氨酸的蛋白质仍是一项挑战。因此,迄今为止仅在一种经过精心设计的单蛋白表达系统中,成功证实了在所有精氨酸位点完全实现体内掺入刀豆氨酸24。然而,刀豆氨酸已被提出可作为抗癌剂25-27,并在人类中作为自身免疫性疾病的刺激因子28。此外,它还被广泛研究其抗代谢、抗菌、抗真菌和抗病毒特性25。这些特性促使人们迫切需要高效且易于操作的方法,以表达含刀豆氨酸的蛋白质,用于药物、医学及功能研究。
尽管存在许多相关问题 体内 可利用无细胞表达系统绕过蛋白质表达的限制, 体外 残基特异性方法迄今尚未得到充分探索。无细胞体系中L-色氨酸类似物的残基特异性掺入29 以及多种非天然氨基酸30 已有报道。这些方法基于高效的T7 RNA聚合酶。T7 RNA聚合酶介导类似噬菌体的转录过程,因而与内源性转录相比会降低基因功能活性。
最近有报道称,利用无细胞表达系统31,已实现将Can完全且特异性地掺入模型蛋白的所有Arg位点32。对该系统稍作改进后,可通过终止密码子抑制技术实现多种吡咯赖氨酸类似物在模型蛋白中的位点特异性掺入33。所采用的无细胞系统31-33基于全E. coli转录-翻译系统,其蛋白表达效率可与当前的噬菌体系统相媲美(重组蛋白产量达0.5 - 1 mg/ml)32,同时保留了大部分原始转录-翻译系统的模块化特性。
本研究详细阐述了如何利用这种全 E. coli 无细胞系统实现位点特异性非天然氨基酸(ncAA)的掺入32。此外,还提出了进一步的步骤,以制备表达的蛋白质并利用高效液相色谱-电喷雾电离质谱(HPLC-ESI-MS)进行适当分析。为了拓展该无细胞系统的性能,本研究不仅参考了已发表的Can掺入研究31,还展示了与非天然L-赖氨酸类似物L-羟基赖氨酸相关的新数据。
以下关于非天然氨基酸(ncAAs)位点特异性掺入的实验方案改编自近期在 JoVE 上发表的一项方案34。该原始方案描述了如何使用标准氨基酸进行高效无细胞表达,并介绍了本方法中所用的粗制无细胞提取物、氨基酸溶液、能量储存液及能量缓冲液的制备过程。本方案重点介绍相对于先前方案的修改步骤,以实现非天然氨基酸的位点特异性掺入。建议使用校准过的移液器、低吸附移液器吸头和微量离心管进行配制。下文中采用国际纯粹与应用化学联合会(IUPAC)规定的氨基酸缩写。
方案
注意! 使用前请查阅所有相关的材料安全数据表(MSDS)。所用的多种化学品具有急性毒性。必须佩戴个人防护装备(护目镜、防尘口罩、手套、实验服、长裤、封闭式鞋履),并在通风橱中操作。
1. 氨基酸溶液的配制
- 非天然氨基酸(ncAA)储备溶液的制备(168 mM
注意:非天然氨基酸(ncAA)的储备液制备以精氨酸类似物Can为例进行说明。对于其他ncAA,应相应调整参数。- 将一个1.5 ml离心管置于微量天平上。用无菌微型药匙称取46.1 mg Can放入反应管中,用于配制1 ml浓度为168 mM的溶液。若为非天然氨基酸(ncAA)的外消旋混合物,则需将储备液浓度加倍。
- 加入 977 µl 无菌 ddH₂O2O. 充分涡旋振荡,直至Can完全溶解。
注意:总体积为 1 的溶液 ml时,需补偿溶解氨基酸所占的物理体积。对于任何一种氨基酸,可将其固态质量的一半(以mg计)估算为相应增加的体积(以µl计),即100 mg固体在溶液中占据约50 µl体积。35大多数氨基酸在此浓度下可溶解。若不能完全溶解,可降低浓度直至完全溶解。 - 直接使用ncAA储备液配制第1.2节中的氨基酸溶液,或在液氮中速冻后于–20 °C保存。 警告! 为安全起见,佩戴护目镜和低温手套,以防液氮飞溅。
- 氨基酸溶液的配制
注意:配制氨基酸溶液时,使用提供20种常见氨基酸(cAAs)L-异构体的氨基酸样品套装,各氨基酸以独立的储备液形式存在(1.5 ml,以HEPES/KOH缓冲) < 0.1% NaN3,pH 7.5),每种浓度均为 168 mM,亮氨酸(L-Leucine)除外(140 mM)。如需自行配制这些储存液(用 KOH 缓冲),请遵循以下方案35.- 解冻20种cAAs(氨基酸混合物或按以下方法配制)的储备溶液 35)以及室温下制备的ncAA(见第1.1节)。
- 解冻后,需频繁涡旋震荡储备液,以重新溶解可能析出的氨基酸。由于部分氨基酸较难溶解,可将其置于37 °C加热块中孵育,直至完全溶解。半胱氨酸(Cys)可能无法完全溶解。除天冬酰胺(Asn)、苯丙氨酸(Phe)和半胱氨酸(Cys)外,其余氨基酸均需置于冰上保存;Asn、Phe和Cys应置于室温下,以避免析出沉淀。
- 使用以下数值来使用完整试剂盒的七分之一。
注意:可根据需要适当缩小反应体系以处理更小体积的样品,并保留试剂盒组分用于后续实验;也可扩大反应体系以实现非天然氨基酸(ncAAs)在模式蛋白中的大规模掺入。为避免反复冻融可能降低氨基酸稳定性的情况,将各氨基酸储备液分装为每份200 µl。该200 µl分装体积以及步骤1.2.4.1中所用的分装体积已考虑移液过程中的液体损失。 - 首先,配制一种氨基酸母液,该母液将在步骤1.2.4.3中分装,用于最终制备3种不同组成的氨基酸溶液(第1.2.5–1.2.7节)。在这些溶液中,除Leu(5 mM)外,其余所有氨基酸的浓度均为6 mM。
- 转移 1.4 ml 无菌 ddH₂O2O 转移至15 ml 离心管中,置于冰上。依次加入175 µl 每种氨基酸储备液,每种溶液逐一加入。 除cAA的储备液外 (例如,Arg)被ncAA取代例如, 充分涡旋混合每次加入后的溶液,并将溶液放回冰上。
注意:在3种不同成分的氨基酸溶液中,Leu的浓度为5 mM,而其他氨基酸为6 mM。该降低的浓度不会影响表达效率。将Leu浓度扩大至6 mM同样适用。 - 按以下顺序转移氨基酸储备液,以避免沉淀:Ala、Arg、Asn、Asp、Gln、Glu、Gly、His、Ile、Lys、Met、Phe、Pro、Ser、Thr、Val、Trp、Tyr、Leu 和 Cys。请牢记 不添加 cAA 的储备液例如,Arg),其作用类似于ncAA(非天然氨基酸)例如,Can)。最后,充分涡旋振荡。在37 °C孵育,使溶液尽可能澄清。
- 将该氨基酸母液分成三个等份,每份1.35 ml,分别转移至1.5 ml离心管中,置于冰上保存。
- 转移 1.4 ml 无菌 ddH₂O2O 转移至15 ml 离心管中,置于冰上。依次加入175 µl 每种氨基酸储备液,每种溶液逐一加入。 除cAA的储备液外 (例如,Arg)被ncAA取代例如, 充分涡旋混合每次加入后的溶液,并将溶液放回冰上。
- 配制一种氨基酸溶液,其中包含全部20种常见氨基酸(cAAs),每种浓度均为6 mM,唯独亮氨酸(Leu)为5 mM。向因步骤1.2.4.3中的分装而得到的1.35 ml第一部分溶液中,加入50 µl浓度为168 mM的cAA储备液。例如,Arg),其作用类似于非天然氨基酸(ncAA)例如,加拿大)。充分涡旋震荡。
- 放回冰上。将1.4 ml该溶液分装至反应管中,每管16 µl。注意,此溶液体积可分装约85份。标记这些分装样品 "+ cAA" (例如, + Arg。
- 将分装样品在液氮中速冻,并于 -80 °C 保存。 警告! 为安全起见,佩戴护目镜和低温手套,以防液氮飞溅。
- 配制一种由19种常见氨基酸(cAAs)组成的氨基酸溶液,但不包含目标cAA(例如,Arg),其作用类似于ncAA(例如,Can)。除Leu(5 mM)外,每种氨基酸的添加浓度均为6 mM。
- 加入 50 µl 无菌 ddH₂O2将步骤1.2.4.3中分装所得的1.35 ml溶液补至总体积1.4 ml。充分涡旋混匀后放回冰上。将此1.4 ml溶液按每管16 µl分装至反应管中。注意,该溶液体积可分装约85份。标记这些分装样品 "cAA" (例如, - 精氨酸(Arg)。
- 将分装样品在液氮中速冻,并于 -80 °C 保存。 警告! 为安全起见,佩戴护目镜和低温手套,以防液氮飞溅。
- 配制一种氨基酸混合物,其中包含19种天然氨基酸(cAAs)和非天然氨基酸(ncAA)例如, 可替代标准版本的(例如,Arg)。除Leu为5 mM外,其余氨基酸均加至6 mM浓度。 在步骤 1.2.4.3 分离后所得的 1.35 ml 体积中,加入 50 µl 的 168 mM 非天然氨基酸(ncAA)储备液例如,(加拿大)。标记它 "+ 非天然氨基酸" (例如,+ Can)。充分涡旋振荡,然后放回冰上。
- 将1.4 ml该溶液分装至各反应管中,每管16 µl。注意此溶液体积大约可分装85份。标记这些分装样品 "+ 非编码氨基酸" (例如, + Can)
- 将分装样品在液氮中速冻,并于 -80 °C 保存。 警告! 为安全起见,佩戴护目镜和低温手套,以防液氮飞溅。
注意:步骤 1.2.5.1、1.2.6.1 和 1.2.7.1 中使用的 16 µl 分装体积略高于实际所需量,以补偿移液过程中的损耗。
2. 能量缓冲液的制备
注意:每批粗提物均具有独特性,需要优化 Mg-和 K-谷氨酸盐的浓度34。粗提物的分装体积取决于蛋白质浓度34。对于不同数值,请使用提供的计算模板(补充材料1)。有关如何使用该模板的进一步说明,请参见补充材料1的图注。
- 根据未修改的方案34配制14倍能量溶液和粗提物分装样品,并于-80 °C保存。根据Mg-谷氨酸和K-谷氨酸浓度校准粗提物,以优化表达效率34。
注意:14倍能量溶液的最终成分为:700 mM HEPES(pH 8)、21 mM ATP、21 mM GTP、12.6 mM CTP、12.6 mM UTP、2.8 mg/ml tRNA、3.64 mM CoA、4.62 mM NAD、10.5 mM cAMP、0.95 mM 亚叶酸、14 mM 精脒、420 mM 3-磷酸甘油酸。 - 将100 mM Mg-谷氨酸储存液、3 M K-谷氨酸储存液、14倍能量溶液和40% PEG-8000置于冰上解冻,用于配制主混合液。保持其始终置于冰上。
- 在反应管中混合9.18 µl 100 mM Mg-谷氨酸储存液、3.06 µl 3 M K-谷氨酸储存液、21.86 µl 14倍能量溶液、15.3 µl 40% PEG-8000以及1.6 µl无菌ddH2O。每次加入后充分涡旋混匀该主混合液,并保持其置于冰上。
- 将主混合液(共51 µl)分装为每份16 µl(共3份)至反应管中。分装过程中需频繁涡旋主混合液。用液氮迅速冷冻各分装样品。
注意:16 µl的分装体积以及主混合液总体积略高于实际所需,以补偿移液过程中的损失。 - 使用筛网收集能量缓冲液管。将这些管子储存在-80 °C。注意!佩戴护目镜和低温手套,以防液氮飞溅造成伤害。
3. 用于残基特异性掺入非天然氨基酸的无细胞反应的准备与执行
- 首先,用ddH₂O配制DNA载体溶液2O.
- 为实现高效蛋白质表达,请使用表达载体 pBEST-OR2-OR1-Pr-UTR1-deGFP-T50032将编码模型蛋白的基因克隆至该载体中36,37.
注意:也可使用其他能被 σ 识别的启动子70 此外,还需注意表达效率可能会降低。 - 转化37,38 载体中 E. coli 菌株 KL 74032 (耶鲁 CGCS#:4382),纯化扩增的载体DNA37,39 并定量测定DNA溶液的浓度40-42将DNA溶液于-20 °C保存,或直接用于无细胞反应体系的制备(步骤3.4.1、3.4.2和3.4.3)。
- 为实现高效蛋白质表达,请使用表达载体 pBEST-OR2-OR1-Pr-UTR1-deGFP-T50032将编码模型蛋白的基因克隆至该载体中36,37.
- 根据未经修改的方案,依据所使用的载体构建体浓度校准无细胞表达效率34使用可产生最高蛋白质产量的最适浓度来制备无细胞反应体系(步骤 3.4.1、3.4.2 和 3.4.3)。
注意:本示例采用浓度为90 nM的载体DNA储备液进行无细胞反应体系的配制,使载体在无细胞反应中的终浓度为10 nM,并遵循上述优化的Mg-、K-谷氨酸盐浓度及提取物体积。若使用其他参数,请参考计算模板进行相应调整。 - 在冰上解冻3份粗提物,每份体积为30 µl(按照未修改的实验方案制备)34),1 份标记的氨基酸溶液等分试样 "+ cAA" (例如,+ Arg),1 份标记的氨基酸溶液等分试样 "cAA" (例如,-Arg)和1份标记的氨基酸溶液等分试样 "+ 非天然氨基酸" (例如,+ Can)(在1.2.5–1.2.7节中制备)、3份能量缓冲液分装样品(在第2节中制备)以及载体DNA溶液(在3.1节中制备)。
注意:粗提物略带黏性,可能含有气泡。在 4 °C 下以 10,000 × g 离心 30 秒以去除气泡。将粗提物分装样品放回冰上。 - 制备3种不同成分的无细胞反应体系(每种终体积为90 µl),分别加入粗提物(33.33%)、能量缓冲液(16.67%)、3种不同成分的氨基酸溶液之一(16.67%)以及质粒DNA溶液。可选择性地添加其他生物分子(DNA、蛋白质、tRNA、 等。),但应适当减少ddH₂O的体积2O.
- 制备表达未修饰模型蛋白的参照无细胞反应体系(90 µl)。
- 加入15 µl能量缓冲液和15 µl标有标签的氨基酸溶液等分试样 "+ cAA" (例如,+ Arg),90 nM 载体 DNA 溶液 10 µl 和 20 µl 无菌 ddH₂O2将 O 加入 30 µl 粗提物中。每加入一种成分后,用移液器吹打混匀,并轻轻涡旋。
- 将90 µl无细胞反应液均分为15份,每份6 µl。将每份6 µl反应液转移至各自的反应管中。盖紧管盖,并放回冰上。标记所有反应管为 "CFR(+cAA)" (例如,CFR(+Arg)
- 制备阴性对照无细胞反应体系(90 µl),其中不加入cAA(例如, Arg)或非经典类似物(例如, 加入Can。
- 加入15 µl能量缓冲液,以及15 µl标有标签的氨基酸溶液等分试样 "cAA" (例如, - Arg)、10 µl 90 nM 载体DNA溶液和20 µl无菌ddH₂O2将 O 加入 30 µl 粗提物中。每加入一种成分后,用移液器吹打混匀,并轻轻涡旋。
- 将90 µl无细胞反应液均分为15份,每份6 µl。将每份6 µl反应液转移至独立的反应管中。盖紧管盖,并放回冰上。标记所有反应管为 "CFR(-cAA)" (例如, CFR(-Arg)
- 准备无细胞反应体系(90 µl),用于在特定位点掺入非天然氨基酸(ncAA)例如, 可以)引入到表达的模型蛋白中。
- 加入15 µl能量缓冲液和15 µl标有标签的氨基酸溶液等分试样 "+ 非编码氨基酸" (例如, + Can),90 nM DNA 溶液 10 µl 和无菌 ddH₂O 20 µl2向30 µl粗提物中加入O。每加入一种成分后,用移液器吹打混匀,并轻轻涡旋。
注意:与使用标准氨基酸的表达相比,表达效率可能会降低。如有必要,可直接扩大无细胞反应体系的体积。 - 将90 µl无细胞反应液均分为15份,每份6 µl。将每份6 µl反应液体转移至独立的反应管中。盖紧管盖,并放回冰上。若需增加反应体积,可相应地继续以每份6 µl进行分装。标记所有反应管为 "CFR(+ncAA)" (例如, CFR(+Can)
- 加入15 µl能量缓冲液和15 µl标有标签的氨基酸溶液等分试样 "+ 非编码氨基酸" (例如, + Can),90 nM DNA 溶液 10 µl 和无菌 ddH₂O 20 µl2向30 µl粗提物中加入O。每加入一种成分后,用移液器吹打混匀,并轻轻涡旋。
- 制备表达未修饰模型蛋白的参照无细胞反应体系(90 µl)。
- 所有试管于29 °C过夜孵育。
注意:仅在小反应体积下才能实现充足的氧气扩散,这对于高效蛋白质表达至关重要。大于10 µl的反应体积需通过振荡进行主动供氧。34对于较大体积,将反应体系分成小于15 µl的小体积进行。 - 在无细胞表达后,将所有成分相同的6 µl分裂式无细胞反应液汇集。首先,汇集全部15个标记为6 µl的分裂式无细胞反应液 "CFR(+cAA)" (例如, CFR(+Arg)。然后,合并所有15份标记的6 µl无细胞反应体系 "CFR(-cAA)" (例如,CFR(-Arg))。最后,合并所有15份标记的6 µl无细胞反应体系 "CFR(+ncAA)" (例如, CFR(+Can)。如需增加反应体积,相应地合并更多6 µl体积。
- 通过变性SDS-PAGE检测三种不同组成的混合无细胞反应体系中模型蛋白的表达水平43,44 (第4.1节)
注意:本方法用于掺入实验的初步评估。 - 通过高效液相色谱-电喷雾电离质谱法(HPLC-ESI 质谱,第 4.4 节)对无细胞表达的模型蛋白进行适当分析前的制备。首先,纯化45 它们(第4.2节)。最后,更换缓冲液(第4.3节),以避免质谱分析过程中出现高背景噪声。
注意:3.4.1、3.4.2 和 3.4.3 节将得到典型的无细胞反应条件34:8.9 - 9.9 mg/ml 蛋白质(来自粗提物),4.5 - 10.5 mM Mg-谷氨酸盐,40 - 160 mM K-谷氨酸盐,除亮氨酸外每种氨基酸各 1 mM,亮氨酸 0.83 mM,50 mM HEPES,1.5 mM ATP 和 GTP,0.9 mM CTP 和 UTP,0.2 mg/ml tRNA,0.26 mM CoA,0.33 mM NAD,0.75 mM cAMP,0.068 mM 亚叶酸,1 mM 精胺,30 mM 3-磷酸甘油酸,2% PEG-8000 以及 10 nM pBEST-OR2-OR1-Pr-UTR1-gene_of_model_protein-T500。如需要,可采用不同的无细胞反应体系制备方法,以达到上述反应条件。
4. 通过SDS-PAGE43,44进行初步评估及用于HPLC-ESI质谱分析的无细胞表达模型蛋白的制备
- 无细胞反应的SDS-PAGE
注意:在未进行任何进一步纯化或提取的情况下,对表达的蛋白质进行变性SDS-PAGE,以实现快速初步分析,并执行以下步骤。- 在冰上解冻蛋白标准品。确保其包含的蛋白质分子量与所表达的模式蛋白相近,以便在凝胶中准确定位(步骤 4.1.13)。
注意:此处使用的是涵盖较宽分子量范围的蛋白质标准品(肌球蛋白:212 kDa,麦芽糖结合蛋白-β-半乳糖苷酶:158 kDa,β-半乳糖苷酶:116 kDa,磷酸化酶b:97 kDa,血清白蛋白:66 kDa,谷氨酸脱氢酶:56 kDa,麦芽糖结合蛋白:43 kDa,硫氧还蛋白还原酶:35 kDa,磷酸丙糖异构酶:27 kDa,胰蛋白酶抑制剂:20 kDa,溶菌酶:14 kDa,抑肽酶:7 kDa,胰岛素A链:3 kDa,B链:2 kDa)。 - 由于无细胞反应体系因蛋白质浓度较高而略显黏稠,需用无菌ddH₂O稀释2O 5 - 10 次,以确保 SDS-PAGE 时凝胶迁移适当,并避免染色后出现过饱和。为避免浪费过多样品,将 1 µl 无细胞反应液用 4 µl 无菌 ddH₂O 稀释2O. 在反应管中配制稀释液,充分涡旋混匀后,用小型离心机在2,000 × g条件下离心2 - 3秒,使液体沉至管底。
- 向5 µl稀释后的无细胞反应液中加入5 µl 2x上样缓冲液。充分涡旋混匀后,用小型离心机在2,000 x g条件下离心2–3秒。
注意:此处添加后,生物分子溶解于 62.5 mM Tris/Cl 中-,10% 甘油,2% SDS,以及 pH 6.8 条件下 0.0025% 溴酚蓝,为典型组成。使用其他导致略微不同稀释条件的上样染料也可能适用。 - 充分涡旋混匀蛋白标准品,取15 µl加入反应管中。
注意:根据凝胶大小及其他蛋白标准品的不同,推荐上样体积可能与上述数值有所差异。 - 将反应管放入加热块中,检查管盖是否已正确闭合。在95 - 100 °C下加热3 - 5 min,以使蛋白质变性,并促进SDS包裹蛋白主链。
注意:某些蛋白质标准品不可加热,详见供应商说明书。 - 同时,将电泳运行缓冲液转移至凝胶电泳槽中。1×运行缓冲液的成分为:25 mM Tris、192 mM 甘氨酸、0.1% SDS,pH 8.3(用HCl调节)。
- 将预制的4-20%梯度Tris-Glycine-SDS凝胶(10 cm × 10 cm × 1 mm)固定于电泳槽中。取出梳子,并用装有电泳缓冲液的注射器冲洗加样孔。
注意:凝胶浓度在很大程度上取决于所表达模型蛋白的大小和性质。上述浓度可分离 E. coli 粗提蛋白以及低分子量的模型蛋白。自制凝胶同样适用。 - 从加热模块中取出试管,使用小型离心机在2,000 × g条件下离心2–3秒,使液体沉降至管底。短暂涡旋混匀后,再次在2,000 × g条件下离心2–3秒。
- 将15 µl蛋白标准品(24 - 48 µg蛋白)和每个样品10 µl(11 - 22 µg蛋白)加入泳道中,开始电泳。此处采用典型的SDS-PAGE电泳条件:125 V,20 - 40 mA,持续约90分钟。
- 小心地将凝胶从夹心中取出,转移至固定液(50% 甲醇,10% 乙酸,40% ddH₂O)中。230 分钟 警告! 甲醇吸入及皮肤接触均有毒性。操作时应佩戴防护手套,并在通风橱内进行。
- 将凝胶转移至染色液(0.025% 考马斯亮蓝 G-250,10% 乙酸,90% ddH₂O)中2O)。染色60分钟。
- 将凝胶转移至脱色液(10% 乙酸,90% ddH₂O)中2O)孵育 60 - 120 分钟。
注意:固定、染色和脱色步骤在很大程度上取决于表达蛋白的大小和性质。本方案适用于分子量相对较小的多种蛋白质。46. - 将凝胶转移至白色背景的哑光透明膜上,以产生适合观察染色蛋白条带的对比度。
- 在冰上解冻蛋白标准品。确保其包含的蛋白质分子量与所表达的模式蛋白相近,以便在凝胶中准确定位(步骤 4.1.13)。
- His标签蛋白的纯化45 无细胞反应中的模型蛋白
注意:对于蛋白质纯化,存在多种可获得相似结果的方法。本方案用于纯化带有C端多聚组氨酸标签(His-tag)的无细胞表达模型蛋白。所用纯化试剂盒适用于在无细胞蛋白表达的小反应体积中表达的蛋白质。该方法适用于天然或修饰的模型蛋白的纯化,因此本方案以单个无细胞反应为基础进行通用性描述。- 为进行适当的高效液相色谱-电喷雾电离质谱分析,需从无细胞反应体系中提取并纯化目标蛋白,然后执行以下步骤。
- 取等体积的90 - 150 µl His结合缓冲液与90 - 150 µl无细胞反应液,上下吹打混匀,随后轻轻涡旋震荡。
注意:建议使用 His 结合缓冲液。然而,只要目标蛋白可溶、pH 在 7.5–8 之间、咪唑/组氨酸浓度符合要求,无细胞反应体系也可作为起始材料。 < 10 mM,强还原剂的浓度为 < 15 mM,且不存在金属螯合剂。如果混合物体积超过 300 µl,应将其均分为若干等份,并将每份分装至不同的反应管中,用于后续纯化步骤。 - 准备层析柱系统。将 His 亲和凝胶储存液充分涡旋振荡,直至凝胶树脂完全悬浮均匀。取 250 µl 凝胶树脂加入层析柱中。由于凝胶树脂黏稠,建议使用 1 ml 移液枪枪头进行转移。将层析柱放入收集管中。
- 以13,000 - 15,000 × g离心柱/收集管5 - 10秒。确保凝胶树脂完全排干。若未完全排干,可延长离心时间5 - 10秒,但需注意避免亲和凝胶过度干燥。相应地,在步骤4.2.1.5、4.2.1.7和4.2.1.9中延长离心时间。
注意:如果凝胶树脂变硬且顶部无上清液残留,则说明树脂已完全排干。 - 转移150 - 300 µl细胞裂解上清液/His结合缓冲液至层析柱中。若混合物体积超过推荐体积,应分批加载至多个离心柱。在至少2 min的孵育时间内,通过频繁轻弹管壁并温和涡旋振荡重悬凝胶树脂。当体积大于200 µl时,额外孵育1 - 2 min。
注意:模型蛋白与凝胶树脂结合所需的孵育时间必须充足。 - 以13,000 - 15,000 × g离心柱/收集管5 - 10秒,弃去穿流液,将柱重新放回收集管中。
- 加入 250 µl His-wash 缓冲液。轻轻敲击并低速涡旋振荡以重悬凝胶树脂。
- 以13,000 - 15,000 × g离心柱和收集管5 - 10秒,弃穿流液,将离心柱放回收集管中。重复步骤4.2.1.6,再次以13,000 - 15,000 × g离心5 - 10秒。
- 将层析柱放入标准的1.5 ml反应管中。加入150 µl洗脱缓冲液,通过轻弹管壁和温和涡旋振荡重悬凝胶树脂。在下一步4.2.1.9洗脱后,将体积浓缩至100 µl,以获得更高浓度的纯化模式蛋白。
注意:如果洗脱缓冲液体积减少,由于凝胶树脂结合的蛋白质可能无法完全洗脱,纯化的目标蛋白总丰度可能会降低。 - 以13,000 - 15,000 × g离心柱或反应管5 - 10秒,使纯化后的蛋白质在洗脱缓冲液中混匀。若先前已分装,将所有溶液合并为一份储备液。
- 在进行缓冲液置换之前,使用标准方法测定蛋白质浓度例如, Bradford 法47,48.
注意:进行高效液相色谱-电喷雾电离质谱分析(第4.4节)时,应使用最佳蛋白质浓度,通常为约0.5 mg/ml,所需体积为20–50 µl。若蛋白质浓度低于0.2 mg/ml,可在缓冲液置换后使用离心式真空浓缩仪浓缩蛋白溶液。此种情况下,请先阅读第4.3.8节,以适当调整置换用缓冲液。
- 取等体积的90 - 150 µl His结合缓冲液与90 - 150 µl无细胞反应液,上下吹打混匀,随后轻轻涡旋震荡。
- 为进行适当的高效液相色谱-电喷雾电离质谱分析,需从无细胞反应体系中提取并纯化目标蛋白,然后执行以下步骤。
- 高效液相色谱-电喷雾电离质谱的缓冲液置换
注意:为避免因咪唑浓度过高导致质谱分析中背景噪音升高,需更换 His-标签洗脱缓冲液> 150 mM)及其他盐类,如 NaH2PO4 (> 300 mM)或 NaCl(> 50 mM49以下缓冲液置换方案使用预水化的凝胶过滤离心柱系统。该方法适用于天然或修饰的模式蛋白,操作步骤完全相同。因此,本方案以单个无细胞反应为基础进行一般性描述。需要注意的是,还有其他易于操作的缓冲液置换方法。 例如微型透析盒- 配制100 ml蛋白储存缓冲液(50 mM Tris-Cl pH 8,100 mM NaCl,10%甘油)。将605.7 mg Tris-Base、584.4 mg NaCl称量至可高压灭菌的100 ml瓶中,并加入10 ml甘油。加水至约80 ml,用NaOH调节pH值至8,使用pH计持续监测pH值。最后定容至100 ml。
注意:该缓冲液可用于稳定多种模型蛋白,且不会干扰质谱分析,前提是质谱检测前已进行高效液相色谱(HPLC)分析。然而,根据所表达模型蛋白的性质,可选用其他更合适的缓冲液。如果目标蛋白在pH 8下不稳定,应相应调整pH值。 不要使用更高浓度的甘油。 - 将凝胶过滤离心柱于室温放置至少15分钟。
- 通过轻弹或涡旋振荡重悬预水化凝胶,并去除气泡。
- 首先取下底部盖帽,然后移去顶部盖帽。将层析柱放入一个洗涤管中(至少2 ml)。将层析柱和洗涤管一起放入离心机。每根层析柱均有一个方向标记。在1,000 × g条件下离心2分钟,以去除凝胶保存缓冲液。弃去穿流液。
注意:请按照此顺序操作。确保在后续所有离心步骤中柱子保持相同的方向。 - 加入最多 400 µl 蛋白储存缓冲液。在 1,000 x g 条件下离心 2 分钟。重复此步骤,以将蛋白储存缓冲液完全加载至凝胶中。小心加入最多 100 µl 纯化的模型蛋白溶液,用移液器直接加至凝胶床中心。
注意:纯化蛋白(尤其是修饰蛋白)的溶液体积可能较大,可将溶液分装至多个缓冲液置换柱中进行处理。此类缓冲液置换要求蛋白分子量高于5 kDa。 - 将柱子放入收集管中,以1,000 × g离心2分钟。
注意:此步骤将导致纯化的模型蛋白在蛋白储存缓冲液中被稀释。如果之前已分装,请将所有溶液合并为一份储备液。 - 将蛋白质溶液在液氮中快速冷冻,并于 -80 °C 保存,或直接通过 HPLC-ESI 质谱分析50 (第4.4节) 警告! 佩戴护目镜和低温手套,以防液氮飞溅。
- 使用旋转真空浓缩仪小心蒸发溶剂,以浓缩蛋白质溶液,操作步骤如下51.
注意:如果蛋白质浓度过低,无法进行高效液相色谱-电喷雾电离质谱分析(HPLC-ESI 质谱),则需要执行以下步骤。< 0.2 mg/ml)。缓冲液置换前后,溶液的体积和模型蛋白的浓度大致相同。浓缩过程通过以下示例进行说明:经His标签纯化后,模型蛋白溶解于100 µl His洗脱缓冲液中(步骤4.2.1.9),其浓度为0.07 mg/ml(步骤4.2.1.10)。- 为确保蒸发后蛋白浓度和溶液体积分别至少达到0.2 mg/ml和20 µl,在步骤4.3.1制备的蛋白储存缓冲液进行缓冲液置换前,将其稀释至少三倍但最多五倍。随后在蒸发过程中,至少蒸发掉三分之二(66.67 µl)或最多蒸发掉五分之四(80 µl)。
注意:在进行缓冲液置换前,必须考虑蛋白质储存缓冲液的稀释因素,以确保即使存在蒸发情况,该缓冲液的浓度值(步骤4.3.1)仍能准确实现。在稀释蛋白质储存缓冲液后,应先完成缓冲液置换(步骤4.3.2–4.3.6),再执行后续步骤4.3.8.2–4.3.8.4。 - 缓冲液置换后,将100 µl模型蛋白溶液全部转移至敞口管中,放入旋转真空浓缩仪。
注意:模型蛋白溶解于稀释的蛋白储存缓冲液中。倾斜放置,使其朝向旋转中心,以避免旋转过程中液体损失。确保使用与样品相同体积的空白对照2O 对称放置,以平衡旋转系统。 - 关闭浓缩器盖子并开始旋转。为确保蛋白质稳定性,应在室温或不超过30 °C的低温条件下进行浓缩。
注意:所使用的浓缩器会自动加速至170 × g并建立真空。随后,其将加速至最大转速240 × g。 - 在浓缩过程中需频繁中断以观察液体体积。当剩余溶液体积介于 20 µl 至 33 µl 之间时,停止浓缩。
注意:根据其他溶液体积(步骤 4.2.1.9)和其他蛋白质浓度(步骤 4.2.1.10),相应调整步骤 4.3.8.1 至 4.3.8.4。将浓缩的蛋白质溶液在液氮中速冻后于 -80 °C 保存,或直接通过 HPLC-ESI 质谱进行分析50注意!佩戴护目镜和低温手套,以防液氮飞溅。
- 为确保蒸发后蛋白浓度和溶液体积分别至少达到0.2 mg/ml和20 µl,在步骤4.3.1制备的蛋白储存缓冲液进行缓冲液置换前,将其稀释至少三倍但最多五倍。随后在蒸发过程中,至少蒸发掉三分之二(66.67 µl)或最多蒸发掉五分之四(80 µl)。
- 配制100 ml蛋白储存缓冲液(50 mM Tris-Cl pH 8,100 mM NaCl,10%甘油)。将605.7 mg Tris-Base、584.4 mg NaCl称量至可高压灭菌的100 ml瓶中,并加入10 ml甘油。加水至约80 ml,用NaOH调节pH值至8,使用pH计持续监测pH值。最后定容至100 ml。
- 高效液相色谱-电喷雾电离质谱分析 50 模型蛋白
- 采用C5反相柱(3 µm,100 × 2.1 mm),对5–15 µl蛋白溶液(按4.3节制备)进行HPLC分离,乙腈浓度在0.1%甲酸条件下于25分钟内由20%梯度升至90%,随后通过电喷雾电离质谱(ESI-MS)在飞行时间质谱分析仪上检测,质荷比(m/z)检测范围为300–3,000。
注意:根据所表达的模型蛋白的性质,可使用其他可能更合适的溶剂或色谱柱。 - 使用适当的软件对测得的质谱数据进行去卷积分析52 用于计算零电荷质量。
- 采用C5反相柱(3 µm,100 × 2.1 mm),对5–15 µl蛋白溶液(按4.3节制备)进行HPLC分离,乙腈浓度在0.1%甲酸条件下于25分钟内由20%梯度升至90%,随后通过电喷雾电离质谱(ESI-MS)在飞行时间质谱分析仪上检测,质荷比(m/z)检测范围为300–3,000。
结果
本方案指导如何将非天然氨基酸(ncAAs)以无细胞体系特异性地掺入模型蛋白中。建议采用SDS-PAGE对掺入实验进行初步评估,并进一步提供步骤以制备适合进行高效液相色谱-电喷雾电离质谱(HPLC-ESI)分析的模型蛋白样品。
此处展示了在无细胞体系中将精氨酸类似物Can以及赖氨酸类似物L-羟基赖氨酸(Hyl)特异性地掺入蛋白质的代表性结果。不同氨基酸溶液、能量缓冲液、编码模型蛋白的载体DNA以及无细胞反应体系均按上述方法制备。对照无细胞反应使用包含20种天然氨基酸(cAAs)的氨基酸溶液。每个实验均设置阴性对照无细胞反应,其所用氨基酸溶液中缺失目标非天然氨基酸(ncAA)对应的天然类似物。在每种方法中,一个无细胞反应在氨基酸溶液中以非天然类似物取代天然氨基酸的条件下表达模型蛋白。随后按照上述方案进行His标签纯化、缓冲液置换以及高效液相色谱-电喷雾电离质谱(HPLC-ESI-MS)分析。
模型蛋白为C末端带His标签的deGFP32,是EGFP53的截短版本。其单字母氨基酸序列见(补充材料2)。该模型蛋白分别含有6个Arg和18个Lys位点。 表达载体为pBEST-OR2-OR1-Pr-UTR1-deGFP-T500。
如果非天然氨基酸(ncAA)完全掺入,则可以假设阴性对照反应不表达deGFP,因为缺少20种天然氨基酸(cAA)中的一种。相反,deGFP必须在另外两个反应中可检测到:一个是在参考的无细胞反应中表达的天然蛋白,另一个是在提供非天然氨基酸的无细胞反应中表达的修饰蛋白。
图1A展示了Can掺入实验的初步SDS-PAGE分析结果。参考的无细胞反应体系中deGFP表达水平最高;在添加Can的无细胞反应体系中,deGFP的表达浓度略低;阴性对照中未检测到deGFP的表达。该SDS-PAGE结果表明Can已成功掺入目标蛋白deGFP中。
为了验证Can完全掺入deGFP的假设,对两种纯化的模型蛋白(如图1B所示)进行了HPLC-ESI质谱分析。图1C展示了纯化deGFP分子的去卷积质谱图。在参考无细胞反应体系中表达的deGFP的去卷积质量为26,192.8 Da;而在含Can的无细胞反应体系中表达的deGFP则呈现26,202.5 Da的质量。天然deGFP6Arg和经修饰的deGFP6Can(其中所有Arg被Can完全取代)的理论质量分别为26,193 Da和26,204 Da。deGFP6Can的质量差异为1.5 Da,处于质谱去卷积的误差范围内。因此,Can在全部6个Arg位点完全掺入deGFP的结果得到证实。
强度降低的两个峰分别对应未形成成熟发色团的天然deGFP6Arg和修饰后的deGFP6Can。发色团通过消除一分子H2O并随后发生氧化反应而自发生成。若该过程未能进行,则导致分子量增加20 Da。
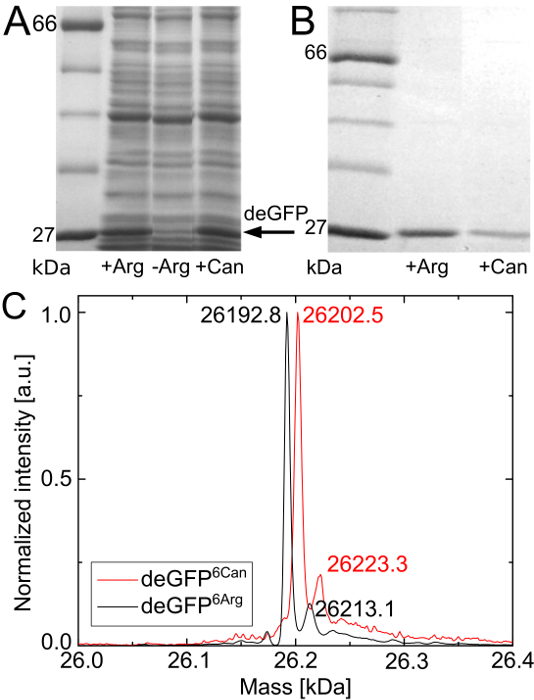
图 1. Can 掺入实验的 SDS-PAGE 分析以及无细胞表达并纯化的 deGFP 分子的 HPLC-ESI 质谱分析。(A)通过 SDS-PAGE 对 Can 掺入实验进行初步评估。从左至右:蛋白质标准品、对照无细胞反应、阴性对照以及提供 Can 而非 Arg 的无细胞反应。(B)表达的 deGFP 分子经 His 标签纯化及缓冲液置换后的 SDS-PAGE 结果。从左至右:蛋白质标准品、来自对照反应的纯化 deGFP、来自含 Can 反应的纯化 deGFP。(C)通过 HPLC-ESI 质谱确认 Can 的完全掺入。天然 deGFP 和完全以 Can 取代 Arg 的修饰型 deGFP 的预期分子量分别为 26,193 Da 和 26,204 Da。每条谱图均归一化至其最高强度(计数)。峰值位置以 Da 标示。为便于可视化,凝胶泳道从原始凝胶图像中提取后拼接,并转换为灰度格式,尺寸经过优化,对比度和亮度得到增强。原始凝胶泳道见补充材料 3。请点击此处查看该图的放大版本。
图2A展示了Hyl掺入实验的初步SDS-PAGE分析结果。在添加了Hyl的无细胞反应体系中,表达了deGFP。与第一次实验不同的是,在阴性对照反应中可观察到微弱的deGFP条带,这可能是由于无细胞反应体系中存在Lys残基所致。因此,在未添加Lys或Hyl的阴性对照反应中,仍可检测到微弱的deGFP表达。
对于高效液相色谱-电喷雾电离质谱分析,需纯化含有Hyl的无细胞反应中的去折叠GFP分子,并进行缓冲液置换(图2B)。

图 2. Hyl 掺入实验的 SDS-PAGE 分析。 (A)从左至右:阴性对照无细胞反应体系、含 Hyl 的无细胞反应体系及蛋白质标准品。(B)表达的 deGFP 分子经 His 标签纯化及缓冲液置换后的 SDS-PAGE 结果。从左至右:来自含 Hyl 反应体系的纯化 deGFP 及蛋白质标准品。为便于展示,凝胶泳道从原始凝胶图像中截取后拼接,并转换为灰度模式,优化尺寸并增强对比度和亮度。原始凝胶泳道见补充材料 3。请点击此处查看该图的放大版本。
图3展示了纯化的deGFP分子的去卷积质谱图。图3A证实了无细胞反应中已存在Lys残基的假设。谱图中的主峰对应于天然deGFP(预期质量:26,193 Da)。此外,还可检测到质量高出20 Da但未形成荧光团的deGFP分子。Lys残基优先被赖氨酰-tRNA合成酶加载至tRNALys上,从而导致天然deGFP18Lys的高水平表达。
Hyl 与 Lys 的质量差为 16 Da。由于 Hyl 与 Lys 残基之间存在竞争,因此生成了所有可能的 deGFP 产物(deGFP18Hyl、deGFP17Hyl+1Lys、…、deGFP16Hyl+2Lys)图3B)。诚然,deGFP1Hyl+17Lys 的峰值与未产生荧光团的天然 deGFP 的峰值重叠图3A)且某些峰的质量与预期质量相差超过2 Da。这些质量差异可归因于deGFP物种含量过低导致的高背景噪声。然而,Hyl总体上能够被无细胞系统所掺入。还需进一步优化以消除无细胞反应中的Lys残基。

图3. 含有Hyl的无细胞反应中纯化的deGFP分子的HPLC-ESI质谱分析。 (A)主要检测到天然形式的deGFP18Lys(预期质量:含发色团为26,193 Da,不含成熟发色团为26,213 Da)。(B)放大图显示所有可能的deGFP物种均存在(deGFP18Hyl、deGFP17Hyl+1Lys、deGFP16Hyl+2Lys、…、deGFP1Hyl+17Lys)。其预期质量为26,193 Da + N × 16 Da(N = 1, …, 18)。谱图已归一化至最高强度(计数)。峰值位置以Da为单位标示。请点击此处查看该图的放大版本。

补充材料1:计算模板。 在第2节中,以30 µl的粗提物等分试样以及分别为3 mM和30 mM的最优Mg-和K-谷氨酸盐浓度为例,说明了能量缓冲液主混合液的配制。此示例所得主混合液体积可制备3份能量缓冲液等分试样。在第3节中,以90 nM的DNA储备溶液为例,说明无细胞反应体系的配制,使无细胞反应中载体DNA的最优浓度达到10 nM。请点击此处下载该文件。
为了实现适当的可追溯性,以下通过插入与上述示例不同的典型数值来演示计算模板的使用:粗提物体积:28 µl,最佳 Mg-谷氨酸盐浓度:2 mM,最佳 K-谷氨酸盐浓度:40 mM,所需缓冲液分装份数:100,无细胞反应中最佳载体浓度:8 nM,DNA 载体储备液浓度:150 nM。
首先,在第一个模板部分的橙色字段中输入 28 µl 作为粗提物体积。然后,在第二个模板部分的橙色字段中分别输入 2 mM 和 40 mM,作为最佳 Mg-和 K-谷氨酸盐浓度。根据最佳的 Mg-和 K-浓度,计算出 15 µl 能量缓冲液的组成以及相应放大后的 16 µl 分装量。在下方相应地输入 100 作为所需能量缓冲液分装份数(每份 16 µl)。模板将自动调整不同缓冲液组分的体积,以配制 1,700 µl 的母液,具体如下:204 µl 的 100 mM Mg-谷氨酸盐储备液、136 µl 的 3 M K-谷氨酸盐储备液、728.73 µl 的 14x 能量溶液、510 µl 的 40% PEG-8000 以及 121.27 µl 无菌 ddH2O。最后,在第三个模板部分,分别输入 8 nM 和 150 nM,作为无细胞反应中的最佳载体浓度以及载体 DNA 储备液浓度。模板将自动调整需加入 28 µl 粗提物中的各组分体积,以完成 90 µl 无细胞反应体系的配制,具体如下:15 µl 能量缓冲液、15 µl 三种不同组成的氨基酸溶液之一、4.80 µl 载体 DNA 溶液(150 nM)以及 27.20 µl 无菌 ddH2O。

补充材料 2. 模型蛋白 deGFP 的单字母氨基酸序列。该模型蛋白包含 6 个 Arg 和 18 个 Lys 位点。请点击此处查看此图的放大版本。

补充材料3. 对应于图1和图2所示凝胶图像的完整长度且未经修饰的凝胶泳道。 每个独立子图中展示的凝胶泳道均来自同一块SDS-聚丙烯酰胺凝胶。在图1和图2中,这些泳道为便于展示而被拼接在一起。蛋白标准品条带的分子量已在图旁标出。(A.1) 图1A的未裁剪凝胶泳道。从左至右:蛋白标准品、参照无细胞反应、阴性对照以及提供Can而非Arg的无细胞反应。(A.2) 图1B的未裁剪凝胶泳道。从左至右:蛋白标准品、来自参照反应的纯化deGFP、来自含Can反应的纯化deGFP。(B.1) 图2A的未裁剪凝胶泳道。从左至右:阴性对照无细胞反应、含Hyl的无细胞反应以及蛋白标准品。(B.2) 图2B的未裁剪凝胶泳道。从左至右:来自含Hyl反应的纯化deGFP以及蛋白标准品。请点击此处查看该图的高清版本。
讨论
本文介绍了一种易于使用的无细胞表达系统,该策略可将非天然氨基酸(ncAAs)特异性地掺入蛋白质中。具体操作中,向粗提物中添加编码目标蛋白的质粒DNA、能量缓冲液以及相应的氨基酸。需注意,粗提物的取用量取决于其蛋白质浓度34。无细胞表达效率会根据质粒DNA的构建浓度进行优化。能量缓冲液各组分的体积则依据优化后的谷氨酸镁和谷氨酸钾浓度进行调整,以实现模型蛋白在无细胞表达系统中的高产量表达。
可通过对外泌无细胞反应体系进行SDS-PAGE分析,初步评估非天然氨基酸(ncAA)的掺入实验。为进一步详细分析,建议采用高效液相色谱-电喷雾电离质谱(HPLC-ESI-MS)来检测ncAA是否在特定位点完全掺入。为进行后续分析,本方案中采用离心柱系统对小体积样品进行His标签蛋白纯化及缓冲液置换。
包括HPLC-ESI质谱分析在内,整个实验方案可在2天内完成。该流程不包含任何特别关键的步骤。然而,为了高效表达目标模型蛋白,必须对Mg-谷氨酸盐、K-谷氨酸盐以及载体DNA的浓度进行优化。强烈推荐使用高效表达载体pBEST-OR2-Or1-Pr-UTR1-gene_of_model_protein-T500。His标签蛋白的洗脱通常含有高浓度的咪唑(> 150 mM)以及其他盐类,如NaH2PO4(> 300 mM)或NaCl(> 50 mM),这些成分会在质谱分析中产生较高的背景噪音49。将此类洗脱缓冲液置换为合适的蛋白质储存缓冲液,可稳定模型蛋白,并在质谱分析过程中显著降低背景噪音。
因此,Can 在模型蛋白的全部六个位点上取代了 Arg。在该表达系统中,无法检测到任何 Arg 残基。与需要进一步耗竭策略的其他表达系统相比,这简化了 Arg 类似物的残基特异性掺入。29,30. 所介绍的无细胞方法规避了固有的局限性 体内 由于铜的毒性,或单个蛋白质生产策略中对mRNA序列的强依赖性而产生的方法24,31与所采用的相反 体外 系统,体内 Can 裂解为高丝氨酸和羟基胍确实会发生31.
然而,无细胞体系中仍保留有足量的赖氨酸(Lys),可与羟赖氨酸(Hyl)等类似物产生竞争。高效液相色谱-电喷雾质谱分析显示,该模型蛋白中同时含有天然赖氨酸和非天然类似物,且比例各异。位点特异性掺入赖氨酸在总体上是可行的,但要实现完全取代,还需进一步开发耗竭策略,或设计出经过特殊改造、能够高效识别非天然氨基酸(ncAAs)的氨酰-tRNA合成酶(aaRS)和tRNA。
通过以与天然氨基酸相同浓度添加非天然氨基酸(ncAA),我们获得了高效表达的无细胞修饰模型蛋白。掺入效率取决于所掺入ncAA的性质。通过优化ncAA的浓度,可能仍可进一步提高蛋白产量。
实验结果表明,只要非天然氨基酸(ncAA)能够被内源性的经典翻译系统所接受,所采用的系统就适用于在特定位点掺入非天然氨基酸。对于特定非天然氨基酸的位点特异性掺入,还需进一步验证其对应的天然氨基酸残基是否会影响表达系统的正常功能。
无细胞转录-翻译系统可通过来自不同生物体的元件进行工程化改造,以满足不同的需求54。本文所介绍的无细胞系统完全采用大肠杆菌(E. coli)的转录-翻译机制,能够使用噬菌体和大肠杆菌(E. coli)启动子,并可在级联反应中并行或依次发挥作用55。该方法具有广泛的适用性和良好的可操作性,是一种用于进一步研究氨基酸毒性及治疗应用的有力工具。
披露
作者无任何利益冲突需要披露。
致谢
E.G. Worst 和 A. Ott 感谢德国研究基金会(Deutsche Forschungsgemeinschaft, DFG)在合作研究中心 SFB 1027 以及萨尔兰大学提供的财务支持。E.G. Worst、A. Ott 和 V. Noireaux 还感谢人类前沿科学计划组织(Human Frontiers Science Program Organization, HFSPO)提供的经费资助。作者感谢柏林工业大学化学研究所的 Tobias Baumann 和 Stefan Oehm 对本文的审阅与建议。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 护目镜 | Sigma-Aldrich, St. Louis, USA | Z758841 | |
| 腈类手套(S号) | Sigma-Aldrich, St. Louis, USA | Z768960 | 其他尺码货号:M号为Z768979,L号为Z768987,XL号为Z768995 |
| Eppendorf Safe-Lock 管 1.5 ml(PCR洁净) | Eppendorf, Hamburg, Germany | 30123.328 | |
| 微量天平 Discovery DV114CM | Ohaus, Greifensee, Switzerland | 80104140 | |
| 微型刮勺(长6 5/8英寸,不锈钢,杆径0.09英寸) | Sigma-Aldrich, St. Louis, USA | Z243213 | |
| L-刀豆氨酸 | Sigma-Aldrich, St. Louis, USA | C9758 | 急性毒性:佩戴护目镜、防尘口罩和防护手套 |
| 羟基赖氨酸(外消旋混合物) | Sigma-Aldrich, St. Louis, USA | H0377 | |
| 低温防护手套(S号,防水) | Sigma-Aldrich, St. Louis, USA | Z183490 | 其他尺码货号:M号为Z183512,L号为Z183520,XL号为Z183539 |
| RTS 氨基酸样品包 | Biotechrabbit, Hennigsdorf, Germany | BR1401801 | 用于自制氨基酸储备液,请遵循此方案35,并使用固体氨基酸试剂盒LAA21-1KT、L-脯氨酸(81709-25G)、L-半胱氨酸(30089-25G)、L-组氨酸(53319-25G)和L-赖氨酸(L5501-5G) (均来自Sigma-Aldrich, St. Louis, USA) |
| HEPES | Sigma-Aldrich, St. Louis, USA | H6147 | |
| ATP | Sigma-Aldrich, St. Louis, USA | A8937 | |
| CTP | Affymetrix, Santa Clara, USA | 14121 | |
| GTP | Affymetrix, Santa Clara, USA | 16800 | |
| UTP | Affymetrix, Santa Clara, USA | 23160 | |
| tRNA(来自 E. coli,包装规格100 mg) | Sigma-Aldrich, St. Louis, USA | 10109541001 | 500 mg包装规格的货号为10109550001 |
| CoA | Sigma-Aldrich, St. Louis, USA | C4282 | |
| NAD(来自酵母) | Sigma-Aldrich, St. Louis, USA | N6522 | |
| cAMP | Sigma-Aldrich, St. Louis, USA | A9501 | |
| 亚叶酸 | Sigma-Aldrich, St. Louis, USA | F7878 | |
| 3-磷酸甘油酸(3-PGA) | Sigma-Aldrich, St. Louis, USA | P8877 | |
| 谷氨酸镁(Mg-glutamate) | Sigma-Aldrich, St. Louis, USA | 49605 | |
| 谷氨酸钾(K-glutamate) | Sigma-Aldrich, St. Louis, USA | G1149 | |
| pBEST-OR2-OR1-Pr-UTR1-deGFP-T500 | Addgene, Cambridge, USA | 质粒#40019 | |
| 4-20% 预制Tris-甘氨酸凝胶(10 cm × 10 cm × 1 mm,10块) | Anamed Elektrophorese, Groß-Bieberau / Rodau, Germany | TG 81610 | |
| SDS电泳缓冲液(10倍浓缩液,5,000 ml) | Anamed Elektrophorese, Groß-Bieberau / Rodau, Germany | TG 50001 | |
| SDS上样缓冲液(2倍浓缩液,50 ml) | Anamed Elektrophorese, Groß-Bieberau / Rodau, Germany | TG 05002 | |
| 未标记蛋白分子量标准(宽范围,2-212 kDa) | New England Biolabs, Ipswich, USA | P7702S | |
| 甲醇 | Merck, Darmstadt, Germany | 1060091011 | 吸入、皮肤接触或吞咽有毒:佩戴防护手套并在通风橱内操作 |
| 乙酸(99.8%) | VWR International, Darmstadt, Germany | 20104.447 | |
| 考马斯亮蓝G-250(10 g) | Biozym Scientific, Hessisch Oldendorf, Germany | 902120 | |
| His-Spin 蛋白纯化小量试剂盒 | Zymo Research Europe, Freiburg, Germany | P2002 | 该产品亦由Zymo Research Corporation, Irvine, USA分销 |
| Trizma Base | Sigma-Aldrich, St. Louis, USA | T1503 | |
| 盐酸 | Sigma-Aldrich, St. Louis, USA | H1758 | |
| 甘油,99% | VWR International, Darmstadt, Germany | 24397.296DB | |
| CentriPure Z25微型离心柱 | Genaxxon bioscience, Ulm, Germany | CP-0205-Z100 | |
| 氯化钠 | Sigma-Aldrich, St. Louis, USA | S9888 | |
| 浓缩仪5301 | Eppendorf, Hamburg, Germany | 5301 000.210 | |
| 2xYT | MP biomedicals, Santa Ana, USA | 113012032 | |
| 细菌琼脂(Bacto-Agar) | BD Diagnostics, Franklin Lakes, USA | 214010 | |
| 珠磨管(聚丙烯微量离心管) | Biospec, Bartlesville, USA | 522S | |
| 珠子,直径0.1 mm | Biospec, Bartlesville, USA | 11079101 | |
| BL21 Rosetta 2 E. coli菌株 | Merck, Darmstadt, Germany | 71402 | |
| Bradford BSA蛋白测定试剂盒 | Bio-Rad, München, Germany | 500-0201 | |
| 氯霉素 | Sigma-Aldrich, St. Louis, USA | C1919 | |
| 比色皿,1.5 ml | Thermo Fisher Scientific, Waltham, USA | 14-955-127 | |
| DTT | Sigma-Aldrich, St. Louis, USA | D0632 | |
| Micro Bio-Spin 层析柱 | Bio-Rad, München, Germany | 732-6204 | |
| Nunc 384孔光学底板 | Thermo Fisher Scientific, Waltham, USA | 142761 | |
| Nunc密封膜 | Thermo Fisher Scientific, Waltham, USA | 232701 | |
| PEG-8000 | Promega, Madison, USA | V3011 | |
| 磷酸氢二钾溶液 | Sigma-Aldrich, St. Louis, USA | P8584 | |
| 磷酸二氢钾溶液 | Sigma-Aldrich, St. Louis, USA | P8709 | |
| Slide-A-Lyzer透析盒,10k MWCO(试剂盒) | Thermo Fisher Scientific, Waltham, USA | 66382 | |
| 亚精胺 | Sigma-Aldrich, St. Louis, USA | 85558 | |
| 1 L离心瓶 | Beckman-Coulter, Brea, USA | A98813 | |
| 4 L锥形瓶 | Kimble Chase, Vineland (NJ), USA | 26500-4000 | |
| Avanti J-26XP离心机 | Beckman-Coulter, Brea, USA | 393127 | 或具有相同功能、可离心1 L离心瓶的等效离心机。 |
| Forma 480轨道摇床 | Thermo Fisher Scientific, Waltham, USA | 480 | 或具有相同功能、可同时摇动6个4 L容器的等效摇床。 |
| JLA-8.1000转子 | Beckman-Coulter, Brea, USA | 363688 | 或适用于上述离心机、可离心1 L离心瓶、离心力达5,000 × g的等效转子。 |
| Mini-Beadbeater-1 | Biospec, Bartlesville, USA | 3110BX | |
| Microfuge 22R制冷微量离心机 | Beckman-Coulter, Brea, USA | 368831 | 或具有相同功能、可离心2 ml反应管的等效离心机。 |
| 加热块HLC HBT 130 | Labexchange, Burladingen, Germany | 24465 | 或具有相同功能、可将反应管样品加热至100 °C的等效加热块。 |
| Eppendorf MiniSpin离心机 | Eppendorf, Hamburg, Germany | 5452000018 | 或具有相同功能、可离心2 ml反应管的等效离心机。 |
| IKA Vortex 3(4 mm轨道直径,0 - 2,500 rpm) | Sigma-Aldrich, St. Louis, USA | Z654760 | 或具有相同功能的等效涡旋振荡器。 |
| Scotsman AF103制冰机 | Kälte-Berlin, Berlin, Germany | AF103 | 或具有相同功能的等效制冰机。 |
| MyTemp迷你数字培养箱 | Sigma-Aldrich, St. Louis, USA | Z763314 | 或具有相同功能、可在29 °C加热样品的等效培养箱。 |
| EcoCell电泳槽/电泳室 | Anamed Elektrophorese, Groß-Bieberau / Rodau, Germany | AN12005 | 或具有相同功能、可使用上述预制凝胶或其他凝胶进行垂直凝胶电泳的等效电泳室。 |
| Power-phor电泳电源 | Anamed Elektrophorese, Groß-Bieberau / Rodau, Germany | AN12001 | 或具有相同功能、可为上述电泳槽/电泳室供电的等效电源。 |
| VWR Signature人体工学高性能单道可调移液器起始套装1 | VWR International, Darmstadt, Germany | 613-5278 | 或具有相同精度、可移取相似体积的等效移液器。 |
| VWR Signature人体工学高性能单道可调移液器起始套装2 | VWR International, Darmstadt, Germany | 613-5279 | 或具有相同精度、可移取相似体积的等效移液器。 |
| Pipetman Diamond移液器吸头D10ST(0.1 - 10 µl) | Gilson, Middleton, USA | F171101 | 或具有相同精度、可移取相似体积的等效低吸附移液器吸头。 |
| Pipetman Diamond移液器吸头D200ST(2 - 200 µl) | Gilson, Middleton, USA | F171301 | 或具有相同精度、可移取相似体积的等效低吸附移液器吸头。 |
| Pipetman Diamond移液器吸头D1000ST(100 - 1,000 µl) | Gilson, Middleton, USA | F171501 | 或具有相同精度、可移取相似体积的等效低吸附移液器吸头。 |
| 50 ml带螺口盖离心管(无菌) | VWR International, Darmstadt, Germany | 50-0156 | |
| 15 ml带螺口盖离心管(无菌) | VWR International, Darmstadt, Germany | 525-0150 | |
| 14 ml聚丙烯管(圆底,双位通气塞,无菌) | Greiner Bio-One, Frickenhausen, Germany | 187262 | |
| Discovery BIO Wide Pore C5 HPLC色谱柱(3 µm粒径,尺寸L × I.D. 10 cm × 2.1 mm) | Sigma-Aldrich, St. Louis, USA | 567227-U | |
| Agilent 1260 HPLC仪器 | Agilent Technologies, Santa Clara, USA | G1312B | |
| 6500系列高精度四极杆飞行时间质谱(Q-TOF)LC/MS | Agilent Technologies, Santa Clara, USA | G6530BA | |
| 乙腈 | Sigma-Aldrich, St. Louis, USA | 270717 | |
| FLUOstar Omega微孔板读数仪 | BMG Labtech, Ortenberg, Germany | 415-101 | 或具有相同功能、可测量表达模型蛋白荧光的等效微孔板读数仪。 |
| Hanna Checker pH计 | Sigma-Aldrich, St. Louis, USA | Z351091 | |
| LC-MS用甲酸流动相添加剂 | Sigma-Aldrich, St. Louis, USA | 56302 |
参考文献
- Böck, A., et al. Selenocysteine: the 21st amino acid. Mol. Microbiol. 5 (3), 515-520 (1991).
- Srinivasan, G., James, C. M., Krzycki, J. A. Pyrrolysine Encoded by UAG in Archaea: Charging of a UAG-Decoding Specialized tRNA. Science. 296 (5572), 1459-1462 (2002).
- Budisa, N. Prolegomena to Future Experimental Efforts on Genetic Code Engineering by Expanding Its Amino Acid Repertoire. Angew. Chem. Int. Ed. Engl. 43, 6426-6463 (2004).
- Wang, L., Xie, J., Schultz, P. G. Expanding the Genetic Code. Annu. Rev. Biophys. Biomol. Struct. 35, 225-249 (2006).
- Chin, J. W. Expanding and Reprogramming the Genetic Code of Cells and Animals. Annu. Rev. Biochem. 83, 379-408 (2014).
- Neumann, H. Rewiring translation - Genetic code expansion and its applications. FEBS Lett. 586 (15), 2057-2064 (2012).
- Liu, C. C., Schultz, P. G. Adding New Chemistries to the Genetic Code. Annu. Rev. Biochem. 79, 413-444 (2010).
- Goerke, A. R., Swartz, J. R. High-Level Cell-Free Synthesis Yields of Proteins Containing Site-Specific Non-Natural Amino Acids. Biotechnol. Bioeng. 102 (2), 400-416 (2009).
- Albayrak, C., Swartz, J. R. Cell-free co-production of an orthogonal transfer RNA activates efficient site-specific non-natural amino acid incorporation. Nucleic Acids Res. 41 (11), 5949-5963 (2013).
- Johnson, J. A., Lu, Y. Y., Van Deventer, J. A., Tirrell, D. A. Residue-specific incorporation of non-canonical amino acids into proteins: recent developments and applications. Curr. Opin. Chem. Biol. 14 (6), 774-780 (2010).
- Xiu, X., Puskar, N. L., Shanata, J. A. P., Lester, H. A., Dougherty, D. A. Nicotine binding to brain receptors requires a strong cation-pi interaction. Nature. 458 (7237), 534-537 (2009).
- Grünewald, J., et al. Mechanistic studies of the immunochemical termination of self-tolerance with unnatural amino acids. Proc. Natl. Acad. Sci. USA. 106 (11), 4337-4342 (2009).
- Nikić, I., Lemke, E. A. Genetic code expansion enabled site-specific dual-color protein labeling: superresolution microscopy and beyond. Curr. Opin. Chem. Bio. 28, 164-173 (2015).
- Munier, R., Cohen, G. N. Incorporation d'analogues structuraux d'aminoacides dans les protéines bactériennes. Biochim. Biophys. Acta. 21 (3), 592-593 (1956).
- Lepthien, S., Merkel, L., Budisa, N. In Vivo Double and Triple Labeling of Proteins Using Synthetic Amino Acids. Angew. Chem. Int. Ed. 49 (32), 5446-5450 (2010).
- Dieterich, D. C., Link, A. J., Graumann, J., Tirrell, D. A., Schuman, E. M. Selective identification of newly synthesized proteins in mammalian cells using bioorthogonal noncanonical amino acid tagging (BONCAT). Proc. Natl. Acad. Sci. USA. 103 (25), 9482-9487 (2006).
- Dieterich, D. C., et al. In situ visualization and dynamics of newly synthesized proteins in rat hippocampal neurons. Nat. Neurosci. 13 (7), 897-905 (2011).
- Hendrickson, W. A., Horton, J. R., LeMaster, D. M. Selenomethionyl proteins produced for analysis by multiwavelength anomalous diffraction (MAD): a vehicle for direct determination of three-dimensional structure. EMBO J. 9 (5), 1665-1672 (1990).
- Hoesl, M. G., et al. Lipase Congeners Designed by Genetic Code Engineering. ChemCatChem. 3 (1), 213-221 (2011).
- Bae, J. H., et al. Expansion of the Genetic Code Enables Design of a Novel "Gold" Class of Green Fluorescent Proteins. J. Mol. Biol. 328 (5), 1071-1081 (2003).
- Schachtele, C. F., Rogers, P. Canavanine death in Escherichia coli. J. Mol. Biol. 14 (2), 474-489 (1965).
- Rosenthal, G. A. The biological effects and mode of action of L-canavanine, a structural analogue of L-arginine. Q. Rev. Biol. 52 (2), 155-178 (1977).
- Rosenthal, G. A., Dahlman, D. L. Incorporation of L-Canavanine into Proteins and the Expression of Its Antimetabolic Effects. J. Agric. Food Chem. 39 (5), 987-990 (1991).
- Ishida, Y., Park, J. H., Mao, L., Yamaguchi, Y., Inouye, M. Replacement of All Arginine Residues with Canavanine in MazF-bs mRNA Interferase Changes Its Specificity. J. Biol. Chem. 288 (11), 7564-7571 (2013).
- Thomas, D. A., Rosenthal, G. A., Gold, D. V., Dickey, K. Growth Inhibition of a Rat Colon Tumor by L-Canavanine. Cancer Res. 46 (6), 2898-2903 (1986).
- Bence, A. K., Worthen, D. R., Adams, V. R., Crooks, P. A. The antiproliferative and immunotoxic effects of L-canavanine and L-canaline. Anticancer Drugs. 13 (3), 313-320 (2002).
- Bence, A. K., Crooks, P. A. The Mechanism of L-Canavanine Cytotoxicity: Arginyl tRNA Synthetase as a Novel Target for Anticancer Drug Discovery. J. Enzyme Inhib. Med. Chem. 18 (5), 383-394 (2003).
- Akaogi, J., et al. Role of non-protein amino acid L-canavanine in autoimmunity. Autoimmun. Rev. 5 (6), 429-435 (2006).
- Singh-Blom, A., Hughes, R. A., Ellington, A. D. An amino acid depleted cell-free protein synthesis system for the incorporation of non-canonical amino acid analogs into proteins. J. Biotechnol. 178, 12-22 (2014).
- Oh, S. -J., Lee, K. -H., Kim, H. -C., Catherine, C., Yun, H., Kim, D. -M. Translational Incorporation of Multiple Unnatural Amino Acids in a Cell-free Protein Synthesis System. Bioprocess. Eng. 19 (3), 426-432 (2014).
- Worst, E. G., Exner, M. P., De Simone, A., Schenkelberger, M., Noireaux, V., Budisa, N., Ott, A. Cell-free expression with the toxic amino acid canavanine. Bioorg. Med. Chem. Lett. 25 (17), 3658-3660 (2015).
- Shin, J., Noireaux, V. Efficient cell-free expression with the endogenous E. Coli RNA polymerase and sigma factor 70. J. Biol. Eng. 4 (8), (2010).
- Chemla, Y., Ozer, E., Schlesinger, O., Noireaux, V., Alfonta, L. Genetically expanded cell-free protein synthesis using endogenous pyrrolysyl orthogonal translation system. Biotechnol. Bioeng. 112 (8), 1663-1672 (2015).
- Sun, Z. Z., Hayes, C. A., Shin, J., Caschera, F., Murray, R. M., Noireaux, V. Protocols for Implementing an Escherichia coli Based TX-TL Cell-Free Expression System for Synthetic Biology. J. Vis. Exp. (79), e50762(2013).
- Caschera, F., Noireaux, V. Preparation of amino acid mixtures for cell-free expression systems. Biotechniques. 58 (1), 40-43 (2015).
- JoVE Science Education Database. Molecular Cloning. Basic Methods in Cellular and Molecular Biology. , JoVE. Cambridge, MA. Available from: http://www.jove.com/science-education/5074/molecular-cloning (2015).
- Green, M. R., Sambrook, J. Molecular Cloning: A Laboratory Manual. , Cold Spring Harbor Laboratory Press. Cold Spring Harbor, NY. (2012).
- Froger, A., Hall, J. E. Transformation of Plasmid DNA into E. coli Using the Heat Shock Method. J. Vis. Exp. (6), e253(2007).
- Zhang, S., Cahalan, M. D. Purifying Plasmid DNA from Bacterial Colonies Using the Qiagen Miniprep Kit. J. Vis. Exp. (6), e247(2007).
- Moreno, L. A., Cox, K. L. Quantification of dsDNA using the Hitachi F-7000 Fluorescence Spectrophotometer and PicoGreen Dye. J. Vis. Exp. (45), e2465(2010).
- Desjardins, P., Conklin, D. NanoDrop Microvolume Quantitation of Nucleic Acids. J. Vis. Exp. (45), e2699(2010).
- Sukumaran, S. Concentration Determination of Nucleic Acids and Proteins Using the Micro-volume Bio-spec Nano Spectrophotometer. J. Vis. Exp. (48), e2699(2011).
- Laemmli, U. K. Cleavage of Structural Proteins during the Assembly of the Head of Bacteriophage T4. Nature. 227 (5259), 680-685 (1970).
- JoVE Science Education Database. Separating Protein with SDS-PAGE. Basic Methods in Cellular and Molecular Biology. , JoVE. Cambridge, MA. Available from: http://www.jove.com/science-education/5058/separating-protein-with-sds-page (2015).
- Hochuli, E., Bannwarth, W., Döbeli, H., Gentz, R., Stüber, D. Genetic Approach to Facilitate Purification of Recombinant Proteins with a Novel Metal Chelate Adsorbent. Nature Biotechnology. 6 (11), 1321-1325 (1988).
- Schägger, H., Aquila, H., Von Jagow, G. Coomassie blue-sodium dodecyl sulfate-polyacrylamide gel electrophoresis for direct visualization of polypeptides during electrophoresis. Anal. Biochem. 173 (1), 201-205 (1988).
- Bradford, M. M. A Rapid Method for the Quantitation of Microgram Quantities of Protein Utilizing the Principle of Protein-Dye Binding. Anal Biochem. 72, 248-254 (1976).
- Ernst, O., Zor, T. Linearization of the Bradford Protein Assay. J. Vis. Exp. (38), e1918(2010).
- Hurst, R., Kobs, G., Johnson, T. Mass Spectrometric Analysis of MagneHis Purified Proteins. Promega Corporation Web site. , http://www.promega.de/resources/pubhub/enotes/mass-spectrometric-analysis-of-magnehis-purified-proteins/ (2003).
- Banerjee, S., Mazumdar, S. Electrospray Ionization Mass Spectrometry: A Technique to Access the Information beyond the Molecular Weight of the Analyte. Int. J. Anal. Chem. 2012, 1-40 (2012).
- Fujiwara, K., Nomura, S. M. Condensation of an additive-free cell extract to mimic the conditions of live cells. PLoS One. 8 (1), e54155(2013).
- Zhang, Z., Marshall, A. G. A universal algorithm for fast and automated charge state deconvolution of electrospray mass-to-charge ratio spectra. J. Am. Soc. Mass. Spectrom. 9 (3), 225-233 (1998).
- Li, X., Zhang, G., Ngo, N., Zhao, X., Kain, S. R., Huang, C. C. Deletions of the Aequorea victoria Green Fluorescent Protein Define the Minimal Domain Required for Fluorescence. J. Biol. Chem. 272 (45), 28545-28549 (1997).
- Gagoski, D., Polinkovsky, M. E., Mureev, S., Kunert, A., Johnston, W., Gambin, Y., Alexandrov, K. Performance benchmarking of four cell-free protein expression systems. Biotechnol. Bioeng. 113 (2), 292-300 (2016).
- Shin, J., Noireaux, V. An E. coli Cell-Free Expression Toolbox: Application to Synthetic Gene Circuits and Artificial Cells. ACS Synth. Biol. 1 (1), 29-41 (2012).
重印与许可
