本文描述了在低温条件下通过固态研磨破碎哺乳动物细胞,从所得细胞粉末制备细胞提取物,并利用抗体偶联的微米级顺磁性珠进行亲和捕获以分离目标蛋白复合物的实验方案。
本文内容
勘误通知
Important: There has been an erratum issued for this article. View Erratum Notice
摘要
摘要
亲和捕获是一种用于分离内源性蛋白质复合物以进行后续研究的有效技术。当该技术与抗体联用时,通常也被称为免疫沉淀。亲和捕获既可用于常规实验规模,也可应用于高通量研究中。当与蛋白质质谱联用时,亲和捕获已成为相互作用组分析中的核心技术手段。尽管该技术各步骤可能存在多种实现方式,但以下方案采用的是我们偏好的方法,其中有两个显著特点:使用冷冻研磨的细胞粉末制备细胞提取物,以及采用抗体偶联的顺磁性微珠作为亲和介质。在许多情况下,我们获得的结果优于采用更传统的亲和捕获方法所得结果。冷冻研磨可避免其他细胞破碎方式带来的诸多问题,能够高效破碎样品,同时避免因加热或起泡导致的蛋白质变性。该方法可在提取前保持天然的蛋白质浓度,减轻大分子复合物的解离;减少提取后蛋白质在溶液中的暴露时间,从而限制有害的酶活性,并可能降低蛋白质对亲和介质的非特异性吸附。近年来,微米级磁性亲和介质日益普及,正逐步取代传统的琼脂糖和Sepharose基质介质。磁性介质的主要优势包括:通常具有更低的非特异性蛋白质吸附;由于蛋白质复合物结合发生在微珠表面而非孔隙内部,因此不存在排阻尺寸限制;并且可通过磁铁实现简便的操作与处理。
引言
本方案的典型应用是稳定并高效、高纯度地获得内源性蛋白质复合物,用于相互作用组学表征1。目前公认,主要由蛋白质组成的稳定结合与瞬时结合的大分子复合物所构成的动态网络,协调调控着细胞的各种生命活动2,3。尽管存在多种用于鉴定蛋白质-蛋白质相互作用的实验方法,亲和捕获法仍是分离和解析生理状态下蛋白质复合物最广泛使用的技术之一4-6。此外,该技术的优势在于能够获得以实体形式存在的大分子复合物,而不仅仅是检测信号中的数据点;因此,所获得的复合物可进一步用于多种下游生化、酶学及结构分析实验7-9。本文所述实验方案的建立,旨在满足绘制蛋白质-蛋白质相互作用网络、并阐明大分子复合物作为细胞生物学效应分子功能的需求。方案详细描述了其在培养的哺乳动物细胞中的应用,但经过适当的体系特异性优化后,同样适用于多种生物样本。
亲和捕获技术的历史可追溯到20世纪初,最早的免疫亲和层析实验——类似于如今通常所说的免疫沉淀(IP)——在20世纪50年代初便已见于文献。该技术的广泛应用从本世纪初一直发展至今10-13。过去四十年中,众多细胞与分子生物学研究采用了在低温条件下通过研磨实现细胞机械破碎的方法14-19;而利用(超)顺磁性微珠进行分子分离的技术在过去二十年中也日益普及20。将这些不同技术相结合,能够协同提升蛋白质复合物亲和捕获实验的结果质量1,这一点已由我们团队及更广泛的研究群体所发表的大量研究成果所证实7,9,11,18,19,21-23。支持性结果见图1。
有效实施亲和捕获实验的相关注意事项与考虑因素可参见参考文献1通常,这种方法最适合用于:(I)鉴定目标蛋白的相互作用蛋白, 即, 使用蛋白质质谱法(MS)鉴定此前未知的共纯化蛋白质(探索性分析);(II)检测特定相互作用伴侣的存在, 即, 使用质谱(MS)或蛋白质印迹法(Western blot)检测与目标蛋白相互作用的特定蛋白或有限数量的蛋白(假设验证);或(III)制备含有目标蛋白的内源性组装蛋白复合物,用于后续其他技术的深入研究(制备性处理)。在开展亲和捕获实验之前,必须具备高质量的亲和试剂,该试剂能够结合目标蛋白,通常为针对天然目标蛋白的免疫沉淀兼容抗体,或针对融合蛋白所带标签的抗体。同时,必须建立适当的实验检测方法:蛋白质的一般染色(如SDS-PAGE后的考马斯亮蓝、Sypro Ruby或银染)、蛋白质印迹法以及蛋白质质谱分析,均常与亲和捕获技术联合使用。1. 本方案采用抗体偶联的磁珠作为亲和介质。尽管亲和介质的功能可在仅包含少量实验参数的初步测试中进行验证,但为了获得最佳结果,每个实验均需进行经验性优化。1,11,24方案分为三个 distinct 阶段:(1)冷冻细胞材料的制备;(2)在低温条件下通过固态研磨破碎细胞;(3)使用抗体偶联的超顺磁性微珠进行蛋白质提取与亲和捕获。
方案
1. 细胞收获与冷冻
- 在适当的培养条件下培养1-8克细胞材料25,26. 本方案优化适用于最多 8 克细胞(约 109 细胞),参考文献修改19,27,28通常,可从八块500 cm²培养皿中获得约5 g的HEK-293或HeLa细胞2 培养至约90%汇合度的培养板。
警告:本实验方案使用液氮(LN2),可导致严重的低温灼伤。请穿戴防护服,并采取适当的处理预防措施。 - 倒掉培养基(废弃物)至一个大烧杯中。
- 将培养皿放置在大型长方形冰盘中的冰上。
- 向培养皿中加入20 ml预冷的1×磷酸盐缓冲盐水(PBS),用大号细胞刮刀将细胞从培养皿上刮下;将细胞转移至预先置于冰上的50 ml离心管中,并将离心管置于冰上保存。
注意:所有细胞操作步骤均使用调至 "低" 使用25 ml移液管,以避免在转移操作过程中对细胞造成过度剪切。在开始实验前,将50 ml收集管和1×PBS置于冰桶中预冷。 - 向同一培养皿中再加入 10 ml 冰冷的 1x PBS。收集残留的细胞并转移至 50 ml 离心管中。
- 每皿重复操作;不同培养皿的细胞悬液可合并,以减少样本数量和塑料耗材的使用。
注意:由于细胞本身在悬浮液体积中所占比例较小,因此三块培养板的细胞悬液可合并至两个50 ml离心管中。由于50 ml离心管的实际容量超过标称体积,通常可将八块培养板的细胞悬液分装至五个离心管中。 - 1,000 × g 条件下,4 ℃离心 5 分钟 °C.
- 小心倒掉上清液。将每个沉淀物重悬于10 ml预冷的1×PBS中。将重悬的沉淀物合并,每50 ml离心管中最多合并5个,以减少样品数量。
- 在 4°C、1,000 × g 条件下离心 5 分钟 °C.
- 小心倒出上清液。将沉淀物重悬于 10 ml 冰冷的 1x PBS 中
- 从一个20 ml注射器中取出活塞并放在一旁。将注射器喷嘴盖上帽,然后将细胞悬液转移至其中。
- 将注射器放入50 ml离心管中,4 °C下以1,000 x g离心5分钟 °C.
- 用连接真空抽滤系统的细尖移液器吸去上清液,直至仅细胞最上层开始被吸入时停止。这样可得到湿润的细胞沉淀。
- 打开注射器帽,插入活塞,将细胞直接滴入装有液氮的大型塑料烧杯中2,置于液氮中2 在泡沫箱中的水浴中,用力将剩余细胞从注射器中推出。
- 将冷冻的细胞通过倾倒转移至50 ml离心管中。松开管盖以释放过量液氮2 蒸发;在 -80 ℃ 下放置过夜 °C. 次日将盖子完全拧紧。冷冻细胞以此方式可在 -80 ℃ 长期保存 °直至进行 cryomilling 前均保持在 C。
注意:在所有液氮(LN)用完之前,不要将管子盖紧2 已明显蒸发,否则过高的压力可能导致管子爆炸。液氮处理后不得立即封闭管子。2 热量散失后可能导致细胞材料上结霜,增加多余的水分重量,从而在研磨时有效降低蛋白质浓度。
2. 冷冻细胞的低温破碎
注意:用于研磨和操作的所有工具均应使用液氮(LN2)预冷。需要使用一个小的分液壶,以便向研磨罐内添加液氮(LN2),并在封闭的研磨罐顶部倾倒液氮(LN2)。一种自制工具见参考文献19。操作经液氮(LN2)冷却的研磨装置时需佩戴低温手套。此处使用的研磨罐盖(见材料表)通常随附橡胶垫圈;为可靠执行以下方案,需将其更换为 commercially available 的聚四氟乙烯(Teflon)罐盖垫圈。此外,由于研磨过程中罐内可能积聚大量氮气(N2)压力,我们建议安装 commercially available 的5 bar/500 kPa压力阀作为安全泄压措施28。
- 从 -80℃ 中取出细胞珠 °C储存并将样品管置于50 ml离心管架中,放入液氮中保存2 浴液
- 将50 ml 研磨罐、两个20 mm 研磨球及盖子放入装有液氮的洁净长方形冰桶中预冷2预冷聚四氟乙烯(PTFE)绝缘片(若使用);可使用一组圆盘(参见参考文献27),或套筒与圆盘(参见 图2)。当液氮剧烈沸腾停止时,预冷完成2 calms
- 在研磨机上设置适当的平衡配重。
注意:此质量等于罐子、罐盖、所用研磨珠以及将要加入罐中的细胞量的总质量。如果使用了任何聚四氟乙烯(PTFE)绝缘体,也应将其质量计入。我们建议预先记录罐子、盖子和研磨珠的质量(以及包括所用绝缘体在内的总质量),并将其记录在存放于研磨机附近的资料表上。 - 使用镊子将两个预冷的20 mm研磨球和冷冻细胞放入预冷的研磨罐中。
注意:由于研磨过程中在研磨罐和研磨球表面会存在少量物料损失,因此随着研磨细胞质量的增加,回收物料的百分比也随之提高。根据所述方法,物料损失极小,约为 0.3 g 湿细胞重量(WCW)。制造商的指南指出,所加载样品的最大体积应约为研磨罐体积的 1/3。29 球的总体积应约为1/3,剩余约1/3的空间用于球的自由运动。 - 加入 LN2 至罐子中,直至约 ~½ 装满后,盖上罐子的盖子,并将整个装置转移至研磨机中。
注意:如果使用绝缘体,请先安装所选的绝缘体。 - 固定装置,按照以下程序进行三轮研磨:400 rpm,3 分钟,每分钟反向旋转,无间隔停顿。使用液氮冷却研磨罐。2 每个循环之间。
注意:研磨过程中,研磨罐在行星运动中因球体碰撞会产生明显的撞击声。若未听到此类声音,则表明研磨未正常进行。此时应终止研磨循环,不计入有效循环次数,并将研磨罐组件重新移回液氮中2 检查罐内物质,确保无冰形成;若已结冰,需用预冷的刮勺将冰从罐壁上刮除,然后从步骤2.5重新开始。
若不使用绝缘材料或使用绝缘垫块,请将罐体组件移回液氮2 在循环之间重新冷却并添加液氮2 至 ~½ 每次都要装满。LN2 加入的液氮将在研磨过程中随着罐体温度升高而在罐内蒸发,导致罐内压力积聚。因此,在将罐体从研磨仪上取下时,应非常缓慢地松开卡箍。若快速松开卡箍,细胞粉末可能因迅速减压而逸出。缓慢松开卡箍可使罐内压力以温和、可控的方式释放,避免细胞材料损失。气体氮气的缓慢逸出2 当缓慢松开夹子时,通常可以听到嘶嘶声——这是正常现象。
若使用套筒-圆盘绝缘装置,可将研磨罐组件留在研磨机中,并用液氮2 添加至绝缘体/研磨罐组件中 原位. - 将罐子移回液氮2,并短暂静置以冷却。若使用套筒-圆盘绝缘装置,可借助两把刮刀从两侧施加杠杆力,将研磨罐从套筒中取出。待研磨罐置于液氮中静置后2,小心移去管盖,用镊子取出研磨珠,并用预冷的刮勺将粉末转移至预冷的50 ml离心管中。加入少量液氮2 将开口的罐子/粉末容器靠近研磨球,有助于在取出研磨球前震落附着在球上的结块粉末。
注意:一旦打开罐子,需加入少量液氮(LN)2 在取出研磨球之前,应先向其中加入液氮,这有助于回收附着在表面的粉末。细胞粉末应保存在 -80 ℃ °C或更低温度下保存至使用。根据我们的经验,细胞粉末以这种方式保存,几乎可以无限期地保持性能不受影响。
3. 从细胞提取物中亲和捕获蛋白质复合物
注意:以下方案采用亲和介质,该介质由与目标蛋白相互作用的亲和配体、诱饵或抗体偶联于微米级顺磁性微珠上构成。此类介质可自行制备19,30,也可使用市售试剂盒制备,或直接购买预制成品试剂。
- 细胞提取物制备
注意:处理细胞粉末时,务必使用经液氮预冷的器具和离心管2装有细胞粉末的离心管应始终置于液氮中2 当不在 -80 时 °C. 将含有细胞粉末的50 ml离心管置于泡沫塑料容器内的离心管架中,加入液氮2.- 称取100 mg细胞粉末至1.5或2 ml离心管中。
注意:我们发现,对于中等表达水平的蛋白质(约 50 kDa 分子量,每个细胞中存在数千个拷贝),在假设目标蛋白的提取和捕获效率适中的情况下,此数量的细胞是一个良好的起始点,经亲和捕获后通常可获得数十至数百纳克的目标蛋白。 ≳70%。此类得率可通过SDS-PAGE及蛋白质染色对纯化组分进行直接可视化检测。 - 用空的微量离心管称量并去皮。使用液氮将细胞粉末分装到离心管中2 冷却的药匙或刮刀。用分析天平称量试管内粉末的分装质量。
注意:为方便称量细胞粉末,可使用小型量匙。这些量匙已被证明可提供可重复的结果(参见参考文献)19)。我们发现使用带螺口或“安全锁”设计的微量离心管效果最佳。液氮蒸发产生的压力可能导致普通管盖松动或弹出,而此类管材可有效防止泄漏或样本损失。2 可能进入管内的物质会导致标准微量离心管在加入提取液前的升温过程中突然打开,可能导致样品丢失。 - 打开装有细胞粉末的离心管(或松开螺口盖),室温静置1分钟。此步骤可释放管内压力,防止提取液加入粉末时立即冻结。在此1分钟孵育期间未观察到样品解冻。
- 加入400 µ加入含蛋白酶抑制剂的提取剂,涡旋混匀,短暂振荡后置于冰上,继续进行步骤3.1.5。在后续所有操作步骤之间,样品均应置于冰上保存,直至洗脱。
注意:裂解液的最佳组分取决于待纯化的蛋白复合物,以下提供一些一般性指导建议。 表1 以及支持性参考文献。 - 使用微型探头超声波破碎仪对样品进行短暂的低能量脉冲处理,以分散可能存在的聚集体。(超)声处理4次(每次2秒,2 A;总能量约15–20 J)。
注意:涡旋可将细胞粉末分散到提取液中,但根据溶液性质的不同,可能会观察到一些聚集体。我们发现,将这些聚集体充分分散可在后续的亲和捕获中获得最佳得率。短暂的微型探头超声处理即可有效分散这些聚集体。溶液应呈现半透明且均匀的状态,无明显聚集体。水浴超声仪通常功率较低,若不显著延长样品处理时间则难以有效分散此类聚集体,但在适当设置条件下可能适用。 - 通过离心澄清提取物(例如, 20,000 × g,10 分钟,4 ℃ °C)。
注意:可保留一份澄清后的细胞提取物,用于与沉淀物、亲和捕获后的上清液以及从亲和介质洗脱所得各组分进行比较,以评估目标蛋白的提取和捕获效率。 例如, 通过蛋白质印迹检测(见讨论部分)。 - 移除上清液(澄清的提取物),并进行亲和捕获。
注意:沉淀物可在 70 °C 下用 SDS-PAGE 样品上样缓冲液重新提取 °C 通过与步骤 3.1.6 中获得的提取物进行比较,确定目标蛋白在初始非变性提取过程中的释放程度。
- 称取100 mg细胞粉末至1.5或2 ml离心管中。
- 亲和捕获
- 预洗磁性亲和介质。此步骤可在细胞裂解液离心的同时进行。
- 将管子置于磁铁上。数秒内,磁珠将聚集于管壁一侧,此时可移除保存液。
- 加入 500 µ将提取液加入珠子中。在中等速度下短暂涡旋振荡以充分重悬。使用小型离心机瞬时离心,使管内所有液体沉降至管底。此步骤可确保溶液残留量最小。将管子置于磁铁上,吸除上清液。
注意:具有不同特性的磁性介质可从多种商业供应商处获得。由于介质的粒径、均一性、表面涂层及抗体偶联化学性质等特性的差异,实验结果可能有所不同。建议在确定选用某种试剂前,先在您的实验体系中进行平行对照试验。 - 通过将澄清的细胞提取物转移至含有预洗亲和介质的1.5–2.0 ml离心管中,启动亲和捕获,并短暂涡旋振荡以重悬。
- 4℃孵育30分钟 °在旋转摇床上持续轻柔混匀,孵育期间磁珠应保持悬浮状态。
- 用小型离心机瞬时离心,使管内所有内容物沉降至管底。吸除上清液,并用1 ml冷提取液按步骤3.2.3所述方法洗涤磁珠三次。将管置于磁架上,移去液体后,立即加入下一溶液并重复操作。 在 2nd 洗涤时,用移液器将磁珠与洗涤液一同转移至新的微量离心管中。此举可在洗脱阶段减少因蛋白质随机吸附于细胞提取物孵育所用管壁而造成的样本污染。完成3次洗涤后rd 洗涤时,应将珠子在小型离心机中短暂脉冲离心,以使所有内容物沉降至管底。将离心管重新置于磁铁上,去除残留液体。这有助于彻底清除最后少量液体 µ在洗脱前将溶液体积调整至一致,以确保洗脱样品具有均一的体积。同时可保证洗脱效率,避免残留洗涤液稀释洗脱液;此类残留物还可能引起盐效应,并影响蛋白质在SDS-PAGE中的迁移行为(见下文)。
注意:可保留结合后上清液的一部分,用于与步骤 3.1.6 中制备的澄清提取液进行 Western 印迹比较。该结果将显示目标蛋白从细胞提取液中被去除的程度。 - 以天然或变性方式洗脱;根据下游应用选择最合适的策略1.
注意:天然洗脱策略的具体操作取决于所使用的亲和标签(见讨论部分)。对于大多数用户而言,可采用SDS-PAGE上样缓冲液进行变性洗脱,随后通过蛋白质染色结合SDS-PAGE分析样品31,将是较为实用的初步方法。
注意:样品缓冲液的组成取决于所使用的电泳系统。许多实验室自行制备Tris-甘氨酸凝胶,采用不连续电泳和Laemmli缓冲系统32-34一种常见的上样缓冲液配方(1×)包括:10%(w/v)蔗糖,50 mM DTT,2%(w/v)SDS,62.5 mM Tris-Cl pH 8.8,0.0004%(w/v)溴酚蓝31建议配制不含 DTT 的 1.1 倍储存液。1/10th 在进行SDS-PAGE之前,应将500 mM DTT按相应体积加入样品中(见下文)。目前市面上有多种商用SDS-PAGE系统可供选择,这些系统可能包含特定于该系统的样品缓冲液。 - 加入不含还原剂的SDS-PAGE上样缓冲液(以减少抗体链从磁珠上解离),室温下振荡孵育5-10分钟。
注意:这会干扰大多数基于亲和力的相互作用,使捕获的蛋白质释放到上清液中。对于更稳定的相互作用,可通过提高温度促进释放(通常为70℃)。 °C 即可。 - 收集并保存上清液。样品可在 -20 °C 冻存。 °C用于短期保存(数天)或-80 °C,用于长期保存,直至需要分析。
- 将样品进行SDS-PAGE,随后采用标准技术进行蛋白质染色31质谱可用于表征样品组成1可将单个蛋白质条带切下用于鉴定,或对样品进行短时间电泳(进入凝胶 4-6 mm)后,将样品中所有蛋白质作为“胶块”整体处理,在单次分析中完成全部表征。
注意:在开始电泳前添加 DTT。如果计划进行质谱分析,可在电泳后对样品进行烷基化处理。35然而,在电泳前进行烷基化通常更为方便36.
结果
图1,I部分说明了低温研磨与磁珠可协同作用以提高样品质量。IA-C部分表明,用于亲和捕获的不溶性介质的材质会影响回收的蛋白质组19。将目标蛋白——纯化的带FLAG标签的细菌碱性磷酸酶(BAP)——加入人细胞裂解物中。BAP预期不会特异性地与人源蛋白相互作用或共纯化。通过SDS-PAGE和考马斯亮蓝染色判断,共纯化蛋白的特征随所用介质的不同而变化。微米级磁珠显示出最干净的条带,表明非特异性蛋白吸附水平相对较低。ID和IE部分说明细胞裂解方法也会影响回收的蛋白质组。在所提供的示例中,内源性蛋白复合物(NEXT复合物37)从经低温研磨或超声处理的细胞裂解物中进行亲和捕获19。当细胞裂解物来源于低温研磨的细胞粉末时,观察到的高分子量污染物更少。
利用亲和捕获技术研究内源性蛋白质复合物时面临的一个挑战是,难以将目标蛋白真正的生理相互作用蛋白与假阳性(FP)区分开来。假阳性可能来源于多种因素,包括蛋白质非特异性吸附到离心管和容器表面、亲和介质、抗体或亲和配体,以及目标蛋白本身。因此,必须投入大量精力优化捕获过程。检测假阳性始终是一个核心难题,为此已开发出大量不同的工具,包括实验方法38-40和计算方法41-43,每种方法各有优缺点。在我们先前的实验中注意到一种假阳性蛋白结合模式:将抗-FLAG磁珠与对照细胞裂解液孵育后所获得的结合蛋白谱,明显不同于含有3xFLAG标签蛋白时的结果。此外,这些假阳性蛋白可通过与3xFLAG肽段孵育而从介质上解离下来7。这一现象表明,在缺乏相应表位的情况下,假阳性蛋白可能机会性地结合到抗-FLAG抗体的抗原结合位点(paratope)。理解此类假阳性背景的性质非常重要,因为许多研究使用未标记的“亲本细胞系”作为亲和捕获的模拟对照;然而,这类对照可能并不适合用于判断与标签蛋白相互作用的特异性。为了评估在抗体抗原结合位点被占据或未被占据的情况下,我们的亲和介质所贡献的背景结合水平,我们使用抗-FLAG磁珠和HEK 293T细胞裂解液(不表达任何标签蛋白)进行了模拟亲和捕获实验,并在有或无添加3xFLAG肽段的情况下进行比较。结果如图1面板II所示。简言之,将抗-FLAG磁珠与细胞裂解液(总蛋白浓度≈10 mg/ml)在含有500 mM NaCl和1% v/v Triton X-100的20 mM HEPES-Na缓冲液(pH 7.4)中孵育30分钟。随后,将磁珠分别与1 mg/ml的3xFLAG肽段孵育,以竞争性置换原本结合在抗-FLAG抗原结合位点上的蛋白;或使用SDS-PAGE上样缓冲液进行变性洗脱。此外,还分别在细胞裂解液中添加1 µg/ml和10 µg/ml的3xFLAG肽段重复该实验。所有洗脱组分均进行SDS-PAGE电泳并银染。我们观察到,在缺乏相应表位的情况下,抗-FLAG磁珠确实会捕获一定水平的背景蛋白,这些蛋白可被3xFLAG肽段洗脱下来——如图1-II所示示例中,在37至50 kDa之间出现一条主导条带。使用SDS-PAGE上样缓冲液洗脱的蛋白谱与此相似,但额外出现一些显著条带。然而,当裂解液中存在1 µg/ml的3xFLAG肽段时,亲和介质上的假阳性结合被完全抑制至检测限以下,在天然或变性洗脱组分中均未观察到。该结果表明,即使对于像3xFLAG/抗-FLAG M2配对这样具有高亲和力的抗体,在缺乏相应表位时,未被占据的抗体抗原结合位点也可能表现出广泛的非特异性结合,并显著影响亲和捕获过程中获得的蛋白质组。同时,这也提示,常用于减少非特异性结合的高盐等严格洗涤条件,若缺乏抗原-抗体相互作用,可能仍然无效。为进一步验证,我们进行了类似的实验,并结合SDS-PAGE分析和定量质谱(MS)检测(图S1)。在定量到的347种蛋白中,除一种蛋白外(错误发现率 = 1%;表S1),其余所有蛋白均与3xFLAG标签诱饵蛋白相关,而非出现在添加3xFLAG肽段的对照样本中。这些结果表明,在我们的实验条件下,绝大多数被检测到的蛋白很可能要么与标签蛋白共纯化,要么是未被占据的抗-FLAG抗原结合位点导致的脱靶产物。根据我们的经验,高质量、高信噪比的亲和捕获结果在SDS-PAGE和蛋白染色图谱中表现为清晰、丰度高且大致符合化学计量比的离散条带,同时其他微弱的背景条带极少;这一原则的大量实例可参见文献11。
使用PTFE绝缘体(推荐使用)进行低温研磨的目的是减少研磨过程中研磨罐的升温速率,减轻反复添加液氮的负担2 研磨过程中保持冷却,并减少研磨罐中冰晶的形成。这有助于实现稳定的研磨效果,并便于细胞粉末的处理。示例绝缘材料见参考文献27 (样品杯)并示于 图2,下方(套筒与圆盘)。
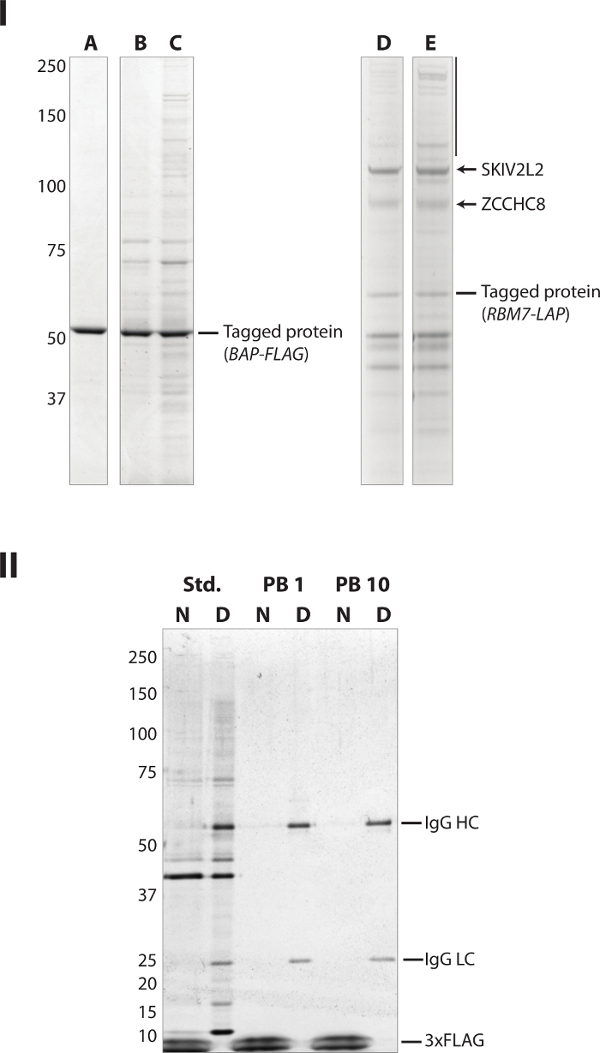
图 1:代表性结果选录。(I)本图板经修改自参考文献19。考马斯亮蓝染色的SDS-聚丙烯酰胺凝胶。(左侧)微米级磁珠相较于基于琼脂糖的介质表现出更低的非靶向结合。(A)磁珠;(B)传统琼脂糖;(C)含铁(磁性)琼脂糖;上述介质均偶联抗FLAG M2抗体,并用于从液氮研磨破碎的HEK-293细胞提取物中捕获FLAG标签的细菌碱性磷酸酶(BAP;已标记)。基于琼脂糖的纯化显示出更高水平的非特异性吸附(未标记条带)。(右侧)从液氮研磨的HeLa细胞制备的提取物,在使用抗体偶联磁珠纯化内源性蛋白复合物时,相较于超声破碎法制备的提取物,表现出更低的非靶向吸附。利用偶联多克隆抗GFP抗体的磁珠亲和捕获LAP标签的44 RBM7,以纯化NEXT复合物19,37(D)由液氮研磨粉末制备的提取物;(E)由完整细胞超声破碎制备的提取物。垂直黑色条带标示出在超声破碎样品中高分子量非特异性互作蛋白富集的凝胶区域。黑色箭头指示预期的特异性互作蛋白(已标记)。在泳道D和E中约50 kDa处观察到的条带归因于羊驼IgG重链。(II)银染SDS-聚丙烯酰胺凝胶。(Std.)在HEK-293T细胞提取物上按标准方法进行的模拟亲和捕获实验。捕获后,结合物质通过(N)1 mg/ml 3xFLAG肽进行非变性洗脱,或(D)在SDS-PAGE上样缓冲液中进行变性洗脱;(PB 1)与Std.相同,但在提取液中加入1 µg/ml 3xFLAG肽以封闭亲和介质上的抗FLAG互补位;(PB 10)与PB 1相同,但3xFLAG肽浓度为10 µg/ml。IgG相关条带和3xFLAG肽均已标注。请点击此处查看该图的放大版本。
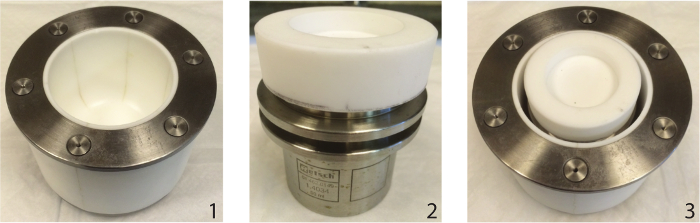
图 2:套筒-圆盘式聚四氟乙烯(PTFE)绝缘装置。 图示为一个250 ml的PTFE罐(1)。一个50 ml的不锈钢研磨罐(2)置于PTFE罐内部(3),可在多次研磨循环之间保持研磨罐安装在研磨仪中。在夹紧组件与罐盖之间使用一个上部PTFE绝缘圆盘(2)。为了冷却已安装的罐体与绝缘组件(3),可将液氮(LN2)直接加入绝缘体本体中,包围研磨罐。随后即可开始下一轮研磨操作。 请点击此处查看该图的放大版本。
| 试剂 | 建议浓度 | 备注 |
| 氯化钠 | 0.1-0.5 M | 高浓度(>300 mM)通常有助于提高总蛋白的提取效率并降低背景信号,但可能会去除一些原本稳定的相互作用蛋白。低于150 mM的浓度通常在减少非特异性背景方面效果不佳。 |
| 乙酸铵 | 0.2-2 M | 一种由两种缓冲体系组成的盐,可形成中性pH溶液57。较高浓度有助于稳定某些蛋白质复合物。若结晶态储存不当或过久,因氨的流失可能导致溶液呈酸性。含有乙酸铵的提取液中无需额外添加pH缓冲剂或其他盐类。可与NaCl联合使用以调节实验结果。 |
| Tween 20 | 0.1% v/v | 一种非离子型去垢剂58;通常与NaCl联合使用。 |
| Triton X-100 | 0.5-1% v/v | 一种非离子型去垢剂58;通常与NaCl或NH4CH3CO2H联合使用。 |
| CHAPS | 5 mM | 一种两性离子去垢剂58;通常与NaCl联合使用。 |
| Sarkosyl | 1 mM | 一种阴离子去垢剂58,可降低背景信号,但也可能剥离稳定的复合物组分,从而揭示二元相互作用关系;通常与NaCl联合使用。 |
| Tris-Cl | 20 mM | 在4 °C时pKa为8.8,在25 °C时为8.1。 |
| (pH 8.0) | ||
| HEPES-Na | 20 mM | 在4 °C时pKa为7.8,在25 °C时为7.5。根据提取液中所用盐类(e.g., NaCl、KCl或CH3CO2K)的不同,使用NaOH或KOH调节pH平衡。 |
| (pH 7.4) |
表1:纯化蛋白质复合物时一些推荐的试剂。 本表格列出了我们在从人类细胞系中纯化蛋白质复合物时发现有用的若干试剂,并提供了建议的工作浓度。典型的提取液配方包含pH缓冲剂、盐和去污剂1,11,24,45-48。最佳实践是确定能够获得理想结果的最简试剂组合。
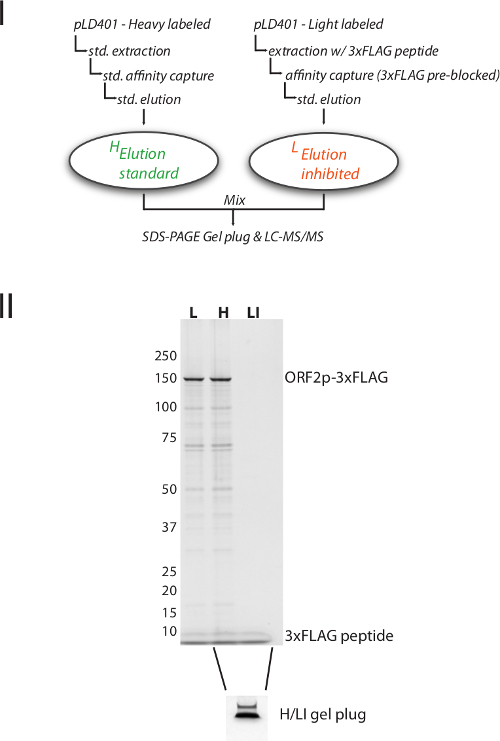
图S1:纯化后混合(MAP-)SILAC分析假阳性结果。I. 示意图:本实验中,分别从重链和轻链标记的HEK-293T细胞中纯化出表达自pLD401质粒的3xFLAG标签ORF2p蛋白复合物7。轻链标记的细胞裂解物中添加了3xFLAG肽,以通过竞争性抑制防止3xFLAG标签ORF2p的亲和捕获;但此方法不会阻断可能非特异性结合磁性介质或抗体非互补位结构的蛋白质。从磁珠洗脱后,重链和轻链样品在纯化后混合,并通过定量质谱(MAP-SILAC39)分析以确定与任一样品相关的蛋白比例;更多方法学细节见表S1。II. 银染凝胶显示,轻链和重链标记样品结果具有可比性(比较L与H),且在加入3xFLAG肽(LI)条件下进行的纯化过程发生了竞争性抑制。下方为混合H与LI组分的考马斯亮蓝G-250染色凝胶切片,在基于凝胶的蛋白质组分析前制备,具体操作详见表S1。请点击此处下载该图的高清版本。
表 S1:MAP-SILAC。 本工作表包含执行 图 S1 中所述 MAP-SILAC 实验所获得的数据。请点击此处下载该表格。
讨论
这三种方案协同工作,旨在(1)通过冷冻研磨为细胞进行固态破碎做准备,(2)在行星式球磨机中实现细胞破碎,(3)从细胞粉末中制备提取物,以亲和捕获目标蛋白及其生理相互作用伴侣的复合物。目前存在多种不同的细胞裂解技术,包括利用挤压冲击、剪切和/或压力的机械/物理方法,以及化学/酶法,各类方法均有其各自的优缺点。49,50每位研究者都应探索最适合其分析需求的方法,同时需注意,所选用的细胞破碎和蛋白质提取方法均可能引入偏差。51,52 需要进行经验性优化(下文讨论)。机械方法可能产生大量热和/或剪切力,从而破坏蛋白质复合物。冷冻研磨通过使用液氮(LN)避免了加热效应2 在整个过程中对样品进行冷却。行星式球磨机通过冲击力和摩擦力(包括剪切应力)来实现粒径减小,这些力是颗粒尺寸减小过程中的关键因素。53,54在报告的设置下,我们未观察到蛋白质复合物的降解。事实上,我们已提取并获得了看似完整的约50 MDa核孔复合物11 且具有酶活性的逆转座子,其比活性高于使用“温和”去垢剂裂解法制备的样品7化学/酶法细胞裂解存在局限性,即细胞内容物会释放到溶液中 体外 一种支持破坏细胞膜和结构大分子的环境,但可能不适合维持目标蛋白质复合物的完整性。通常,在实验前并不了解与目标蛋白质形成的复合物的组成成分,或稳定这些目标复合物所需的条件。固态研磨的一个主要优势在于破碎与提取过程相互分离,使得样品材料可在无添加液体的情况下制备,便于储存(-80 °C或更低温度)、积累,并可根据实验需求随时取用。 例如, 探索优化方案 体外 亲和捕获的条件。蛋白质相互作用在高浓度下最为稳定55,56因此,尽量减少提取剂的体积有助于维持生理相互作用。另一方面,还需考虑实际因素——蛋白质复合物必须从细胞中分离并转入无不可溶性聚集体的非黏稠水相中,以便目标复合物与亲和介质充分混合。此外,还需对某些条件进行标准化和控制 体外 环境(pH、盐浓度, 等。) 对于系统的建立和实验的可重复性至关重要。我们发现,在 1:4–1:9(w:v)稀释范围内制备的提取物能够满足实际操作与理论要求,获得高质量的结果。此外,还需确定细胞提取物与亲和介质之间的最佳比例。该比例需通过使用不同量的亲和介质对提取物进行滴定实验,凭经验确定,且可能对实验的信噪比产生可检测的影响,下文将进一步讨论。通常情况下,目标蛋白的有效去除率应达到其可溶性组分的 ≥70%。 >90% 的得率是可取的,通过仔细优化提取条件可能实现。许多此类实际问题在参考文献中均有论述。1使用钕磁铁在特制的微量离心管架中操控顺磁性微珠,尽管自制替代装置也可行。当放置于管架中时,微珠在磁场作用下聚集于管壁一侧,随后可移除溶液而不扰动微珠。
该冷冻研磨方案的一个局限性在于,其开发所用的行星式球磨机(见 材料表),是因为使用该设备研磨并回收细胞粉末时,所需材料的最小用量较少>1 g)。此类样品量在许多微生物、细胞系和模式生物中容易获得,也常可通过实验动物的离体组织获取。然而,某些细胞系可能难以大量培养,动物组织也可能较为稀缺。对于样品量较少的情况,可使用其他设备配合更小的容器进行类似研磨,但可能在一定程度上牺牲所得粉末的细度。此外,机械研磨设备的成本对部分实验室而言可能过高。冷冻研磨可通过多种替代装置实现14-19,包括使用研钵和研杵手工研磨,这是成本最低的方法,但破碎效率显著降低。亲和捕获实验方案通常要求实现高效的细胞裂解,以促进蛋白质最大程度地释放到溶液中,从而最大限度地捕获目标蛋白复合物。另一方面,已有研究在酵母中证实 体外 剪接提取物中,最大程度的裂解可能并不等同于最大程度的 体外 生化活性57,58在我们迄今测试的系统中尚未观察到此类问题,因此在进行低温研磨时我们并未有意限制细胞破碎程度。然而,在优化过程中应考虑到这种可能性 体外 酶学检测。尽管低温研磨是一种高效的细胞破碎方法,但在制备哺乳动物组织的均一全细胞提取物时,通常辅以有限强度的超声处理有助于获得更均匀的提取效果,因为在低至中等盐浓度(100–300 mM)和非离子型去污剂(0.1–1% v/v)条件下提取时,有时可通过肉眼观察到不均匀的聚集体。由于我们发现这些聚集体的存在可能降低后续亲和捕获的得率和/或质量,因此我们常规采用超声处理以分散这些聚集体(即使肉眼未见明显沉淀)。这些聚集体的特征与膜碎片的聚集物一致,类似于先前在研磨酵母细胞提取物中所报道的聚集体。58超声处理在某些方案中也用于剪切DNA并将染色质片段释放到溶液中,但本方案所采用的超声处理程度不会显著打断DNA。针对特定目标蛋白的高效亲和配体或抗体的可获得性有限(或成本较高)可能是另一个障碍。当模式生物适用于基因组标记或可转染外源表达载体时,可利用市场上种类繁多的商业亲和试剂,实现目标蛋白以亲和标签融合蛋白的形式表达。然而,定制抗体的制备已变得越来越可行,且多克隆抗体和单克隆抗体在亲和捕获应用中均可表现出优异性能。上述诸多考虑因素在参考文献中也有更详细的论述。1.
细胞裂解方法及亲和介质选择如何影响实验结果的示例如下所示 图1不同提取剂作用效果的示例可参见参考文献1,11,24. 由于这些及其他实验参数会影响亲和捕获的质量,导致难以区分荧光蛋白(FPs),因此需要建立 "珠蛋白组" 并已开发出计算方法以去除非特异性污染物,辅助鉴定荧光蛋白(FPs)40-43然而,这些方法在很大程度上仅能有限地替代最佳的样品制备59遵循最佳实践并基于实验结果优化亲和捕获实验,可为后续分析提供最高质量的样品,相关内容将在下文进一步讨论。一种易于实施且可提高样品纯度的操作是天然洗脱。天然洗脱最常用于获取完整无损的亲和分离蛋白复合物,以用于后续实验;但由于其通常能提升样品纯度,也可单独出于此目的而采用。然而,如文中所示, 图1,图II,天然洗脱提高样品纯度的能力可能取决于亲和介质用量与细胞提取物中目标蛋白丰度之间的精确滴定——当介质过量时,未结合的抗原结合位点可能导致非特异性靶蛋白在天然洗脱组分中积累,从而观察到荧光蛋白(FP)的污染。根据本文所述试剂与操作步骤,我们的经验表明,实验中荧光蛋白(FP)污染的最大来源往往是标签蛋白自身,一旦其脱离活细胞环境即可能发生此类问题。图 1.II 和 图 S1)。在这种情况下,使用在无抗原条件下产生无关蛋白质组的亲本细胞系作为对照并无实际价值;同样,仅含标签或仅加入目标抗原的对照(不含其他成分)也无实际意义。因此,只要条件允许,我们均会采用 I-DIRT7,38,该方法利用定量质谱直接检测裂解后蛋白质相互作用的累积情况。如步骤 3.2.7 中所述 该方案中,天然洗脱的具体步骤取决于所使用的亲和系统的细节。天然洗脱最常通过竞争性置换带标签的蛋白复合物,或对标签进行蛋白酶切割,从而将复合物从亲和介质上释放出来。目前已存在多种由小分子表位标签组成的亲和系统,这些系统的表位本身可作为肽段用于竞争性洗脱带标签的蛋白复合物。60同样,已有多种蛋白酶可用于特异性切割位于亲和标签融合蛋白中特定位置的相应位点61根据所选亲和系统的具体特性,可采用相应的洗脱方案。
通常,实验结果的质量会受到样品制备质量的显著影响。在进行这些实验方案的每一步时,必须仔细、精确地操作,并在保证细致和准确的前提下尽可能快速完成。建议追踪目标蛋白在每一步骤中的分布情况,以了解每项操作的效率。例如:目标蛋白在相应细胞或组织中的丰度如何?由于丰度较低,所研究的蛋白(及其复合物)可能难以通过质谱进行表征。如果纯化的复合物可通过常规蛋白质染色法检测到(约在纳克水平),则质谱分析很可能成功;如果目标蛋白仅能通过高灵敏度增强化学发光Western blot检测到(约在皮克水平),则质谱分析的成功可能性较低。即使目标蛋白在细胞中丰度较高,其在制备的细胞提取物中的丰度又如何?该蛋白是分布在上清中还是沉淀中?如果是后者,可尝试设计新的提取溶液以提高回收率。当细胞提取物与亲和介质结合后,目标蛋白的捕获效率如何?该蛋白是否能在后续洗涤步骤中稳定结合?其他共纯化的蛋白情况如何?通过在实验方案的适当步骤保存每份样品的等分试样,通常可通过针对目标蛋白的Western blot或常规蛋白质染色,以及其他合适的检测方法,轻松回答上述问题。优化每一步操作将有助于提高捕获复合物的得率和纯度,但有时在最大化某一项指标的同时,可能需要在另一项指标上做出权衡。
对于许多研究人员而言,亲和捕获的典型应用是鉴定少量目标蛋白的候选体内相互作用分子;这些候选分子通常需通过其他正交方法在体内进行验证,以证明这些物理相互作用分子的生物学意义。亲和捕获也被高通量研究用于生成在(接近)全蛋白质组范围内共纯化的蛋白质列表,从而促进对潜在体内复合物的计算推断。文献中已有大量此类研究的实例。该方法不针对任何特定靶标优化捕获条件,而是侧重于探索大量靶标;因此,在任一样本中,所推断出的复合物本身很少能被完整且高纯度地回收。相反,推断的基础来自于多个不同亲和捕获样本之间观察到的组分部分重叠42。这两种策略均为我们理解相互作用组提供了宝贵的数据。然而,亲和捕获的一个主要优势在于,只要对实验流程进行优化,通常就有可能获得完整且高度纯化的复合物。我们认为,该方法的未来发展方向在于提高内源性蛋白质复合物捕获过程的便捷性和效率11,以便更准确地评估生理条件下全部的相互作用分子,并更频繁地应用于后续的生物化学、酶学及结构研究中,例如参考文献7,9,23。
披露
作者声明不存在任何竞争性经济利益。
致谢
我们感谢 Brian T. Chait 教授提供的宝贵建议、支持以及质谱仪器的使用权限,同时感谢 Kelly R. Molloy 女士提供的出色技术支持。我们感谢 Kelly Bare 女士在文字编辑方面的协助。本工作部分由美国国立卫生研究院(NIH)基金项目 P41GM109824、P41GM103314 和 P50GM107632 资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 培养基 &和细胞培养用具 | 用于制备冻存细胞(I) | ||
| 500 cm2 培养皿 | 康宁 | 431110 | 用于制备冻存细胞(I) |
| 大烧杯(1-2 L) | 用于制备冻存细胞(I) | ||
| 矩形制冰盘 | Fisher Scientific | 13-900-747 | 用于制备冻存细胞(I), &和低温研磨(II) |
| 磷酸盐缓冲液(PBS) | 用于制备冻存细胞(I) | ||
| 大细胞刮刀 | Fisher Scientific | 08-100-242 | 用于制备冻存细胞(I) |
| 液氮 | 用于制备冷冻细胞(I), cryomilling(II) &和亲和捕获(III) | ||
| 50 ml 离心管 | 康宁 | 352098 | 用于制备冻存细胞(I), &和冷冻研磨(II) |
| 20 ml 鲁尔锁式注射器 | 用于制备冻存细胞(I) | ||
| 勒洛克注射器盖帽 | www.dymax.com | T11182 | 用于制备冻存细胞(I) |
| 冷藏离心机 | 用于制备冻存细胞(I) | ||
| 50 ml 离心管架,4 孔位 | 用于制备冷冻细胞(I), cryomilling(II) &和亲和捕获(III) | ||
| 泡沫箱 | 用于制备冷冻细胞(I), cryomilling(II) &以及亲和捕获(III) | ||
| 行星式球磨仪,PM 100 | Retsch | 20.540.0001 | 用于冷冻研磨(II) |
| 50 ml 不锈钢研磨罐 | Retsch | 01.462.0149 | 用于冷冻研磨(II) |
| 不锈钢研磨球,20 mm Ø | Retsch | 05.368.0062 | 用于冷冻研磨(II) |
| 盖垫圈:PFA 包覆弹簧加压密封圈,2.62 mm × 44.63 mm | www.marcorubber.com | T1044-2.62x44.63 | 用于冷冻研磨(II) |
| 微型LN2 离心机 | 自制的 | 参见参考文献19 | 用于冷冻研磨(II) |
| 250 ml 聚四氟乙烯(PTFE)广口瓶绝缘套(可选) | 自制的 | 洛克菲勒大学 | 用于冷冻研磨(II);可由洛克菲勒大学高能物理仪器车间生产,或应要求提供设计蓝图 |
| 聚四氟乙烯圆盘绝缘体(可选) | 自制的 | 洛克菲勒大学 | 用于冷冻研磨(II);可由洛克菲勒大学高能物理仪器车间生产,或应要求提供设计蓝图。 |
| 5 bar/500 kPa 压力释放阀(可选) | http://www.leeimh.com/ | 558 系列止回阀 | 用于冷冻研磨(II) |
| 1.5-2 ml 微量离心管 | 用于亲和捕获(III) | ||
| 提取剂 | 用于亲和捕获(III) | ||
| 完全不含EDTA的蛋白酶抑制剂混合片剂 | 罗氏应用科学 | 11873580001 | 用于亲和捕获(III) |
| 涡旋混合器 | 用于亲和捕获(III) | ||
| 冰桶 | 用于亲和捕获(III) | ||
| 微尖超声波破碎仪,Q700 | Qsonica | Q700 | 用于亲和捕获(III) |
| 低强度 1/16” 微型探针 | Qsonica | 4717 | 用于亲和捕获(III) |
| 台式制冷微量离心机 | 用于亲和捕获(III) | ||
| Dynabeads M-270 Epoxy | 赛默飞世尔科技 | 14302D | 用于亲和捕获(III) |
| 与Dynabeads偶联的抗体或亲和配体 | 自制的 | 用于亲和捕获(III);参见参考文献19 | |
| 样品旋转仪 | 用于亲和捕获(III) | ||
| 钕磁铁 | Life Technologies | 123-21D | 用于亲和捕获(III) |
| SDS-PAGE 样品缓冲液(不含还原剂) | 用于亲和捕获(III) | ||
| DTT | 用于亲和捕获(III) | ||
| SDS-PAGE 系统 | 用于亲和捕获(III) | ||
| SDS-聚丙烯酰胺凝胶 | 用于亲和捕获(III) | ||
| 蛋白质染色 | 用于亲和捕获(III) |
参考文献
- LaCava, J., Molloy, K. R., Taylor, M. S., Domanski, M., Chait, B. T., Rout, M. P. Affinity proteomics to study endogenous protein complexes: Pointers, pitfalls, preferences and perspectives. BioTechniques. 58 (3), 103-119 (2015).
- Devos, D., Russell, R. B. A more complete, complexed and structured interactome. Curr Opin Struct Biol. 17 (3), 370-377 (2007).
- Aitchison, J. D., Rout, M. P. The interactome challenge. J Cell Biol. 211 (4), 729-732 (2015).
- Nie, Y., Viola, C., et al. Getting a grip on complexes. Curr. Genomics. 10 (8), 558-572 (2009).
- Bonetta, L. Protein-protein interactions: Interactome under construction. Nature. 468 (7325), (2010).
- Perkel, J. M. Protein-Protein Interaction Technologies Toward a Human Interactome. Science. 329 (5990), 463-465 (2010).
- Taylor, M. S., LaCava, J., et al. Affinity Proteomics Reveals Human Host Factors Implicated in Discrete Stages of LINE-1 Retrotransposition. Cell. 155 (5), 1034-1048 (2013).
- Liu, J. -J., Bratkowski, M. A., Liu, X., Niu, C. -Y., Ke, A., Wang, H. -W. Visualization of distinct substrate-recruitment pathways in the yeast exosome by EM. Nat Struct Mol Biol. 21 (1), 95-102 (2014).
- Shi, Y., Pellarin, R., et al. A strategy for dissecting the architectures of native macromolecular assemblies. Nat Methods. 12 (12), 1135-1138 (2015).
- Roque, A. C. A., Lowe, C. R. Affinity chromatography: History, perspectives, limitations and prospects. Methods in Molecular Biology. 421 (1), 1-21 (2007).
- Hakhverdyan, Z., Domanski, M., et al. Rapid, optimized interactomic screening. Nat Methods. 12 (6), 553-560 (2015).
- Huttlin, E. L., Ting, L., et al. The BioPlex Network: A Systematic Exploration of the Human Interactome. Cell. 162 (2), 425-440 (2015).
- Hein, M. Y., Hubner, N. C., et al. A Human Interactome in Three Quantitative Dimensions Organized by Stoichiometries and Abundances. Cell. 163 (3), 712-723 (2015).
- Smucker, R. A., Pfister, R. M. Liquid nitrogen cryo-impacting: a new concept for cell disruption. Appl Microbiol. 30 (3), 445-449 (1975).
- Schultz, M. C., Choe, S. Y., Reeder, R. H. Specific initiation by RNA polymerase I in a whole-cell extract from yeast. Proc Natl Acad Sci USA. 88 (3), 1004-1008 (1991).
- Schultz, M., Hockman, D., Harkness, T., Garinther, W., Altheim, B. Chromatin assembly in a yeast whole-cell extract. Proc Natl Acad Sci USA. 94 (17), 9034-9039 (1997).
- Stevens, S. W., Abelson, J. Yeast pre-mRNA splicing: Methods, mechanisms, and machinery. Method Enzymol. 351, 200-220 (2002).
- Oeffinger, M., Wei, K. E., et al. Comprehensive analysis of diverse ribonucleoprotein complexes. Nat Methods. 4 (11), 951-956 (2007).
- Domanski, M., Molloy, K., et al. Improved methodology for the affinity isolation of human protein complexes expressed at near endogenous levels. BioTechniques. 0 (0), 1-6 (2012).
- Sinclair, B. To bead or not to bead: Applications of magnetic bead technology. Scientist. , (1998).
- Cristea, I., Williams, R., Chait, B., Rout, M. Fluorescent proteins as proteomic probes. Mol Cell Proteomics. 4 (12), 1933-1941 (2005).
- Di Virgilio, M., Callen, E., et al. Rif1 prevents resection of DNA breaks and promotes immunoglobulin class switching. Science. 339 (6120), 711-715 (2013).
- Heider, M. R., Gu, M., et al. Subunit connectivity, assembly determinants and architecture of the yeast exocyst complex. Nat Struct Mol Biol. 23 (1), 59-66 (2016).
- LaCava, J., Fernandez-Martinez, J., Hakhverdyan, Z., Rout, M. P. Protein Complex Purification by Affinity Capture. Budding Yeast: A Laboratory Manual. 2016 (21), 383-397 (2016).
- Freshney, R. I. Culture of Animal Cells. , John Wiley & Sons. (2011).
- Uphoff, C. C., Drexler, H. G. Basic Cell Culture Protocols. 946, Humana Press. (2013).
- Taylor, M. S., LaCava, J., et al. Characterization of L1-Ribonucleoprotein Particles. Transposons and Retrotransposons. 1400 (Chapter 20), 311-338 (2016).
- Obado, S. O., Field, M. C., Chait, B. T., Rout, M. P. High-Efficiency Isolation of Nuclear Envelope Protein Complexes from Trypanosomes. The Nuclear Envelope. 1411, 67-80 (2016).
- Ball Mills - Guidelines for sample amount and ball charge. , 1–3at Retsch GmbH. http://www.retsch.com/products/milling/ball-mills/planetary-ball-mill-pm-100/information-downloads/ (2014).
- Cristea, I. M., Chait, B. T. Conjugation of magnetic beads for immunopurification of protein complexes. Cold Spring Harbor Protocols. 2011 (5), (2011).
- Rosenberg, I. M. Electrophoretic Techniques. Protein Analysis and Purification. (4), 63-117 (2005).
- Ornstein, L. Disc Electrophoresis. I. Background and Theory. Ann N Y Acad Sci. 121 (A2), 321-349 (1964).
- Davis, B. J. Disc Electrophoresis. II. Method and Application to Human Serum Proteins. Ann N Y Acad Sci. 121, 404-427 (1964).
- Laemmli, U. K. Cleavage of structural proteins during the assembly of the head of bacteriophage T4. Nature. 227 (5259), 680-685 (1970).
- Shevchenko, A., Tomas, H., Havlis, J., Olsen, J. V., Mann, M. In-gel digestion for mass spectrometric characterization of proteins and proteomes. Nature protocols. 1 (6), 2856-2860 (2006).
- DeGrasse, J. A., Kalkum, M., Krutchinsky, A. N., Padovan, J. C., Zhang, W. MALDI Sample Preparation. , Available from: rockefeller.edu at http://prowl.rockefeller.edu/protocols/in-gel-digestion.html (2006).
- Lubas, M., Christensen, M. S., et al. Interaction profiling identifies the human nuclear exosome targeting complex. Mol Cell. 43 (4), 624-637 (2011).
- Tackett, A. J., DeGrasse, J. A., Sekedat, M. D., Oeffinger, M., Rout, M. P., Chait, B. T. I-DIRT, a general method for distinguishing between specific and nonspecific protein interactions. J Proteome Res. 4 (5), 1752-1756 (2005).
- Wang, X., Huang, L. Identifying dynamic interactors of protein complexes by quantitative mass spectrometry. Mol Cell Proteomics. 7 (1), 46-57 (2008).
- Trinkle-Mulcahy, L., Boulon, S., et al. Identifying specific protein interaction partners using quantitative mass spectrometry and bead proteomes. J Cell Biol. 183 (2), 223-239 (2008).
- Boulon, S., Ahmad, Y., et al. Establishment of a protein frequency library and its application in the reliable identification of specific protein interaction partners. Mol Cell Proteomics. 9 (5), 861-879 (2010).
- Armean, I. M., Lilley, K. S., Trotter, M. W. B. Popular computational methods to assess multiprotein complexes derived from label-free affinity purification and mass spectrometry (AP-MS) experiments. Mol Cell Proteomics. 12 (1), 1-13 (2013).
- Mellacheruvu, D., Wright, Z., et al. The CRAPome: a contaminant repository for affinity purification-mass spectrometry data. Nat Methods. , (2013).
- Cheeseman, I. M., Desai, A. A combined approach for the localization and tandem affinity purification of protein complexes from metazoans. Sci. STKE. 2005 (266), 1(2005).
- Deppert, W. R., Lukaĉin, R. Buffers and Additives. Journal of Chromatography Library. 61 (C), 839(1999).
- Ugwu, S. O., Apte, S. P. The Effect of Buffers on Protein Conformational Stability. Pharmaceutical Technology. 28 (3), 86-108 (2004).
- Linke, D. Detergents: an overview. Methods in Enzymology. 463 (34), 603-617 (2009).
- Zhang, J. Protein-Protein Interactions in Salt Solutions. Protein-Protein Interactions Computational and Experimental Tools. (18), 359-376 (2012).
- Goldberg, S. Mechanical/physical methods of cell disruption and tissue homogenization. Methods in Mole Bio. 424 (Chapter 1), 3-22 (2008).
- Grabski, A. C. Advances in preparation of biological extracts for protein purification. Methods in Enzymology. 463 (C), 285-303 (2009).
- Dhabaria, A., Cifani, P., Reed, C., Steen, H., Kentsis, A. A High-Efficiency Cellular Extraction System for Biological Proteomics. J Proteome Res. 14 (8), 3403-3408 (2015).
- Glatter, T., Ahrné, E., Schmidt, A. Comparison of Different Sample Preparation Protocols Reveals Lysis Buffer-Specific Extraction Biases in Gram-Negative Bacteria and Human Cells. J Proteome Res. 15 (2), 679(2016).
- Zhao, Q. Q., Yamada, S., Jimbo, G. The Mechanism and Grinding Limit of Planetary Ball Milling. KONA. 7, 29-36 (1989).
- Sheng-Yong, L., Qiong-Jing, M., Zheng, P., Xiao-Dong, L., Jian-Hua, Y. Simulation of ball motion and energy transfer in a planetary ball mill. Chinese Phys. B. 21 (7), 078201(2012).
- Fulton, A. B. How crowded is the cytoplasm? Cell. 30 (2), 345(1982).
- Ellis, R. J. Macromolecular crowding: obvious but underappreciated. Trends Biochem Sci. 26 (10), 597-604 (2001).
- Kalkum, M. Using the Retsch MM301 Ball Mill for Cryogenic Disruption of Yeast Cells. 2, City of Hope. (2003).
- Staley, J. Making Whole Cell Extract of Saccharomyces cerevisiae cells using the Retsch MM301 Ball Mill. , Retsch GmbH. (2005).
- Bell, A. W., Nilsson, T., Kearney, R. E., Bergeron, J. J. M. The protein microscope: Incorporating mass spectrometry into cell biology. Nat Methods. 4 (10), 783-784 (2007).
- Zhao, X., Li, G., Liang, S. Several affinity tags commonly used in chromatographic purification. J Anal Methods Chem. 2013 (1), 581093-581098 (2013).
- Waugh, D. S. An overview of enzymatic reagents for the removal of affinity tags. Protein Expr Purif. 80 (2), 283-293 (2011).
重印与许可
勘误
Formal Correction: Erratum: Protein Complex Affinity Capture from Cryomilled Mammalian Cells
Posted by JoVE Editors on 1/20/2017. Citeable Link.
A correction was made to: Protein Complex Affinity Capture from Cryomilled Mammalian Cells. The References section has been updated from:
- Cristea, I. M., & Chait, B. T. Conjugation of magnetic beads for immunopurification of protein complexes. Cold Spring Harbor Protocols. 2011 (5) (2011).
- Rosenberg, I. M. Electrophoretic Techniques. Protein Analysis and Purification. (4), 63–117 (2005).
- Ornstein, L. Disc Electrophoresis. I. Background and Theory. Ann N Y Acad Sci. 121 (A2), 321–349 (1964).
- Davis, B. J. Disc Electrophoresis. II. Method and Application to Human Serum Proteins. Ann N Y Acad Sci. 121, 404–427 (1964).
- Laemmli, U. K. Cleavage of structural proteins during the assembly of the head of bacteriophage T4. Nature. 227 (5259), 680–685 (1970).
- Shevchenko, A., Tomas, H., Havlis, J., Olsen, J. V., & Mann, M. In-gel digestion for mass spectrometric characterization of proteins and proteomes. Nature protocols. 1 (6), 2856–2860 (2006).
- DeGrasse, J. A., Kalkum, M., Krutchinsky, A.N., Padovan, J. C., & Zhang, W. MALDI Sample Preparation. rockefeller.edu at <http://prowl.rockefeller.edu/protocols/in-gel-digestion.html> (2006).
- Lubas, M., Christensen, M. S., et al. Interaction profiling identifies the human nuclear exosome targeting complex. Mol Cell. 43 (4), 624–637 (2011).
- Tackett, A. J., DeGrasse, J. A., Sekedat, M. D., Oeffinger, M., Rout, M. P., & Chait, B. T. I-DIRT, a general method for distinguishing between specific and nonspecific protein interactions. J Proteome Res. 4 (5), 1752–1756 (2005).
- Wang, X., & Huang, L. Identifying dynamic interactors of protein complexes by quantitative mass spectrometry. Mol Cell Proteomics. 7 (1), 46–57 (2008).
- Trinkle-Mulcahy, L., Boulon, S., et al. Identifying specific protein interaction partners using quantitative mass spectrometry and bead proteomes. J Cell Biol. 183 (2), 223–239 (2008).
- Boulon, S., Ahmad, Y., et al. Establishment of a protein frequency library and its application in the reliable identification of specific protein interaction partners. Mol Cell Proteomics. 9 (5), 861–879 (2010).
- Armean, I. M., Lilley, K. S., & Trotter, M. W. B. Popular computational methods to assess multiprotein complexes derived from label-free affinity purification and mass spectrometry (AP-MS) experiments. Mol Cell Proteomics. 12 (1), 1–13 (2013).
- Mellacheruvu, D., Wright, Z., et al. The CRAPome: a contaminant repository for affinity purification-mass spectrometry data. Nat Methods. (2013).
- Cheeseman, I. M., & Desai, A. A combined approach for the localization and tandem affinity purification of protein complexes from metazoans. Sci. STKE 2005 (266), pl1 (2005).
- Goldberg, S. Mechanical/physical methods of cell disruption and tissue homogenization. Methods in Molecular Biology. 424 (Chapter 1), 3–22 (2008).
- Grabski, A. C. Advances in preparation of biological extracts for protein purification. Methods in Enzymology. 463 (C), 285–303 (2009).
- Dhabaria, A., Cifani, P., Reed, C., Steen, H., & Kentsis, A. A High-Efficiency Cellular Extraction System for Biological Proteomics. J Proteome Res. 14 (8), 3403–3408 (2015).
- Glatter, T., Ahrné, E., & Schmidt, A. Comparison of Different Sample Preparation Protocols Reveals Lysis Buffer-Specific Extraction Biases in Gram-Negative Bacteria and Human Cells. J Proteome Res. 15 (2), 679 (2016).
- Zhao, Q.-Q., Yamada, S., & Jimbo, G. The Mechanism and Grinding Limit of Planetary Ball Milling. KONA. 7, 29–36 (1989).
- Sheng-Yong, L., Qiong-Jing, M., Zheng, P., Xiao-Dong, L., & Jian-Hua, Y. Simulation of ball motion and energy transfer in a planetary ball mill. Chinese Phys. B 21 (7), 078201 (2012).
- Fulton, A. B. How crowded is the cytoplasm? Cell. 30 (2), 345–347 (1982).
- Ellis, R. J. Macromolecular crowding: obvious but underappreciated. Trends Biochem Sci. 26 (10), 597–604 (2001).
- Kalkum, M. Using the Retsch MM301 Ball Mill for Cryogenic Disruption of Yeast Cells. 2 City of Hope, (2003).
- Staley, J. Making Whole Cell Extract of Saccharomyces cerevisiae cells using the Retsch MM301 Ball Mill. Retsch GmbH: (2005).
- Bell, A. W., Nilsson, T., Kearney, R. E., & Bergeron, J. J. M. The protein microscope: Incorporating mass spectrometry into cell biology. Nat Methods. 4 (10), 783–784 (2007).
- Zhao, X., Li, G., & Liang, S. Several affinity tags commonly used in chromatographic purification. J Anal Methods Chem. 2013 (1), 581093–8 (2013).
- Waugh, D. S. An overview of enzymatic reagents for the removal of affinity tags. 80 (2), 283–293 (2011).
- Williams, R. J., & Lyman, C. M. A neutral buffered standard for hydrogen ion work and accurate titrations which can be prepared in one minute. J Am Chem Soc. 54 (5), 1911–1912 (1932).
- Johnson, M. Detergents: Triton X-100, Tween-20, and More. labome.com. 3 (163) (2013).
- Deppert, W. R., & Lukaĉin, R. Buffers and Additives. Journal of Chromatography Library. 61 (C), 839–862 (1999).
- Ugwu, S. O., & Apte, S. P. The Effect of Buffers on Protein Conformational Stability. Pharmaceutical Technology. 28 (3), 86–108 (2004).
- Linke, D. Detergents: an overview. Methods in Enzymology. 463 (34), 603–617 (2009).
- Zhang, J. Protein-Protein Interactions in Salt Solutions. Protein-Protein Interactions Computational and Experimental Tools. (18), 359–376 (2012).
to:
- Ball Mills - Guidelines for sample amount and ball charge. 1–3at <http://www.retsch.com/products/milling/ball-mills/planetary-ball-mill-pm-100/information-downloads/> Retsch GmbH (2014).
- Cristea, I. M., & Chait, B. T. Conjugation of magnetic beads for immunopurification of protein complexes. Cold Spring Harbor Protocols. 2011 (5) (2011).
- Rosenberg, I. M. Electrophoretic Techniques. Protein Analysis and Purification. (4), 63–117 (2005).
- Ornstein, L. Disc Electrophoresis. I. Background and Theory. Ann N Y Acad Sci. 121 (A2), 321–349 (1964).
- Davis, B. J. Disc Electrophoresis. II. Method and Application to Human Serum Proteins. Ann N Y Acad Sci. 121, 404–427 (1964).
- Laemmli, U. K. Cleavage of structural proteins during the assembly of the head of bacteriophage T4. Nature. 227 (5259), 680–685 (1970).
- Shevchenko, A., Tomas, H., Havlis, J., Olsen, J. V., & Mann, M. In-gel digestion for mass spectrometric characterization of proteins and proteomes. Nature protocols. 1 (6), 2856–2860 (2006).
- DeGrasse, J. A., Kalkum, M., Krutchinsky, A.N., Padovan, J. C., & Zhang, W. MALDI Sample Preparation. rockefeller.edu at <http://prowl.rockefeller.edu/protocols/in-gel-digestion.html> (2006).
- Lubas, M., Christensen, M. S., et al. Interaction profiling identifies the human nuclear exosome targeting complex. Mol Cell. 43 (4), 624–637 (2011).
- Tackett, A. J., DeGrasse, J. A., Sekedat, M. D., Oeffinger, M., Rout, M. P., & Chait, B. T. I-DIRT, a general method for distinguishing between specific and nonspecific protein interactions. J Proteome Res. 4 (5), 1752–1756 (2005).
- Wang, X., & Huang, L. Identifying dynamic interactors of protein complexes by quantitative mass spectrometry. Mol Cell Proteomics. 7 (1), 46–57 (2008).
- Trinkle-Mulcahy, L., Boulon, S., et al. Identifying specific protein interaction partners using quantitative mass spectrometry and bead proteomes. J Cell Biol. 183 (2), 223–239 (2008).
- Boulon, S., Ahmad, Y., et al. Establishment of a protein frequency library and its application in the reliable identification of specific protein interaction partners. Mol Cell Proteomics. 9 (5), 861–879 (2010).
- Armean, I. M., Lilley, K. S., & Trotter, M. W. B. Popular computational methods to assess multiprotein complexes derived from label-free affinity purification and mass spectrometry (AP-MS) experiments. Mol Cell Proteomics. 12 (1), 1–13 (2013).
- Mellacheruvu, D., Wright, Z., et al. The CRAPome: a contaminant repository for affinity purification-mass spectrometry data. Nat Methods. (2013).
- Cheeseman, I. M., & Desai, A. A combined approach for the localization and tandem affinity purification of protein complexes from metazoans. Sci. STKE 2005 (266), pl1 (2005).
- Deppert, W. R., & Lukaĉin, R. Buffers and Additives. Journal of Chromatography Library. 61 (C), 839–862 (1999).
- Ugwu, S. O., & Apte, S. P. The Effect of Buffers on Protein Conformational Stability. Pharmaceutical Technology. 28 (3), 86–108 (2004).
- Linke, D. Detergents: an overview. Methods in Enzymology. 463 (34), 603–617 (2009).
- Zhang, J. Protein-Protein Interactions in Salt Solutions. Protein-Protein Interactions Computational and Experimental Tools. (18), 359–376 (2012).
- Goldberg, S. Mechanical/physical methods of cell disruption and tissue homogenization. Methods in Molecular Biology. 424 (Chapter 1), 3–22 (2008).
- Grabski, A. C. Advances in preparation of biological extracts for protein purification. Methods in Enzymology. 463 (C), 285–303 (2009).
- Dhabaria, A., Cifani, P., Reed, C., Steen, H., & Kentsis, A. A High-Efficiency Cellular Extraction System for Biological Proteomics. J Proteome Res. 14 (8), 3403–3408 (2015).
- Glatter, T., Ahrné, E., & Schmidt, A. Comparison of Different Sample Preparation Protocols Reveals Lysis Buffer-Specific Extraction Biases in Gram-Negative Bacteria and Human Cells. J Proteome Res. 15 (2), 679 (2016).
- Zhao, Q.-Q., Yamada, S., & Jimbo, G. The Mechanism and Grinding Limit of Planetary Ball Milling. KONA. 7, 29–36 (1989).
- Sheng-Yong, L., Qiong-Jing, M., Zheng, P., Xiao-Dong, L., & Jian-Hua, Y. Simulation of ball motion and energy transfer in a planetary ball mill. Chinese Phys. B 21 (7), 078201 (2012).
- Fulton, A. B. How crowded is the cytoplasm? Cell. 30 (2), 345–347 (1982).
- Ellis, R. J. Macromolecular crowding: obvious but underappreciated. Trends Biochem Sci. 26 (10), 597–604 (2001).
- Kalkum, M. Using the Retsch MM301 Ball Mill for Cryogenic Disruption of Yeast Cells. 2 City of Hope, (2003).
- Staley, J. Making Whole Cell Extract of Saccharomyces cerevisiae cells using the Retsch MM301 Ball Mill. Retsch GmbH: (2005).
- Bell, A. W., Nilsson, T., Kearney, R. E., & Bergeron, J. J. M. The protein microscope: Incorporating mass spectrometry into cell biology. Nat Methods. 4 (10), 783–784 (2007).
- Zhao, X., Li, G., & Liang, S. Several affinity tags commonly used in chromatographic purification. J Anal Methods Chem. 2013 (1), 581093–8 (2013).
- Waugh, D. S. An overview of enzymatic reagents for the removal of affinity tags. 80 (2), 283–293 (2011).
