我们介绍一种用于生成可诱导稳定细胞系的定位与亲和纯化(LAP)标签标记方法,以研究蛋白质功能、时空性的亚细胞定位以及蛋白质-蛋白质相互作用网络。
本文内容
摘要
摘要
调控细胞稳态的分子通路通常由多蛋白复合物而非孤立作用的单一蛋白质所主导。基于这一原则,对这些通路功能所必需的关键蛋白质及其天然相互作用伙伴进行纯化,不仅有助于绘制这些通路中的蛋白质组成图谱,还加深了人们对这些蛋白质如何协同调控通路机制的理解。在此背景下,了解蛋白质在时空上的定位及其蛋白质-蛋白质相互作用网络,有助于明确其在通路中的功能角色,以及其失调如何导致疾病的发生发展。为满足这一需求,已设计并成功应用了多种蛋白质纯化方法,如串联亲和纯化(tandem affinity purification, TAP)和定位与亲和纯化(localization and affinity purification, LAP)。然而,为了将这些方法应用于通路规模的蛋白质组学分析,还需结合现代克隆技术及哺乳动物稳定细胞系构建技术的最新进展。本文介绍一种构建LAP标签化的人源可诱导稳定细胞系的方法,用于研究蛋白质的亚细胞定位及蛋白质-蛋白质相互作用网络。该方法已成功应用于包括细胞分裂在内的多个细胞通路的解析,并可兼容高通量蛋白质组学分析。
引言
为了研究一种未表征蛋白质的细胞功能,确定其定位、表达模式及相互作用分子至关重要 体内 时空特异的亚细胞定位及其相互作用蛋白伙伴。传统上,将单个或串联的表位标签融合至目标蛋白的N端或C端,以促进蛋白定位和蛋白相互作用研究。例如,串联亲和纯化(TAP)技术已能够在酵母和哺乳动物细胞系中分离出天然的蛋白复合物,包括那些丰度较低的复合物1,2定位与亲和纯化(LAP)技术是一种较新的方法,它对TAP程序进行了改进,通过引入绿色荧光蛋白(GFP)作为表位标签之一,增加了定位组分。3这种方法使研究人员能够更深入地了解活细胞中蛋白质的亚细胞定位,同时仍可进行TAP复合物纯化,以绘制蛋白质-蛋白质相互作用网络。
然而,TAP/LAP 技术在哺乳动物细胞中的应用存在诸多问题,限制了其广泛使用。例如,构建稳定表达目标 TAP/LAP 标签蛋白的细胞系所需时间较长,通常需要将目标基因克隆至病毒载体,并筛选具有理想表达水平的单细胞稳定整合克隆。此外,许多细胞通路对组成型蛋白过表达(即使在低水平)十分敏感,可能随时间推移导致细胞周期阻滞或引发细胞死亡,从而使稳定细胞系的构建无法实现。上述及其他限制因素阻碍了 LAP/TAP 方法发展成为高通量的蛋白质定位及蛋白质复合物解析系统。因此,人们一直高度关注开发一种可诱导的高通量 LAP 标签系统,用于哺乳动物细胞,并充分利用当前在克隆技术和细胞系构建方面的创新成果。
本文介绍一种利用强力霉素/四环素(Dox/Tet)诱导系统构建稳定表达LAP标签目的蛋白的细胞系的实验方案,该方案结合了分子克隆技术与哺乳动物细胞系技术的最新进展。该方法可简化对LAP标签蛋白的亚细胞定位、蛋白复合物纯化以及相互作用蛋白鉴定等相关数据的获取。4尽管亲和蛋白质组学采用多种技术来解析蛋白质复合物5我们的方法有助于加快鉴定这些复合物及其天然相互作用网络,并适用于高通量蛋白质标记,这对于研究包含大量蛋白质组分的复杂生物通路至关重要。该方法的关键在于克隆策略的进步,这些进步使得能够高保真且快速地将目标基因克隆至一系列表达载体中 体外在细菌、杆状病毒以及哺乳动物细胞等多种生物体中6,7此外,ORFeome 合作项目已将数千个经过序列验证的开放阅读框克隆到载体中,这些载体采用了上述克隆技术的最新进展,并向科学界公开提供。8-11在我们的系统中,pGLAP1 LAP标签载体能够同时克隆大量克隆,从而实现高通量的LAP标签标记。这一快速克隆流程与一种简化的细胞系构建方法相结合,可将目标基因的LAP标签融合体插入到基因组中预先确定的单一特定位点。该方法利用基因组中包含单一flippase识别靶位点(FRT位点)的细胞系,作为LAP标签基因的整合位点。这些细胞系同时还表达四环素阻遏蛋白(TetR),该蛋白可结合四环素操纵子(TetO)2在无Dox/Tet存在的情况下,该系统位于LAP标签基因的上游并沉默其表达。这使得LAP标签蛋白可在任意指定时间通过Dox/Tet诱导表达。可诱导的LAP标签蛋白表达能力至关重要,因为许多细胞通路对调控该通路的关键蛋白水平高度敏感;即使在较低水平下,若这些蛋白持续过表达,也可能导致细胞生长停滞或触发细胞死亡,从而使构建非诱导型LAP标签稳定细胞系无法实现12.
方案
注意:任意目标蛋白的可诱导型LAP标签稳定细胞系构建流程概览见图1,LAP标签蛋白表达、纯化及质谱蛋白质组学分析前处理流程概览见图3。
1. 将目的基因的开放阅读框(ORF)克隆至LAP标签载体中
- 将目的基因的ORF克隆至穿梭载体中。
- 使用聚合酶链式反应(PCR)扩增目的ORF,引物中需包含适当的attB1和attB2位点,用于实现N端融合或C端融合。引物序列见表1,PCR反应条件见表2。
- 通过1%琼脂糖凝胶电泳对PCR产物进行凝胶纯化。从凝胶中切下大小正确的扩增条带,并按照试剂盒说明书使用DNA凝胶回收试剂盒从凝胶切片中回收DNA。
- 按照制造商说明,将含有attB位点的纯化PCR产物与含有attP位点的穿梭载体以及介导重组的重组酶共同孵育(参见材料表)。
注意:空穿梭载体和LAP标签载体均含有ccdB基因,必须在具有ccdB抗性的细菌细胞中扩增(见材料表)。然而,当ORF插入这些载体后,ccdB基因会被重组移除,因此在扩增已克隆ORF的载体时,可使用常规的DH5α E. coli细胞。 - 取1 μl反应产物转化DH5α E. coli细胞,并将转化后的细胞涂布于含50 mg/ml卡那霉素的Luria肉汤(LB)琼脂平板上13。
- 挑选具有卡那霉素抗性的菌落。
- 将筛选出的菌落在含50 mg/ml卡那霉素的LB培养基中培养,提取质粒DNA(小提),并使用表3所列测序引物通过DNA测序确认基因的正确插入。
- 将目的基因从穿梭载体转移至LAP标签载体。
- 按照制造商说明,将经序列验证的目的基因ORF所在的穿梭载体与LAP标签载体(N端融合使用pGLAP1)以及介导基因从穿梭载体转移至LAP标签载体的重组酶共同孵育(参见材料)。
注意:表4列出了可根据所需启动子、表位标签以及N端或C端标记选择使用的一系列LAP/TAP载体。 - 取1 μl反应产物转化DH5α E. coli细胞,并将转化后的细胞涂布于含100 mg/ml氨苄青霉素的LB琼脂平板上13。
- 挑选具有氨苄青霉素抗性的菌落。
- 将筛选出的菌落在含100 mg/ml氨苄青霉素的LB培养基中培养,提取质粒DNA(小提),并使用表5所列测序引物通过DNA测序确认基因的正确插入。
- 按照制造商说明,将经序列验证的目的基因ORF所在的穿梭载体与LAP标签载体(N端融合使用pGLAP1)以及介导基因从穿梭载体转移至LAP标签载体的重组酶共同孵育(参见材料)。
2. 生成可诱导的稳定细胞系以表达LAP标签的目的基因
- 选择最适合目标项目的细胞系。或者,从任何已稳定表达 TetR 并含有 FRT 位点的现有细胞系构建宿主细胞系,以便将 LAP 标签的目的基因稳定整合到基因组中(参见材料部分)。
注意:本方案使用一种含有 TetR 和 FRT 位点的 HEK293 细胞系,该细胞系在不含四环素(-Tet)的 DMEM/F12 培养基(含 10% 胎牛血清 FBS,且 FBS 中不含四环素)中培养4。 - 确定在添加药物后 1 至 2 周内能够杀死宿主细胞系所需的最低潮霉素浓度。不同宿主细胞系所需的浓度可能不同,大多数细胞系的浓度范围在 100 µg/ml 至 800 µg/ml 之间。
注意:在含 100 µg/ml 潮霉素的 -Tet DMEM/F12 培养基中,于 37 °C 和 5% CO2 条件下培养的 HEK293 细胞将在 1–2 周内死亡。 - 使用转染试剂,按照制造商说明,将表达 Flippase 重组酶的质粒(介导 LAP 标签的目的基因整合至细胞基因组中的 FRT 位点)与携带 LAP 标签的质粒共同转染至 HEK293 细胞中。重组酶质粒与 LAP 质粒的使用比例为 4:114。
注意:最佳比例取决于宿主细胞系和转染方法,可能需要进行滴定优化。对于大多数细胞系,4:1 的比例效果良好。应设置一个未转染质粒的对照组(模拟转染孔)作为阴性对照。 - 转染后 1 天,更换为新鲜的 -Tet DMEM/F12 培养基。
- 转染后 2 天,将细胞按 25% 汇合度进行传代。让细胞贴壁约 5 小时后,加入步骤 2.2 中预先确定浓度的含潮霉素的 -Tet DMEM/F12 培养基。对于 HEK293 细胞,使用 100 µg/ml 潮霉素。
注意:含有 FRT 位点的 HEK293 细胞系同时携带与杀稻瘟菌素抗性相关的 TetR,因此在稳定细胞系筛选过程中需使用 5 µg/ml 杀稻瘟菌素,以筛选保留 TetR 的细胞并减少泄漏表达。 - 根据需要定期更换含潮霉素的 -Tet DMEM/F12 培养基,直至出现明显的细胞克隆灶,表现为透明培养皿背景下的不透明斑点。
- 在每个细胞克隆灶上加入 20 μl 胰蛋白酶,用 200 μl 移液枪头吹打 2 次。将细胞转移至 24 孔板中,并在含潮霉素的 -Tet DMEM/F12 培养基中持续扩增培养。
- 通过固定细胞或活细胞荧光显微镜观察,和/或针对 LAP 标签中的 GFP 标签进行 Western 印迹分析,筛选可诱导表达 LAP 标签蛋白的细胞15。
3. LAP标签蛋白复合物的纯化
注意:以下LAP标签蛋白纯化方案基于以往经验,详细说明了典型LAP标签蛋白纯化过程中所用条件和体积的建议。然而,应谨慎对待,针对感兴趣的任何蛋白复合物及蛋白表达水平,均需进行经验性优化,以获得最佳结果。
- 细胞生长与收获
- 通过将所有 HEK293 细胞持续传代至更大的培养板和/或转瓶中,在含-Tet的DMEM/F12培养基中于37 °C及5% CO₂条件下培养,扩增经验证的LAP标签细胞系,用于蛋白质复合物的TAP分离。2.
- 对于Tet/Dox诱导型细胞系,在细胞汇合度达到约70%时,加入0.2 µg/ml Tet/Dox诱导10–15小时,随后收集细胞。
注意:每种蛋白的浓度和诱导时间均需单独确定,建议使用 0.1–1 µg/ml 的 Tet/Dox 进行 10–15 小时的梯度诱导。 - 通过振荡或胰蛋白酶消化收集细胞,并在875 × g离心5–10分钟以沉淀细胞。
- 将抗GFP抗体与Protein A磁珠偶联
- 从0.5 ml细胞沉淀(压实体积,PCV)制备的裂解液中进行免疫沉淀时,使用40 µg抗体。
注意:所需抗体的量取决于LAP标签蛋白的丰度及其他因素,需进行优化。建议进行10–40 µg的梯度测试。 - 将160 µl柱床体积(PV)的Protein A磁珠用PBST(PBS + 0.1% Tween-20)悬浮于1.5 ml离心管中,用1 ml PBST洗涤3次。
注意:此处所有洗涤步骤均通过在 5,000 x g 离心 10 秒来完成。 - 将珠子重悬于500 µl PBST中,向每管160 µl珠子中加入80 µg亲和纯化的兔抗GFP抗体。室温(RT)下混匀孵育1小时。
- 用1 ml PBST洗涤磁珠2次。然后用1 ml 0.2 M硼酸钠缓冲液(pH 9)(由20 ml 0.2 M硼酸钠和15 ml 0.2 M硼酸配制)洗涤磁珠2次。最后一次洗涤后,加入900 µl 0.2 M硼酸钠缓冲液(pH 9),使终体积为1 ml。
- 加入100 µl 220 mM 二甲基匹美酰亚胺(DMP),使终浓度为20 mM。室温下轻轻旋转孵育30分钟。对于220 mM DMP,将一瓶50 mg的DMP溶于877 µl 0.2 M硼酸钠缓冲液(pH 9)中,立即加入珠子悬浮液中。
- 孵育DMP后,用1 ml 0.2 M乙醇胺、0.2 M NaCl pH 8.5洗涤磁珠1次,以灭活残留的交联剂。将磁珠重悬于1 ml相同缓冲液中,室温旋转孵育1小时。离心收集磁珠,再重悬于500 µl 0.2 M乙醇胺、0.2 M NaCl pH 8.5缓冲液中。磁珠在4 °C下可稳定保存数月。
- 从0.5 ml细胞沉淀(压实体积,PCV)制备的裂解液中进行免疫沉淀时,使用40 µg抗体。
- 细胞裂解与复合物纯化用缓冲液的制备
- 配制LAPX缓冲液(X为LAP缓冲液所需的盐浓度[mM KCl];细胞裂解用300 mM,大多数磁珠洗涤用200 mM,洗脱蛋白前洗涤磁珠用100 mM),即配制含有50 mM 4-(2-羟乙基)-1-哌嗪乙磺酸(HEPES)、X mM KCl、1 mM 乙二醇四乙酸(EGTA)、1 mM MgCl₂、1 mM二硫苏糖醇(DTT)和10%(v/v)甘油的pH 7.4溶液2,以及10%甘油。
注意:该缓冲液的组分用于模拟活细胞内的环境。HEPES 用于在 pH 7.2–8.2 范围内起缓冲作用。KCl 是一种用于维持缓冲液离子强度的盐。EGTA 是一种螯合剂,可结合钙离子,从而降低钙相对于镁的浓度。甘油和 MgCl₂2 用于提高蛋白质的稳定性。 - 制备 LAPXN 通过向LAPX缓冲液中添加0.05%壬基酚聚氧乙烯醚来配制缓冲液。
注意:壬基酚聚氧乙烯醚是一种温和的去垢剂,可溶解蛋白质并保持蛋白质-蛋白质相互作用,因此在提取过程中使用较高浓度,而在结合和洗涤步骤中则降低其浓度。
- 配制LAPX缓冲液(X为LAP缓冲液所需的盐浓度[mM KCl];细胞裂解用300 mM,大多数磁珠洗涤用200 mM,洗脱蛋白前洗涤磁珠用100 mM),即配制含有50 mM 4-(2-羟乙基)-1-哌嗪乙磺酸(HEPES)、X mM KCl、1 mM 乙二醇四乙酸(EGTA)、1 mM MgCl₂、1 mM二硫苏糖醇(DTT)和10%(v/v)甘油的pH 7.4溶液2,以及10%甘油。
- 细胞裂解物的制备
- 将500 µl的PCV重悬于2.5 ml含0.5 mM二硫苏糖醇(DTT)和蛋白酶抑制剂的LAP300中。加入90 µl 10%壬基酚聚氧乙烯醚(终浓度0.3%),颠倒混匀。
- 冰上放置10分钟。在21,000 × g离心10分钟。收集低速上清液(LSS)。取10 µl LSS样品用于凝胶分析。
- 将LSS转移至TLA100.3离心管中,在4 °C条件下以100,000 × g离心1小时。收集高速上清液(HSS)至离心管中,置于冰上。取10 µl HSS样品用于凝胶分析。
注意:避免吸取最上层的脂质层和最下层的细胞碎片层。在收集HSS之前,应通过真空抽吸去除脂质层。
- 首次亲和捕获:与抗GFP珠结合
- 预先洗脱抗体偶联的磁珠(每0.5 ml细胞压积(PCV)使用160 µl磁珠),用1 ml洗脱缓冲液[3.5 M MgCl₂]洗涤3次2 用 20 mM Tris(pH 7.4)洗涤,以去除未偶联的抗体并降低背景信号。操作需迅速,切勿将磁珠长时间置于高盐环境中。
- 用 1 ml LAP200 洗涤磁珠 3 次N将HSS提取物与抗体磁珠在4 °C下孵育1小时。在21,000 x g离心10分钟。取上清液10 µl样品(即,用于凝胶分析的流穿组分(FT)。
- 用 1 ml LAP200 洗涤珠子 3 次N 加入0.5 mM DTT和蛋白酶抑制剂。用1 ml LAP200缓冲液洗涤珠子2次(每次5分钟)N 加入0.5 mM DTT和蛋白酶抑制剂。用1 ml LAP200快速洗涤2次N 加入烟草蚀刻病毒(TEV)蛋白酶之前,用含有0.5 mM DTT且不含蛋白酶抑制剂的缓冲液进行处理。
- TEV 裂解
- 将10 µg TEV蛋白酶稀释于1 ml LAP200中N 在4 °C下旋转孵育管过夜。
注意:通过调整TEV蛋白酶的浓度,可将此步骤优化至几小时内完成,适用于任何LAP标签蛋白,有助于保持LAP标签蛋白复合物的完整性。 - 离心收集珠粒,并将上清液转移至新管中。用160 µl LAP200缓冲液洗涤珠粒两次。N 加入0.5 mM DTT和蛋白酶抑制剂(三倍浓度)以去除任何残留蛋白。取10 µl上清液用于凝胶分析。
- 将10 µg TEV蛋白酶稀释于1 ml LAP200中N 在4 °C下旋转孵育管过夜。
- 第二次亲和捕获:与S蛋白琼脂糖结合
- 洗涤1管80 µl S蛋白琼脂糖浆液(40 µl压实树脂),每次用1 ml LAP200洗涤,共洗涤3次N.
注意:S蛋白与S标签的结合会重建一种有活性的RNase,因此对于含有RNA的蛋白质复合物,应考虑使用其他替代的第二表位标签。 - 将TEV洗脱上清液加入S蛋白琼脂糖珠中,4 °C孵育3小时,轻轻摇动。离心收集珠子,用1 ml LAP200缓冲液洗涤3次N 加入0.5 mM DTT和蛋白酶抑制剂。用1 ml LAP100洗涤珠子2次。
- 洗涤1管80 µl S蛋白琼脂糖浆液(40 µl压实树脂),每次用1 ml LAP200洗涤,共洗涤3次N.
- 蛋白洗脱
- 加入50 µl 4x Laemmli上样缓冲液,97 °C加热10分钟,从S蛋白琼脂糖中洗脱蛋白质。
注意:蛋白质也可用洗脱缓冲液(3.5 M MgCl₂)从磁珠中洗脱。2 含20 mM Tris,pH 7.4。
- 加入50 µl 4x Laemmli上样缓冲液,97 °C加热10分钟,从S蛋白琼脂糖中洗脱蛋白质。
4. 通过质谱分析鉴定相互作用的蛋白质
- 通过十二烷基硫酸钠聚丙烯酰胺凝胶电泳(SDS-PAGE)分析所收集的样品,用银染法染色凝胶(参见材料表),并对洗脱液进行免疫印迹分析,使用抗GFP抗体探针检测,以确认LAP标签纯化实验成功16,见图4。
- 为鉴定等化学计量和亚化学计量的共纯化组分,取最终洗脱样品,通过SDS-PAGE进行分离。使用适用于质谱分析的蛋白质染色剂对凝胶染色。从凝胶中切取最显著的条带及其间的区域,并分别进行质谱分析前处理16。
注意:分离最终纯化洗脱液并制备用于质谱分析的方法有多种5。例如,LAP纯化的复合物可通过高盐(3.5 M MgCl2)从S蛋白珠上洗脱,随后对全部蛋白质群体进行质谱分析17。或者,可将最终洗脱液在SDS-PAGE上分离1 mm,切取单个1 mm条带进行分析。此方法可去除复合混合物中的珠粒或颗粒物质,避免干扰分析结果。
结果
为突出该系统的实用性,通过使用含有 attB1 和 attB2 位点的引物(表1)扩增 Tau 微管结合蛋白的开放阅读框(ORF),并将 PCR 产物与穿梭载体及介导 PCR 产物插入穿梭载体的重组酶共同孵育,从而将 Tau ORF 克隆至穿梭载体中。将反应产物用于转化 DH5α 细菌13,并对卡那霉素抗性菌落提取质粒 DNA 进行测序,以确认 Tau 的正确插入。经测序验证的穿梭-Tau 载体随后被用于将 Tau ORF 转移至 pGLAP1 载体中,该过程通过将穿梭-Tau 载体与 pGLAP1 载体及介导 ORF 从穿梭载体转移至 pGLAP1 的重组酶共同孵育实现,从而使 Tau 与 LAP(EGFP-TEV-S-蛋白)标签阅读框内融合。将反应产物用于转化 DH5α 细菌13,并对氨苄青霉素抗性菌落提取质粒 DNA 进行测序,以确保 LAP-Tau 融合体处于正确的阅读框中。经测序验证的 pGLAP1-LAP-Tau 载体随后与表达 Flippase 重组酶的载体共同转染至基因组中含单一 Flippase 识别靶点(FRT)位点的 HEK293 细胞中,该位点为 LAP 标签基因的整合位点14。该细胞系同时表达 TetR 蛋白,可结合 LAP 标签基因上游的 Tet 操纵元件,并在无四环素/多西环素(Tet/Dox)存在时沉默其表达。通过在含 100 µg/ml 潮霉素的 -Tet DMEM/F12 培养基中培养 5 天,筛选获得稳定整合子。单个潮霉素抗性的细胞克隆通过在克隆上方加入 20 µl 胰蛋白酶并上下吹打两次进行收集。收集后的细胞接种于 24 孔板中,并在 -Tet DMEM/F12 培养基中持续扩增培养。
为了验证潮霉素抗性细胞是否能够表达LAP-Tau,使用0.1 µg/ml的Dox诱导HEK293 LAP-Tau细胞15小时,并从非诱导和Dox诱导的细胞中制备蛋白提取物。这些提取物通过SDS-PAGE分离,转移至PVDF膜,并用抗GFP抗体进行免疫印迹检测,同时以Tubulin作为上样对照。如图4A所示,LAP-Tau(通过抗GFP抗体检测)仅在Dox存在时表达。为了验证LAP-Tau是否在有丝分裂期间正确地定位于有丝分裂微管纺锤体上(此前已有研究显示内源性Tau具有该特性18),使用0.1 µg/ml Dox诱导HEK293 LAP-Tau细胞15小时,随后用4%多聚甲醛固定细胞,并对DNA(Hoechst 33342染色)和微管(抗Tubulin抗体)进行共染色。结果一致显示,LAP-Tau在有丝分裂中期定位于纺锤体上(图4B)。为了验证该系统能够纯化LAP-Tau及其相互作用蛋白,将HEK293 LAP-Tau细胞在旋转瓶中培养至约70%汇合度,用0.1 µg/ml Dox诱导15小时,通过振摇收集细胞,使用LAP300缓冲液裂解,并按照上述方案纯化LAP-Tau。将LAP-Tau纯化所得的洗脱组分进行SDS-PAGE电泳,随后对凝胶进行银染。如图4C所示,LAP-Tau纯化产物中标记星号的条带为LAP-Tau,同时还可见多个代表Tau相互作用蛋白的条带。

图 1: 任意目标蛋白的可诱导稳定 LAP 标签细胞系构建流程概览。 目标基因的开放阅读框(ORF)通过 PCR 扩增,其 5' 和 3' 末端分别引入 attB1 和 attB2 位点(引物序列见 表 1),随后克隆至穿梭载体中。经序列验证的含目标基因的穿梭载体,用于将目标基因转移至 pGLAP1 载体。经序列验证的含目标基因的 pGLAP1 载体,与携带翻转酶(flippase recombinase)的载体共同转染至含有单一翻转酶识别靶位点(FRT 位点)的宿主细胞系中,该 FRT 位点为 LAP 标签基因整合的特定位点。这些细胞系同时表达四环素阻遏蛋白(TetR),后者可结合于 LAP 标签基因上游的四环素操纵子(TetO2),在无四环素(Tet)或强力霉素(Dox)存在时抑制基因表达。目标 LAP 标签基因通过重组整合至 FRT 位点,随后使用潮霉素筛选获得稳定整合的细胞克隆。请点击此处查看该图的高清版本。
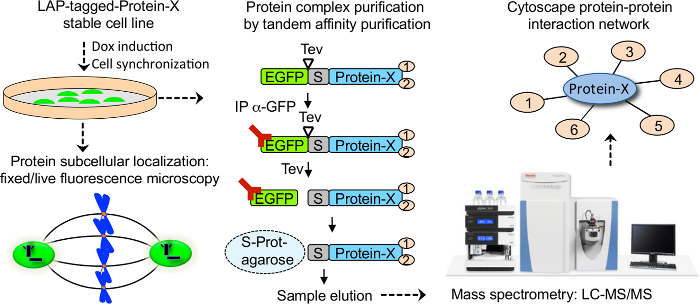
图2: LAP标记稳定细胞系应用概览。 通过添加Dox诱导表达目标LAP标记蛋白的可诱导稳定细胞系,可将其在细胞周期的不同阶段进行同步化,或使用化学物质或配体刺激以激活任何所需的信号通路。可通过活细胞或固定细胞成像分析目标LAP标记蛋白的亚细胞定位。LAP标记蛋白还可进行串联亲和纯化,并通过液相色谱-串联质谱法(LC-MS/MS)鉴定其相互作用蛋白。最后,可利用Cytoscape构建诱饵蛋白的蛋白质-蛋白质相互作用网络。Dox表示多西环素,IP表示免疫沉淀,EGFP表示增强型绿色荧光蛋白,Tev表示TEV蛋白酶切割位点,S表示S标签。 请点击此处查看该图的放大版本。

图3: LAP标签蛋白表达、纯化及质谱分析前准备的总体流程。 本实验方案包含9个步骤:1)LAP标签蛋白的培养与诱导表达,2)细胞收集与裂解,3)裂解液制备,4)将裂解液与抗GFP磁珠结合,5)TEV蛋白酶切割GFP标签,6)将裂解液与S蛋白磁珠结合,7)诱饵蛋白及其相互作用蛋白的洗脱,以及8-9)用于基于质谱的蛋白质组学分析的样品制备。请点击此处查看该图的放大版本。

图 4: LAP-Tau 表达的验证。 (A)对未诱导和多西环素(Dox)诱导的 LAP-Tau HEK293 细胞的蛋白样品进行蛋白质印迹(WB)分析,使用抗-GFP 和抗-微管蛋白(Tubulin)抗体分别检测 LAP 标签的 Tau 蛋白和作为上样对照的微管蛋白。注意,仅在细胞经 Dox 诱导后才表达 LAP-Tau。 (B)对表达 LAP-Tau 的有丝分裂细胞进行固定,并使用抗微管蛋白抗体对 DNA(Hoechst 33342)和微管蛋白(Tub)进行共染色,通过荧光显微镜分析 LAP-Tau 的亚细胞定位。注意,LAP-Tau 在有丝分裂期间定位于有丝分裂纺锤体和纺锤极。 (C)LAP-Tau 纯化产物的银染凝胶图。MW 表示分子量,CL 表示澄清裂解液,E 表示最终洗脱组分。样品在 4–20% SDS-PAGE 凝胶上电泳,随后进行银染以显示纯化的蛋白质。注意,对应于 LAP-Tau 的条带以星号标记,同时可见多个对应于共纯化蛋白的其他条带。 请点击此处查看该图的放大版本。
| N端融合 | |
| 正向引物 | 5'-GGGGACAAGT TTGTACAAAAAAGCAGGCTTCATG-(>18gsn)-3’ |
| 反向引物 | 5'-GGGGACCACTTTGTACAAGAAAGCTGGGTT TTATCA-(>18gsn)-3’ |
| C端融合 | |
| 正向引物 | 5'-GGGGACAAGTTTGTACAAAAAAGCAGGCTTCACC-(>18gsn)-3’ |
| 反向引物 | 5'-GGGGACCACTTTGTACAAGAAAGCTGGGTG-(>18gsn)-3’ |
表1:用于扩增目的ORF并插入穿梭载体的正向与反向引物。 attB位点以粗体标出,gsn表示在引物上添加了超过18个基因特异性核苷酸。
| 步骤 | 温度 | 时间 | |
| 初始变性 | 94 °C | 2 min | |
| PCR 扩增循环(35 次) | 变性 | 94 °C | 30 sec |
| 退火 | 55 °C(根据引物 Tm 而定) | 30 sec | |
| 延伸 | 72 °C | 1 min/kb | |
| 保存 | 4 °C | 无限期 | |
表2:扩增目的ORF的PCR反应条件。
| 载体 | 正向测序引物 | 反向测序引物 |
| 穿梭载体 | 5’-TGTAAAACGACGGCCAGT-3’ | 5’-CAGGAAACAGCTATGAC-3’ |
表3:穿梭载体的正向与反向测序引物。
| ID | 结构 | 母体载体 | 启动子 | 细菌抗性 | 哺乳动物抗性 | 四环素调控? |
| pGLAP1 | N端 EGFP-TEV-S 肽 | pcDNA5/FRT/TO | CMV | Amp | Hyg | 是 |
| pGLAP2 | N端 Flag-TEV-S 肽 | pcDNA5/FRT/TO | CMV | Amp | Hyg | 是 |
| pGLAP3 | N端 EGFP-TEV-S 肽;C端 V5 | pEF5/FRT-V5 | EF1a | Amp | Hyg | 否 |
| pGLAP4 | N端 Flag-TEV-S 肽;C端 V5 | pEF5/FRT-V5 | EF1a | Amp | Hyg | 否 |
| pGLAP5 | C端 S 肽-PreProt x2-EGFP | pEF5/FRT-V5 | EF1a | Amp | Hyg | 否 |
表4:可用于N端或C端蛋白标记的LAP/TAP载体列表,这些载体具有不同的启动子、表位标签以及多西环素(Dox)诱导表达能力。 这些载体可商业获得。Bac Res 表示细菌抗性标记,Mam Res 表示哺乳动物细胞抗性标记,Tet reg? 表示表达是否可由四环素(Tet)/多西环素(Dox)调控。
| 载体 | 正向测序引物 | 反向测序引物 |
| pGLAP1 | 5’-ATCACTCTCGGCATGGACGAGCTGTACAAG-3’ | 5’-TGGCTGGCAACTAGAAGGCACAGTCGAGGC-3’ |
| pGLAP2 | 5’-CGAACGCCAGCACATGGACAGGG-3’ | 5’-TGGCTGGCAACTAGAAGGCACAGTCGAGGC-3’ |
| pGLAP3 | 5’-AGAAACCGCTGCTGCTAA-3’ | 5’-TAGAAGGCACAGTCGAGG-3’ |
| pGLAP4 | 5’-AGACCCAAGCTGGCTAGGTAAGC-3’ | 5’-TAGAAGGCACAGTCGAGG-3’ |
| pGLAP5 | 5’-CGTAATACGACTCACTATAG-3’ | 5’-TCCAGGGTCAAGGAAGGCACGG-3’ |
表5:pGLAP载体的正向与反向测序引物。
讨论
所述方案描述了将目的基因克隆至LAP标签载体、构建可诱导的LAP标签稳定细胞系,以及纯化LAP标签蛋白复合物用于蛋白质组学分析的步骤。相较于其他LAP/TAP标签技术,本方案经过优化,可适用于高通量研究,以系统绘制任意细胞通路中的蛋白质定位及蛋白质-蛋白质相互作用图谱。该方法已广泛应用于细胞周期进程、有丝分裂纺锤体组装、纺锤极稳态以及纤毛形成等关键蛋白的功能表征,并有助于阐明这些蛋白调控异常如何导致人类疾病。15,16,19,20例如,我们课题组最近利用该系统定义了STARD9有丝分裂驱动蛋白(一个候选的癌症治疗靶点)在纺锤体组装中的功能与调控机制15,21,以定义Tctex1d2动力蛋白轻链之间的一种新的分子联系 短肋多指综合征(SRPS)19,并定义一种新的分子机制,以阐明Mid2泛素连接酶的突变如何导致X连锁智力障碍16其他实验室也已成功应用此方法,其中一项研究发现,小鼠Hedgehog信号通路的调控因子Tctn1是与纤毛病相关的蛋白复合物的一部分,该复合物以组织依赖性方式调控纤毛膜组成及纤毛发生22,23因此,本方案可广泛应用于任何细胞通路的解析。
该方案中的一个关键步骤是筛选对潮霉素具有抗性的LAP标签稳定细胞系。在选择实验组培养皿中的克隆灶进行扩增之前,必须特别注意确保对照组培养皿中的所有细胞均已死亡。在LAP标签稳定细胞系的常规培养过程中也可添加潮霉素,以进一步确保所有细胞均在FRT位点保留目标LAP标签基因。需要提醒的是,并非所有LAP标签蛋白都具有功能,因此必须建立相应的功能检测方法以验证蛋白活性。用于检测蛋白功能的实验方法示例包括挽救siRNA诱导的表型, 体外 活性检测。为解决添加较大的LAP标签可能带来的问题,我们此前已构建了与此系统兼容的TAP标签载体,其包含较小的标签(如FLAG),这类标签更不易影响目标蛋白的功能和定位4此外,还存在可用于构建C端LAP标签蛋白或C端TAP标签蛋白的LAP标签载体,这些载体与此系统兼容,适用于蛋白N端无法耐受LAP/TAP标签的情况。另外,纯化缓冲液(LAPX)中的盐和去污剂浓度N可根据观察到的相互作用数量(无或过多)调整纯化严格性。类似地,串联亲和纯化步骤比单步纯化更严格,可能导致弱相互作用蛋白丢失,因此当鉴定到的互作蛋白较少或无互作蛋白时,可采用单步纯化方案。
需要注意的是,目前存在其他GFP表位标记方法,可用于大规模GFP蛋白标记,以开展蛋白质定位和纯化研究24,25。其中包括BAC TransgenOmics方法,该方法利用细菌人工染色体,在包含全部调控元件的天然环境中表达GFP标记的目的基因,从而模拟内源性基因表达24。最近,已有研究使用CAS9/单导向RNA(sgRNA)核糖核蛋白复合物(RNPs),通过分裂GFP系统对目的基因进行内源性标记,使GFP标记的基因在其内源基因组位点表达25。尽管上述两种方法均能在内源性条件下实现标记蛋白的表达,但与本文所述的LAP标记方案相比,它们无法实现目的基因标记的诱导性和可调节性表达。此外,这些方法尚未应用于TAP的串联表位标记。还需注意的是,其他标记系统也可经改造后与本文所述系统兼容,用于生成可诱导的表位标记稳定细胞系。例如,依赖邻近性的生物素鉴定技术(BioID)因其能够界定相互作用蛋白之间的空间和时间关系而受到广泛关注26。该技术利用目的蛋白与大肠杆菌(Escherichia coli)生物素连接酶BirA的突变体融合表达,该酶可对距离其约10 nm范围内的任何蛋白进行生物素标记。随后通过生物素亲和捕获富集这些被标记的蛋白,并利用质谱分析其组成。BirA可对邻近蛋白(即使仅短暂接触)进行生物素化,因此特别适用于检测蛋白复合物中较弱的相互作用伙伴27。此外,该纯化流程不要求内源性蛋白-蛋白相互作用在操作过程中保持完整,可在变性条件下进行,从而降低假阳性率。在本实验方案中,若将pGLAP1载体替换为BirA标记载体,即可使该系统从基于亲和力的蛋白-蛋白相互作用鉴定转变为基于空间邻近性的检测。此类系统在检测瞬时蛋白相互作用(如多种酶-底物相互作用)以及描绘特定结构(如中心体和纤毛)内部的时空蛋白相互作用网络方面具有显著优势26,28。
披露
作者无任何利益冲突需要披露。
致谢
本工作由美国国家科学基金会资助项目NSF-MCB1243645(JZT)支持,本文中表达的任何观点、发现、结论或建议均为作者的观点,不一定反映美国国家科学基金会的官方意见。资助方在研究设计、数据收集与分析、发表决定或稿件撰写过程中均未发挥任何作用。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Flp-In T-REx 核心试剂盒 | Invitrogen | K6500-01 | 用于生成含有FRT位点和TrtR表达的细胞系的试剂盒 |
| PETG,5倍 | Nunc公司 | 73520-734 | 用于细胞培养的滚瓶 |
| PETG,2.5倍 | Nunc公司 | 73520-420 | 用于培养细胞的滚瓶 |
| 细胞堆叠器 | Corning CellSTACK | 3271 | 用于培养细胞的细胞堆叠器 |
| 500 ml 锥形离心管 | 康宁 | 431123 | 用于收集细胞的试管 |
| 抗GFP抗体 | Invitrogen | A11122 | 兔抗GFP抗体 |
| Affiprep Protein A 珠粒 | 伯乐(Bio-Rad) | 156-0006 | 用作偶联抗GFP抗体的基质 |
| 二甲基戊二酰亚胺酸(DMP) | 赛默飞世尔科技 | 21667 | 用于将抗GFP抗体偶联到Protein A磁珠上 |
| TLA100.3 管 | 贝克曼 | 349622 | 用于澄清步骤中离心蛋白裂解液的离心管 |
| TEV 蛋白酶 | Invitrogen | 12575-015 | 用于切除N端LAP标签蛋白的GFP标签 |
| 进动蛋白酶 | GE Healthcare | 27-0843-01 | 用于切割C端LAP标签蛋白上的GFP标签 |
| S蛋白琼脂糖 | Novagen | 69704 | 在纯化LAP标签蛋白复合物过程中用作第二亲和层析基质 |
| QIAquick DNA凝胶回收试剂盒 | Qiagen | 28704/28706 | 用于从琼脂糖凝胶中纯化PCR产物 |
| BP clonase II | Invitrogen | 11789020 | 用于将ORF PCR产物克隆至pDONR221穿梭载体 |
| LR Clonase II | Invitrogen | 11791020 | 用于将目的基因的ORF克隆至pGLAP1 LAP标签载体中 |
| ccdB 生存 2 T1R E. coli | Invitrogen | A10460 | 用于扩增穿梭载体和 pGLAP 空载体 |
| Fugene 6 | Promega | E2691 | 用于将载体转染至人细胞的转染试剂 |
| 四环素 | Invitrogen | Q100-19 | 诱导Dox/Tet可诱导蛋白表达的药物 |
| 多西环素 | Clontech | 631311 | 用于诱导Dox/Tet可诱导蛋白表达的药物 |
| 潮霉素B | Invitrogen | 10687010 | 用于筛选稳定 LAP 标签整合子的药物 |
| 卡那霉素 | 康宁 | 61-176-RG | 用于筛选卡那霉素抗性细菌菌落的药物 |
| 氨苄青霉素 | Fisher | BP1760-5 | 用于筛选氨苄青霉素抗性细菌菌落的药物 |
| 4-20% Tris-甘氨酸SDS-PAGE凝胶 | 伯乐(Bio-Rad) | 4561094 | 用于分离蛋白质样品及最终LAP标签纯化洗脱液 |
| Silver Stain Plus 试剂盒 | 伯乐(Bio-Rad) | 1610449 | 用于银染LAP标签纯化物的洗脱组分及纯化过程中收集的各样本 |
| 考马斯亮蓝染色 | Invitrogen | LC6060 | 用于染色SDS-PAGE凝胶以观察LAP标签纯化产物并切取蛋白质条带,适用于质谱分析 |
| 穿梭载体 pDONR221 | Invitrogen | 12536017 | 用于克隆目的基因开放阅读框的穿梭载体 |
| 表达翻转酶的载体 pOG44 | Invitrogen | V600520 | 表达Flippase重组酶的载体,用于将LAP标签基因整合到含有FRT位点的细胞系基因组中 |
| Platinum Taq DNA 聚合酶 | 赛默飞世尔科技 | 10966018 | 用于目的基因ORF的PCR扩增 |
| 4x Laemmli 上样缓冲液 | 伯乐(Bio-Rad) | 1610747 | 从珠基质中洗脱纯化的LAP标签蛋白复合物的缓冲液样品 |
| LB培养基 | Fisher | BP9723-2 | 用于培养 DH5αα 细菌 |
| DNA 小提试剂盒 | Promega | A1222 | 用于制备质粒DNA小量提取物 |
| DMEM/F12 培养基 | Hyclone | SH30023.01 | 用于培养 HEK293 人源细胞 |
| 不含四环素的FBS | Altanta Biologicals | S10350 | 用于配制含-Tet的DMEM/F12培养基,以建立和培养可诱导的LAP标签稳定细胞系 |
| 胰蛋白酶 | Hyclone | SH30042.01 | 用于从培养板上提起 HEK293 细胞集落 |
| 蛋白酶抑制剂片剂 | 罗氏 | 11836170001 | 用于配制不含EDTA的缓冲液 |
| 10%壬基苯氧基聚乙氧基乙醇 | 罗氏 | 11332473001 | 用于配制缓冲液方案 |
| PBS | 康宁 | 21-040-CM | 用于配制缓冲液 |
| Tween-20 | Fisher | BP337-500 | 用于配制缓冲液 |
| 硼砂 | Fisher | S249-500 | 用于配制缓冲液方案 |
| 硼酸 | Fisher | A78-500 | 用于配制缓冲液 |
| 乙醇胺 | Calbiochem | 34115 | 用于配制缓冲液 |
| NaCl | Fisher | P217-3 | 用于配制缓冲液 |
| KCl | Fisher | BP358-10 | 用于配制缓冲液 |
| 二硫苏糖醇(DTT) | Fisher | BP172-25 | 用于配制缓冲液 |
| MgCl₂2 | Fisher | M33-500 | 用于配制缓冲液 |
| Tris 碱 | Fisher | BP152-5 | 用于配制缓冲液 |
参考文献
- Rigaut, G., et al. A generic protein purification method for protein complex characterization and proteome exploration. Nat Biotechnol. 17, 1030-1032 (1999).
- Puig, O., et al. The tandem affinity purification (TAP) method: a general procedure of protein complex purification. Methods. 24, 218-229 (2001).
- Cheeseman, I. M., Desai, A. A combined approach for the localization and tandem affinity purification of protein complexes from metazoans. Sci STKE. , (2005).
- Torres, J. Z., Miller, J. J., Jackson, P. K. High-throughput generation of tagged stable cell lines for proteomic analysis. Proteomics. 9, 2888-2891 (2009).
- LaCava, J., et al. Affinity proteomics to study endogenous protein complexes: pointers, pitfalls, preferences and perspectives. Biotechniques. 58, 103-119 (2015).
- Landy, A. Dynamic, structural, and regulatory aspects of lambda site-specific recombination. Annu Rev Biochem. 58, 913-949 (1989).
- Hartley, J. L., Temple, G. F., Brasch, M. A. DNA cloning using in vitro site-specific recombination. Genome Res. 10, 1788-1795 (2000).
- ORFeome Collaboration. The ORFeome Collaboration: a genome-scale human ORF-clone resource. Nat Methods. 13, 191-192 (2016).
- Brasch, M. A., Hartley, J. L., Vidal, M. ORFeome cloning and systems biology: standardized mass production of the parts from the parts-list. Genome Res. 14, 2001-2009 (2004).
- Lamesch, P., et al. hORFeome v3.1: a resource of human open reading frames representing over 10,000 human genes. Genomics. 89, 307-315 (2007).
- Rual, J. F., et al. Human ORFeome version 1.1: a platform for reverse proteomics. Genome Res. 14, 2128-2135 (2004).
- Fiering, S., Kim, C. G., Epner, E. M., Groudine, M. An "in-out" strategy using gene targeting and FLP recombinase for the functional dissection of complex DNA regulatory elements: analysis of the beta-globin locus control region. Proc Natl Acad Sci U S A. 90, 8469-8473 (1993).
- Sambrook, J., Fritsch, E. F., Maniatis, T. Molecular cloning : a laboratory manual. , 2nd, Cold Spring Harbor Laboratory. (1989).
- Uyttersprot, N., Costagliola, S., Miot, F. A new tool for efficient transfection of dog and human thyrocytes in primary culture. Mol Cell Endocrinol. 142, 35-39 (1998).
- Senese, S., et al. A unique insertion in STARD9's motor domain regulates its stability. Mol Biol Cell. 26, 440-452 (2015).
- Gholkar, A. A., et al. The X-Linked-Intellectual-Disability-Associated Ubiquitin Ligase Mid2 Interacts with Astrin and Regulates Astrin Levels to Promote Cell Division. Cell Rep. 14, 180-188 (2016).
- Graumann, J., et al. Applicability of tandem affinity purification MudPIT to pathway proteomics in yeast. Mol Cell Proteomics. 3, 226-237 (2004).
- Connolly, J. A., Kalnins, V. I., Cleveland, D. W., Kirschner, M. W. Immunoflourescent staining of cytoplasmic and spindle microtubules in mouse fibroblasts with antibody to tau protein. Proc Natl Acad Sci U S A. 74, 2437-2440 (1977).
- Gholkar, A. A., et al. Tctex1d2 associates with short-rib polydactyly syndrome proteins and is required for ciliogenesis. Cell Cycle. 14, 1116-1125 (2015).
- Cheung, K., et al. Proteomic Analysis of the Mammalian Katanin Family of Microtubule-severing Enzymes Defines Katanin p80 subunit B-like 1 (KATNBL1) as a Regulator of Mammalian Katanin Microtubule-severing. Mol Cell Proteomics. 15, 1658-1669 (2016).
- Torres, J. Z., et al. The STARD9/Kif16a Kinesin Associates with Mitotic Microtubules and Regulates Spindle Pole Assembly. Cell. 147, 1309-1323 (2011).
- Garcia-Gonzalo, F. R., et al. A transition zone complex regulates mammalian ciliogenesis and ciliary membrane composition. Nat Genet. 43, 776-784 (2011).
- Chih, B., et al. A ciliopathy complex at the transition zone protects the cilia as a privileged membrane domain. Nat Cell Biol. 14, 61-72 (2012).
- Leonetti, M. D., Sekine, S., Kamiyama, D., Weissman, J. S., Huang, B. A scalable strategy for high-throughput GFP tagging of endogenous human proteins. Proc Natl Acad Sci U S A. 113, E3501-E3508 (2016).
- Poser, I., et al. BAC TransgeneOmics: a high-throughput method for exploration of protein function in mammals. Nat Methods. 5, 409-415 (2008).
- Firat-Karalar, E. N., Stearns, T. Probing mammalian centrosome structure using BioID proximity-dependent biotinylation. Methods Cell Biol. 129, 153-170 (2015).
- Roux, K. J., Kim, D. I., Burke, B. BioID: a screen for protein-protein interactions. Curr Protoc Protein Sci. 74, (2013).
- Gupta, G. D., et al. A Dynamic Protein Interaction Landscape of the Human Centrosome-Cilium Interface. Cell. 163, 1484-1499 (2015).
重印与许可
