本文介绍一种用于追踪RNA样本中基因组DNA(gDNA)污染的实验方案。该方法利用针对核糖体DNA(rDNA)基因内转录间隔区(ITS)的特异性引物,适用于在大多数真核生物和原核生物中可靠且灵敏地检测DNA污染。
本文内容
摘要
摘要
用于定量基因表达变化和转录本丰度的一种广泛应用的方法是逆转录定量实时PCR(RT-qPCR)。该方法可提供准确、灵敏、可靠且可重复的结果。多种因素可能影响RT-qPCR的灵敏度和特异性,其中RNA样本中残留的基因组DNA(gDNA)污染便是其一。在基因表达分析中,由于gDNA污染导致的非特异性扩增会高估转录本水平的丰度,从而影响RT-qPCR的结果。通常,可通过使用结合于目的基因的基因间区或内含子区域的引物对,利用qRT-PCR检测gDNA。然而,目前并非所有脊椎动物、细菌、原生生物、真菌、植物以及无脊椎动物等物种的所有基因都已明确其内含子/外显子注释信息。
本文介绍一种利用基于核糖体DNA(rDNA)的引物检测RNA样品中基因组DNA(gDNA)污染的实验方案。该方法基于rDNA的独特特征:多基因家族性质、高度保守的序列以及在基因组中的高丰度。此外,作为案例研究,我们针对禾本科(Poaceae)植物核糖体DNA(rDNA)的保守区域设计了一套特异性引物。通过熔解曲线分析和琼脂糖凝胶电泳验证了这些引物对的通用性。尽管本方法重点阐述了基于rDNA的引物如何应用于禾本科植物的gDNA污染检测, 但该策略可轻松拓展至其他原核和真核物种
引言
探索特定基因集或信号通路的转录调控对于理解生物事件中复杂的分子机制至关重要1。目前,qPCR分析是基因表达研究中最广泛使用的方法,可靶向DNA(基因组)或RNA(转录组),分别用于甲基化组和转录组分析。逆转录(RT)后接qPCR广泛应用于转录组分析,在生物研究的各个领域用于测定基因表达水平2。与其他方法(如传统的Northern杂交、通过in situ杂交进行的组织特异性检测、核糖核酸酶保护分析(RPA)以及半定量RT-PCR)相比,基于qPCR的检测在准确性、便捷性、速度和宽动态范围方面具有显著优势3,4。为了实现信使RNA(mRNA)的可靠定量,需考虑多个重要因素,包括起始RNA材料的质量和数量。此外,还需考虑非特异性扩增、RT-qPCR的效率以及PCR扩增效率5,6。
在RNA提取过程中,基因组DNA(gDNA)的存在是一个固有的问题,部分原因在于DNA和RNA具有相似的物理和化学性质7。由于gDNA与来自mRNA样本的互补DNA(cDNA)之间存在序列同源性,可能发生非特异性扩增,从而影响RT-qPCR结果的准确性。残留的gDNA将导致在基因表达分析中对目标mRNA丰度的高估8。
通常,非特异性扩增产物主要源于引物二聚体的形成或由基因组DNA(gDNA)引起的非特异性背景扩增,这两者均可通过使用适当的对照样本进行评估。相应的对照分别为无模板对照(NTC)和无逆转录酶对照(NRT)。由于所研究样本中gDNA污染水平不同,且不同基因对gDNA的敏感性差异较大,因此每个样本/检测组合均需设置NRT对照。尽管这会显著增加逆转录定量PCR(RT-qPCR)分析研究的成本和工作量,但这些对照是必需的7,9。
应对基因组DNA(gDNA)污染的其他方法包括使用针对目的基因的基因间区或内含子区域的引物对10,以及使用跨越大内含子或外显子-外显子连接区的引物,即这些引物的退火位点在成熟的mRNA序列中不存在1,4。然而,目前尚未完全掌握许多脊椎动物、细菌、原生生物、真菌、植物以及无脊椎动物等物种中所有基因的内含子/外显子注释信息。此外,许多真核生物含有由基因复制事件产生的假基因。并且,跨内含子设计引物并不能确保完全避免gDNA的扩增。由于不同基因组区域对DNase I的染色质可及性存在差异,建议设计针对不同染色体区域的多个引物对10。
真核生物的基因组可包含多达上千个编码核糖体亚基的rDNA基因,这些亚基是核糖体形成所必需的。这些rDNA基因通常以单个或串联重复阵列的形式组织11。由RNA聚合酶I(RNA pol I)转录生成多顺反子rRNA(图1),其中包括大亚基(LSU)和小亚基(SSU)。所产生的前体rRNA(pre-rRNA)通过切除两个内转录间隔区ITS1和ITS2进一步加工。最终生成三种成熟的rRNA:17-18S rRNA(SSU)、5.8S rRNA以及25-28S rRNA(LSU)12。rDNA基因是多基因家族的典型代表,其序列高度保守。它们在基因组中出现频率高,并可能存在于多个不同的染色体位点上13。rRNA的加工以及转录间隔区的降解是在核仁中快速进行的过程。由于rDNA序列的高度重复性,其基因组拷贝数与可检测的未加工RNA前体分子的比例,相较于低拷贝的内含子序列及其未剪接前体,要更低。这些特性使得rDNA基因非常适合用于在大多数真核生物和原核生物中可靠且高灵敏地检测基因组DNA(gDNA)污染3。
本文介绍了一种检测RNA样本中基因组DNA(gDNA)污染的新方法。该方法基于rDNA保守序列设计了一套通用引物,可用于多种禾本科(Poaceae)物种的gDNA检测。通过以DNA为模板进行熔解曲线分析,验证了所提出引物的特异性和通用性。本方案不仅适用于禾本科植物,也可轻松适用于其他真核生物和原核生物物种。
方案
注意:可使用任何组织。
1. 核酸提取
- 将100 mg组织样本置于2.0 mL离心管中,加入两颗5 mm不锈钢珠,于25–30 Hz条件下匀浆30 s(匀浆时长与频率依组织类型而定),用于RNA与DNA提取。
- 根据制造商说明书提取总RNA。
- 根据制造商说明书分离总DNA。
- 通过测量260 nm和280 nm处的吸光度来控制RNA样品的纯度和数量。
- 通过测量260 nm和280 nm处的吸光度来控制DNA样品的纯度和数量。
注意:虽然核酸在260 nm波长处具有光吸收(A260),但在280 nm波长处的光吸收(A280)可用于定量样品中蛋白质和酚类物质的含量。因此,A260/A280比值可用于评估从样品中提取的DNA和RNA的纯度。A260/A280比值在≥1.8至2.0范围内表明核酸纯度较高 >2.0 通常被认为 "纯" 对于DNA和RNA而言,较低的A260/280值可能表明存在蛋白质或有机化学物质的污染。 - 通过0.7%琼脂糖凝胶电泳检测DNA质量。制备凝胶后,在1×TRIS-硼酸EDTA缓冲液(TBE:89 mM Tris,89 mM 硼酸,2 mM EDTA)中以100 V电压电泳30分钟。高质量的基因组DNA(gDNA)表现为一条清晰的高分子量(HMW)条带,无低分子量(LMW)范围内的弥散条带。
- 根据制造商说明书,通过硫氰酸胍(GTC)变性琼脂糖凝胶电泳或毛细管电泳芯片检测分离的RNA在变性条件下的浓度、纯度和完整性。
- 在琼脂冷却至 60 °C 后,向标准的 1x TBE 1% 琼脂糖凝胶中加入 5 mM GTC,制备 GTC 凝胶。
注意:GTC 具有毒性,需在通风橱中操作,并佩戴适当的个人防护装备。 - 配制RNA变性上样缓冲液:95% 甲酰胺,10 mM EDTA(pH 8.0),0.1% 溴酚蓝,0.1% 二甲苯青,以及10 µL 溴化乙锭。
注意:甲酰胺和溴化乙锭具有毒性,应在通风橱中操作。 - 将1-5 µg总RNA加入RNA变性上样缓冲液中,于70 °C加热5分钟,冰上放置后上样至凝胶,随后在GTC凝胶中以100 V电泳45分钟。在RNA样品旁同时加载DNA或RNA分子量标记物作为标准。
- 用溴化乙锭对凝胶进行染色,并在紫外光下使用图像采集系统观察条带。在真核生物中,完整总RNA在变性条件下电泳会显示出至少两条清晰锐利的rRNA条带(28S和18S),其强度比约为2:1。
- 在琼脂冷却至 60 °C 后,向标准的 1x TBE 1% 琼脂糖凝胶中加入 5 mM GTC,制备 GTC 凝胶。
- 通过DNase处理去除gDNA残留DNase I RNase-free)。在RNase-free离心管中加入总体积为10 µL的反应体系:0.1 - 1 µg总RNA,一个单位的 DNase I,以及1 µL的10x 含MgCl的反应缓冲液237 °C下孵育混合物30分钟。加入1 µL 50 mM EDTA终止反应,并在65 °C下孵育10分钟。
- 使用无DNase的试剂去除gDNA提取物中的RNA残留 RNase A,按照制造商的说明书操作。向总DNA中加入5 µL浓度为10 mg/mL的RNase,37 °C孵育1小时。将RNA和DNA提取物保存于-80 °C。
2. 从rDNA区域设计gDNA检测的引物
注意:rDNA 全长序列包含两个在成熟 rRNA 分子中通过一系列内切核酸酶切割被移除并随后降解的区域(ITS1 和 ITS2)(图 1)。
- 从 NCBI(http://www.ncbi.nlm.nih.gov)获取目标物种的 rDNA 核苷酸序列。在数据库中搜索的最佳关键词是“internal transcribed spacer”。
- 将目标核苷酸序列输入 BLASTn 进行比对,以查找内转录间隔区(ITSs)、SSU 和 LSU 的保守区域。
- 选择能够扩增 ITSs 序列两侧区域的引物,或扩增不出成熟 rRNA 中存在的 ITSs 序列的引物。
- 设计扩增 ITS1 或 ITS2 序列侧翼区域的引物:使用 ClustalW 对不同物种的保守区域进行比对。通过 AlleleID 软件进行物种特异性或跨物种分析后,设计针对 ITS 侧翼区域的特异性引物。两对分别扩增 SSU-5.8S 和 5.8S-LSU 片段的引物,可分别基于 ITS1 和 ITS2 的侧翼区域设计。由于这些扩增子跨越 ITS 区域,因此从基因组 DNA(gDNA)中扩增出的产物长度将至少增加 300 bp,从而降低检测灵敏度。
- 侧翼扩增 ITS1:选择 SSU 和 5.8S rRNA 序列。针对禾本科(Poaceae)选定的引物为:SSU,SF:CGTAACAAGGTTTCCGTAGGTG,R:GGTTCACGGGATTCTGCAAT。该引物对(SF:正向引物,R:反向引物)可扩增 SSU 的部分区域、完整的 ITS1 序列以及 5.8S rDNA 的部分区域。
- 侧翼扩增 ITS2:选择 5.8S 和 LSU 序列。针对禾本科(Poaceae)选定的引物为:F:ATTGCAGAATCCCGTGAACC(LSU 保守序列),LR:TGCTTAAAYTCAGCGGGTAGYC。该引物对可扩增 5.8S 的部分区域、完整的 ITS2 序列以及 LSU 的部分区域(图 1)。
注:在基于 ITSs 侧翼区域设计引物时,需识别 SSU、5.8S 和 LSU 的高度保守区域。5.8S rRNA 的正向与反向引物依据开花植物中的保守基序设计14。正向与反向引物分别基于禾本科中 SSU 和 LSU 的保守区域设计。各物种 SSU 和 LSU 引物的差异见 表 1。
- 扩增 ITSs 序列的引物:在本实验方案中,基于 Aeluropus 的 ITS 序列(NCBI taxid 编号:110873)设计 ITS1 引物。所用引物为:正向引物:GGTATGGCGTCAAGGAACACT,反向引物:ATAGCATCGCTGCAAGAGGT。根据引物对 in silico 预测生成的扩增子,其长度应在 60 至 200 bp 范围内,这也是定量 PCR(qPCR)分析推荐的扩增子长度。
- 设计扩增 ITS1 或 ITS2 序列侧翼区域的引物:使用 ClustalW 对不同物种的保守区域进行比对。通过 AlleleID 软件进行物种特异性或跨物种分析后,设计针对 ITS 侧翼区域的特异性引物。两对分别扩增 SSU-5.8S 和 5.8S-LSU 片段的引物,可分别基于 ITS1 和 ITS2 的侧翼区域设计。由于这些扩增子跨越 ITS 区域,因此从基因组 DNA(gDNA)中扩增出的产物长度将至少增加 300 bp,从而降低检测灵敏度。
- 在选择引物时需考虑以下建议:GC 含量:40–60%,引物长度:18–23 个碱基,PCR 产物长度:60–160 bp(特别是 ITS 引物),熔解温度(Tm):60 °C,两条引物的最终 Tm 值相差不超过 5 °C,且引物自身或彼此之间不应存在互补序列。
- 验证引物特异性和拷贝数。使用引物-BLAST 程序(https://www.ncbi.nlm.nih.gov/tools/primer-blast/)对所选引物序列进行 in silico 分析。
- 打开 Primer-BLAST 提交页面。在表单的引物参数部分输入两条引物序列。在引物对特异性检测参数部分,输入生物体名称(或生物体类群名称),并选择基因组数据库。这些设置将提供有关目标序列的特异性信息,以及包括产物长度、染色体位置和拷贝数在内的引物参数信息。
3. 使用DNA模板进行基于rDNA引物的qPCR验证步骤
注意:应使用基因组DNA(gDNA)作为模板进行qPCR,以验证所设计引物的功能。为进行多个平行反应并减少移液误差,建议配制预混液。配制预混液时,总体积应相当于所有反应体系总量再增加约10%。
- 在PCR反应管中混合除DNA模板外的所有反应组分,配制主混合液。根据需要从单个反应规模放大配制主混合液:加入5 µL SYBR Green(SYBR)预混液(2x)、0.3 µL引物(上下游引物各0.3 µM),用无RNase的水将终体积调至10 µL。每1 µL分析中使用约≤200 ng的模板gDNA。
注意:所有试剂、组分和反应混合物均需解冻后在冰上操作并保存。 - 将主混合液分装至光学96孔板中。向每孔加入1 µL gDNA,然后用光学板密封膜封板。离心后放入PCR仪中。
- 在实时荧光定量PCR仪上按以下条件运行qPCR检测:95 °C预变性10分钟,随后进行40个循环(95 °C变性15秒,60 °C退火/延伸1分钟)。在60 °C退火/延伸步骤采集数据。
- 扩增完成后,对所有PCR反应进行熔解曲线分析,连续采集55 °C至95 °C之间的荧光信号。通常每个循环温度递增0.5 °C,每循环采集一个数据点。
注意:每对引物的主混合液中至少应包含2个无模板对照(NTC)。所有实验至少重复三次。 - 通过熔解曲线分析验证引物特异性。采用单一阈值循环法和曲线拟合扣除法分析曲线。
注意:出现尖锐单一峰表明扩增产物均一。引物二聚体可能在较低温度处表现为独立的小峰。 - 通过琼脂糖凝胶电泳验证各扩增片段的大小。
- 将3 g琼脂糖与100 mL TBE缓冲液(TBE:89 mM Tris、89 mM硼酸、2 mM EDTA)混合,制备3%琼脂糖凝胶。
- 取5–10 µL PCR产物与DNA及1–2 µL 6x上样缓冲液混合。将PCR产物与DNA分子量标记物一同上样至3%琼脂糖凝胶,在1x TRIS-硼酸-EDTA缓冲液中以100 V电泳45分钟。
- 用溴化乙锭或其他嵌入性染料染色,并在紫外光下使用成像系统观察条带。
注意:DNA嵌入性染料(例如,溴化乙锭)具有致癌性,应小心操作并单独配制。若出现单一清晰条带(大小正确,无 引物二聚体或非特异性背景扩增),则表明扩增产物具有特异性。
4. 使用RNA模板进行基因组DNA污染检测的实验步骤
注意:使用 DNase 处理后,通过rDNA特异性引物对纯化的RNA样品进行检测。由于在扩增时ITS区域具有类似内含子的结构特征并会经历加工过程,因此在无DNA的RNA样品中不应检测到扩增信号。基于此,若在qPCR中检测到扩增信号,或在琼脂糖凝胶中观察到预期大小的条带(通过in silico分析估算),则表明存在基因组DNA(gDNA)污染。本节所执行的步骤与第3节相似,唯一的区别是使用所有样品的cDNA代替gDNA作为扩增模板。
- 在PCR反应管中,除RNA模板外,将所有反应组分混合制备成预混液。单个反应的预混液组成为:5 µL SYBR预混液(2x)、0.3 µL引物(正向和反向引物混合物各0.3 µM),用无RNase水定容至终体积10 µL。每份分析使用约500 ng模板RNA,溶于1 µL体积中。
- 将主混合液分装至光学96孔板中。向每孔加入1 µL RNA,然后用光学板密封膜封板。离心后置于扩增仪中。
注意:每项检测需至少包含两个无模板对照(NTC)和两个阳性基因组DNA对照。所有检测均需进行三次技术重复。 - 在实时荧光定量PCR仪上运行qPCR实验,反应条件如下:95 °C预变性10分钟,随后进行40个循环,每个循环为95 °C变性15秒,60 °C退火/延伸1分钟。在60 °C退火/延伸步骤中采集数据。
- 扩增程序结束后,对所有PCR反应进行熔解曲线分析,连续采集55 °C至95 °C之间的荧光信号。通常每个循环温度递增0.5 °C,每循环采集一个数据点。
- 通过3%琼脂糖凝胶电泳检测所有PCR产物。
注意:NTC 反应中出现的任何条带或峰可能与引物二聚体的形成有关,这通常在熔解曲线的较低温度下观察到;而 RNA 样本中出现的任何条带或峰则是基因组 DNA(gDNA)污染的结果。建议首先使用基于 rDNA 的引物对所有 RNA 样本进行检测,随后将无 DNA 污染的样本用于下游应用,如 cDNA 合成、基因表达分析 等等.
5. cDNA 合成与 qPCR 分析的 RT-PCR 步骤
- 将经DNase处理的RNA和cDNA合成试剂在室温下解冻。解冻后,离心收集试剂。取1 µg RNA和1 µL Oligo (dT)18引物加入无核酸酶的离心管中,用无RNase的水将总体积调至12 µL,轻轻混匀,置于冰上保存。
- 将反应体系在65 °C孵育5分钟,以解开RNA模板的二级结构。短暂离心后,立即置于冰上冷却。
- 按下述成分配制反应主混合液(每反应终体积为20 µL):1 µL逆转录酶(200 U/µL)、4 µL反应缓冲液(5×)、1 µL RNase抑制剂(20 U/µL)和2 µL dNTP混合液(10 mM)。轻轻混匀后置于冰上冷却。将19 µL主混合液加入已准备好的含RNA的离心管中。
- 在42 °C孵育反应体系60分钟,随后在70 °C孵育5分钟以终止逆转录酶活性。将反转录反应产物置于冰上,立即按照常规qPCR程序进行基因表达分析(详见第3和第4节)。
结果
我们建议使用基于rDNA的引物来验证叶片组织RNA样品中基因组DNA(gDNA)污染的缺失。qPCR分析和gDNA污染检测的流程图见图2。在本方案中,采用两种互补策略进行基于rDNA的引物设计:1)从ITS序列中选择物种特异性引物;2)从ITS侧翼区域选择通用引物。为验证概念可行性,我们根据方案设计了针对Aeluropus littoralis的特异性引物,以及基于禾本科(Poaceae)物种的通用引物。5.8S正向和反向引物的选择依据是一个在开花植物、苔藓植物以及多种藻类和真菌之间具有相似性的保守14个碱基对(bp)基序14。所设计引物的特征见表2。SSU、5.8S和LSU引物的通用性通过BLASTn进行验证,引物同源性结果以基序序列标志图(motif logo)形式展示于图3。参与同源性分析的物种列表以及各物种对应的差异引物见表1。引物特异性通过Primer-BLAST进行检测。对于基因组全序列已知的物种,估算了rDNA基因的染色体定位。例如,在Oryza sativa和Arabidopsis thaliana中,rDNA基因位于两条不同的染色体上,而在Zea mays中则位于三条不同的染色体上。
使用DNA作为模板,通过ITS1和ITS2侧翼扩增子的熔解曲线分析,对基于rDNA的引物进行了qPCR验证。如图所示, 图4 和 图5, 通过在包括多种禾本科物种在内的实验观察,验证了引物的特异性,表现为单一 sharp 峰且无引物二聚体形成 Triticum aestivum, 大麦, Oryza sativa,以及双子叶植物中 Medicago sativa, Cucumis sativus, Nicotiana tabacum, Trifolium alexandrinum, Vicia faba,以及 拟南芥扩增产物经电泳分离检测后显示出单一的条带。正如预期,来自不同物种样品的条带在大小上有所差异(图 6A 和 6B)。有趣的是,专为三种禾本科植物设计的通用引物不仅适用于其他禾本科植物,也适用于其他植物物种,例如 拟南芥, 以及一种内生真菌 即:Piriformospora indica.
设计的特异性引物(ITS1)的有效性也通过qPCR得到验证 A. littoralis 以基因组DNA为模板进行扩增,观察到单一峰形,无引物二聚体形成。出乎意料的是,该 A. littoralis ITS1 引物(作为特异性引物)不仅在 A. littoralis, 但对所测试的其他所有物种除外 Nicotiana tabacum 和 埃及三叶草, 产生两条条带(图6C)。在所有RNA样本中,均使用ITS或ITS侧翼引物进行基因组DNA(gDNA)污染检测。gDNA污染检测中扩增板的示意图及结果解读如下所示 图7.

图1:真核生物rDNA序列结构的通用模式。
真核生物rDNA片段包含17-18S(红色)、5.8S(蓝色)和25-28S rRNA(粉色)。内部转录间隔区(ITS)以黑色线条表示。5´和3´表示DNA分子的方向性。请点击此处查看该图的放大版本。
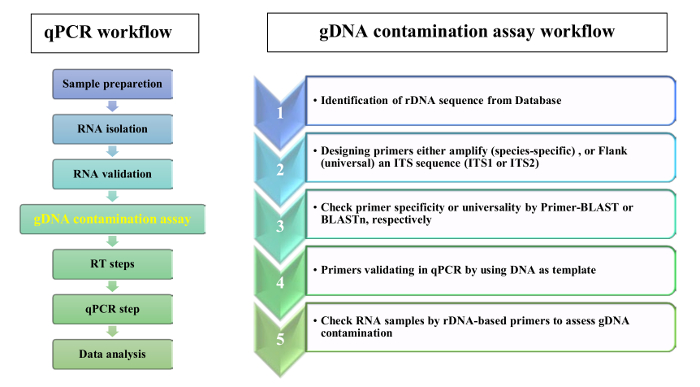
图2:逆转录定量聚合酶链式反应(RT-qPCR)及基因组DNA污染检测的工作流程。 请点击此处查看该图的放大版本。
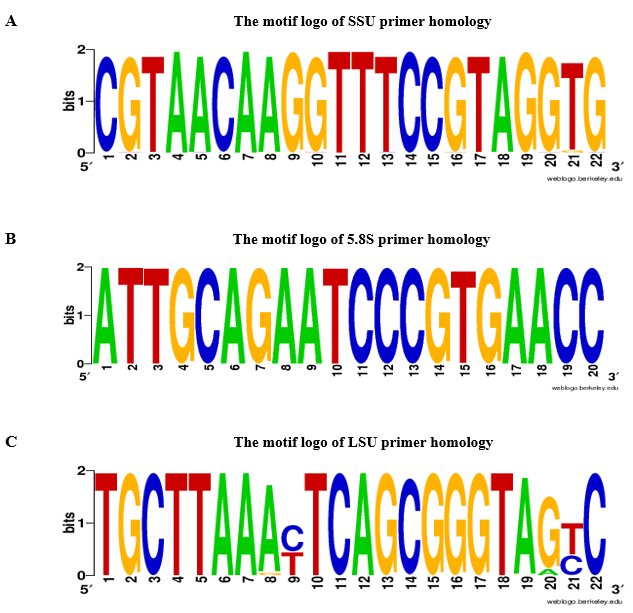
图3:A. SSU、B. 5.8S 和 C. LSU 引物同源性的模体图谱。 对于SSU、5.8S和LSU引物,模体图谱基于2,000条绿色植物记录(NCBI分类号:33090)通过BLASTn构建,e值截断设为≤10-10。A-腺嘌呤,T-胸腺嘧啶,G-鸟嘌呤,C-胞嘧啶。请点击此处查看该图的放大版本。
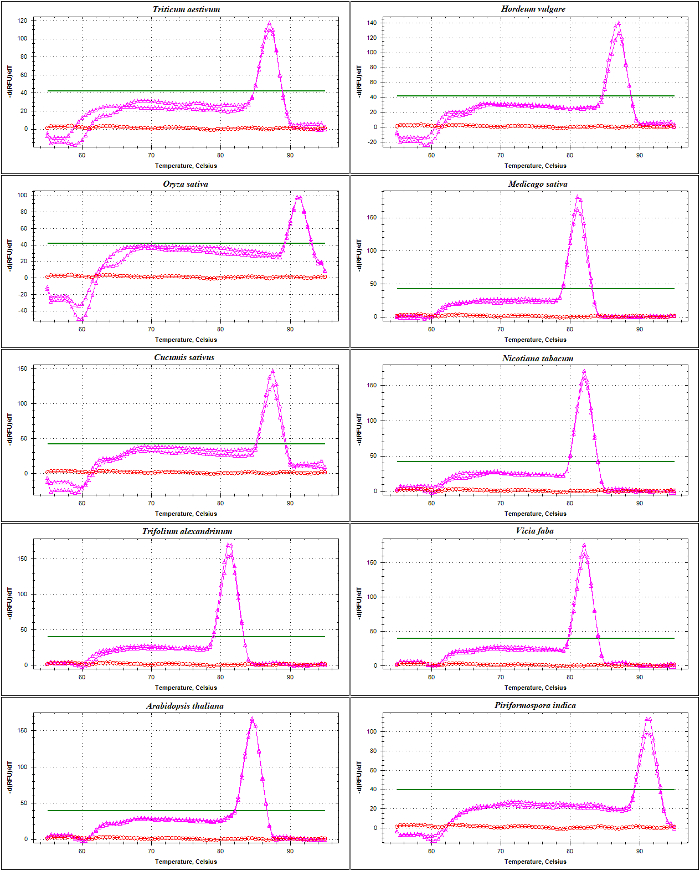
图4:不同物种中ITS1侧翼扩增子的熔解曲线分析。
该扩增子由SSU和5.8S-R引物扩增,包含17-18S编码区的部分序列、完整的ITS1序列以及5.8S的部分序列。图中显示了来自Triticum aestivum、Hordeum vulgare、Oryza sativa、Medicago truncatula、Cucumis sativus、Nicotiana tabacum、Trifolium alexandrinum、Vicia faba、Arabidopsis thaliana 和 Piriformospora indica 的扩增子(粉红色)及阴性对照(NTC,红色)的熔解曲线。水平加粗线表示基线阈值。请点击此处查看该图的放大版本。
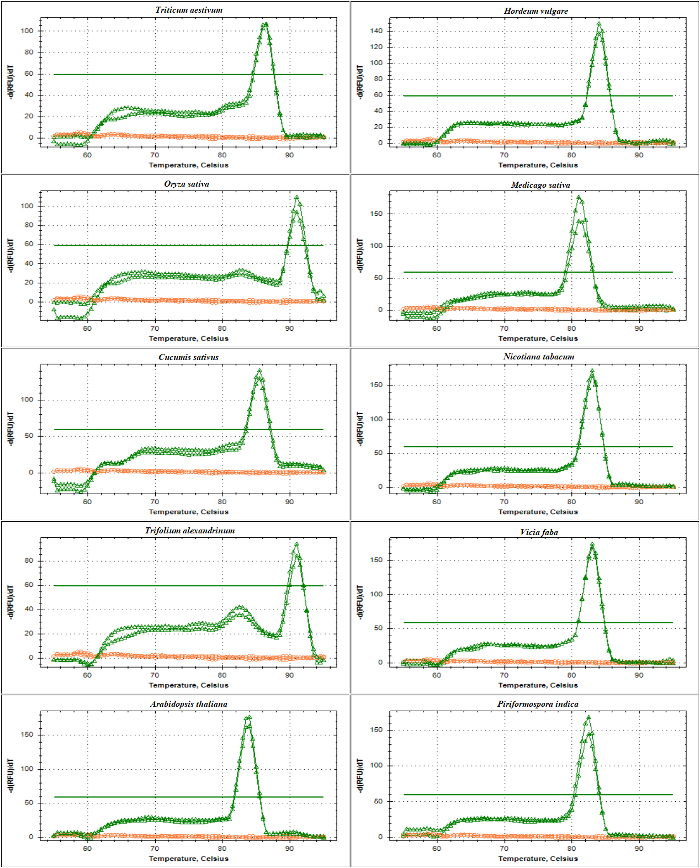
图 5:不同物种中ITS2侧翼扩增子的熔解曲线分析。
该扩增子由5.8S-F和LSU引物扩增产生,包含部分5.8S序列、完整的ITS2序列以及部分25-28S序列。图中显示了来自Triticum aestivum、Hordeum vulgare、Oryza sativa、Medicago truncatula、Cucumis sativus、Nicotiana tabacum、Trifolium alexandrinum、Vicia faba、Arabidopsis thaliana 和 Piriformospora indica 的扩增子(绿色)与无模板对照(NTC,红色)的熔解曲线。请点击此处查看该图的放大版本。
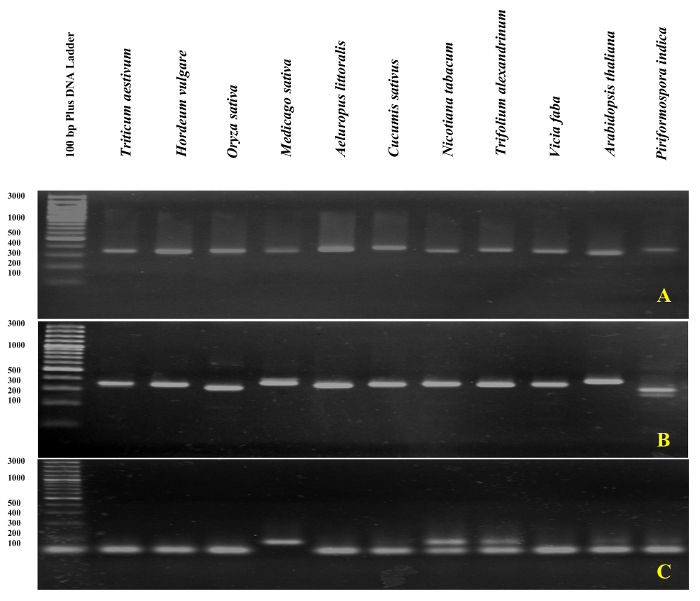
图6:基于rDNA的PCR产物的琼脂糖凝胶分析。
ITS1侧翼区域(A)、ITS2侧翼区域(B)以及ITS1区域(C)的扩增产物在3%琼脂糖凝胶上进行电泳。 请点击此处查看该图的放大版本。

图7:ITS中的内含子样特征可用于设计能够检测gDNA污染的引物。
在qPCR分析中,任何具有预期大小的峰或条带均表明RNA样品中存在gDNA污染。Unk:未知样品,pos:阳性对照,NTC:无模板对照。 请点击此处查看该图的放大版本。
| 引物 | 属 | Taxid ID | 物种 | 分歧引物 | ||
| SSU | Arabidopsis | 3701 | kamchatica, thaliana 和 lyrata | - | ||
| Vicia | 3904 | villosa, americana, unijuga, amoenane, amurensis, craccamal, pseudo-orobus, multicaulis, japonica, ramuliflora 和 faba | ||||
| Trifolium | 3898 | alexandrinum, montanum, resupinatum 和 repens | - | |||
| Nicotiana | 4085 | tabacum, benthamiana, otophora, picilla, bigelovii, palmeri, tomentosiformis, tomentosa, digluta, kawakamii, clevelandii, nesophila , solanifolia, cordifolia, debneyi, arentsii, thyrsiflora, wigandioides, undulata, glutinosa, noctiflora, petunioides, obtusifolia, miersii, pauciflora, attenuate, acuminata , linearis, alata, sylvestris , rustica 和 suaveolens | - | |||
| Cucumis | 3655 | anguria, melo 和 sativus | CGTAACAAGGTTTCCGTAGGKG | |||
| Aeluropus | 110873 | - | 未找到引物 | |||
| Medicago | 3877 | sativa, lupulina, pamphylica, lunata, rostrate, plicata 和 truncatula | - | |||
| Oryza | 4597 | sativa, glumipatula, rufipogon barthii glaberrima punctate, longistaminata, meridionalis, nivara, meridionalis 和 longistaminata | - | |||
| Triticum | 4564 | aestivum, urartu 和 monococcum | - | |||
| Hordeum | 4512 | vulgare, bulbosum, marinum, brevisubulatum 和 bogdanii | - | |||
| LSU | Arabidopsis | 3701 | petraea, thaliana 和 lyrata | TGCTTAAACTCAGCGGGTAATC | ||
| Vicia | 3904 | sylvatica, tetrasperma, sativa, hirsute, sepium, parviflora, cracca, lathyroides, orobus, orobus, bithynica 和 faba | TGCTTAAATTCAGCGGGTAGCC | |||
| Trifolium | 3898 | pretense, nigrescens, resupinatum, occidentale, subterraneum, strictum, ochroleucon, glomeratum, squamosum, ornithopodioides 和 repens | TGCTTAAATTCAGCGGGTAGCC | |||
| Nicotiana | 4085 | tabacum, benthamiana, otophora, picilla, bigelovii, palmeri, tomentosiformis, tomentosa, digluta, kawakamii, clevelandii, nesophila , solanifolia, cordifolia, debneyi, arentsii, thyrsiflora, wigandioides, undulata, glutinosa, noctiflora, petunioides, obtusifolia, miersii, pauciflora, attenuate, acuminata , linearis, alata, sylvestris 和 suaveolens | TGCTTAAACTCAGCGGGTAGTC | |||
| Cucumis | 3655 | melo, ritchiei 和 javanica | TGCTTAAACTCAGCGGGTAGTC | |||
| Aeluropus | 110873 | lagopoide, pungens 和 littoralis | TGCTTAAATTCAGCGGGTAATC | |||
| Medicago | 3877 | ruthenica, sativa, lupulina, arabica, polymorpha 和 minima | TGCTTAAATTCAGCGGGTAGCC | |||
| pamphylica, lunata, rostrate 和 plicata | TGCTTAAACTCAGCGGGTAGTC | |||||
| Oryza | 4597 | sativa, glumipatula, rufipogon, barthiial, glaberrima, australiensis, officinalis, australiensis, ridleyi, malampuzhaensis , alta, nivara, rufipogon, meridionalis 和 longistaminata | TGCTTAAACTCAGCGGGTAGTC | |||
| Triticum | 4564 | aestivum, spelta, turgidum, dicoccoides, petropavlovskyi, urartu 和 monococcum | TGCTTAAACTCAGCGGGTAGTC | |||
| Hordeum | 4512 | vulgare, bulbosum, murinum, secalinum, brevisubulatum 和 bogdanii | TGCTTAAACTCAGCGGGTAGTC | |||
| 简并引物的定义遵循核苷酸命名的IUPAC系统 | ||||||
表1:用于选择基于rDNA引物的物种列表。
与LSU结合位点相比,SSU结合位点在给定属内显示出更高的序列同源性。
| 扩增子长度 | 扩增区域 | 序列 | 引物名称 | 扩增子 | |
| 332 - 405 bp | SSU 部分序列、ITS1 全序列和 5.8S 部分序列 | CGTAACAAGGTTTCCGTAGGTG | SSU | ITS1-flanks | |
| GGTTCACGGGATTCTGCAAT | 5.8S-R | ||||
| 318 - 361 bp | 5.8S 部分序列、ITS2 全序列和 LSU 部分序列 | ATTGCAGAATCCCGTGAACC | 5.8S-F | ITS2-flanks | |
| TGCTTAAAYTCAGCGGGTAGYC | LSU | ||||
| 100 - 200 bp | ITS1 | GGTATGGCGTCAAGGAACACT | ITS1-F | ITS1 | |
| ATAGCATCGCTGCAAGAGGT | ITS1-R | ||||
表2:引物序列。
讨论
近年来,定量PCR已广泛应用于基因表达分析。这种快速、经济且自动化的方法主要优势在于其结果精确且准确。然而,要充分获得这些优势带来的益处,必须清楚理解qPCR实验所用参数的设置。为了在qPCR基因表达分析中获得可靠的结果,有必要避免由引物二聚体或RNA样本中的基因组DNA(gDNA)污染所引起的非特异性扩增3,15。当存在gDNA污染时,RNA转录本水平会被高估8。本文考虑了rDNA基因的独特特征,用于RNA样本中gDNA污染的检测。
本方案中所用 rDNA 的基本特性:核糖体基因包含两个 ITS 区域,即 ITS1 和 ITS2,以及三个编码 rRNA 的基因:17-18S、5.8S 和 25-28S 亚基12。两个 ITS 区域不属于核糖体亚基的编码序列,它们通过至少三种酶活性——核酸内切酶、解旋酶和核酸外切酶活性——在前体 rRNA 加工为成熟 rRNA 的过程中被切除。由于核糖体 RNA 以多顺反子转录本的形式被转录,因此必然存在包含 ITS 区域的初级转录产物。然而,该加工过程非常迅速,发生在核仁中,且含有 ITS 的前体分子含量极低,低于 qPCR 方法的检测限。因此,当使用跨越 ITS 区域的引物扩增 ITS1 或 ITS2 时,在 RNA 样本中无法检测到扩增信号,除非存在基因组 DNA(gDNA)污染。真核生物基因组中 rDNA 基因的拷贝数估计可达上千拷贝,这些拷贝以单拷贝或串联重复阵列的形式分布在染色体上11。在本方案中,我们提出一种替代 NRT 的方法,用于在每次反应/检测中识别 gDNA 污染。
相对于现有方法的优势与局限性: 逆转录阴性对照(NRT)通常用于检测制备的RNA样本是否纯净或受到基因组DNA(gDNA)污染。由于不同RNA样本之间的gDNA污染分布并不均匀,且不同基因对gDNA的反应灵敏度存在显著差异,因此每个样本与检测体系的组合均需设置NRT对照7,15。这在同时处理大量样本时将显著增加成本和工作量3,9。文献中报道的其他替代方法包括使用内含子特异性引物来检测gDNA,或设计跨越内含子或外显子-外显子连接区域的引物。这些方法的局限性主要源于内含子序列信息的缺失、内含子/外显子结构注释不完整,以及目标基因或假基因中缺乏内含子1,4,10。由于进化原因,核糖体DNA(rDNA)基因以多基因家族形式存在,具有高度保守性和基因组拷贝数丰富,并分布于不同染色体上13。与其他编码或非编码基因相比,rDNA基因最适合用于检测gDNA污染。在比较转录组分析中,由于cDNA制备方法的差异(如polyA引物与随机六聚体引物)、rRNA与mRNA丰度差异巨大以及不同的生物合成途径可能导致误导性结果,因此不推荐使用rRNA校准物对qPCR数据进行标准化处理10,16。然而,上述问题在gDNA污染检测中反而成为优势。例如,由于rDNA在基因组中具有更高的靶标位点丰度并分布于不同染色体,基于rDNA的引物相较于现有方法显著提高了gDNA检测的灵敏度。
rDNA 基因检测方法在其他生物中的普适性:rDNA 基因是在大多数生物中已被广泛研究的基因家族。本文提出的基于 rDNA 的方法是一种简单、高灵敏度且经济的基因组 DNA(gDNA)污染检测体系,可轻松适用于其他真核生物和原核生物(方案 2 - 5)。作为案例研究,本文展示了该方法在某些禾本科(Poaceae)物种中的应用价值(图 4 和 图 5)。由于 rDNA 亚基在不同物种间具有高度保守的结构,所用引物在其他禾本科物种中表现出较高的可转移性。当缺乏足够的基因组序列信息用于引物设计时,这一特性尤为重要。因此,为某一物种设计的 ITS 区侧翼引物可在近缘物种中使用。此外,5.8S-F/R 引物的选择基于一个在大多数开花植物中高度相似的保守基序14。尽管高通量测序技术持续增加已知基因组的数量,但大多数生物的外显子-内含子注释尚未完成,因此通常难以设计跨越外显子-外显子边界的引物。本方法阐明了如何在原核生物和真核生物的 qPCR 分析中应用基于 rDNA 的引物进行 gDNA 污染检测,从而避免在每次实验或每对引物组合中使用昂贵的无逆转录酶(NRT)对照。
披露
作者无竞争性财务利益。
致谢
本研究由塔巴雷斯坦遗传与农业生物技术研究所(GABIT)和萨里农业科学与自然资源大学(SANRU)资助。非生物胁迫基因组学青年研究小组由德国哈勒(萨勒河畔)作物植物研究跨学科中心(IZN)资助。感谢Rhonda Meyer对稿件的审阅。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Maxima SYBR Green / ROX qPCR Master Mix (2X) | Thermo Scientific | K0221 | |
| TissueLyser II | QIAGEN | 85300 | |
| RevertAid H Minus First Strand cDNA Synthesis Kit | Thermo Scientific | K1631 | |
| GeneRuler 100 bp Plus DNA Ladder | Thermo Scientific | SM0321 | |
| 96 孔白底透明板 | Bio-Rad | HSP9601 | |
| Microseal B 密封膜 | Bio-Rad | MJ-0558 | |
| 低剖面透明管条 | Bio-Rad | TLS0801 | |
| 平盖管条 | Bio-Rad | TCS0803 | |
| NanoDrop 2000 | Peqlab | ND-2000 | |
| RNaseZAP | Ambion | 9780 | |
| 离心机 | Eppendorf | 5810 R | |
| Agilent RNA 6000 Nano Kit | Agilent Technologies | 5067-1511 | |
| 2100 电泳生物分析仪 | Agilent Technologies | G2939AA | |
| RNase A,无 DNase 和蛋白酶 | Thermo Scientific | EN0531 | |
| DNase I,无 RNase | Thermo Scientific | EN0523 | |
| TRIZOL 试剂 | Ambion | 15596026 | |
| CFX96 Touch 实时荧光定量 PCR 检测系统 | BIO RAD | 1855195 | |
| PCR 管,0.2 mL,无 RNase | Stratagene | Z376426 | |
| 分子生物学用硫氰酸胍 | Sigma-Aldrich | G9277 | |
| 琼脂糖 - 核酸电泳用 | Sigma-Aldrich | A9414 | |
| 分子生物学用硼酸 | AppliChem | A2940 | |
| 溴酚蓝 | AppliChem | A2331 | |
| 溴化乙锭 | AppliChem | A1151 | |
| 凝胶成像系统 | BIO RAD | Gel Doc 2000 |
参考文献
- Bustin, S. A., Nolan, T. Pitfalls of quantitative real-time reverse-transcription polymerase chain reaction. J Biomol Tech. 15 (3), 155-166 (2004).
- Gutierrez, L., Mauriat, M., Pelloux, J., Bellini, C., Van Wuytswinkel, O. Towards a systematic validation of references in real-time RT-PCR. Plant Cell. 20 (7), 1734-1735 (2008).
- Hashemi, S. H., Nematzadeh, G., Ahmadian, G., Yamchi, A., Kuhlmann, M. Identification and validation of Aeluropus littoralis reference genes for Quantitative Real-Time PCR Normalization. J Biol Res (Thessalon). 23 (1), 18(2016).
- Bustin, S. A. Absolute quantification of mRNA using real-time reverse transcription polymerase chain reaction assays. J. Mol. Endocrinol. 25 (2), 169-193 (2000).
- Andersen, C. L., Jensen, J. L., Orntoft, T. F. Normalization of real-time quantitative reverse transcription-PCR data: a model-based variance estimation approach to identify genes suited for normalization, applied to bladder and colon cancer data sets. Cancer Res. 64 (15), 5245-5250 (2004).
- Bustin, S. A., et al. The MIQE guidelines: minimum information for publication of quantitative real-time PCR experiments. Clin Chem. 55 (4), 611-622 (2009).
- Laurell, H., et al. Correction of RT-qPCR data for genomic DNA-derived signals with ValidPrime. Nucleic Acids Res. 40 (7), e51(2012).
- Galiveti, C. R., Rozhdestvensky, T. S., Brosius, J., Lehrach, H., Konthur, Z. Application of housekeeping npcRNAs for quantitative expression analysis of human transcriptome by real-time PCR. RNA. 16 (2), 450-461 (2010).
- Laurell, H., et al. Correction of RT-qPCR data for genomic DNA-derived signals with ValidPrime. Nucleic Acids Res. 40, e51(2012).
- Caldana, C., Scheible, W. R., Mueller-Roeber, B., Ruzicic, S. A quantitative RT-PCR platform for high-throughput expression profiling of 2500 rice transcription factors. Plant Methods. 3 (1), 7(2007).
- Lawrence, R. J., Pikaard, C. S. Perspectives Chromatin Turn Ons and Turn Offs of Ribosomal RNA Genes. Cell Cycle. 3 (7), 880(2004).
- Boisvert, F. M., van Koningsbruggen, S., Navascues, J., Lamond, A. I. The multifunctional nucleolus. Nat Rev Mol Cell Biol. 8 (7), 574-585 (2007).
- Alvarez, I., Wendel, J. F. Ribosomal ITS sequences and plant phylogenetic inference. Mol Phylogenet Evol. 29 (3), 417-434 (2003).
- Jobes, D. V., Thien, L. B. A conserved motif in the 5.8 S ribosomal RNA (rRNA) gene is a useful diagnostic marker for plant internal transcribed spacer (ITS) sequences. Plant Mol Biol Report. 15 (4), 326-334 (1997).
- Padhi, B. K., Singh, M., Huang, N., Pelletier, G. A PCR-based approach to assess genomic DNA contamination in RNA: Application to rat RNA samples. Anal Biochem. 494, 49-51 (2016).
- Dheda, K., et al. Validation of housekeeping genes for normalizing RNA expression in real-time PCR. Biotechniques. 37 (1), 112-114 (2004).
重印与许可
