本文所述的吸入装置能够生成、采样表征,并在啮齿类动物肺部均匀沉积药物气溶胶。这使得能够在临床前评估沉积于肺部的药物剂量的有效性和安全性,为临床吸入药物开发提供关键数据。
本文内容
摘要
摘要
哮喘和慢性阻塞性肺疾病(COPD)等阻塞性呼吸系统疾病目前主要通过吸入抗炎药物和支气管扩张剂进行治疗。尽管已有多种治疗方法,但这两种疾病仍是日益严重的公共卫生问题。大多数哮喘患者通过现有的吸入疗法可得到良好控制,但仍有相当数量的重症哮喘患者无法得到有效控制。全球约有3亿人受哮喘影响,其中约20%患有重症哮喘。与哮喘不同,目前针对COPD的有效疗法较少。据估计,约10%的人口患有COPD,其死亡率呈上升趋势,而其他主要疾病的死亡率则在下降。尽管开发用于吸入给药的药物具有挑战性,但仅通过鼻腔的吸入装置可实现将新型药物直接递送至啮齿类动物肺部,用于临床前的药效及安全性/毒理学研究。对于呼吸系统疾病而言,吸入给药具有多重优势,肺部高药物浓度可提高疗效并减少全身性副作用。吸入性糖皮质激素和支气管扩张剂已受益于这些优势,而吸入给药方式未来也可能为生物制剂疗法带来潜力。本文所述的吸入装置能够生成药物气溶胶,对其进行采样以用于表征,并在啮齿类动物肺部实现均匀沉积。这使得研究人员可在启动临床开发前,获得药物在啮齿类动物肺部沉积剂量的药效和安全性等关键临床前数据。
引言
吸入给药在治疗呼吸系统疾病方面具有诸多优势。吸入递送可将治疗药物直接作用于靶部位——肺部。药物在肺部达到高局部浓度,这一优势可显著减少给药剂量和全身暴露,同时最大化疗效。这一重要优势可大幅提高药物的治疗指数(TI,即引起副作用的药物剂量与产生疗效的药物剂量之比)。吸入型β2-肾上腺素受体激动剂、糖皮质激素和抗胆碱能药物已被证实可有效改善哮喘和慢性阻塞性肺病(COPD)患者的肺功能,同时减少这些药物口服时常见的全身性副作用(如心动过速、免疫抑制和便秘)。近年来,一些新型药物类别(例如PDE4抑制剂1和BTK抑制剂2)在临床前动物疾病模型中也被证实可改善肺功能;但与β2-激动剂、糖皮质激素和抗胆碱能药物类似,它们也存在全身性副作用,而通过吸入给药可能减轻这些副作用。由于吸入制剂的研发成本高于口服药物,因此只有在口服或全身给药已证实存在剂量限制性、机制相关的全身副作用时,才应考虑开发用于呼吸系统疾病的吸入制剂。
在临床前研究中,吸入性化合物的优化旨在提高治疗指数(TI),这需要进行体内疗效和副作用的评估。最初,这些评估可在不同的实验中分别进行,通常采用局部给药方式评估疗效,全身给药方式评估副作用;但为了真正比较不同化合物,应在同一批动物中,在吸入给药后同时测定其疗效和副作用。这需要开展剂量-反应研究,使递送至肺部的药物剂量足以引发可测量的副作用。目前唯一能够将高剂量药物均匀分布到多只小型动物肺部的方法是仅通过鼻部吸入3,4,5。不同吸入暴露技术的优缺点已有近期综述6,7,8。鼻部吸入给药需要专用设备以及大量测试化合物(克级用量),但概念验证研究或许可通过其他方法实现。
当药物用量有限(毫克级)时,可采用直接给药方法,但这些方法均存在药物沉积不均匀的问题,药物更多地集中在中央气道,而在肺实质/肺泡区域的分布较少3,4,5。通过直接滴注给药的实际剂量始终较高,因此无法与吸入剂量直接比较4。直接滴注方法包括经鼻给药9、气管内液体滴注10,11和喷雾滴注12,或干粉吹入13,14,这些方法可用作筛选工具,以确定后续仅经鼻吸入研究的大致剂量范围,或用于评估一系列结构相似药物的疗效/毒性排序15。由于药物主要沉积于中央气道,直接给药方法在评估作用于中央气道的化合物(如支气管扩张剂或肥大细胞抑制剂)时可能更具价值,而对作用于外周肺组织的化合物(如抗炎药)则应用受限。
与人类不同,人类可以通过一次深呼吸从吸入器中吸入大量高浓度气溶胶,而在鼻部暴露式吸入系统中,为了在自主呼吸的啮齿类动物肺部沉积有效剂量的药物,需要持续生成可吸入的气溶胶(质量中值空气动力学直径,MMAD,为0.5–5 μm),持续时间可达一小时16。用于鼻部暴露式吸入研究的气溶胶发生器(如喷射式雾化器或Wright粉尘进样器17)虽能持续产生所需粒径和浓度的气溶胶,但在生成高质量(可吸入)气溶胶方面的效率较低。对于药效较强(在功能性细胞实验中IC50为皮摩尔至纳摩尔级)的化合物,输送至这些气溶胶发生器的药物进样速率通常在1至10 mg/min范围内,而其中通常仅有不到1%的药物气溶胶能够到达动物的呼吸区(图1)。所生成的许多颗粒过大(>5 μm),无法进入肺部,需通过气溶胶分类器(如切割粒径为5 μm的前置分离器或旋风分离器)将其去除,以避免鼻腔内药物剂量过高。鼻部暴露式吸入系统效率低下的另一个原因是可吸入颗粒的粒径范围较窄(MMAD为0.5至5 μm)。许多粒径小于0.5 µm的气溶胶颗粒会被呼出(类似于香烟烟雾),无法在肺部沉积18。此外,许多"较大"的气溶胶颗粒(约5 µm)会沉积在鼻腔,随后被吸收或通过黏膜纤毛清除作用转运至咽喉后部,并被吞咽进入胃中19。使用鼻部暴露式吸入时,沉积在鼻腔的剂量始终高于沉积在肺部的剂量,且鼻腔吸收的药物可能贡献于全身暴露并引发副作用20。本质上,吸入给药的剂量较小(微克级别),可最大限度地减少经鼻腔、肺部或胃肠道组织吸收的药物所引起的全身性副作用风险。即使供给动物的气溶胶粒径处于可吸入范围内,最终仅有平均约4%的气溶胶颗粒在到达动物呼吸区后沉积于肺部。虽然已有更高效的气溶胶发生器,但喷射式雾化器和Wright粉尘进样器在分别持续生成多种液体制剂和干粉制剂的气溶胶方面仍具有无可比拟的优势。
可吸入气溶胶经预分离器后进入鼻部暴露吸入装置21,该装置基于气流经过鼻部的设计22。该吸入装置分为三层(图1中仅显示两层),每层设有10个暴露端口,用于动物暴露和气溶胶采样。这些端口位于中央气溶胶腔室的外围。清醒的小鼠被置于玻璃制固定装置(长6英寸,直径1.2英寸)中,呼吸吸入装置内的气溶胶。小鼠未预先适应固定装置23。既往经验表明,无论是否经过适应,小鼠对持续时间少于一小时的管状固定均具有相似的耐受性2。
吸入装置的设计目的是将药物气溶胶直接递送至动物肺部,同时避免操作人员接触。这些药物的效价/毒性通常未知,因此采用多种工程安全控制措施以防止操作人员暴露。操作人员必须始终佩戴个人防护装备(手套、实验服、呼吸器和护目镜)。在运行期间,吸入装置的外层腔室始终处于负压状态,从而可在不关闭气溶胶发生器的情况下安全地取出单只或成组动物。该吸入装置还置于一个次级密闭 enclosure 中,通过天花板上的排风口维持负压,以防设备故障时气溶胶泄漏至实验室内。吸入系统排出的所有废气在排入环境前均经过高效微粒空气(HEPA)过滤器过滤。本论文中使用的仅鼻暴露系统由单一供应商购得(参见补充材料中的材料表)。
方案
本研究中使用的小鼠均按照《实验动物护理和使用指南》第八版24的要求进行饲养和管理。小鼠饲养于国际实验动物评估和认可委员会(AAALAC)认证的设施中,采用无菌通风隔离器笼具,垫料为玉米芯。在测量支气管收缩时,小鼠通过腹腔注射100 mg/kg戊巴比妥钠进行麻醉,通过脚趾夹捏反射消失来监测麻醉深度,并根据需要追加腹腔麻醉以维持麻醉状态。实验结束后,小鼠在巴比妥类药物过量麻醉后通过颈椎脱位实施安乐死。通过呼吸停止确认动物死亡。本研究未对小鼠实施任何存活手术。所有研究方案均经机构动物护理和使用委员会(IACUC)批准。
1. 药物气溶胶制备的处方设计与装置选择
注意:配方和装置的选择取决于待雾化药物的理化性质,因此下文提供的是通用方案,读者可参考Zeng25和O'Riordan26的综述。
- 干粉气溶胶
- 使用球磨机、气流粉碎机或类似设备对药物干粉进行微粉化处理27,并确保微粉化的粒径分布(PSD)包含可吸入颗粒(质量中值空气动力学直径,MMAD,为0.5–5 μm)。对于需要稀释的高活性试验化合物,应与微粉化乳糖混合。
注意:若微粉化粉末量不足以使用级联撞击器测定粒径分布,可通过光散射法测量少量(亚毫克级)样品的粒径分布,以确认其含有小颗粒/可吸入颗粒。 - 使用Wright粉尘进样干粉气溶胶发生器生成干粉气溶胶。将微粉化的药物/乳糖粉末装入圆柱形储料室中,使用手动液压机在约1000 psi的压力下压制成致密粉饼,作为Wright粉尘进样气溶胶发生器的输入材料17。
- 将圆柱形储料室旋入Wright粉尘进样装置,并推进储料室,直至刮刀刃口接触药物粉饼。
- 将Wright粉尘进样装置的出口连接至旋风分离器,入口连接至压缩空气源,调节气流速率为15 L/min(最大压力90 psi)。
- 将进样速率控制设为0.7转/分钟(rpm),然后启动Wright粉尘进样气溶胶发生器。
注意:当使用小型Wright粉尘进样圆柱形储料室时,0.7 rpm对应试验物质粉饼的进样速率为1 g/h。Wright粉尘进样装置通过旋转储料室,由刮刀从试验物质粉饼上刮下一层薄薄的致密粉末。气流将粉尘从Wright装置中带出,经过声速喷嘴实现去团聚,随后进入旋风分离器以去除不可吸入颗粒和团聚物。 - 将旋风分离器的出口连接至吸入装置的中央气溶胶腔室(图1)。
注意:可在Wright粉尘进样装置的储料室中以300至1500 psi的压力对化合物进行压缩。目标是将颗粒压缩至足够紧密,使其在倒置时仍能保留在储料室内,但又不能过于致密,以免Wright装置无法刮下薄层用于再气溶胶化。需注意,手动液压机的压力表读数单位为磅力,而小型粉尘进样储料室的柱塞表面积约为0.25平方英寸。因此,0.25平方英寸面积上施加250磅的压缩力相当于1000 psi。
- 使用球磨机、气流粉碎机或类似设备对药物干粉进行微粉化处理27,并确保微粉化的粒径分布(PSD)包含可吸入颗粒(质量中值空气动力学直径,MMAD,为0.5–5 μm)。对于需要稀释的高活性试验化合物,应与微粉化乳糖混合。
- 雾化液态气溶胶
- 将药物溶解于100 mL水或生理盐水中。
- 用药物溶液填充100 mL注射器,并将注射器装入注射泵,设定流速为1 mL/min。
- 将注射泵连接至喷射雾化器,并排出通向雾化器的进样管路中的空气。
- 将加压气源连接至喷射雾化器,并将空气流量计设定为10 L/min。
- 将喷射雾化器插入前置分离器。前置分离器将雾化器与吸入装置的中央气溶胶腔室相连(图1)。
注意:许多药物化合物在水中的溶解度有限,更适合配制成干粉气溶胶。若能由微粉化化合物(MMAD < 5 μm)制备出稳定的混悬液,则也可用于喷射雾化器。需谨慎操作,因混悬液可能堵塞雾化器。已使用的雾化器进样浓度范围从高活性化合物(如支气管扩张剂异丙托溴铵)的1 mg/mL,到低活性化合物(如硫酸沙丁胺醇)的40 mg/mL混悬液。设定注射泵进样速率为1 mL/min是出于实际考虑:可在无需重新装填注射器的情况下,完成气溶胶浓度平衡期及持续45分钟的暴露过程。
2. 气溶胶暴露实验装置
- 测量进入吸入单元(经预分离器/旋风分离器后)气溶胶的药物浓度(通过绝对过滤器收集气溶胶)和粒径分布(通过级联撞击器收集气溶胶),并结合动物的每分钟通气量、体重和暴露时间,估算沉积在肺部的药物剂量。
- 称量绝对过滤器并记录其重量。将过滤器放入过滤器支架中并组装好支架。将绝对过滤器支架的入口连接至中央气溶胶混合室的取样口,出口连接至真空源,设置采样流速为1 L/min,在整个实验期间持续采样。
注意:采样45分钟后,过滤器上的药物质量可能处于亚微克级别,且可能与乳糖、NaCl盐或其他载体混合。必须使用可读至0.1微克的微量天平。为准确测定沉积在过滤器上的药物重量,过滤器必须在湿度受控的环境中平衡并称重。仅当制剂中无载体或载体为水时,过滤器上的物质重量才可用于剂量计算。若制剂中含有除水以外的载体,则过滤器上物质的重量仅可作为后续采用高效液相色谱法(HPLC)分析药物含量的初步估算依据。 - 称量并记录7级级联撞击器各阶段的滤膜以及一个最终“尾部”滤膜的重量。将滤膜分别放置于级联撞击器的七个阶段上,并组装Mercer级联撞击器28。将级联撞击器的入口连接至中央气溶胶混合室的取样口,出口连接至真空源,设置采样流速为该级联撞击器校准的流速(通常为0.5或1 L/min),在整个实验期间持续采样。
- 使用实时气溶胶监测仪(见材料与试剂表)监测吸入单元中的气溶胶含量,以确认气溶胶发生器正常工作并在整个实验过程中产生稳定的气溶胶。将实时气溶胶监测仪的入口连接至中央气溶胶混合室的取样口,出口连接至真空源,设置采样流速为1 L/min,在整个实验期间持续采样。
注意:实时气溶胶监测仪输出信号单位为μg/L,但其校准针对道路粉尘,因此必须针对每种特定药物气溶胶重新校准,才能获得准确的气溶胶浓度值。若仅用于确认气溶胶是否存在及其浓度的时间稳定性,则无需进行校准。 - 根据连接至吸入单元的动物数量,设定工艺控制参数(气流、真空度、压力、气溶胶发生器功率)。吸入单元及气溶胶发生器由制造商提供的计算机化工艺控制/数据采集系统(DACO)持续控制与监测(见材料与试剂表)。进入吸入单元的气流速率应至少为所有动物总每分钟通气量的2倍,以避免CO2积聚。
- 称量绝对过滤器并记录其重量。将过滤器放入过滤器支架中并组装好支架。将绝对过滤器支架的入口连接至中央气溶胶混合室的取样口,出口连接至真空源,设置采样流速为1 L/min,在整个实验期间持续采样。
- 在将小鼠暴露于仅鼻部暴露吸入装置中的气溶胶之前,将其装入仅鼻部限制器中。同时将用于限制应激对照的动物装入限制器中,使其呼吸室内空气。
注意:剂量/反应实验包含多组小鼠,各组暴露于气溶胶的时间不同。在剂量/反应实验中,通过暴露时间来控制每组所接受的剂量。- 在装载动物时,将限制管向上倾斜朝向天花板,因为小鼠倾向于向上逃跑。若在装载时将管口向下,则会促使小鼠转身并从管后端逃出。确保小鼠鼻部朝向管的前端,并将可调位置的活塞固定在限制器后端。
注意:活塞设计允许小鼠尾巴从 holder 中伸出,使小鼠在限制状态下能够调节体温。 - 调节活塞,使小鼠可在管内旋转,但不能头尾翻转,以确保气溶胶被吸入。
- 在小鼠处于限制管期间持续监测。在活塞定位后,体型较小的小鼠(<20克)常试图在管内头尾翻转,形成U形姿势,导致呼吸困难。此类翻转行为在限制开始的前5分钟内最为常见,此后小鼠极少再尝试头尾翻转。
- 在装载动物时,将限制管向上倾斜朝向天花板,因为小鼠倾向于向上逃跑。若在装载时将管口向下,则会促使小鼠转身并从管后端逃出。确保小鼠鼻部朝向管的前端,并将可调位置的活塞固定在限制器后端。
3. 气溶胶递送
- 将塞子插入吸入装置的输送端口以封堵,并通过过程控制软件启动气溶胶发生器、压缩空气流量控制器以及吸入装置的真空泵。
- 当实时气溶胶监测仪的读数显示气溶胶浓度已达到平衡状态(约30分钟,图2)后,开始移除塞子,并将装有小鼠的鼻部暴露限制管插入吸入装置中。重复此操作,直至所有需接受药物暴露的小鼠均连接至吸入装置。
注意:在本示例实验中,通过气溶胶发生器和稀释空气供给至吸入装置的总气流被设定为向每个正在使用的动物暴露端口提供0.5 L/min的流速。例如,15 L/min的总气流足以供应吸入装置中全部30个端口。该气流量远高于小鼠每分钟通气量所需,但较大的气流是必要的,以提供足够的能量(气溶胶发生器两端的压力降),从而生成(雾化/去团聚)气溶胶。 - 当所有动物均已装载至暴露装置后,通过过程控制软件启动连接至绝对过滤器和级联撞击器的真空采样泵。
- 当所有暴露过程完成后,关闭气溶胶发生器,并将剩余小鼠从吸入装置中取出。
注意:操作动物时应在更换工作站通风橱内进行,或由佩戴面罩的人员操作。气溶胶递送结束后,将小鼠从限制管中取出,且每使用一次后均需对限制管进行消毒处理。
4. 沉积剂量的计算
- 为计算沉积剂量29(单位:μg/kg)(公式1),将气溶胶中药物浓度(μg/L)× 每分钟通气量(L/min)× 暴露时间(min)× 可吸入分数 × 肺部沉积分数相乘,再除以体重(kg)。
- 通过将绝对过滤器上的药物质量(μg)除以通过过滤器的空气流速(L/min)与采样时间(min)的乘积,计算气溶胶浓度(μg/L)。根据小鼠体重,使用基于体重的异速生长方程估算其每分钟通气量30。由于气溶胶经过预分离器以去除不可吸入颗粒,可吸入分数为1;肺部沉积分数则根据药物气溶胶的质量中值空气动力学直径(MMAD)(图3),利用单分散气溶胶的实验校准曲线确定(图4)31。
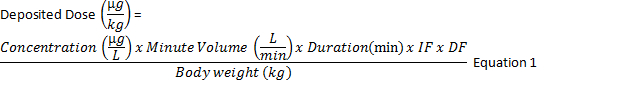
结果
支气管扩张剂异丙托溴铵用0.9%生理盐水溶解,配制成浓度为1 mg/mL的溶液。取100 mL注射器装入异丙托溴铵制剂溶液,并将注射器插入注射泵,设置流速为1 mL/min,向喷射式雾化器(图1)供液。启动吸入装置的控制系统后,向喷射式雾化器提供10 L/min的气流,向稀释室提供5 L/min的稀释空气流,并以15.5 L/min的真空气流将药物气溶胶从小鼠鼻部通过后自吸入装置中抽出。随后启动注射泵和实时气溶胶监测仪的采样泵。当实时气溶胶监测仪确认吸入装置内的气溶胶浓度达到平衡状态(15–30 min,图2)后,将24只小鼠插入吸入装置。所有小鼠连接至吸入装置后,启动绝对过滤器(1 L/min)和级联撞击器(0.5 L/min)的采样泵。第一组8只小鼠在暴露5 min后移出吸入装置,第二组在15 min后移出,第三组在45 min后移出。支气管收缩32通过测定给予单次雾化乙酰甲胆碱(30 mg/mL)后呼吸系统阻力(Rrs)的升高程度来评估,乙酰甲胆碱在给予异丙托溴铵2 h后使用啮齿类动物呼吸机33递送。每只动物Rrs的百分比增加值,按雾化乙酰甲胆碱后3 min内的最大Rrs值(Rmax)减去乙酰甲胆碱给药前的基线Rrs值(Rbase),再除以Rbase计算(Rrs百分比增加 = (Rmax - Rbase)/Rbase),用于定量评估支气管收缩程度。
在45分钟气溶胶暴露期间,沉积在级联撞击器滤膜和绝对滤膜上的气溶胶用50%乙腈溶解,并通过高效液相色谱法(HPLC)定量测定异丙托溴铵的质量(表1)。异丙托溴铵气溶胶的质均粒径(MMAD)×几何标准偏差(GSD)计算为1.7 × 1.5 μm(图3),对于MMAD为1.7 μm的气溶胶,采用小鼠的沉积分数(DF)为0.037(图4)。由于气溶胶经过预分离器以去除不可吸入颗粒,可吸入分数(IF)为1。气溶胶中异丙托溴铵的平均浓度(0.5 μg/L)由绝对滤膜上的异丙托溴铵质量(22 μg)除以通过滤膜的空气流速(1 L/min)再乘以采样时间(45 min)计算得出。小鼠的平均体重为0.019 kg,其预测的每分钟通气量为0.021 L/min。根据公式1,5、15和45分钟暴露组的沉积剂量分别为0.1、0.3和0.9 μg/kg。
异丙托溴铵可抑制雾化乙酰甲胆碱诱导的8周龄C57Bl/6小鼠支气管收缩。雾化给予乙酰甲胆碱后数秒内,呼吸系统阻力(Rrs)即升高(图5,上图)。对照组(暴露于室内空气而非异丙托溴铵气溶胶)的Rrs从基线值0.62 ± 0.03 cmH2O*s/mL升高至最大值1.66 ± 0.12 cmH2O*s/mL,即在乙酰甲胆碱气溶胶给药后70秒时,Rrs增加了168 ± 9%。吸入不同剂量的异丙托溴铵可呈剂量依赖性地抑制呼吸系统阻力的升高幅度。当吸入沉积剂量分别为0.1、0.3和0.9 µg/kg时,Rrs升高幅度分别被抑制了51 ± 9%、79 ± 14%和89 ± 2%(图5,下图)。
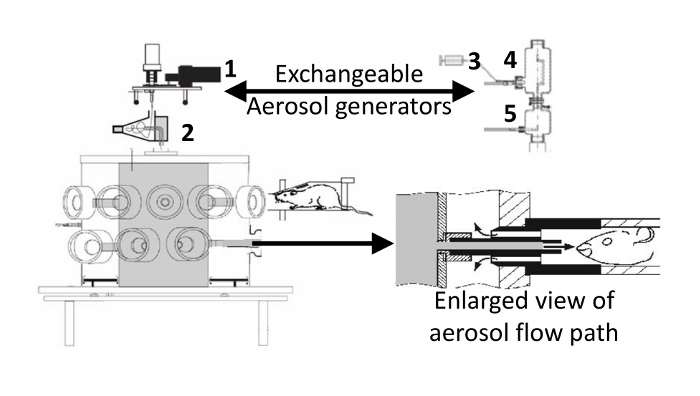
图1:连接干粉气溶胶发生器的吸入装置。 用于从液体制剂生成气溶胶的雾化器如右侧所示。1)Wright粉尘进样器,2)旋风分离器,3)注射泵,4)插入预分离器中的射流雾化器,5)稀释空气混合器。在输送雾化气溶胶时,粉尘进样器和旋风分离器被注射泵、射流雾化器/预分离器及稀释空气混合器所取代。放大图(改编自Oldham21)显示了将固定管插入吸入装置后,在动物鼻部周围呼吸区域形成的气溶胶流动路径。气溶胶充满吸入装置中央的气溶胶(灰色)稳流腔,流出至动物鼻部,随后由外层(白色)稳流腔中的轻微负压抽吸回流,并进入废液收集滤膜(未显示)。请点击此处查看该图的放大版本。
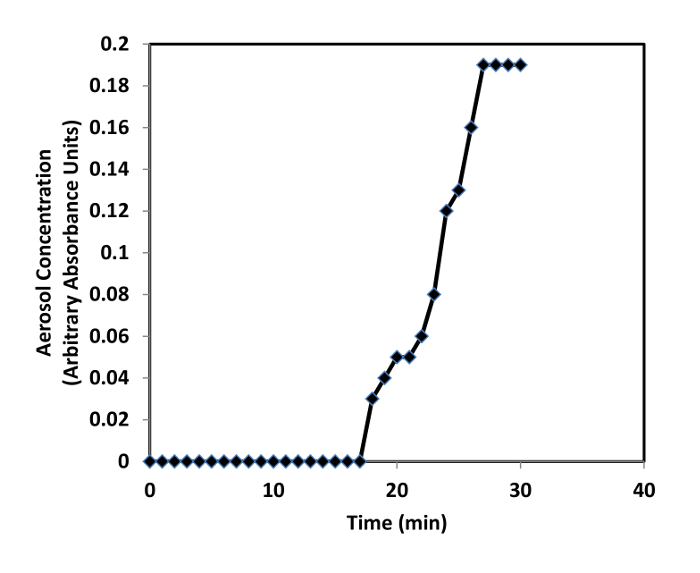
图 2:实时气溶胶监测仪测量结果证实,在开启气溶胶发生器约 30 分钟后,吸入装置中的气溶胶浓度达到平衡状态。 请点击此处查看此图的放大版本。
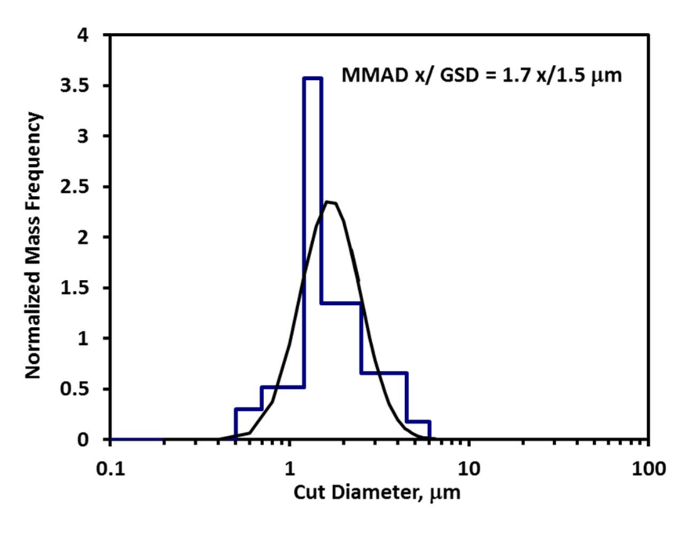
图3:在级联撞击器各级上收集到的异丙托溴铵质量(蓝色柱状图),叠加用于计算气溶胶粒径分布的MMAD和GSD的拟合曲线(黑色曲线)。 请点击此处查看该图的放大版本。
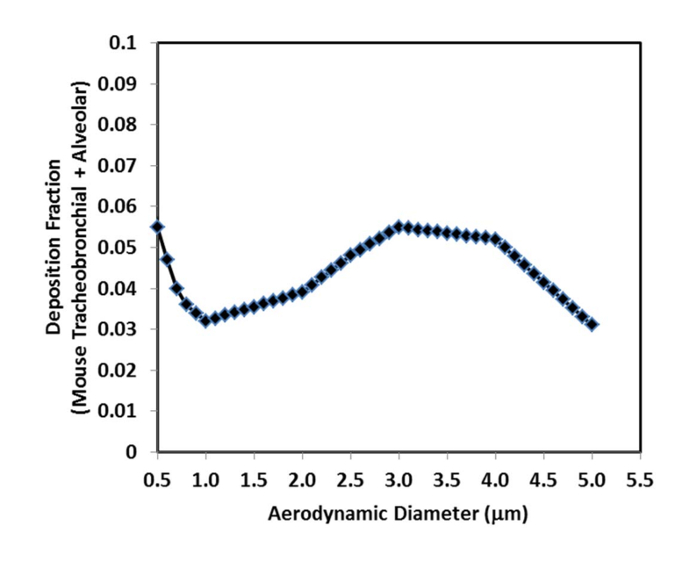
图 4:小鼠肺部的沉积分数随鼻部单独吸入气溶胶的质均空气动力学直径(MMAD)的变化关系(修改自 Hsieh31)。 对于粒径小于 0.5 µm 的颗粒,大部分气溶胶会被呼出,无法沉积在肺部(如香烟烟雾);而对于粒径大于 5 µm 的颗粒,大部分气溶胶会被鼻腔过滤掉。请点击此处查看该图的放大版本。
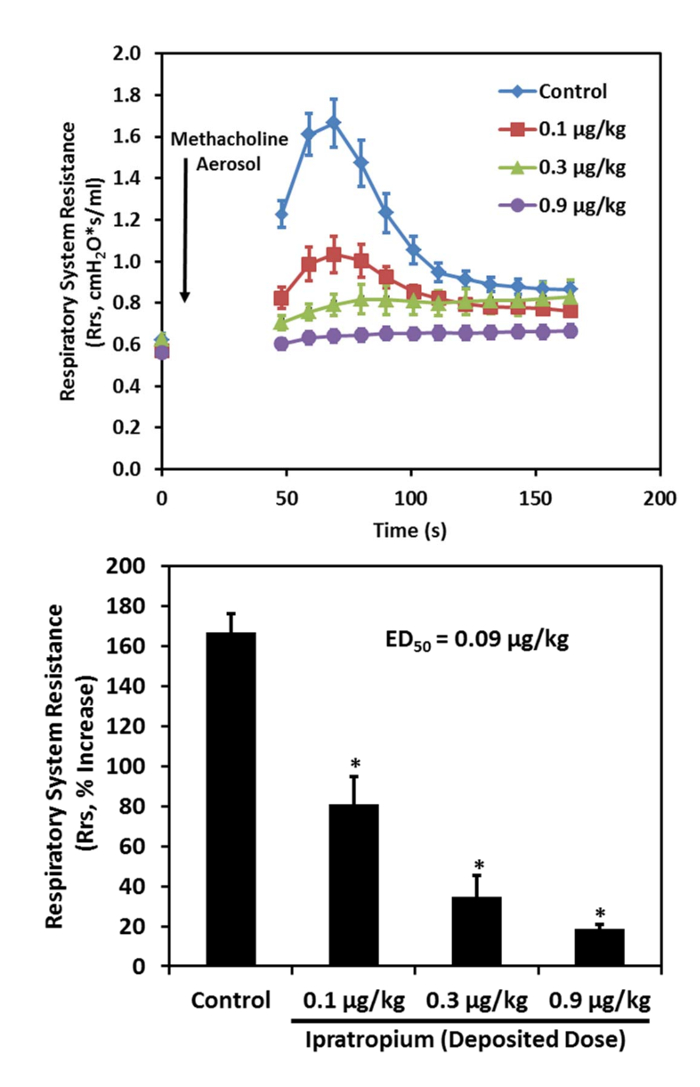
图 5:雾化吸入甲胆碱所致小鼠呼吸系统阻力的快速升高,可被经鼻单独吸入给药的异丙托溴铵所阻断(每组 n = 8,上图)。 异丙托溴铵以剂量依赖方式抑制甲胆碱诱导的呼吸系统阻力升高,其沉积剂量的半数有效量(ED50)为 0.1 µg/kg(*p <0.05,与对照组比较,下图)。 请点击此处查看该图的放大版本。
| 用于计算 MMAD 和 GSD 的级联撞击器数据 | ||
| 阶段过滤器 | 滤膜上的异丙托溴铵 通过高效液相色谱法测定(mg) | 阶段切割 直径(mm) |
| 1 | 0.002 | 6 |
| 2 | 0.19 | 4.5 |
| 3 | 1.43 | 2.5 |
| 4 | 2.55 | 1.5 |
| 5 | 2.95 | 1.2 |
| 6 | 1.03 | 0.7 |
| 7 | 0.37 | 0.5 |
表1:用于计算MMAD和GSD的级联撞击器数据
讨论
已描述了一种仅通过鼻部吸入给药的系统及其操作方法,用于将药物气溶胶递送至啮齿类动物的肺部。将动物固定在仅暴露鼻部的固定装置中,是使动物接触空气传播物质的常用方法。一项实验表明,当通过鼻部吸入方式将抗胆碱能支气管扩张剂异丙托溴铵34递送至小鼠时,其可有效逆转由甲胆碱诱导的支气管收缩,达到50%效应的有效剂量(ED50)为0.1 μg/kg沉积剂量。而经气管内给药后,实现支气管扩张所需的异丙托溴铵有效剂量需增加10倍以上(ED50气管内 = 1.3 μg/kg,数据未显示)。这归因于气管内给药在肺部产生的药物沉积分布不均3,5,10。此前已有其他研究者观察到,对于其他药物,吸入给药与气管内给药之间的有效剂量差异可达10倍或更高4。
通过气管内给药产生的药物在肺部的非均匀沉积模式也会减缓药物经肺吸收35,降低药物进入体循环的速率,从而减少观察到全身性副作用的可能性。因此,为了优化新型吸入药物的安全性/有效性(治疗指数)36,应采用仅鼻部吸入给药方式。气管内沉积会导致肺部有效剂量被错误地高估,而体循环中的剂量被低估,从而对治疗指数(TI)产生不准确的评估。
随着吸入途径给药的新药不断开发,必须恰当地将临床前药效研究中的有效药物剂量外推,以预测临床试验中的人体有效剂量。文献中常引用著名的大象图斯科(Tusko)死亡事件37,提醒我们应使用异速缩放法(allometric scaling)来预测不同物种间的药物剂量,而不能仅根据体重的简单比较进行线性外推。通常采用异速指数 b 为 0.67 的异速缩放方法,从临床前药效研究中预测人体药物剂量38。以小鼠吸入异丙托溴铵的 ED90 剂量 0.9 μg/kg、异速指数 0.67、小鼠体重 0.03 kg 和人体重 60 kg 为例,可计算出预测的人体沉积剂量 ED90 为 0.07 μg/kg((0.9×(0.03/60)(1-0.67) = 0.07)。该预测值与实际人体有效沉积剂量 0.26 μg/kg 相近,后者可根据给药剂量 40 μg39 除以人体重 60 kg,再乘以人口腔吸入肺部沉积分数16 0.4 计算得出((40/60)×0.4 = 0.26)。对人体吸入有效沉积剂量的估算,也有助于规划临床试验所需吸入毒理学研究中使用的给药剂量40。
在开发仅通过鼻腔吸入给药技术时,所需的专用设备以及大量测试化合物(克级数量)可能是显著的限制因素。如果某项研究(通常是毒理学研究,而非药效剂量/反应研究)需要特定剂量,则必须在无动物参与的情况下进行一次校准运行,而此次校准将需要更多的药物供应。之所以必须进行该校准运行,是因为每种药物/制剂的理化性质可能存在足够差异,从而显著影响沉积在肺部的药物剂量。在校准过程中,必须优化输送至气溶胶发生器的空气和药物进样速率,以获得符合特定剂量要求的气溶胶粒径和浓度。尽管本方法中建议的气溶胶发生器空气和药物进样速率是一个合理的起始点,但对于某些特定药物制剂,仍有可能产生不可吸入的气溶胶(粒径 >5 mm)。在临床前阶段,通常没有足够的药物可用于执行校准运行,因此无法预先确定有多少剂量(甚至是否有任何剂量)能够进入肺部。此外,在气溶胶生成过程中会产生静电,可能影响气溶胶浓度达到平衡所需的时间。正确接地设备以尽量减少静电荷积累至关重要。另一种减少静电的方法是在供给吸入装置的空气中增加湿度,以提高导电性并消散颗粒上的静电荷25。在较短(< 1 h)的给药过程中,向气溶胶发生器供气时无需加湿以保障动物舒适性,但如果采用更长的给药时间,则应考虑加湿。
可通过被动式仅鼻吸入或绕过鼻咽部沉积的直接气管内给药方法将药物递送至动物肺部。仅鼻吸入给药法在吸入毒理学领域中较为常用41,但在药物发现早期阶段应用较少。由于需要大量药物、具备配制、生成和表征气溶胶所需的专业知识、操作复杂设备的能力,以及在呼吸系统疾病动物模型中评估药物疗效的技术,开展仅鼻吸入研究需要多学科研究团队的协作。本文所述的递送技术用于开发小分子吸入药物,未来也可应用于吸入性生物制剂的开发42,43。希望本论文所记录的操作步骤与实用建议,能够帮助新的临床前药物发现与毒理学研究人员掌握通过气溶胶吸入方式向啮齿类动物递送药物所必需的技能。
披露
所有作者均受雇于安进公司。本视频文章的出版费用由安进公司支付。
致谢
我们感谢:TSE Systems GmbH 的 Thomas Budiman 博士在技术专业知识和设备定制方面的支持;Battelle Inc. 的 John Fry 和 CH Technologies Inc. 的 Rudy Jaeger 博士在讨论中提供的有益建议;Amgen 的 Tian Wu、Sam Mboggo、April Miller 和 Sean Davis 在实验方面提供的帮助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 仅鼻部暴露吸入装置 | TSE systems | 700100-KNES-040-ss | 可提供定制配置 |
| DACO 数据采集系统 | TSE systems | 700400-PRO-C-D/1 | |
| MC One Jet 磨粉机 | Jetpharma | DEC MicroJet 10 | |
| Turbula 混合器 | GlenMills Inc | T2F | |
| 微粉化乳糖 | DFE Pharma | Lactohale 200 | |
| 液压压片机 | Specac | GS15011 | |
| 级联撞击器滤膜 | Pall Life Sciences | 7219 | Emfab 滤膜 |
| 绝对过滤滤膜 | Whatman | 10370302 | 直径 5 cm |
| 实时气溶胶监测仪 Microdust Pro 监测仪 | Casella | CEL-712 | |
| 异丙托溴铵 | Spectrum Chemical | I1178 | 预微粉化 |
| flexiVent FX1 系统 | scireq | FV-FXCS |
参考文献
- Chapman, R. W., et al. Pharmacology of a potent and selective inhibitor of PDE4 for inhaled administration. Eur J Pharmacol. 643 (2-3), 274-281 (2010).
- Phillips, J. E., et al. Btk inhibitor RN983 delivered by dry powder nose-only aerosol inhalation inhibits bronchoconstriction and pulmonary inflammation in the ovalbumin allergic mouse model of asthma. J Aerosol Med Pulm Drug Deliv. 29 (3), 233-241 (2016).
- Zecchi, R., et al. Impact of drug administration route on drug delivery and distribution into the lung: an imaging mass spectrometry approach. Eur J Mass Spectrom. 19 (6), 475-482 (2013).
- Cooper, A. E., Ferguson, D., Grime, K. Optimisation of DMPK by the inhaled route: challenges and approaches. Curr Drug Metab. 13 (4), 457-473 (2012).
- Leong, B. K., Coombs, J. K., Sabaitis, C. P., Rop, D. A., Aaron, C. S. Quantitative morphometric analysis of pulmonary deposition of aerosol particles inhaled via intratracheal nebulization, intratracheal instillation or nose-only inhalation in rats. J Appl Toxicol. 18 (2), 149-160 (1998).
- Pauluhn, J. Overview of inhalation exposure techniques: strengths and weaknesses. Exp Toxicol Pathol. 57 Suppl 1, 111-128 (2005).
- Wong, B. A. Inhalation exposure systems: design, methods and operation. Toxicol Pathol. 35 (1), 3-14 (2007).
- Phalen, R. F. Inhalation Studies Foundations and Techniques. , 2nd, Informa Healthcare. (2009).
- Siddiqui, S., et al. Pulmonary eosinophilia correlates with allergen deposition to the lower respiratory tract in a mouse model of asthma. Clin Exp Allergy. 38 (8), 1381-1390 (2008).
- Brain, J. D., Knudson, D. E., Sorokin, S. P., Davis, M. A. Pulmonary distribution of particles given by intratracheal instillation or by aerosol inhalation. Environ Res. 11 (1), 13-33 (1976).
- Liu, F., Li, W., Pauluhn, J., Trubel, H., Wang, C. Lipopolysaccharide-induced acute lung injury in rats: comparative assessment of intratracheal instillation and aerosol inhalation. Toxicology. 304, 158-166 (2013).
- Bivas-Benita, M., Zwier, R., Junginger, H. E., Borchard, G. Non-invasive pulmonary aerosol delivery in mice by the endotracheal route. Eur J Pharm Biopharm. 61 (3), 214-218 (2005).
- Morello, M., et al. Dry-powder pulmonary insufflation in the mouse for application to vaccine or drug studies. Tuberculosis (Edinb). 89 (5), 371-377 (2009).
- Guillon, A., et al. Pulmonary delivery of dry powders to rats: tolerability limits of an intra-tracheal administration model. Int J Pharm. 434 (1-2), 481-487 (2012).
- Pauluhn, J., Mohr, U. Inhalation studies in laboratory animals--current concepts and alternatives. Toxicol Pathol. 28 (5), 734-753 (2000).
- Snipes, M. B., McClellan, R. O., Mauderly, J. L., Wolff, R. K. Retention patterns for inhaled particles in the lung: Comparisons between laboratory animals and humans for chronic exposures. Health Phys. 57 (Sup 1), 69-78 (1989).
- Wright, B. M. A new dust-feed mechanism. J Sci Inst. 27, 12-15 (1950).
- Scheuch, G., Siekmeier, R. Novel approaches to enhance pulmonary delivery of proteins and peptides. J Physiol Pharmacol. 58 Suppl 5 (Pt 2), 615-625 (2007).
- Phillips, J. E., Ji, L., Rivelli, M. A., Chapman, R. W., Corboz, M. R. Three-dimensional analysis of rodent paranasal sinus cavities from X-ray computed tomography (CT) scans. Can J Vet Res. 73 (3), 205-211 (2009).
- Wolff, R. K. Toxicology studies for inhaled and nasal delivery. Mol Pharm. , (2015).
- Oldham, M. J., Phalen, R. F., Budiman, T. Comparison of predicted and experimentally measured aerosol deposition efficiency in BALB/c mice in a new nose-only exposure system. Aerosol Sci Technol. 43 (10), 970-977 (2009).
- Cannon, W. C., Blanton, E. F., McDonald, K. E. The flow-past chamber: an improved nose-only exposure system for rodents. Am Ind Hyg Assoc J. 44 (12), 923-928 (1983).
- Narciso, S. P., Nadziejko, E., Chen, L. C., Gordon, T., Nadziejko, C. Adaptation to stress induced by restraining rats and mice in nose-only inhalation holders. Inhal Toxicol. 15 (11), 1133-1143 (2003).
- Guide for the Care and Use of Laboratory Animals. , 8th, National Academies Press. (2011).
- Zeng, X., Martin, G., Marriott, C. Particulate Interactions in Dry Powder Formulations for Inhalation. , Taylor & Francis. (2001).
- O'Riordan, T. G. Formulations and nebulizer performance. Respir Care. 47 (11), 1305-1313 (2002).
- Pilcer, G., Amighi, K. Formulation strategy and use of excipients in pulmonary drug delivery. Int J Pharm. 392 (1-2), 1-19 (2010).
- Mercer, T. T., Tillery, M. I., Newton, G. J. A multi-stage, low flow rate cascade impactor. J. Aerosol Sci. 1 (1), 9-15 (1970).
- Forbes, B., et al. Challenges in inhaled product development and opportunities for open innovation. Adv Drug Deliv Rev. 63 (1-2), 69-87 (2011).
- Alexander, D. J., et al. Association of inhalation toxicologists (AIT) working party recommendation for standard delivered dose calculation and expression in non-clinical aerosol inhalation toxicology studies with pharmaceuticals. Inhal Toxicol. 20 (13), 1179-1189 (2008).
- Hsieh, T. H., Yu, C. P., Oberdorster, G. Deposition and clearance models of Ni compounds in the mouse lung and comparisons with the rat models. Aerosol Sci Technol. 31 (5), 358-372 (1999).
- Phillips, J. E., et al. House dust mite models: will they translate clinically as a superior model of asthma. J Allergy Clin Immunol. 132 (1), 242-244 (2013).
- McGovern, T. K., Robichaud, A., Fereydoonzad, L., Schuessler, T. F., Martin, J. G. Evaluation of respiratory system mechanics in mice using the forced oscillation technique. JoVE. (75), e50172(2013).
- Storms, W. W., DoPico, G. A., Reed, C. E. Aerosol Sch 1000. An anticholinergic bronchodilator. Am Rev Respir Dis. 111 (4), 419-422 (1975).
- Schanker, L. S., Mitchell, E. W., Brown, R. A. Jr Species comparison of drug absorption from the lung after aerosol inhalation or intratracheal injection. Drug Metab Dispos. 14 (1), 79-88 (1986).
- Biju, P., et al. Steroidal C-21 mercapto derivatives as dissociated steroids: discovery of an inhaled dissociated steroid. Bioorg Med Chem Lett. 21 (21), 6343-6347 (2011).
- West, L. J., Pierce, C. M., Thomas, W. D. Lysergic acid diethylamide: Its effects on a male asiatic elephant. Science. 138 (3545), 1100-1103 (1962).
- Boxenbaum, H., DiLea, C. First-time-in-human dose selection: allometric thoughts and perspectives. J Clin Pharmacol. 35 (10), 957-966 (1995).
- Spina, D. Current and novel bronchodilators in respiratory disease. Curr Opin Pulm Med. 20 (1), 73-86 (2014).
- Degeorge, J. J., et al. Considerations for toxicology studies of respiratory drug products. Regul.Toxicol.Pharmacol. 25 (2), 189-193 (1997).
- McClellan, R. O., Henderson, R. F. Concepts in Inhalation Toxicology. , Taylor & Francis Group. (1989).
- Patton, J. S., et al. The particle has landed--characterizing the fate of inhaled pharmaceuticals. J Aerosol Med Pulm Drug Deliv. 23 Suppl 2, S71-S87 (2010).
- Depreter, F., Pilcer, G., Amighi, K. Inhaled proteins: Challenges and perspectives. Int J Pharm. 447 (1-2), 251-280 (2013).
重印与许可
