与DNA序列数据不同,表观基因组数据无法直接进行基于文本的搜索。本文介绍了使用GeNemo升级版的操作流程,GeNemo是一种基于网络的生物信息学工具,可用于在表观基因组数据中开展基于模式的相似性搜索,将用户数据与在线数据库(如DNA元件百科全书)中的数据进行比对。
方法文章
基于模式的表观基因组数据搜索:使用 GeNemo
* These authors contributed equally
本文内容
摘要
摘要
与基因组或RNA测序数据所拥有的强大基于文本的搜索工具相比,目前针对表观基因组及其他功能基因组数据的模式化搜索方法仍十分有限。GeNemo是首个实现这一目标的在线搜索工具。用户可上传其功能基因组数据,支持Browser Extensible Data(BED)、Peaks和bigWig三种格式,并可针对任意一种格式进行搜索。用户可指定待比对的数据集类型,从多种在线数据集中进行选择,其中包括“DNA元件百科全书”(ENCODE)项目提供的数据,涵盖不同表观基因组标记、转录因子结合位点以及特定细胞类型、发育阶段或物种(小鼠或人)中的染色质超敏感位点或染色质可及性数据。GeNemo将返回与输入数据具有匹配模式的基因组区域列表,这些结果既可在浏览器中查看,也可以BED文件格式下载。升级版GeNemo改进了图形化展示效果,界面更加稳定可靠,并且不再因加州大学圣克鲁兹分校(UCSC)基因组浏览器的变动而容易出现错误。本文还讨论了常见问题的故障排除方法。随着功能基因组数据量呈指数级增长,迫切需要开发并优化诸如GeNemo之类的新一代生物信息学工具,以支持数据的分析与解读。
引言
近年来的技术进步使得表观基因组学或功能基因组学数据资源库迅速扩展,其发展速度已超过用于提取生物学信息的相关分析工具的开发。分析表观基因组数据的一种重要方法是将用户生成的数据与数据资源库(尤其是DNA元件百科全书(ENCODE)项目1)中的数据进行比对,寻找可能带来新发现的匹配模式。例如,在全基因组特定基因座上发现两种不同表观基因组标记的模式相似性,可能提示不同的分子因子在染色质构象和转录调控中存在协同作用2,3,4。
传统的基于文本的搜索引擎在这方面效果不佳,因为与DNA序列不同,表观基因组数据主要以信号强度或功能基因组区域的形式存在。GeNemo(意为“寻找表观基因组”,仿照“寻找尼莫”)正是为满足这一尚未解决的需求而开发的,它采用基于模式的搜索方法5。其算法利用马尔可夫链蒙特卡洛最大化过程5。用户可使用自身数据或从数据库下载的数据集,在线搜索大量表观基因组数据,以识别模式上的相似性。
当前版本的 GeNemo 拥有更新的显示界面,与加州大学圣克鲁兹分校(University of California, Santa Cruz, UCSC)基因组浏览器6的集成更加稳健,并且不易受到后者变更所带来的影响。特别是,虽然 GeNemo 的结果页面过去基于 UCSC 基因组浏览器的界面构建,但当前版本已支持独立的结果页面,因此不再受 UCSC 基因组浏览器结构变化的不利影响。GeNemo 可以使用任何基因组信号作为查询条件,包括蛋白质结合、组蛋白修饰、染色质可及性、拓扑结构域等,以在大型联盟项目产生的已知数据集中寻找共定位或相似的基因组片段。因此,它是研究感兴趣的表观基因组数据与大规模基因组项目中已知数据之间关系的重要工具。
方案
注意:该方案可在任意步骤暂停。
1. 基本设置
- 获取包含要输入到Genome中的数据的BED、Peaks格式或BigWig7文件。这些文件的扩展名应分别为“bed”、“broadpeaks”、“narrowpeaks”或“bigWig”。
注意:这些类型文件的压缩版本也可正常使用。 - 使用互联网浏览器访问genemo.org。任何能够运行常见互联网浏览器的操作系统均可使用GeNemo。
- 使用下拉菜单选择要针对的物种。目前可用的物种包括人和小鼠。
- 通过URL或直接上传的方式上传用户文件。BigWig文件仅支持通过URL方式上传。BED和Peaks格式文件两种方式均支持(目前wiggle文件不能作为主数据上传)。
2. 可选设置
- 在相应的输入框中提供电子邮件地址,以便在搜索完成后通过电子邮件接收搜索结果。
注意:当搜索基因组的较大区域和/或针对大量轨道(见下文)时,建议用户填写其电子邮件地址,因为搜索可能需要较长时间。例如,100兆碱基的搜索大约需要15秒。搜索完成后,搜索结果的链接将发送至所提供的电子邮件地址。该链接在搜索完成后的7天内有效。 - 提供一个bigwig文件,或wiggle显示文件可通过URL获取。此显示文件不会影响搜索结果,仅会与结果一同显示。
- 在相应的输入框中指定搜索范围(包括染色体及碱基对位置)。
- 列出染色体、起始碱基对和终止碱基对。
- 染色体格式使用“chrN”,其中“N”为染色体编号/字母(1、2、… X或Y);对于碱基对,直接输入数字即可。
- 三项内容之间可用空格分隔,或在染色体编号与第一个碱基对之间使用冒号(:),和/或在两个碱基对之间使用连字符(-)。例如:chr1:1000000-2000000、chr1 1000000 2000000、chr1 1000000-2000000、chr1:1000000 2000000。
注意:步骤2.1–2.3为可选步骤。
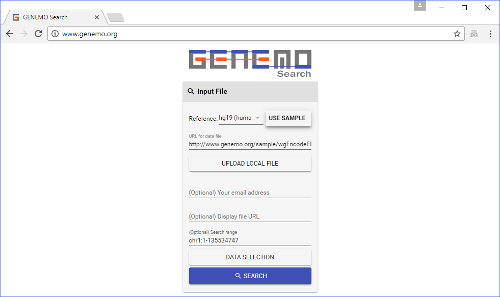
图1:GeNemo的首页,已填写必要信息区域。 用户需要输入物种、搜索文件和搜索范围,并选择希望比对的轨道。电子邮件地址和显示文件为可选项。请点击此处查看该图的放大版本。
3. 数据选择
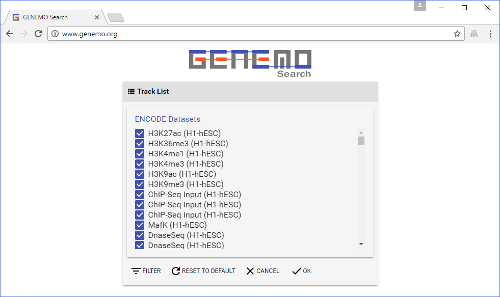
图2:轨道选择窗口。 点击首页上的“DATA SELECTION”按钮即可打开此窗口。在此处,用户可选择用于比对输入文件的轨道。部分轨道默认已被选中。请点击此处查看此图的放大版本。
- 点击数据选择按钮后,选择要搜索比对的轨道类型(即,添加到查询中的轨道)。轨道集合包含来自全球多个实验室的多种不同类型的数据集。
- 由于轨道列表较长,用户可使用顶部的筛选按钮来辅助选择轨道。轨道可通过实验、组织、细胞系和/或实验室进行筛选。
- 底部有五个按钮用于执行轨道选择:全选、不选、添加、筛选、排除。
- “全选”和“不选”按钮的功能顾名思义。
- “添加”按钮将当前选中的轨道加入查询中,其作用相当于逻辑门“或”(OR)。请注意,仅选择上方的筛选条件(例如,特定实验、组织、细胞系或实验室)并不会自动将相应轨道添加到搜索查询中。用户必须先选中具体的轨道(例如,在组织类别下选择脑、肝),然后点击“添加”按钮将其加入查询。在选择轨道时需注意,只有在筛选窗口中当前打开的标签页内指定的筛选条件才会被应用到搜索查询中;其他标签页中的选择虽会保存在筛选窗口中,但不会影响当前查询。
- “筛选”按钮仅保留当前在筛选窗口中选中的轨道类型,并从查询中移除所有其他类型的轨道,其作用相当于逻辑门“与”(AND)。本质上,“筛选”功能允许用户选择两类轨道的交集(例如,特定组织与特定实验室的组合)。需要注意的是,如果所选轨道类型尚未存在于查询中,“筛选”操作不会将其添加到查询中。
- “排除”按钮将当前在筛选窗口中选中的所有轨道类型从查询中移除,其作用相当于逻辑门“非”(NOT),与“筛选”功能相反。同样,“排除”操作不会将未被选中的轨道类型添加到查询中。
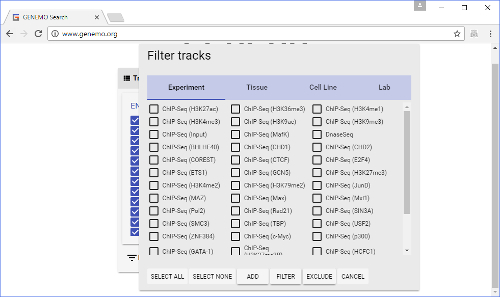
图 3:筛选窗口。点击“Track 选择”窗口中的“FILTER”按钮即可打开此窗口。在此,用户可同时选择多个轨道,操作相对简便。请点击此处查看此图的放大版本。
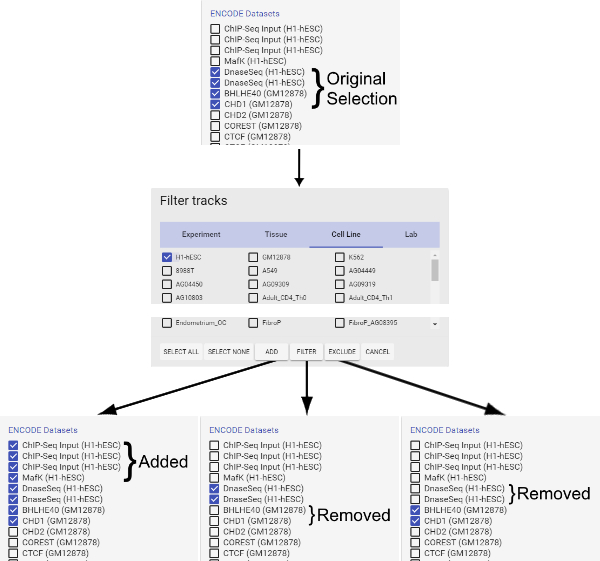
图 4:如何使用过滤功能。 请点击此处查看该图的放大版本。
- 添加所需的数据轨道到查询后,点击右下角的“Update”按钮。此操作旨在支持两种数据选择方式:选择单个数据轨道或进行筛选/排除。“Reset View”按钮会将查询重置为与人/小鼠胚胎干细胞基因表达调控相关的默认数据轨道。
注意:通过“Data selection”选择待搜索的数据轨道为可选操作,但建议执行,因为默认的搜索轨道很可能不符合用户的实际需求。
4. 搜索与结果
- 数据选择后,点击“Search”按钮。搜索可能需要一些时间。
- 搜索完成后,用户将在结果页面看到多个方框。每个方框代表基因组中的一个区域,在该区域中,用户的文件数据与所查询的一个或多个轨道数据具有高度匹配的模式。
- 如果未显示任何方框,请尝试搜索更多类型的轨道,或使用相同的输入文件扩大搜索范围。一种无需重新操作即可实现此目的的简便方法是点击标志旁边的“☰”按钮,这将打开一个侧边栏,允许用户修改搜索参数。
- 可通过点击结果页面底部的“DOWNLOAD BED FILE”按钮,将结果导出为 BED 文件。
- 点击每个方框右上角的 Visualize 按钮,以可视化查看结果。
- 在右侧的可视化面板中,会显示多项内容,包括数据(包含用户输入文件)、显示文件(如已上传)、匹配的轨道以及一些默认轨道。用户可利用这些结果,将已知的 ENCODE 数据集与所提供的数据集进行比较,以进一步分析。用户也可参考 UCSC 基因信息,查看查询结果的基因组上下文。如果选择了来自多个细胞系/组织的轨道,用户可利用此类结果,深入了解给定数据集与 ENCODE 数据集之间相似性的组织特异性。
- 在结果页面,用户可通过拖动任意轨道来查看基因组上游或下游区域;当鼠标指针位于坐标位置时,可使用鼠标滚轮进行缩放操作。
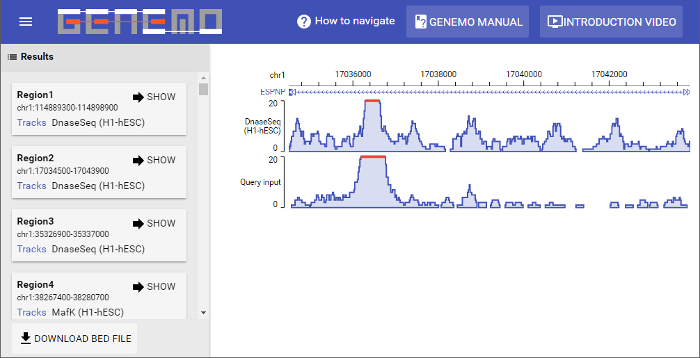
图 5:结果页面。此次搜索共返回363个匹配区域。通过点击每个结果区域框左下角的“SHOW”按钮,可显示第一个匹配区域。在显示窗口的左侧部分可以看出,两个数据文件(输入文件和选定轨迹)在信号强度模式上相似。请点击此处查看该图的放大版本。
结果
此处图5展示了一次模拟搜索。选择了人类物种,并使用相应的样本文件作为输入数据文件。此外,还选中了如图3所示的默认轨迹。共找到363个匹配区域,显示页面中展示的是第一个区域。可以看出,输入文件与其中一条选定轨迹在染色体1上从第17036000至17038000碱基范围内的信号强度模式非常相似。
讨论
要充分发挥人类基因组测序在提供新生物学见解方面的潜力,必须深入理解表观基因组8目前,仅能通过数据描述和标题在线搜索表观基因组数据集。即,元数据1这严重限制了表观基因组数据的搜索类型。基于模式的表观基因组数据搜索工具对于探索不同表观基因组标记之间的关系至关重要,可能带来新的生物学发现。GeNemo 是首个通过数据内容而非元数据进行搜索的服务,可将来自公开数据库(如 ENCODE 数据库)的表观基因组数据模式与用户生成或下载的数据集进行比对。5这标志着一种表观基因组搜索工具的问世,该工具将像20世纪90年代基于文本的序列搜索工具一样,向全球研究人员广泛开放。目前,除GeNemo外,尚无其他基于模式的表观基因组数据在线搜索工具可供选择。
使用 GeNemo 的一个潜在示例是,在人类胚胎干细胞中搜索与转录因子 E2F6 共现的组蛋白修饰及其他表观遗传标记(E2F6 结合信号文件示例可从 ENCODE 数据门户或以下网址获取:https://sysbio.ucsd.edu/public/xcao3/ENCODESample/ENCFF001UBC.bed)。将该文件作为查询,针对 H1-hESC 中所有 ENCODE 数据集进行搜索,GeNemo 将显示 E2F6 结合信号在 H3K4me1、H3K4me2、H3K4me3 和 H3K27me3 处显著富集,这与已有研究结果一致,即 E2F6 通过 H3K27 的甲基化调控部分基因9。另一方面,E2F6 与 CtBP2 的结合位点似乎存在共定位现象,而已知 CtBP2 可与同一家族的另一个因子 E2F7 相互作用10。利用 GeNemo,可相对简便地获得针对整个基因组、大量表观遗传标记、转录因子结合信号以及其他 ENCODE 所包含信号的此类结果,从而为后续分析提供全部潜在靶点。
自从GeNemo作为基于网络的表观基因组数据搜索工具首次发表5以来,GeNemo的结果页面已更新,使其外观与GeNemo的首页保持一致。旧版结果页面与UCSC基因组浏览器的结果页面高度相似,且显示功能在很大程度上依赖于远程的UCSC服务器。新的界面使GeNemo更加用户友好,并且不再依赖UCSC基因组服务器(尽管数据仍从远程获取)。这使得GeNemo更加稳定,不易受到UCSC服务器代码变更所引发问题的影响。此外,GeNemo采用的新一代更快的聚合物界面为用户提供了更多用于可视化和分析数据模式的工具。
关键步骤包括提供适当的输入文件以及选择要搜索的数据轨道。强烈建议用户尝试使用各种轨道选择功能,以熟悉选择过程,并了解如何组合不同的命令来实现预期结果。特别需要注意的是,必须使用"添加"功能将选定的目标轨道加入查询,而"筛选"或"排除"功能则可分别作为逻辑门命令"AND"和"OR"使用。"更新"功能必须在执行搜索前使用,以确保所有选择生效。当未返回任何结果时,用户可检查输入数据文件、搜索更多轨道或扩大搜索范围。一旦出现错误,系统将弹出窗口明确提示错误的具体内容。但某些错误提示可能存在歧义。例如,当窗口提示“未上传文件”时,可能表示未上传任何文件,也可能表示所上传的文件格式不可接受,导致程序无法正确读取。支持上传的文件格式包括 BED 和 Peaks 格式文件(两种上传方式均支持),以及仅限在线链接上传的 bigWig 格式文件。上述文件格式的压缩版本也同样可被接受。
该方法目前的局限性包括 GeNemo 所采用的算法和功能尚未优化。GeNemo 尚无法对返回的任何数据集提供解读指导,此项工作由用户完成,要求用户具备基因组和表观基因组生物学方面的丰富知识和专业经验。此外,另一个当前的局限性是用户无法调整搜索的灵敏度和噪声水平。我们期望在未来持续改进并扩展 GeNemo 的模式搜索能力及数据集收集。
披露
作者声明无竞争性财务利益。
致谢
本工作得到了美国国立卫生研究院(NIH)的资助,包括来自NICHD的DP1HD087990项目和来自NHGRI的R01HG008135项目。我们感谢钟实验室成员提供的宝贵反馈意见。
作者贡献:
X.C. 和 A.T.Z. 通过编写新的界面和功能对 GeNemo 进行了更新;A.T.Z. 制作了内部示例视频;A.T.Z.、X.C. 和 S.Z. 撰写了论文。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| GENEMO | https://www.genemo.org | 比较表观基因组浏览器 |
参考文献
- The ENCODE Project Consortium. An integrated encyclopedia of DNA elements in the human genome. Nature. 489, 57-74 (2012).
- Barski, A., et al. High-Resolution Profiling of Histone Methylations in the Human Genome. Cell. 129 (4), 823-837 (2007).
- Meaney, M. J., Ferguson-Smith, A. C. Epigenetic regulation of the neural transcriptome: the meaning of the marks. Nature Neuroscience. 13, 1313-1318 (2010).
- Roh, T. -Y., Cuddapah, S., Cui, K., Zhao, K. The genomic landscape of histone modifications in human T cells. PNAS. 103 (43), 15782-15787 (2006).
- Zhang, Y., Cao, X., Zhong, S. GeNemo: a search engine for web-based functional genomic data. Nucleic Acids Res. 44, W122-W127 (2016).
- Fujita, P. A., Rhead, B., Zweig, A. S., Hinrichs, A. S., Karolchik, D., Cline, M. S., Goldman, M., Barber, G. P., Clawson, H., Coelho, A., et al. The UCSC Genome Browser database: update 2011. Nucleic Acids Res. 39, 876-882 (2011).
- Neph, S., Vierstra, J., Stergachis, A. B., Reynolds, A. P., Haugen, E., Vernot, B., Thurman, R. E., John, S., Sandstrom, R., Johnson, A. K., et al. An expansive human regulatory lexicon encoded in transcription factor footprints. Nature. 489, 83-90 (2012).
- Sarda, S., Hannenhalli, S. Next-generation sequencing and epigenomics research: a hammer in search of nails. Genomics Inform. 12 (1), 2-11 (2014).
- Storre, J., et al. Silencing of the Meiotic Genes SMC1β and STAG3 in Somatic Cells by E2F6. J Biol Chem. 280, 41380-41386 (2005).
- Liu, B., Shats, I., Angus, S. P., Gatza, M. L., Nevins, J. R. Interaction of E2F7 Transcription Factor with E2F1 and C-terminal-binding Protein (CtBP) Provides a Mechanism for E2F7-dependent Transcription Repression. J Biol Chem. 288, 24581-24589 (2013).
重印与许可
