我们介绍了整合酶缺陷型慢病毒载体(IDLVs)的制备策略,该载体可用于向细胞递送CRISPR/Cas9系统。IDLVs能够快速高效地介导细胞基因编辑,与具有整合酶活性的载体相比,其作为一种基因递送载体平台具有更高的安全性,且编辑效率相当。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
慢病毒载体因其能够稳定转导多种细胞并介导高水平的基因表达,是递送基因编辑组分的理想选择。然而,其整合至宿主细胞基因组的能力增加了插入突变的风险,从而引发安全性问题,限制了其在临床环境中的应用。此外,由具有整合能力的慢病毒载体(ICLVs)递送的基因编辑组分会持续表达,从而提高了非特异性基因靶向的可能性。作为替代方案,新一代的整合酶缺陷型慢病毒载体(IDLVs)已被开发,可有效缓解上述诸多问题。本文描述了一种新型且经过优化的IDLV平台用于CRISPR介导的基因编辑的制备流程,列出了该载体纯化与浓缩的关键步骤,并利用HEK-293T细胞验证了其转导效率与基因编辑效率。该方案易于放大,可用于制备高滴度的IDLV,具备有效转导细胞的能力 慢病毒载体,整合酶缺陷型慢病毒载体,CRISPR基因编辑,HEK-293T细胞,基因递送,转导效率,插入突变风险,非特异性靶向 体外 和 体内此外,该方案可轻松适用于ICLVs的制备。
引言
精确的基因编辑是推动生物医学重大进展的基石,涉及开发新型策略以应对遗传性疾病。在基因编辑技术的前沿,是以利用成簇规律间隔短回文重复序列(clustered regularly-interspaced short palindromic repeats,CRISPR)/Cas9系统为核心的方法,该系统最初被发现是细菌抵御病毒遗传物质入侵的免疫机制的一部分(参见参考文献1,2)。相较于其他基因编辑工具,如锌指核酸酶(ZFNs)和转录激活因子样效应物核酸酶(TALENs)(参见参考文献3),CRISPR/Cas9系统的一大优势在于其质粒设计与CRISPR组分构建的相对简便性,这一特性推动了基因编辑技术从少数专业实验室迅速扩展至更广泛的科研群体。此外,CRISPR/Cas9编程的简便性及其多重靶标识别能力,进一步提升了该技术作为低成本、易操作工具的普及程度。在研究人员可用的多种将基因编辑组分递送至细胞的方法中,病毒载体至今仍是应用最广泛且最高效的系统。
慢病毒载体(LVs)已成为递送CRISPR/Cas9系统组分的首选载体 体内 用于多种应用4,5,6,7. 慢病毒载体(LVs)具有多个关键特性,使其成为该过程的常用选择,包括能够感染分裂期和非分裂期细胞、免疫原性低以及细胞毒性极小(详见参考文献)8因此,慢病毒载体介导的基因治疗已被用于治疗HIV-1、HBV和HSV-1等传染病,以及纠正囊性纤维化和新生血管性黄斑变性等人类遗传性疾病的根本缺陷。4,5,7,9,10,11此外,慢病毒载体已得到有效改造,可利用单个载体系统在不同的基因组位点实现多重基因编辑12.
然而,慢病毒载体(LVs)固有的整合至宿主基因组的特性具有潜在的致突变性,常常限制其作为外源基因递送工具的应用,尤其是在临床环境中。此外,由于稳定整合的慢病毒载体可持续高水平表达其携带的外源基因,该系统不适合用于递送CRISPR/Cas9等基因编辑组分;Cas9-向导RNA(gRNA)以及类似蛋白(如ZFNs)的过表达与较高的脱靶效应相关,可导致不良突变13,14,15,16,17,并可能增加细胞毒性18。因此,为了实现精确的基因编辑并最大限度减少脱靶效应,必须设计能够实现基因编辑组分瞬时表达的系统。
近年来,已开发出多种递送平台,用于在细胞中瞬时表达CRISPR/Cas916,19,20,21(参见文献22综述)。这些方法包括将纯化的Cas9蛋白与相应的向导RNA直接导入细胞,该策略已被证明在靶向基因编辑方面比质粒介导的转染更有效16。研究表明,由向导RNA与Cas9组成的核糖核蛋白(RNP)复合物在完成靶位点DNA切割后会迅速被降解,提示这些组分的短期表达已足以实现高效的基因编辑16。理论上,非整合型病毒载体(如腺相关病毒载体,AAV)可作为将基因编辑工具递送至细胞的可行替代方案。然而,AAV衣壳的包装能力显著低于慢病毒(LV)载体(<5 kb),这严重限制了其将多组分CRISPR工具包包装至单一载体中的能力(参见文献8综述)。值得注意的是,添加组蛋白去乙酰化酶抑制剂(例如,丁酸钠23)或阻滞细胞周期的化合物(例如,咖啡因24)已被证明可提高慢病毒滴度。尽管已有一定进展,目前开发的瞬时表达系统仍存在若干缺陷,例如生产效率较低,导致病毒滴度下降,以及通过此类方法产生的病毒转导效率低下25。
整合酶缺陷型慢病毒载体(IDLVs)是基因递送载体研发领域的一项重大进展,其结合了慢病毒载体(LVs)的包装能力与类似腺相关病毒(AAV)的游离体形式在细胞内的稳定维持优势。这些特性使IDLVs在很大程度上规避了整合型载体所面临的主要问题,即潜在致基因毒性元件的持续过表达以及整合介导的诱变风险。已有研究证实,IDLVs可被有效改造以增强游离体形式的基因表达26,27在IDLV介导的CRISPR/Cas9递送方面,相较于具有完整整合酶活性的慢病毒系统,其较低的生产滴度以及附加体携带基因组的表达水平较低,限制了其应用潜力 真正有效的 用于递送基因组编辑转基因构建体的工具。我们近期证明,在病毒表达盒中加入转录因子 Sp1 的结合位点,可显著增强与 IDLV 生产相关的转基因表达水平和病毒滴度28修饰后的IDLVs在CRISPR介导的基因编辑中表现出强大的支持作用 体外 (在 HEK-293T 细胞中)和 体内 (在有丝分裂后的脑神经元中),与相应的ICLV介导系统相比,可诱导极低的脱靶突变28总体而言,我们开发了一种基于IDLV平台的新型紧凑型一体化CRISPR工具包,并概述了使用此类递送载体实现高效基因编辑的多种优势。
在此,介绍了IDLV-CRISPR/Cas9系统的生产流程,包括IDLV的组装、纯化、浓缩和滴定所涉及的各个步骤,以及验证这些载体基因编辑效率的策略。该方案易于扩增,可满足不同研究人员的需求,并旨在成功制备滴度达到1 × 1010 转导单位(TU)/mL。通过本方案生成的载体可高效感染多种不同类型的细胞,包括难以转导的胚胎干细胞、造血细胞(T细胞和巨噬细胞)以及培养的和 体内-注射的神经元。此外,该方案同样适用于生产具有整合酶活性的慢病毒载体,且产量相当。
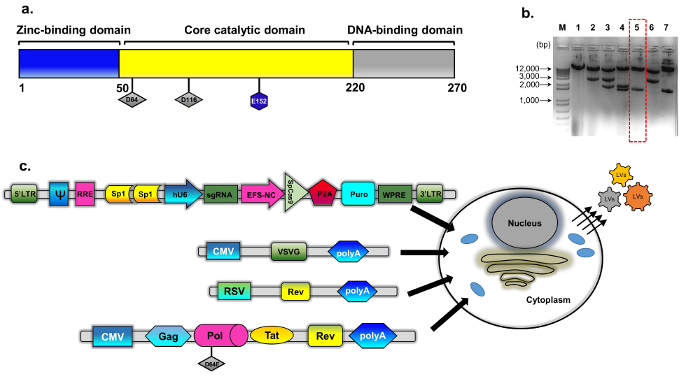
图1:IDLV包装系统。 (a) 野生型整合酶蛋白的示意图 (b) 修饰后的质粒来源于psPAX2(详见方法部分中的质粒构建)。对整合酶突变克隆进行筛选的代表性琼脂糖凝胶图像。使用标准质粒DNA小量提取试剂盒制备DNA样品,并用EcoRV和SphI进行酶切分析。正确酶切的克隆(编号5,红色虚线框)进一步通过直接测序(Sanger测序)验证INT基因中D64E的替换。该整合酶缺陷型包装盒被命名为pBK43。 (c) 用于生成IDLV-CRISPR/Cas9载体的瞬时转染流程示意图,显示293T细胞共转染VSV-G、包装元件以及转基因盒(Sp1-CRISPR/Cas9一体化质粒)。从细胞膜出芽的病毒颗粒含有来自转基因盒表达的全长载体RNA。本研究采用第二代IDLV包装系统,包含调节蛋白Tat和Rev。Rev的表达由另一个独立的表达盒(RSV-REV质粒)额外补充。缩写:LTR—长末端重复序列,VSV-G—水疱性口炎病毒G蛋白,pCMV—巨细胞病毒启动子;Rous肉瘤病毒(RSV)启动子;RRE—Rev应答元件。表达盒上的其他调控元件包括Sp1结合位点、Rev应答元件(RRE)、土拨鼠肝炎病毒转录后调控元件(WPRE)、核心延伸因子1α启动子(EFS-NC)、载体包装元件ψ(psi)、人巨细胞病毒(hCMV)启动子以及人U6启动子。请点击此处查看该图的放大版本。
访问受限。请登录或开始试用以查看此内容。
方案
1. 培养 HEK-293T 细胞及转染用细胞接种
注意:人胚胎肾 293T(HEK-293T)细胞在 DMEM 高糖培养基中培养,该培养基添加了 10% 含铁及生长促进剂的新生牛血清,以及 1× 抗生素-抗真菌素溶液(100× 溶液每毫升含 10,000 单位青霉素、10 mg 链霉素和 25 µg 两性霉素 B)。培养基还补充了 1× 丙酮酸钠、1× 非必需氨基酸混合液和 2 mM L-谷氨酰胺(储存液为 0.85% NaCl 中含 200 mM L-丙氨酰-L-谷氨酰胺二肽)。细胞培养于 100 mm 组织培养皿中(约生长表面积为 55 cm²)。传代时采用 1:10 的传代比例,每 2–3 天传代一次。细胞传代间使用 0.05% 胰蛋白酶-EDTA 进行消化。为保持实验间的一致性,建议在更换不同批次的新生牛血清时进行测试,并监测细胞生长、转染效率及载体产量的任何变化。
- 使用低代次细胞(建议不要使用第15代以后的细胞,或在细胞生长减缓时停止使用)接种至10 cm组织培养皿中,启动新培养。使用含10%血清的DMEM培养基进行细胞培养。将细胞置于标准组织培养孵育箱中,于37 °C、5% CO2条件下培养。所有后续步骤均使用标准血细胞计数板进行细胞计数。
- 当细胞生长达到90–95%融合度时,将细胞重新接种至15 cm组织培养皿中(见下文步骤1.3–1.5)。
- 重新接种时,吸除融合培养皿中的培养基,并用无菌1×PBS轻轻冲洗。加入2 mL解离试剂(例如,胰蛋白酶-EDTA),于37 °C孵育3–5分钟。加入8 mL含血清的培养基以中和解离试剂,并使用10 mL移液管反复吹打10–15次,制成单细胞悬液。将细胞重悬于培养基中,调整细胞密度至约4 × 10⁶ 个细胞/mL。
- 为增强细胞对基质的黏附能力,使用0.2%明胶对15 cm培养皿进行预包被处理,每皿加入8 mL明胶溶液。将明胶均匀铺布于皿表面,室温孵育10分钟,随后吸除液体。
- 用预热至37 °C的HEK-293 T培养基将每皿总体积补至25 mL,并加入2.5 mL细胞悬液进行接种(每皿总计约1 × 10⁷个细胞)。将培养皿置于37 °C、5% CO2条件下过夜培养,直至细胞融合度达到70–80%。
注:最多可使用六个15 cm培养皿进行生产。当使用超过四个培养皿时,应将每皿培养基体积调整为约20–22 mL(参见本方案步骤5中的说明以了解依据)。
2. 使用基于磷酸钙的方法转染HEK-293T细胞
- 转染试剂
- 制备2× BES缓冲液BBS(50 mM BES,280 mM NaCl,1.5 mM Na2HPO4),加入 16.36 g NaCl 和 10.65 g BES(N, N-双(2-羟乙基)-2-氨基乙烷磺酸)和0.21克Na2HPO4. 加入双蒸水 H2O (dd-H2O)加水至900 mL。溶解后,用1 M NaOH滴定至pH 6.95,并定容至1 L。使用0.22 µm滤器过滤。于-20 °C保存。
- 制备1M CaCl₂2经0.22 µm滤膜过滤溶液,4 °C保存。
- 观察前一天接种的培养皿。当细胞融合度达到70 - 80%时,即可进行转染。
- 吸去培养板中的旧培养基,轻轻加入新鲜配制的无血清培养基。
注意:参见 补充文件1-质粒 有关所选质粒及其制备的详细信息。 - 通过将四种质粒分装至一个15 mL锥形管中来制备质粒混合物。对于单个15 cm培养皿的制备,使用37.5 µg CRISPR/Cas9转移载体(pBK198或pBK189)、25 µg pBK43(psPAX2-D64E)、12.5 µg pMD2.G和6.25 µg pREV。图1c).
- 加入 312.5 µL 1M CaCl₂2 加入质粒混合物中。向其中添加至多1.25 mL无菌dd-H₂O20.
- 在涡旋混合的同时,缓慢(逐滴)加入1.25 mL 2x BBS溶液。室温孵育30分钟。
- 将转染混合物逐滴加入每个15 cm培养皿中(每皿2.5 mL)。轻轻摇动培养皿,于37 °C、5% CO₂条件下孵育2 孵育2-3小时。随后,每孔加入2.5 mL(10%)血清,继续孵育过夜(12-18小时)。
注意:一些实验室使用 3% CO2 使用培养箱以稳定培养基的pH值。然而,我们未观察到3%与5% CO₂条件下的转染效率存在任何差异。2。此外,CaPO的尺寸4 沉淀物的存在对转染效率至关重要;转染混合物在加入细胞前必须保持澄清。若孵育过程中混合物变浑浊,请重新配制新鲜的2× BBS(pH = 6.95)。
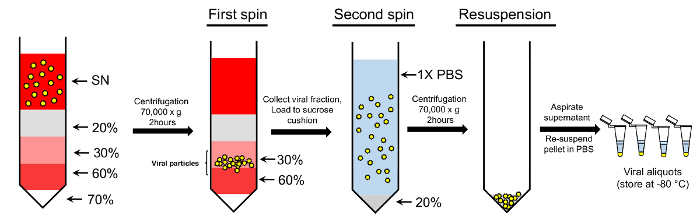
图 2:使用双蔗糖梯度法浓缩病毒颗粒。 从上清液(SN)中收集的病毒颗粒被加载到蔗糖梯度中。使用70%、60%、30%和20%的蔗糖溶液建立梯度。离心后,从30–60%蔗糖组分中收集的颗粒进一步加载到20%蔗糖垫层上并进行沉淀。最终含有纯化病毒颗粒的沉淀用1× PBS重悬,用于后续实验(详见正文)。 请点击此处查看此图的放大版本。
3. 转染后第2天
- 观察细胞,确保此时细胞融合度接近 100%,且几乎无细胞死亡。每块培养板加入 25 mL 新鲜 DMEM + 10% 血清以更换培养基。继续在 37 °C、5% CO2 条件下培养额外 48 小时。
注意:若使用六块以上 15 cm 培养板,请在步骤 3.1 中调整培养基体积(参见步骤 5.2 的注释)。
4. 病毒收获
- 使用无菌的 10 mL 细胞培养移液管小心收集所有含有转染细胞的细胞培养板中的上清液,并汇集至 50 mL 离心管中。
- 使用台式离心机在 400 - 450 × g 条件下离心 10 分钟以澄清悬浮液。随后通过 0.45 µm 真空滤器单元过滤上清液。
注意:过滤后的上清液可在 4 °C 下保存最多 4 天后再进行浓缩,也可分装后保存于 -80 °C。IDLV-Sp1-CRISPR/Cas9(未浓缩)病毒制备物的预期滴度约为 2 × 10⁷ TU/mL(滴度测定参见第 6 步)。然而,应避免对病毒制备物进行多次冻融循环,因为每次冻融会导致功能性滴度下降 10 - 20%。
5. 通过超速离心法浓缩病毒颗粒
注意:我们采用一种双蔗糖纯化方法,该方法包含两个步骤:蔗糖梯度步骤和蔗糖垫层步骤(图2)。
- 按以下顺序将锥形超速离心管加样以形成蔗糖梯度:0.5 mL 70% 蔗糖(溶于1× PBS)、0.5 mL 60% 蔗糖(溶于DMEM)、1 mL 30% 蔗糖(溶于DMEM)和 2 mL 20% 蔗糖(溶于1× PBS)。
- 小心地将含病毒的上清液加至梯度中。由于来自四块15 cm培养板的上清液总体积为100 mL,每次离心需使用六根超速离心管以处理全部体积的病毒上清液。
- 本步骤所用的每根超速离心管最大容量为30 mL(包括蔗糖体积),应将病毒上清液等量分配至各管中,并至少保留10%的顶部空间以防止溢出。
- 若每次实验使用超过四块15 cm培养板,应将每块板的培养液体积调整至约20–22 mL,以便汇集后的病毒上清液总体积可轻松容纳于六根超速离心管中。
- 超速离心管的填充体积应至少达到其总容量的四分之三,否则在离心过程中可能发生管体破裂,导致样品损失和/或设备损坏。
- 用1× PBS平衡各管,并在17 °C条件下以70,000 × g离心2小时(转子详细信息见材料表)。
注意:为防止加速过程中破坏蔗糖层,应设置超速离心机在离心开始的前3分钟内缓慢加速转子至200 rpm;同样,在离心结束时,应设置离心机在3分钟内从200 rpm缓慢减速至0 rpm。 - 小心收集30–60%蔗糖区带至洁净离心管中(图2)。向汇集的区带中加入冷的1× PBS,调节总体积至100 mL,并通过反复吹打混匀。
- 进入蔗糖垫层步骤:小心地将病毒制备物铺加在蔗糖垫层上。具体操作为:向每根离心管中加入4 mL 20%蔗糖(溶于1× PBS),随后每管加入约20–25 mL病毒溶液。若管内液体未达总容量的四分之三,可用无菌1× PBS补足。
- 如前所述,小心平衡并以70,000 × g在17 °C离心2小时。倒去上清液,将离心管倒置于纸巾上使残留液体自然沥干。
- 用移液器吸除残留液滴,以彻底去除沉淀中的所有液体。此时含病毒的沉淀应仅表现为微小的半透明斑点,几乎不可见。
- 通过向第一根管中加入70 µL 1× PBS并充分吹打重悬沉淀,随后将悬液转移至下一管并如前混匀,依次操作直至所有沉淀完全重悬。
- 用额外50 µL冷的1× PBS冲洗各管,并如前混匀。确保最终悬液总体积约为120 µL,且呈轻微乳白色;使用台式微量离心机以10,000 × g离心30秒以澄清悬液。
- 将上清液转移至新的微量离心管中,分装为每份10 µL,并于-80 °C保存。
注意:避免对慢病毒样品进行反复冻融。除非必须离心,其余操作应尽量在组织培养生物安全柜或指定的组织培养室中,采取适当的生物安全措施进行(参见讨论部分)。
6. 病毒滴度的估算
- p24 -酶联免疫吸附测定(ELISA)方法
注意:该检测使用高结合力96孔板,按照美国国立卫生研究院艾滋病疫苗计划(NIH AIDS Vaccine Program)提供的HIV-1 p24 抗原捕获检测试剂盒(见材料表)说明进行,并进行了部分修改29。- 次日,用200 µL含0.05% Tween 20的冷PBS(PBS-T溶液)洗涤各孔三次。每孔加入100 µL单克隆抗p24 抗体(以1x PBS按1:1500稀释),4 °C过夜孵育。
- 为消除非特异性结合,每孔加入200 µL含1% BSA的PBS封闭;室温孵育至少1小时,再用200 µL含0.05% Tween 20的冷PBS(PBS-T溶液)洗涤三次。
- 样品准备: 对于浓缩的病毒载体样品,将1 µL样品加入89 µL dd-H2O 和10 µL Triton X-100(终浓度为10%),进行100倍稀释。对于未浓缩的样品,将10 µL样品加入80 µL dd-H2O 和10 µL Triton X-100(终浓度为10%),制备10倍稀释样品。
注意:此步骤的样品可在-20 °C长期保存,以备后续使用。 - 通过2倍系列稀释法(起始浓度为5 ng/mL)制备HIV-1标准品。
- 将浓缩样品(来自1:100预稀释储备液)用补充了0.2% Tween 20和1% BSA的RPMI 1640培养基稀释,分别制备1:10,000、1:50,000和1:250,000的稀释度。将未浓缩样品(来自1:10预稀释储备液)用补充了0.2% Tween 20和1% BSA的RPMI 1640培养基稀释,分别制备1:500、1:2,500和1:12,500的稀释度。
- 将样品以每孔三复孔方式加入板中,4 °C过夜孵育。
- 次日,洗涤各孔六次,然后每孔加入100 µL多克隆兔抗p24 抗体(按1:1000稀释于含10% FBS、0.25% BSA和2%正常小鼠血清(NMS)的RPMI 1640中),37 °C孵育4小时。
- 同上法洗涤六次,然后每孔加入辣根过氧化物酶标记的山羊抗兔IgG(按1:10,000稀释于补充了5%正常山羊血清、2% NMS、0.25% BSA和0.01% Tween 20的RPMI 1640中),37 °C孵育1小时。
- 同上法洗涤板后,室温下加入TMB过氧化物酶底物,孵育15分钟。
- 加入100 µL 1 N HCl终止反应。使用吸光度读板仪在450 nm波长下测定样品的吸光度。
- 荧光报告基因强度的测定
- FACS方法
注意:可通过流式细胞术测定转导细胞的平均荧光强度,准确评估细胞中GFP信号的减弱程度。有关FACS数据分析、展示与解释,请参见最近发表的论文28。具体方案如下:- 用1x PBS对病毒原液进行10倍系列稀释(从10-1至10-5)。
- 在6孔板的每孔中接种约5 x 10⁵个293T细胞,终体积为2 mL/孔。向各孔中加入10 µL不同稀释度的病毒液,37 °C孵育48小时。
- 按以下步骤收集细胞用于FACS分析:加入200 µL 0.05%胰蛋白酶-EDTA溶液,37 °C孵育5分钟。加入2 mL完全DMEM培养基,将细胞收集至15 mL锥形管中。
- 在4 °C下以400 x g离心沉淀细胞,用500 µL冷1x PBS重悬细胞沉淀。
- 固定:向细胞悬液中加入等体积的4%甲醛溶液,室温孵育10分钟。
- 离心沉淀固定后的细胞,用1 mL 1x PBS重悬。使用FACS仪器分析GFP表达,方法参照Ortinski 等28。简要而言,使用以下公式计算病毒的功能滴度:
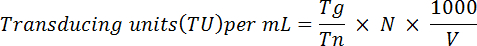
注意:此处Tg = 计数的GFP阳性细胞数;Tn = 总计数的细胞数;N = 转导的总细胞数;V = 转导所用体积(单位为µL)。例如:若用10 µL病毒转导1 x 10⁶个细胞,共计数2 x 10⁴个细胞,其中5 x 10³个为GFP阳性,则根据上述公式计算的功能滴度为:
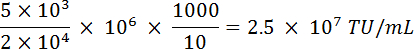
- 计数GFP阳性细胞
- 计算转导所用的感染复数(MOI)。测试较宽范围的MOI(1 - 10),MOI越高,转导效率通常越高。
- 转染前,在6孔板中每孔接种约3 - 4 x 10⁵个细胞。待细胞达到>90%汇合度(通常在24小时内),按预设的MOI用纯化的病毒进行转导。
- 将培养板置于标准组织培养条件下(37 °C,5% CO2)孵育,并在1 - 7天内定期观察GFP信号的变化。
- 使用配备GFP滤光片组(激发波长470 nm,发射波长525 nm)的荧光显微镜(PLAN 4X物镜,0.1 N.A,40倍放大)计数GFP阳性细胞数,以未转导的细胞作为阴性对照,设定GFP阴性和阳性细胞群。
- 根据稀释倍数和体积,使用以下公式估算最终滴度:
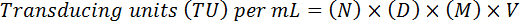
注意:此处N = GFP阳性细胞数,D = 稀释倍数,M = 放大倍数(通常为20X),V = 转导所用病毒体积。例如,在10 µL样品(V)中,以10-4(1:10,000)稀释度(D)和20X放大倍数(M)下计数到20个GFP阳性细胞(N),其功能滴度为(20 x 104) x (20) x (10) x (100*) = 4 x 10⁸ TU/mL。
(*换算为每毫升)
- FACS方法
访问受限。请登录或开始试用以查看此内容。
结果
IDLV-CRISPR/Cas9载体敲除效率的验证
我们采用表达GFP的293T细胞作为模型,以验证CRISPR/Cas9介导的基因敲除效率。通过以0.5的感染复数(MOI)将pLenti-GFP(vBK201a)转导至HEK-293T细胞中,获得GFP阳性细胞。图3b,“无病毒”对照组)。将sgRNA与GFP/Cas9一体化载体表达盒包装至IDLV或ICLV颗粒中,并通过p评估其生产效率24 ELISA(见上文;以及 图3a)。含有 Sp1 结合位点的载体(经浓缩后)滴度被发现处于 10 的范围内10 TU/mL。随后我们通过荧光显微镜评估了GFP基因敲除的效率(图3b). 为此,将5 × 10⁵ 表达GFP的293T细胞接种于6孔板中,24小时后以MOI为1和5的IDLV或ICLV-C...
访问受限。请登录或开始试用以查看此内容。
讨论
IDLVs 已开始成为首选的载体 体内 基因编辑,尤其是在遗传病研究中的应用,主要得益于这些载体相较于整合型递送平台具有较低的诱变风险22,28在本论文中,我们旨在详细阐述本实验室近期开发的改进型一体化IDLV-CRISPR/Cas9系统的构建方案28.
对现有平台的改进
通过该方法,我们能够生成滴度在 1 x 10¹⁰ TU/mL 范围内的 IDLV-CRISPR/Cas9 和 ICLV-CRISPR/Cas9 载体(图 3a)。生产效率的提升可归因于在一体化 CRISPR/Cas9 载体盒中加入了 Sp1 结合位点。事实上,我们近期报道过,引入 Sp1 可使 IDLV 和 ICLV-CRISPR/Cas9 载体的包装效率提高约 2.5 倍,整体功能性滴度提高约 7 倍。这些结果与多个研究团队先前的...
访问受限。请登录或开始试用以查看此内容。
披露
南卡罗来纳大学就本论文所述工作提交了专利USC-499-P(1175)。
致谢
我们感谢杜克大学医学院神经生物学系以及杜克大学基础科学院长办公室的支持。同时感谢杜克病毒载体核心实验室成员对本文手稿提出的宝贵意见。质粒pLenti CRISPRv2由张锋(Broad Institute)惠赠。慢病毒包装系统,包括质粒psPAX2、VSV-G、pMD2.G和pRSV-Rev,由Didier Trono(瑞士洛桑联邦理工学院,EPFL)慷慨提供。本研究的经费由南卡罗来纳大学医学院提供,资助编号RDF18080-E202(B.K)。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 仪器设备 | |||
| Optima XPN-80 超速离心机 | Beckman Coulter | A99839 | |
| Allegra 25R 台式离心机 | Beckman Coulter | 369434 | |
| xMark 微孔板吸光度读板仪 | Bio-Rad | 1681150 | |
| BD FACS | Becton Dickinson | 338960 | |
| 倒置荧光显微镜 | Leica | DM IRB2 | |
| 0.45-μm 滤器单元,500 mL | Corning | 430773 | |
| 锥底超速离心管 | Seton Scientific | 5067 | |
| 锥形管适配器 | Seton Scientific | PN 4230 | |
| SW32Ti 摆桶转子 | Beckman Coulter | 369650 | |
| 15 mL 锥形离心管 | Corning | 430791 | |
| 50 mL 锥形离心管 | Corning | 430291 | |
| 高结合力 96 孔板 | Corning | 3366 | |
| 带 20 mm 网格的 150 mm 组织培养皿(TC 处理) | Corning | 353025 | |
| 100 mm 组织培养皿(TC 处理) | Corning | 430167 | |
| 0.22 μm 滤器单元,1 L | Corning | 430513 | |
| QIAprep Spin Miniprep 试剂盒(50) | Qiagen | 27104 | |
| 组织培养移液管,5 mL | Corning | 4487 | |
| 组织培养移液管,10 mL | Corning | 4488 | |
| 组织培养移液管,25 mL | Corning | 4489 | |
| 血细胞计数板及盖玻片 | Cole-Parmer | UX-79001-00 | |
| 名称 | 公司 | 货号 | 备注 |
| 细胞培养试剂 | |||
| 人胚胎肾 293T(HEK 293T)细胞 | ATCC | CRL-3216 | |
| 293FT 细胞 | Thermo Fisher Scientific | R70007 | |
| DMEM 高糖培养基 | Gibco | 11965 | |
| 胎牛血清(Cosmic Calf Serum) | Hyclone | SH30087.04 | |
| 抗生素-抗真菌溶液,100X | Sigma Aldrich | A5955-100ML | |
| 丙酮酸钠 | Sigma Aldrich | S8636-100ML | |
| 非必需氨基酸(NEAA) | Hyclone | SH30087.04 | |
| RPMI 1640 培养基 | Thermo Fisher Scientific | 11875-085 | |
| GlutaMAX | Thermo Fisher Scientific | 35050061 | |
| 0.05% 胰蛋白酶-EDTA | Gibco | 25300054 | |
| BES(N,N-双(2-羟乙基)-2-氨基乙磺酸) | Sigma Aldrich | B9879 - BES | |
| 明胶 | Sigma Aldrich | G1800-100G | |
| 名称 | 公司 | 货号 | 备注 |
| p24 ELISA 试剂 | |||
| 单克隆抗-p24 抗体 | NIH AIDS 研究与参考试剂计划 | 3537 | |
| HIV-1 标准品 | NIH AIDS 研究与参考试剂计划 | SP968F | |
| 多克隆兔抗-p24 抗体 | NIH AIDS 研究与参考试剂计划 | SP451T | |
| 辣根过氧化物酶标记山羊抗兔 IgG | Sigma Aldrich | 12-348 | 工作浓度 1:1500 |
| 正常小鼠血清,无菌,500 mL | Equitech-Bio | SM30-0500 | |
| 山羊血清,无菌,10 mL | Sigma | G9023 | 工作浓度 1:1000 |
| TMB 过氧化物酶底物 | KPL | 5120-0076 | 工作浓度 1:10,000 |
| 名称 | 公司 | 货号 | 备注 |
| 质粒 | |||
| psPAX2 | Addgene | 12260 | |
| pMD2.G | Addgene | 12259 | |
| pRSV-Rev | Addgene | 12253 | |
| lentiCRISPR v2 | Addgene | 52961 | |
| 名称 | 公司 | 货号 | 备注 |
| 限制性内切酶 | |||
| BsrGI | New England Biolabs | R0575S | |
| BsmBI | New England Biolabs | R0580S | |
| EcoRV | New England Biolabs | R0195S | |
| KpnI | New England Biolabs | R0142S | |
| PacI | New England Biolabs | R0547S | |
| SphI | New England Biolabs | R0182S |
参考文献
- Horvath, P., Barrangou, R. CRISPR/Cas, the immune system of bacteria and archaea. Science. 327 (5962), 167-170 (2010).
- Marraffini, L. A., Sontheimer, E. J. CRISPR interference: RNA-directed adaptive immunity in bacteria and archaea. Nat Rev Genet. 11 (3), 181-190 (2010).
- Kim, H., Kim, J. S. A guide to genome engineering with programmable nucleases. Nat Rev Genet. 15 (5), 321-334 (2014).
- Bellec, J., et al. CFTR inactivation by lentiviral vector-mediated RNA interference and CRISPR-Cas9 genome editing in human airway epithelial cells. Curr Gene Ther. 15 (5), 447-459 (2015).
- Kennedy, E. M., et al. Suppression of hepatitis B virus DNA accumulation in chronically infected cells using a bacterial CRISPR/Cas RNA-guided DNA endonuclease. Virology. 476, 196-205 (2015).
- Roehm, P. C., et al. Inhibition of HSV-1 Replication by Gene Editing Strategy. Sci Rep. 6, 23146(2016).
- Wang, W., et al. CCR5 gene disruption via lentiviral vectors expressing Cas9 and single guided RNA renders cells resistant to HIV-1 infection. PLoS One. 9 (12), e115987(2014).
- Kantor, B., Bailey, R. M., Wimberly, K., Kalburgi, S. N., Gray, S. J. Methods for gene transfer to the central nervous system. Adv Genet. 87, 125-197 (2014).
- Lebbink, R. J., et al. A combinational CRISPR/Cas9 gene-editing approach can halt HIV replication and prevent viral escape. Sci Rep. 7, 41968(2017).
- Xu, L., et al. CRISPR/Cas9-Mediated CCR5 Ablation in Human Hematopoietic Stem/Progenitor Cells Confers HIV-1 Resistance In Vivo. Mol Ther. , (2017).
- Yiu, G., Tieu, E., Nguyen, A. T., Wong, B., Smit-McBride, Z. Genomic Disruption of VEGF-A Expression in Human Retinal Pigment Epithelial Cells Using CRISPR-Cas9 Endonuclease. Invest Ophthalmol Vis Sci. 57 (13), 5490-5497 (2016).
- Kabadi, A. M., Ousterout, D. G., Hilton, I. B., Gersbach, C. A. Multiplex CRISPR/Cas9-based genome engineering from a single lentiviral vector. Nucleic Acids Res. 42 (19), e147(2014).
- Fu, Y., Sander, J. D., Reyon, D., Cascio, V. M., Joung, J. K. Improving CRISPR-Cas nuclease specificity using truncated guide RNAs. Nat Biotechnol. 32 (3), 279-284 (2014).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nat Biotechnol. 31 (9), 827-832 (2013).
- Kim, S., Kim, D., Cho, S. W., Kim, J., Kim, J. S. Highly efficient RNA-guided genome editing in human cells via delivery of purified Cas9 ribonucleoproteins. Genome Res. 24 (6), 1012-1019 (2014).
- Pattanayak, V., et al. High-throughput profiling of off-target DNA cleavage reveals RNA-programmed Cas9 nuclease specificity. Nat Biotechnol. 31 (9), 839-843 (2013).
- Shalem, O., et al. Genome-scale CRISPR-Cas9 knockout screening in human cells. Science. 343 (6166), 84-87 (2014).
- Schaefer, K. A., et al. Unexpected mutations after CRISPR-Cas9 editing in vivo. Nat Methods. 14 (6), 547-548 (2017).
- Choi, J. G., et al. Lentivirus pre-packed with Cas9 protein for safer gene editing. Gene Ther. 23 (7), 627-633 (2016).
- Platt, R. J., et al. CRISPR-Cas9 knockin mice for genome editing and cancer modeling. Cell. 159 (2), 440-455 (2014).
- Truong, D. J., et al. Development of an intein-mediated split-Cas9 system for gene therapy. Nucleic Acids Res. 43 (13), 6450-6458 (2015).
- Nelson, C. E., Gersbach, C. A. Engineering Delivery Vehicles for Genome Editing. Annu Rev Chem Biomol Eng. 7, 637-662 (2016).
- Jaalouk, D. E., Crosato, M., Brodt, P., Galipeau, J. Inhibition of histone deacetylation in 293GPG packaging cell line improves the production of self-inactivating MLV-derived retroviral vectors. Virol J. 3, 27(2006).
- Ellis, B. L., Potts, P. R., Porteus, M. H. Creating higher titer lentivirus with caffeine. Hum Gene Ther. 22 (1), 93-100 (2011).
- Hoban, M. D., et al. Delivery of Genome Editing Reagents to Hematopoietic Stem/Progenitor Cells. Curr Protoc Stem Cell Biol. 36, 1-10 (2016).
- Bayer, M., et al. A large U3 deletion causes increased in vivo expression from a nonintegrating lentiviral vector. Mol Ther. 16 (12), 1968-1976 (2008).
- Kantor, B., Ma, H., Webster-Cyriaque, J., Monahan, P. E., Kafri, T. Epigenetic activation of unintegrated HIV-1 genomes by gut-associated short chain fatty acids and its implications for HIV infection. Proc Natl Acad Sci U S A. 106 (44), 18786-18791 (2009).
- Ortinski, P. I., O'Donovan, B., Dong, X., Kantor, B. Integrase-Deficient Lentiviral Vector as an All-in-One Platform for Highly Efficient CRISPR/Cas9-Mediated Gene Editing. Mol Ther Methods Clin Dev. 5, 153-164 (2017).
- Kantor, B., et al. Notable reduction in illegitimate integration mediated by a PPT-deleted, nonintegrating lentiviral vector. Mol Ther. 19 (3), 547-556 (2011).
- Berkhout, B., Verhoef, K., van Wamel, J. L., Back, N. K. Genetic instability of live, attenuated human immunodeficiency virus type 1 vaccine strains. J Virol. 73 (2), 1138-1145 (1999).
- Gomez-Gonzalo, M., et al. The hepatitis B virus X protein induces HIV-1 replication and transcription in synergy with T-cell activation signals: functional roles of NF-kappaB/NF-AT and SP1-binding sites in the HIV-1 long terminal repeat promoter. J Biol Chem. 276 (38), 35435-35443 (2001).
- Kim, Y. S., et al. Artificial zinc finger fusions targeting Sp1-binding sites and the trans-activator-responsive element potently repress transcription and replication of HIV-1. J Biol Chem. 280 (22), 21545-21552 (2005).
- Ortinski, P. I., Lu, C., Takagaki, K., Fu, Z., Vicini, S. Expression of distinct alpha subunits of GABAA receptor regulates inhibitory synaptic strength. J Neurophysiol. 92 (3), 1718-1727 (2004).
- Van Lint, C., et al. Transcription factor binding sites downstream of the human immunodeficiency virus type 1 transcription start site are important for virus infectivity. J Virol. 71 (8), 6113-6127 (1997).
- Van Lint, C., Ghysdael, J., Paras, P., Burny, A., Verdin, E. A transcriptional regulatory element is associated with a nuclease-hypersensitive site in the pol gene of human immunodeficiency virus type 1. J Virol. 68 (4), 2632-2648 (1994).
- Xu, W., Russ, J. L., Eiden, M. V. Evaluation of residual promoter activity in gamma-retroviral self-inactivating (SIN) vectors. Mol Ther. 20 (1), 84-90 (2012).
- Testing for Replication Competent Retrovirus (RCR)/Lentivirus (RCL) in Retroviral and Lentiviral Vector Based Gene Therapy Products - Revisiting Current FDA Recommendations. , Available from: https://sites.duke.edu/dvvc/files/2016/05/FDA-recommendation-for-RCR-testing.pdf (2017).
- CDC. Biosafety in Microbiological and Biomedical Laboratories. , Available from: https://www.cdc.gov/biosafety/publications/bmbl5/bmbl.pdf (2017).
- Dull, T., et al. A third-generation lentivirus vector with a conditional packaging system. J Virol. 72 (11), 8463-8471 (1998).
- Liu, X. S., et al. Editing DNA Methylation in the Mammalian Genome. Cell. 167 (1), 233-247 (2016).
- Ran, F. A., et al. In vivo genome editing using Staphylococcus aureus Cas9. Nature. 520 (7546), 186-191 (2015).
- Zetsche, B., et al. Cpf1 is a single RNA-guided endonuclease of a class 2 CRISPR-Cas system. Cell. 163 (3), 759-771 (2015).
访问受限。请登录或开始试用以查看此内容。
重印与许可
