本文介绍了一种可准确量化线粒体DNA(mtDNA)甲基化水平的实验方案。该方案描述了使用BamHI酶对DNA进行消化,并结合生物信息学分析流程,以避免因mtDNA二级结构导致的mtDNA甲基化水平高估问题。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
DNA甲基化的定量可通过亚硫酸氢盐测序实现,该方法利用亚硫酸氢钠在单链DNA环境中将未甲基化的胞嘧啶转化为尿嘧啶的特性。亚硫酸氢盐测序可采用靶向方式(通过PCR)或全基因组方式进行,能够以单碱基分辨率对胞嘧啶甲基化进行绝对定量。鉴于核DNA与线粒体DNA在二级结构等方面的显著差异,对亚硫酸氢盐测序方法进行适当调整,以用于线粒体DNA(mtDNA)中胞嘧啶甲基化的研究是必要的。mtDNA的二级和三级结构可能导致亚硫酸氢盐测序产生假阳性结果,这是由于DNA变性不完全或亚硫酸氢盐难以接近单链DNA所致。本文介绍了一种结合BamHI酶切与生物信息学分析流程的实验方案,可实现对mtDNA中胞嘧啶甲基化水平的准确量化。此外,我们还提供了针对mtDNA特异性设计亚硫酸氢盐测序引物的指导原则,以避免扩增核基因组中插入的核源性线粒体片段(NUMTs)等非目标区域。
引言
线粒体基因组是一种环状双链结构,长约16.5千碱基(kb),由重链和轻链组成。每个细胞中含有多个拷贝的线粒体基因组,具有母系遗传特性,并编码呼吸链复合物的关键组分1。与核基因组不同而类似于细菌基因组,线粒体基因组以多种二级和三级结构组织,例如卷曲和超螺旋结构2,这些结构可能在测序实验中阻碍对基因组的访问3。
在细胞核中,DNA甲基化是一种被广泛研究的表观遗传标记,在多种生物学过程中发挥重要作用,尤其是在基因表达调控中。在哺乳动物基因组中,DNA甲基化主要发生在脱氧胞苷的嘧啶环5位碳上,多数位于CG二核苷酸(即CpG)位点。体细胞基因组中约70%的CpG位点存在胞嘧啶甲基化,占总DNA碱基的约1%4。此外,非CpG背景下的DNA甲基化也已被报道,例如CpA、CpT和CpC位点,在核DNA中以不同比例存在,在胚胎干细胞中可高达所有甲基化胞嘧啶的25%5,6,7。
尽管核基因组的胞嘧啶甲基化已被广泛接受,线粒体DNA(mtDNA)甲基化的存在仍存在争议。首项针对mtDNA甲基化的研究在培养细胞中进行,其中可检测到mtDNA甲基化,尽管其水平低于核DNA8。在人和小鼠细胞中,mtDNA甲基化也以较低水平(2–5%)被检测到。通过依赖5-甲基胞嘧啶捕获的技术,如甲基化DNA免疫沉淀(MeDIP)结合定量PCR,在多种小鼠和人细胞系中也检测到了mtDNA甲基化9,10,11,12。利用针对5-甲基胞嘧啶的抗体进行ELISA检测或质谱分析,在纯化的线粒体组分中也检测到了较高水平的DNA甲基化13,14,15,16。然而,上述大多数研究中所使用的检测方法并非设计用于在单碱基分辨率下对DNA甲基化进行绝对定量。
通过一种名为"亚硫酸氢盐测序"的技术,可实现对DNA甲基化的定量和高分辨率分析。该技术利用亚硫酸氢钠在单链DNA环境中将未甲基化的胞嘧啶转化为尿嘧啶的特性17。利用亚硫酸氢盐测序,大量研究已检测到不同水平的胞嘧啶甲基化现象。在线粒体DNA的D-loop区、12S区或16S区,人类18,19,20,21,22,23和小鼠24的组织与细胞中均能检测到甲基化,但其水平表现出引人关注的变异性,在不同研究中占总胞嘧啶的1–20%。
与大量相关研究相比,仅有少数研究(包括我们团队的研究)对线粒体DNA(mtDNA)甲基化的存在提出了质疑3,25,26,27,或对极低水平(低于2%)的mtDNA甲基化是否具有生物学意义表示怀疑28。最近,我们报道了在线粒体全基因组亚硫酸氢盐测序中可能存在一种潜在的亚硫酸氢盐测序假象3。我们提供的证据表明,线粒体DNA的二级结构可能导致亚硫酸氢盐测序中出现假阳性结果,从而高估甲基化水平。本文提供了一种防止mtDNA亚硫酸氢盐转化产生假象的实验方案。该方案采用简单的酶消化法降解DNA,以破坏mtDNA的二级结构,从而在亚硫酸氢盐测序流程中确保亚硫酸氢盐对DNA的充分接触。此外,我们还提供了一套配套的生物信息学分析流程,用于亚硫酸氢盐测序数据的分析。
访问受限。请登录或开始试用以查看此内容。
方案
1. 限制性内切酶处理
- 通过使用限制性内切酶BamHI处理总人源DNA,将线粒体DNA(mtDNA)线性化,该酶在人线粒体DNA的第14258位点进行切割。
注意:对于小鼠DNA,在与下述相同条件下使用限制性内切酶BglII。 - 针对每个需要评估线粒体DNA甲基化的样本,准备一个0.2 mL的反应管,并加入以下混合物:3 μg基因组DNA(通过荧光测定法定量)、15 μL Buffer 3、3 μL BamHI,加水至总体积150 μL。
- 将反应管放入热循环仪中,在37 °C下孵育4小时。
2. 亚硫酸氢盐转化
- 按照文献所述方法29,使用亚硫酸氢钠对经BamHI处理的DNA进行转化。
- 每个转化反应使用200-500 ng经BamHI处理的DNA,总体积为20 μL。DNA回收率为50-70%。
- 用10 μL洗脱缓冲液洗脱亚硫酸氢盐转化后的DNA。
- 通过荧光测定法对单链DNA进行定量。
- 可选:在继续本方案后续步骤前,可将亚硫酸氢盐转化后的DNA储存在-20 °C。如需长期保存,应将亚硫酸氢盐转化后的DNA储存在-80 °C
3. 亚硫酸氢盐测序引物的设计
- 使用在线工具 Methprimer30 和 BiSearch31,32 设计亚硫酸氢盐测序引物。
注意:Methprimer 和 BiSearch 可在基因组序列中搜索引物结合位点,这些序列中的胞嘧啶已被转换为胸腺嘧啶,类似于亚硫酸氢盐处理后的状态。 - 为实现最佳且无偏倚的扩增,引物中应避免包含 CpG 二核苷酸,并将扩增子大小设计在 100–300 bp 范围内。
- 使用 BiSearch 的 Primer Search 功能,确保所设计的引物特异性针对线粒体 DNA。输入已设计好的亚硫酸氢盐转化引物,勾选 bisulfite 选项框,并添加参考基因组及 PCR 参数。
注意:系统将显示可能的 PCR 产物列表。 - 复制排名前 1–5 的引物序列,并将其粘贴至寡核苷酸合成订购表格中。
注意:表 1 列出了已在实验室中验证过的人和小鼠线粒体 DNA 引物序列。 - 按照步骤 4 所述方法,通过亚硫酸氢盐转化 PCR 结合琼脂糖凝胶电泳检测引物性能。分别测试并优化每对引物,确保在琼脂糖凝胶上出现正确大小的扩增产物。
注意:若需进行多重引物扩增,可将多个引物加入同一 PCR 反应体系,并通过琼脂糖凝胶电泳或分辨率更高的聚丙烯酰胺凝胶电泳观察 PCR 产物,以区分大小相近的扩增片段。
4. 亚硫酸氢盐转化PCR及凝胶回收
- 为了扩增目标区域,使用热启动Taq DNA聚合酶进行PCR。简要而言,在50 µL总体积中混合100 ng经转化的DNA、500 µM正义引物和反义引物、1 µL dNTP混合液(每种dNTP 10 µM)以及7.5 U/反应的聚合酶。PCR反应条件如下:95 °C 5分钟,(94 °C 60秒;55 °C* 60秒;72 °C 60秒)
 35个循环;72 °C 10分钟。引物可单独使用或进行多重扩增。
- 可选:当进行多重引物扩增时,使用200 ng经转化的DNA,并采用以下循环条件:95 °C 5分钟,(94 °C 60秒;55 °C* 90秒;72 °C 90秒) 35个循环;72 °C 10分钟。
注意:退火温度可能需根据引物的熔解温度进行调整。 - 将PCR产物在2%琼脂糖凝胶中以100伏电压进行电泳分离。
- 在柔和的紫外光下,用手术刀切下含有PCR产物的凝胶条带并转移至微量离心管中。避免PCR产物暴露于过强的紫外光下,以防DNA损伤。曝光时间不应超过30秒。
- 按照先前所述方法3,通过凝胶纯化法对PCR产物进行纯化。
- 使用荧光定量法测定第4.5步所得纯化DNA的浓度。随后进入第5步,或在-20°C下保存样品。
5. 亚硫酸氢盐测序文库制备
- 对亚硫酸氢盐转化的PCR产物进行文库制备。
可选:此阶段的多重 PCR 产物。 - 使用最多100 ng的PCR产物进行末端修复。添加 3 µL 末端修复酶和 6.5 µL 末端修复反应缓冲液(10x)至 55.5 µL 0.2 mL 管中的 PCR 产物。将管子放入热循环仪中,于 30 分钟内孵育 20 °C 随后在30分钟内 65 °C.
- 通过将末端修复的DNA与测序接头混合来连接测序接头 15 µL Blunt/TA连接酶混合物, 2.5 µL 适配器和 1 µL 连接增强剂。如果使用 <以100 ng PCR产物为输入,将接头稀释10倍。
- 将混合物(步骤 5.3)置于热循环仪中,在以下条件下孵育 15 分钟: 20 °C暂停热循环仪并添加 3 µl 将 USER 酶加入管中。混匀后将管放回热循环仪,于 15 分钟内孵育 37 °C.
- 使用固相可逆固定化(SPRI)磁珠对连接了接头的DNA进行片段筛选,根据PCR产物大小调整磁珠与DNA的比例。
- 添加 13.5 µL H2O 连接到第 5.4 步的接头连接 DNA 上 55 µL 重悬SPRI磁珠。室温孵育5分钟,将离心管置于磁力架上。待溶液澄清后,将上清液转移至新离心管中,弃去含有磁珠的离心管。
注意:上清液中含有接头连接的DNA,而较大的不需要的片段则结合在被弃去的磁珠上。 - 添加 25 µL 将重悬的SPRI磁珠加入步骤5.6的上清液中,混匀并在室温孵育5分钟。将离心管置于磁力架上,待溶液澄清后弃去上清液。
注意:弃去的上清液含有不需要的DNA,而接头连接的DNA则结合在磁珠上。 - 当离心管置于磁力架上时,加入 200 µL 80% 乙醇(现配)洗涤磁珠。孵育 30 秒,移除并弃去上清液。重复此步骤,共洗涤 2 次。
- 将管盖打开,置于磁力架上,室温干燥珠子5分钟。
- 从磁铁上取下试管,用洗脱液洗脱DNA 23 µL 洗脱缓冲液并混匀。室温孵育2分钟。
- 将试管置于磁力架上,待溶液澄清后,转移 2 µL 将样品加入96孔PCR板,用于PCR前扩增(步骤5.14)。
- 转移剩余的大约 21 µL 转移到新的 0.2 mL 离心管中用于 PCR 扩增(步骤 5.17)。
注意:切勿转移任何珠粒,因为珠粒可能抑制后续步骤中的酶促反应。 - 进行至步骤 5.14,或在 -20°C.
- 通过RT-qPCR进行PCR前扩增,以估算扩增接头连接的DNA所需的循环次数。每反应中,将以下组分加入含96孔PCR板的 2 µL DNA(步骤 5.11): 0.4 µL 索引引物, 0.4 µL 通用PCR引物, 7.2 µL H2O, 10 µL RT-qPCR预混液
- 将 PCR 板放入实时荧光定量 PCR 仪中,并按照以下条件进行反应:30 s 在 98 °C (10 秒) 98 °C;75 秒 65 °C) 20 个循环;5 分钟 65 °C.
- 通过从PCR反应线性阶段末期对应的预扩增RT-qPCR的Ct值中减去一个Ct值,估算每个样本所需的扩增循环数。
- 通过混合以下组分,扩增第 5.12 步中连接了接头的 DNA: 21 µL DNA 25 µL PCR预混液 1 µL 索引引物, 1 µL 通用PCR引物和 2 µL H2O. 在热循环仪中,将每个样品置于以下条件:30 秒,95 °C; 98 °C (10 秒 98 °C;75 秒 65 °C) [步骤 5.16 计算得到的 Ct 值] 个循环;5 分钟 65 °C.
注意:为允许多重测序,每个样本仅使用一个索引引物。索引在PCR过程中插入。 - 使用 SPRI 磁珠纯化扩增的 DNA,并洗脱于 22 µL 洗脱缓冲液
- 通过凝胶电泳或替代方法控制文库质量。观察文库片段大小是否正确(PCR产物大小加上接头序列)。
- 通过涂布分析估算文库产物的平均碱基对大小:在高级全球设置中,双击“Table在涂片分析下。定义100-1000 bp的区域并点击 好的. 在……之下 区域表格,定义的区域出现,并计算文库的平均大小(bp)。
- 通过荧光测定法对文库进行定量。继续进行步骤6,或将文库保存于-20 °C.
6. 下一代测序
- 使用以下公式计算文库的 nM 浓度:
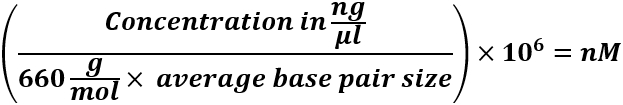
- 将文库稀释至相同的 nM 浓度(例如 2 nM,根据文库浓度选择 4 nM、2 nM、1 nM 或 0.5 nM),然后混合所有文库,获得总浓度为 2 nM 的文库混合物。
- 按照测序仪器的操作指南对文库进行变性与稀释。简要步骤如下:向 2 nM 的文库混合物中加入 0.2 N NaOH 进行变性,并在室温孵育 5 分钟;将变性后的文库稀释至最终浓度为 10 pM;同时将一种市售的对照文库(Control library)变性并稀释至最终浓度为 12.5 pM;取一新离心管,将 10 pM 的文库混合物与 20% 体积的 12.5 pM 对照文库混合。
注意:亚硫酸氢盐转化会导致文库复杂度极低,加入 20% 的对照文库有助于提高测序质量。 - 使用深度测序仪器进行 150 bp 双端测序。
7. 计算分析 - 估算甲基化水平
- 生成 .fastq 文件(此处称为 sample1_R1.fastq.gz 和 sample1_R2.fastq.gz),构建目标全基因组的 bismark 索引(此处位于名为 bismarkIndex 的文件夹中),并确保 chrM 的基因组序列以 fasta 格式提供(此处位于名为 chrM 的文件夹中)。
- 对测序读段进行预处理,去除接头序列以及引物引入的偏差:使用工具 Trim_galore33,从正向和反向读段的 5' 端各去除两个核苷酸。
trim_galore --clip_R1 2 --clip_R2 2 -o ./ --trim1 --paired sample1_R1.fastq.gz sample1_R2.fastq.gz - 使用 Bismark34 将预处理后的读段比对到全基因组
bismark --dovetail --bam -o ./ ./bismarkIndex / -1 ./sample1_R1_val_1.fq.gz -2 ./sample1_R2_val_2.fq.gz
注意:若使用其他比对工具,请确保无法唯一比对的读段被丢弃。 - 提取比对到 M 染色体的读段,此处使用 Samtools35
samtools sort -l 0 -O BAM -o sample1_sorted.bam
sample1_R1_val_1_bismark_bt2_pe.bam
samtools index sample1_sorted.bam
samtools view -u sample1_sorted.bam chrM | samtools sort -n -O BAM -o sample1_chrM.bam - 提取甲基化信息
bismark_methylation_extractor -p --CX --cytosine_report --comprehensive --genome_folder ./chrM ./sample1_chrM.bam - 使用 .bedGraph、.cov 或 CX_report.txt 文件进行后续分析。使用 sample1_chrM.CX_report.txt 文件进行可视化和检测。
- 如果在比对过程中生成的 M-偏差图中观察到引物偏差,且研究涉及多个区域,则可在预处理步骤中进一步进行剪切。更多信息请参考 Bismark 文档。
8. 计算分析 - 差异检验
- 确保 CX_report.txt 文件包含 7 列,即染色体(此处为 chrM)、位置、链、甲基化 reads 数、非甲基化 reads 数、C 的上下文环境及周围序列,涵盖染色体 M 上的每一个 C 位点。
- 由于 CX_report 覆盖了 chrM 的全部区域,需将其筛选至被扩增的区域。
- 对于样本间差异的分析,应使用非参数检验方法,例如对单个 C 位点采用 Fisher 精确检验,或对整个区域采用符号检验。
注意:甲基化水平的定量结果通常接近 0%,因此不适合假设数据服从正态分布。 - 同样,在数据可视化时,可选择绘制分位数图,或计算二项比例的置信区间进行展示。
访问受限。请登录或开始试用以查看此内容。
结果
在研究线粒体DNA甲基化时,本方案中有两个步骤至关重要:1)打开二级结构;2)设计线粒体DNA特异性引物。
通过使用限制性内切酶BamHI消化人类基因组DNA(图1),线粒体DNA结构将在第14,258个核苷酸位置被切割,其二级结构将被打开。
完整的线粒体DNA二级结构可能会影响亚硫酸氢盐转化效率,极有可能导致线粒体DNA未转化率被高估。通过亚硫酸氢盐测序法,在人骨骼肌细胞的未消化和已消化的总DNA中,检测了线粒体基因组5个不同区域的线粒体DNA未转化率:置换环(D-Loop)、苯丙氨酸tRNA和12S核糖体RNA(tRNA-F+12S)、16S核糖体RNA(16S)、NADH脱氢酶5(ND5)以及细胞色素b(CYTB)mRNA编码基因(
访问受限。请登录或开始试用以查看此内容。
讨论
本文提供了一种专门用于检测线粒体DNA(mtDNA)甲基化的亚硫酸氢盐测序方案。该方法与用于基因组DNA的亚硫酸氢盐测序方案的不同之处在于,增加了前期的限制性内切酶消化步骤,以及通过生物信息学分析排除由NUMT序列引起的假阳性结果。
我们提供了一种在研究线粒体DNA(mtDNA)甲基化时避免亚硫酸氢盐测序假象的实验方案。先前已有报道指出,亚硫酸氢盐测序可能产生导致假阳性的技术假象37。蛋白酶K对DNA辅助蛋白的去除不充分是已知原因之一37。DNA变性不完全或部分复性可能导致某些区域转化不完全,可能是由于亚硫酸氢盐对单链DNA中胞嘧啶的接触受限所致37。后一种假象可能在线粒体DNA中更为显著,因为其二级结构可能阻碍亚硫酸氢盐对胞嘧啶的接触。据我们所知,在评估mtDNA甲基化水平时,于亚硫酸氢盐转化前增加限制性内切酶消化步骤的方法,最早于2016年被报道3,
访问受限。请登录或开始试用以查看此内容。
披露
作者声明无竞争性财务利益。
致谢
诺和诺德基金会基础代谢研究中心是哥本哈根大学的一个独立研究中心,部分资金来自诺和诺德基金会的无限制捐赠。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| BamHI | 新英格兰生物实验室 | # R0136 | |
| EZ DNA甲基化-快速试剂盒 | Zymo Research | # D5030 | |
| Qubit单链DNA检测试剂盒 | 赛默飞世尔科技 | # Q10212 | |
| Qubit检测管 | 赛默飞世尔科技 | # Q32856 | |
| HotStarTaq plus DNA聚合酶试剂盒 | Qiagen | # 203603 | |
| QIAquick凝胶回收试剂盒 | Qiagen | # 28704 | |
| NEBNext Ultra DNA文库构建试剂盒(适用于Illumina) | 新英格兰生物实验室 | # E7370S | |
| NEBNext多重引物试剂盒(适用于Illumina) | 新英格兰生物实验室 | # E7335S | |
| AMPure XP磁珠 | 贝克曼库尔特 | # A63881 | |
| 高灵敏度DNA芯片 | 安捷伦 | # 5067-4626 | |
| Qubit高灵敏度双链DNA检测试剂盒 | 赛默飞世尔科技 | # Q33230 | |
| MiSeq v2 300循环测序试剂盒 | Illumina | # MS-102-2003 | |
| PhiX对照v3 | Illumina | # FC-110-3001 | |
| 氢氧化钠 | 西格玛 | # S5881 | |
| Thermal cycler C1000 | Bio-Rad | # 1851148 | |
| CFX96实时荧光定量PCR检测系统 | Bio-Rad | #1855195 | |
| Qubit荧光仪 | 赛默飞世尔科技 | # Q33226 | |
| Bioanalyzer 2100 | 安捷伦 | # G2939BA | |
| MiSeq测序仪 | Illumina | # SY-410-1003 |
参考文献
- Falkenberg, M., Larsson, N. -G., Gustafsson, C. M. DNA replication and transcription in mammalian mitochondria. Annu Rev Biochem. 76, 679-699 (2007).
- Kolesar, J. E., Wang, C. Y., Taguchi, Y. V., Chou, S. -H., Kaufman, B. A. Two-dimensional intact mitochondrial DNA agarose electrophoresis reveals the structural complexity of the mammalian mitochondrial genome. Nucleic Acids Res. 41 (4), e58(2013).
- Mechta, M., Ingerslev, L. R., Fabre, O., Picard, M., Barres, R. Evidence Suggesting Absence of Mitochondrial DNA Methylation. Front Genet. 8, 166(2017).
- Ehrlich, M., Gama-Sosa, M. A., et al. Amount and distribution of 5-methylcytosine in human DNA from different types of tissues of cells. Nucleic Acids Res. 10 (8), 2709-2721 (1982).
- Lister, R., Pelizzola, M., et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 462 (7271), 315-322 (2009).
- Yan, J., Zierath, J. R., Barres, R. Evidence for non-CpG methylation in mammals. Exp Cell Res. 317 (18), 2555-2561 (2011).
- Patil, V., Ward, R. L., Hesson, L. B. The evidence for functional non-CpG methylation in mammalian cells. Epigenetics. 9 (6), 823-828 (2014).
- Nass, M. K. Differential methylation of mitochondrial and nuclear DNA in cultured mouse, hamser and virus trasnforemd hamser cells in vivo and in vitro methylation. J Mol Biol. 80 (1), 155-175 (1973).
- Shock, L. S., Thakkar, P. V., Peterson, E. J., Moran, R. G., Taylor, S. M. DNA methyltransferase 1, cytosine methylation, and cytosine hydroxymethylation in mammalian mitochondria. PNAS. 108 (9), 3630-3635 (2011).
- Bellizzi, D., D'Aquila, P., et al. The Control Region of Mitochondrial DNA Shows an Unusual CpG and Non-CpG Methylation Pattern. DNA Res. 20 (6), 537-547 (2013).
- Jia, Y., Li, R., et al. Maternal Low-Protein Diet Affects Epigenetic Regulation of Hepatic Mitochondrial DNA Transcription in a Sex-Specific Manner in Newborn Piglets Associated with GR Binding to Its Promoter. PLoS ONE. 8 (5), e63855(2013).
- Jia, Y., Song, H., Gao, G., Cai, D., Yang, X., Zhao, R. Maternal Betaine Supplementation during Gestation Enhances Expression of mtDNA-Encoded Genes through D-Loop DNA Hypomethylation in the Skeletal Muscle of Newborn Piglets. J Agric Food Chem. 63 (46), 10152-10160 (2015).
- Infantino, V., Castegna, A., Iacobazzi, F., Spera, I. Impairment of methyl cycle affects mitochondrial methyl availability and glutathione level in Down's syndrome. Mol Genet Metab. 102 (3), 378-382 (2011).
- Chen, H., Dzitoyeva, S., Manev, H. Effect of valproic acid on mitochondrial epigenetics. Eur J Pharmacol. 690 (1-3), 51-59 (2012).
- Dzitoyeva, S., Chen, H., Manev, H. Effect of aging on 5-hydroxymethylcytosine in brain mitochondria. Neurobiol Aging. 33 (12), 2881-2891 (2012).
- Menga, A., Palmieri, E. M., et al. SLC25A26 overexpression impairs cell function via mtDNA hypermethylation and rewiring of methyl metabolism. FEBS J. 284 (6), 967-984 (2017).
- Frommer, M., McDonald, L. E., et al. A genomic sequencing protocol that yields a positive display of 5-methylcytosine residues in individual DNA strands. PNAS. 89 (5), 1827-1831 (1992).
- Byun, H. -M., Panni, T., et al. Effects of airborne pollutants on mitochondrial DNA Methylation. Part Fibre Toxicol. 10 (1), 1(2013).
- Janssen, B. G., Byun, H. -M., Gyselaers, W., Lefebvre, W., Baccarelli, A. A., Nawrot, T. S. Placental mitochondrial methylation and exposure to airborne particulate matter in the early life environment: An ENVIRONAGE birth cohort study. Epigenetics. 10 (6), 536-544 (2015).
- Zheng, L. D., Linarelli, L. E., et al. Insulin resistance is associated with epigenetic and genetic regulation of mitochondrial DNA in obese humans. Clin Epigenetics. 7 (1), 1739(2015).
- Byun, H. -M., Colicino, E., Trevisi, L., Fan, T., Christiani, D. C., Baccarelli, A. A. Effects of Air Pollution and Blood Mitochondrial DNA Methylation on Markers of Heart Rate Variability. J Am Heart Assoc. 5 (4), (2016).
- Bianchessi, V., Vinci, M. C., et al. Mitochondrion. MITOCH. 27 (C), 40-47 (2016).
- Wijst, M. G. P., van Tilburg, A. Y., Ruiters, M. H. J., Rots, M. G. Experimental mitochondria-targeted DNA methylation identifies GpC methylation, not CpG methylation, as potential regulator of mitochondrial gene expression. Sci Rep. 7 (1), 177(2017).
- Wong, M., Gertz, B., Chestnut, B. A., Martin, L. J. Mitochondrial DNMT3A and DNA methylation in skeletal muscle and CNS of transgenic mouse models of ALS. Front cellr Neurosci. 7, 279(2013).
- Dawid, I. B. 5-methylcytidylic acid: absence from mitochondrial DNA of frogs and HeLa cells. Science. 184 (4132), 80-81 (1974).
- Gama-Sosa, M. A. Levels and distribution of 5-methylcytosine in Chordate DNA. , 1-201 (1985).
- Hong, E. E., Okitsu, C. Y., Smith, A. D., Hsieh, C. -L. Regionally specific and genome-wide analyses conclusively demonstrate the absence of CpG methylation in human mitochondrial DNA. Mol Cell Biol. 33 (14), 2683-2690 (2013).
- Liu, B., Du, Q., et al. CpG methylation patterns ofhuman mitochondrial DNA. Nature Publishing Group. , 1-10 (2016).
- Donkin, I., Versteyhe, S., et al. Obesity and Bariatric Surgery Drive Epigenetic Variation of Spermatozoa in Humans. Cell Metab. 23 (2), 369-378 (2016).
- Li, L. C., Dahiya, R. MethPrimer: designing primers for methylation PCRs. Bioinformatics. 18 (11), 1427-1431 (2002).
- Tusnády, G. E., Simon, I., Váradi, A., Arányi, T. BiSearch: primer-design and search tool for PCR on bisulfite-treated genomes. Nucleic Acids Res. 33 (1), e9(2005).
- Arányi, T., Váradi, A., Simon, I., Tusnády, G. E. The BiSearch web server. BMC bioinformatics. 7, 431(2006).
- Krueger, F. Trim Galore!. , Available from: http://www.bioinformatics.babraham.ac.uk/projects/trim_galore/ (2018).
- Krueger, F., Andrews, S. R. Bismark: a flexible aligner and methylation caller for Bisulfite-Seq applications. Bioinformatics. 27 (11), 1571-1572 (2011).
- Li, H., Handsaker, B., et al. The Sequence Alignment/Map format and SAMtools. Bioinformatics. 25 (16), 2078-2079 (2009).
- Ramos, A., Barbena, E., et al. Nuclear insertions of mitochondrial origin: Database updating and usefulness in cancer studies. Mitochondrion. 11 (6), 946-953 (2011).
- Warnecke, P. M., Stirzaker, C., Song, J., Grunau, C., Melki, J. R., Clark, S. J. Identification and resolution of artifacts in bisulfite sequencing. Methods (San Diego, Calif). 27 (2), 101-107 (2002).
访问受限。请登录或开始试用以查看此内容。
重印与许可
