火鸡疱疹病毒(HVT)被广泛用作重组疫苗的载体平台,以预防多种禽类疾病。本文介绍了一种简单且快速的重组HVT载体疫苗制备方法,该方法结合了NHEJ-CRISPR/Cas9与Cre-Lox系统。
本文内容
摘要
摘要
火鸡疱疹病毒(HVT)是一种理想的病毒载体,可用于利用细菌人工染色体(BAC)诱变或传统重组方法,研制针对多种禽类疾病的重组疫苗,例如禽流感(AI)、新城疫(ND)和传染性法氏囊病(IBD)。CRISPR/Cas9系统已在多种场景中成功用于基因编辑,包括对多个大型DNA病毒基因组的操作。我们已开发出一种快速且高效的基于CRISPR/Cas9的基因组编辑流程,用于构建重组HVT。为最大化该方法的应用潜力,本文详细介绍了表达传染性法氏囊病病毒(IBDV)VP2蛋白的重组HVT的构建方法。VP2表达盒被插入至HVT基因组中 通过 一种依赖于NHEJ(非同源末端连接)的修复通路。首先将一个绿色荧光蛋白(GFP)表达盒连接到插入片段上,以便于观察,随后将其移除 通过 Cre-LoxP 系统。该方法为将其他病毒抗原引入HVT基因组以快速开发重组疫苗提供了一种高效途径。
引言
马立克病(MD)是由禽疱疹病毒2型(Gallid Herpesvirus 2 [GAHV-2])血清型1引起的鸡淋巴增生性疾病 马立克病毒属 亚科中 α-疱疹病毒亚科. 马立克病毒属 还包括两种非致病性血清型:血清型2(GaHV-3)和血清型3(MeHV-1,历史上称为HVT),二者均被用作预防马立克病(MD)的疫苗。活HVT疫苗(FC-126株)是20世纪70年代初期使用的首代MD疫苗,目前仍广泛用于二价和多价疫苗配方中,以增强对MD的保护效果。由于HVT具有良好的通用性和对人类及禽类的安全性,它还被广泛用作疫苗载体,以诱导对多种禽类疾病的免疫保护 在卵内 以及皮下孵化场给药和提供终身免疫的能力。重组HVT疫苗的制备策略基于病毒感染细胞中的常规同源重组、重叠cosmid DNA技术或BAC诱变。2然而,这些方法通常耗时较长且劳动强度大,需要构建转移载体,并在 大肠杆菌 噬斑纯化,以及从编辑后的病毒中去除BAC序列和筛选标记3,4.
CRISPR/相关蛋白(Cas9)是近年来最受欢迎的基因编辑工具,因其具有高度的通用性和特异性。CRISPR/Cas9系统已成功用于高效构建基因修饰细胞和动物模型5,6,7,8,9,10,以及多种大型DNA病毒基因组的改造11,12,13,14,15,16,17,18,19,20。在报道了一种利用CRISPR/Cas9系统编辑HVT基因组的简单高效方法后21,我们进一步建立了一套快速高效生成重组HVT的技术流程22。
为了拓展该方法的潜在应用,本文详细描述了在HVT的UL45/46位点插入表达IBDV VP2基因的重组HVT疫苗的构建方法。该方法结合使用NHEJ-CRISPR/Cas9技术将带有GFP报告基因标记的VP2基因插入病毒基因组,并利用Cre-LoxP系统在后续阶段切除GFP表达盒。与传统的同源重组和BAC重组工程技术相比,我们证明NHEJ-CRISPR/Cas9联合Cre-LoxP系统是一种快速且高效的重组HVT疫苗构建策略。
方案
1. Cas9/gRNA 表达载体和供体质粒的制备
- 构建Cas9/gRNA表达质粒
- 按照先前所述方法设计靶向HVT病毒UL45与UL46基因间区的gRNA序列22。将该向导RNA靶序列与HVT基因组进行比对,以排除HVT基因组中任何可能的脱靶序列。合成并克隆靶向UL45/46区域的gRNA序列,以及来自已发表数据的sg-A序列23,插入至pX459-V2载体中,方法如前所述22。使用U6-Fwd引物通过Sanger测序验证克隆后的gRNA序列24。
- 供体质粒的构建
- 为构建含有VP2表达盒并携带可移除GFP报告基因表达盒的供体质粒,设计寡核苷酸Donor-F和Donor-R,其包含以下元件(图1A 和 图3A):两端各有一个sg-A靶序列,用于GFP报告基因表达盒的克隆与切除的PacI位点两侧各有一个LoxP序列,以及两个用于VP2表达盒克隆的SfiI位点。
- 将上述序列克隆至pGEM-T-easy载体中,随后将GFP和VP2基因表达盒克隆至该重组载体中,构建命名为pGEM-sgA-GFP-VP2的供体质粒22。
注:可使用任何克隆载体构建供体质粒。
- 质粒DNA制备
- 根据制造商说明书,使用商业化的DNA提取试剂盒分别制备供体质粒和Cas9/gRNA表达质粒的DNA。
2. CRISPR/Cas9 介导的基因敲入:转染与感染
- 转染前一天,使用10日龄鸡胚在添加了5%胎牛血清(FBS)、10%胰蛋白胨磷酸盐肉汤、100 U/mL青霉素-链霉素和0.25 µg/mL两性霉素B的M199培养基中制备鸡胚成纤维细胞(CEFs),用于转染/感染实验。每孔加入2.5 mL培养基,以1.3 × 10⁶个细胞/孔的密度接种至6孔板的每个孔中。
注意:CEF细胞可在4 °C下保存3天。 - 使用适当的转染试剂,按照制造商说明书,将步骤2.1中制备的CEF细胞与0.5 µg UL45/46-gRNA、0.5 µg sg-A以及1 µg pGEM-sgA-GFP-VP2共转染。将细胞在38.5 °C、5% CO2的培养箱中孵育12小时。
- 在Cas9/gRNA和供体质粒转染后12小时,用M199培养基将HVT病毒原液稀释至1 × 105 pfu/mL。向每个转染细胞孔中加入130 µL稀释后的病毒,并设置一个未转染细胞孔作为阴性对照,加入等量病毒。将转染/感染的细胞在38.5 °C、5% CO2条件下孵育3天。所有操作均须依照资助方批准的《联合操作规范》(JCoPR)进行。
3. HVT 重组病毒的收获与纯化
- 荧光激活细胞分选
- 在分选前一天,准备两块96孔板,每孔预先接种2 × 10⁴ 个CEF细胞。
- 转染或感染后第3天,用胰蛋白酶消化CEF细胞。吸除各孔中的培养基,并用磷酸盐缓冲液(PBS)冲洗细胞层。每孔加入1 mL 0.05%胰蛋白酶-EDTA(0.48 mM),在38.5 °C培养箱中消化约5分钟。
- 将细胞用50 µL胎牛血清(FBS)重悬,并转移至1.5 mL微量离心管中。以200 × g 离心5分钟。
- 用含1% FBS的1 mL PBS重悬细胞。使用血细胞计数板计数细胞,并将细胞浓度调整至1 × 10⁶ 个/mL。
注:细胞可在冰上保存1–2小时。 - 将细胞通过聚苯乙烯分选管的滤帽转移至分选管中。根据细胞分选仪的制造商说明,将表达GFP的单个细胞分选至已接种CEF细胞的96孔板中。将分选后的细胞在38.5 °C、5% CO2 条件下培养5天。
注:若原始孔中表达GFP的单个细胞过多而GFP阳性蚀斑较少,则在分选前可能需要进行一次病毒传代。
- 重组病毒的传代
- 在传代前一天,准备6孔板,每孔接种1.3 × 10⁶ 个CEF细胞。分选后第5天,在荧光显微镜下检查96孔板,标记含有单个GFP阳性蚀斑的孔。
注:代表性GFP阳性蚀斑见图2A。 - 用50 µL胰蛋白酶-EDTA对每个GFP阳性孔消化3分钟,加入50 µL培养基,重悬细胞后将其转移至一个含CEF细胞的6孔板孔中。此即为第一代重组HVT病毒。
- 3天后收获第一代重组病毒,将每种病毒各取1 mL加入含10%胎牛血清(FCS)、10%二甲基亚砜(DMSO)和80%培养基的冻存液中,冻存于液氮中。
注:收获时间根据病毒的数量和增殖能力而定,通常为2–4天。 - 收集每种第一代病毒的1 × 10⁵ 个细胞,离心后弃去上清液。将细胞沉淀在-20 °C保存,用于DNA提取。
- 在传代前一天,准备6孔板,每孔接种1.3 × 10⁶ 个CEF细胞。分选后第5天,在荧光显微镜下检查96孔板,标记含有单个GFP阳性蚀斑的孔。
- 通过聚合酶链式反应检测基因组插入
- 进行DNA提取时,将步骤3.2.4中的细胞沉淀解冻,并用50 µL裂解缓冲液(10 mM Tris-HCl [pH 8],1 mM EDTA,25 mM NaCl,以及200 µg/mL蛋白酶K)重悬,在65 °C裂解30分钟,随后在95 °C加热2分钟以灭活蛋白酶K。
- 使用3'连接区引物(表1)进行聚合酶链式反应(PCR),每反应使用1 µL DNA样本。每个样本在冰上配制以下20 µL反应体系:2× PCR预混液(10 µL)、10 µM上游引物(0.5 µL)、10 µM下游引物(0.5 µL)、DNA模板(1 µL)和无核酸酶水(8 µL)。扩增程序为:95 °C预变性2分钟;95 °C变性30秒,55 °C退火30秒,72 °C延伸40秒,共35个循环;72 °C终延伸7分钟。取2 µL扩增产物上样至1%琼脂糖凝胶的一个孔中进行电泳分析。
注:代表性3'连接区PCR结果见图2A。
4. 荧光报告基因的切除 通过 Cre-lox 系统
- 为了从重组病毒中移除 GFP 基因,使用转染试剂按照制造商说明书,将 2 µg 的 Cre 重组酶表达质粒转染至预先接种了 CEF 细胞的 6 孔板中。
- 转染后 12 小时,从液氮中取出一管重组病毒解冻,轻轻重悬后,向每孔转染细胞中加入 50 µL 病毒液,并设一孔为阴性对照,加入等量病毒。在 38.5 °C、5% CO2 条件下孵育 3 天。
5. 噬菌斑纯化
- 荧光激活细胞分选
- 在分选前一天,将CEF细胞以每孔2 × 10⁴个细胞接种至两块96孔板中。
- 按照第4步感染后72小时(即第3.1步所述程序)处理感染细胞,用于分选。将单个无荧光信号的细胞分选至已接种CEF细胞的96孔板中。
- 重组病毒的传代及PCR验证
- 分选后第5天,挑选5–10个无荧光的单个噬斑,加入50 µL胰蛋白酶-EDTA溶液,在38.5 °C下消化3分钟,随后加入50 µL培养基重悬细胞。
注:代表性GFP阴性噬斑见图2B。 - 将一半细胞接种至预先接种了CEF细胞的6孔板中的每个孔,作为第二代病毒。
- 将每个克隆剩余的细胞在200 × g条件下离心5分钟,弃去上清液,用50 µL裂解缓冲液重悬细胞,用于DNA提取。
- 使用5'连接区引物(表1),取1 µL DNA模板,按照第3.3.2步所述相同的PCR反应条件进行PCR扩增。
注:代表性5'连接区PCR结果见图2B。 - 根据PCR结果,选择三个至五个HVT重组阳性克隆进行后续传代和验证。
- 分选后第5天,挑选5–10个无荧光的单个噬斑,加入50 µL胰蛋白酶-EDTA溶液,在38.5 °C下消化3分钟,随后加入50 µL培养基重悬细胞。
6. 重组HVT的验证
- 间接免疫荧光检测
- 将上一步(5.2)获得的第二代重组HVT感染前一天接种于24孔板中的CEF细胞(每孔2.5 × 10⁵个细胞)。感染后48小时,吸除细胞培养基,加入500 µL含4%多聚甲醛的PBS固定细胞。室温孵育30分钟,随后吸除固定液,用PBS洗涤细胞层3次。
注意:此步骤后细胞可在4 °C保存数周。 - 吸除PBS,加入500 µL含0.1% Triton X-100的溶液,室温孵育15分钟以通透细胞,随后用PBS洗涤细胞层3次。
- 加入封闭缓冲液(含5%牛血清的PBS)封闭非特异性结合位点,室温孵育1小时。
- 将一抗(抗VP2单克隆抗体HH7-或HVT感染鸡血清)用封闭缓冲液按1:200稀释,每孔加入200 µL,室温孵育1小时,随后用PBS洗涤细胞层3次。
- 将二抗(Alexa 568标记的山羊抗小鼠IgG或Alexa 488标记的山羊抗鸡IgG)用封闭缓冲液按1:200稀释,每孔加入200 µL,室温孵育1小时,用PBS洗涤细胞3次。在荧光显微镜下观察蛋白表达情况。
注意:典型的VP2染色结果见图4。
- 将上一步(5.2)获得的第二代重组HVT感染前一天接种于24孔板中的CEF细胞(每孔2.5 × 10⁵个细胞)。感染后48小时,吸除细胞培养基,加入500 µL含4%多聚甲醛的PBS固定细胞。室温孵育30分钟,随后吸除固定液,用PBS洗涤细胞层3次。
- VP2基因测序
- 使用高保真DNA聚合酶及引物UL45-F1和UL46-R1(表1)扩增覆盖UL45与UL46基因间区的DNA序列,以检测完整插入片段。
- 配制以下50 µL反应体系:10x Pfx反应缓冲液5 µL,10 µM上下游引物混合液1.5 µL,10 mM dNTP混合液1 µL,50 mM MgSO4 1 µL,DNA模板1 µL,Pfx DNA聚合酶0.5 µL,加无核酸酶水至50 µL。扩增程序为:95 °C预变性2分钟;95 °C变性15秒,55 °C退火30秒,68 °C延伸3分钟,共35个循环。将全部PCR产物上样至1%琼脂糖凝胶进行电泳分析。
- 按照DNA凝胶回收试剂盒说明书纯化PCR产物。将10 µL PCR产物(浓度30 ng/µL)送至测序公司,以确认VP2基因的敲入情况。
7. 重组病毒的稳定性
- 在病毒扩增前一天,将 2.6 × 10⁶ 个 CEF 细胞接种至每个 T25 培养瓶中。
- 从步骤 5.2 中解冻至少三个阳性克隆;将每管细胞/病毒加入一个 T25 培养瓶中。在 38.5 °C、5% CO2 条件下培养,直至观察到 50% 的细胞病变效应。
- 用 2 mL 培养基收集细胞;取 50 µL 感染已预先接种 CEF 细胞的新 T25 培养瓶,用于下一代扩增。将重组病毒连续传代至少 15 代。每代病毒均通过 PCR 检测 VP2 序列的存在,并通过间接免疫荧光分析(IFA)检测 VP2 表达,以评估重组病毒的稳定性。
结果
重组HVT疫苗构建策略如图1所示,包括供体质粒的构建方法(图1A)以及生成重组HVT的操作流程(图1B)。转染并感染后第3天,在荧光显微镜下可观察到基因敲入孔中出现5至30个被野生型蚀斑包围的GFP阳性蚀斑。通过单细胞分选获得的纯化病毒(图2A)经3'侧翼区PCR分析,结果显示扩增出预期大小的PCR产物(图2A,下图)。利用Cre重组酶切除GFP报告基因后,超过50%的蚀斑失去GFP表达。经单细胞分选获得GFP切除后的纯化蚀斑(图2B),进一步通过5'侧翼区PCR验证,结果显示扩增出正确大小的PCR产物(图2B,下图)。图3展示了两个侧翼区PCR产物的测序结果,并以不同颜色标示各序列元件。图4通过IFA使用VP2特异性单克隆抗体和抗HVT鸡血清确认了蛋白表达。正如预期,亲本HVT感染的细胞仅能被抗HVT血清染色(绿色),而重组HVT感染的细胞则明显表达VP2基因(红色)。
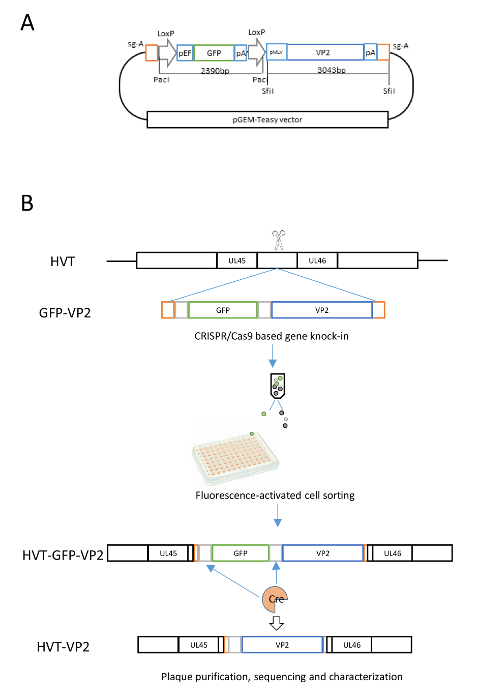
图1: 重组HVT载体疫苗的制备策略. (A) 该图展示了用于构建供体质粒的克隆策略示意图。关键元件包括两个Cas9靶位点(sgA),用于释放插入片段;两侧带有LoxP序列的报告基因GFP表达盒,用于GFP的切除;以及VP2表达盒。B该图展示了一种两步基因敲入策略的概览。GFP和VP2表达盒的插入片段通过Cas9/sgA切割释放,并在UL45/46位点插入至HVT基因组中 通过 NHEJ-CRISPR/Cas9。随后通过单细胞荧光激活细胞分选(FACS)对GFP阳性重组病毒进行分选和纯化。接着利用Cre重组酶切除GFP报告基因,并对重组病毒进行纯化和鉴定。 请点击此处以查看此图的放大版本。

图 2:重组 HVT 的鉴定。(A)该图显示在荧光显微镜下观察到的 GFP 阳性蚀斑(HVT-GFP-VP2)(上图),以及使用引物 VP2-F 与 UL46-R1 对 HVT-GFP-VP2 的 3' 连接区进行 PCR 鉴定的结果。(B)该图显示通过 Cre 重组酶切除 GFP 后获得的蚀斑(HVT-VP2),以及使用引物 UL45-F1 与 VP2-R1 对 HVT-VP2 的 5' 连接区进行 PCR 鉴定的结果。 请点击此处查看该图的放大版本。
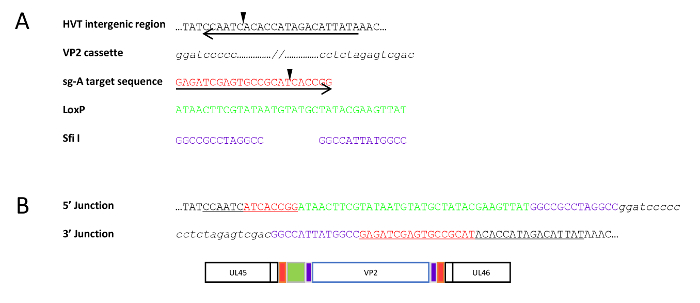
图3:重组HVT病毒的序列分析。(A)本图中不同颜色标注的关键元件序列分别为:UL45/46之间的HVT基因间区,其中下划线部分为gRNA靶序列,箭头指示Cas9切割位点;VP2表达盒,其末端序列为斜体小写字母;红色显示的sg-A靶序列,箭头指示Cas9切割位点;绿色显示的LoxP位点序列;以及蓝色显示的两个SfiI位点序列。(B)本图展示了5'和3'连接区的测序结果,以及HVT-VP2结构的示意图,图中关键元件的颜色与其在序列中的表示相对应。请点击此处查看该图的放大版本。
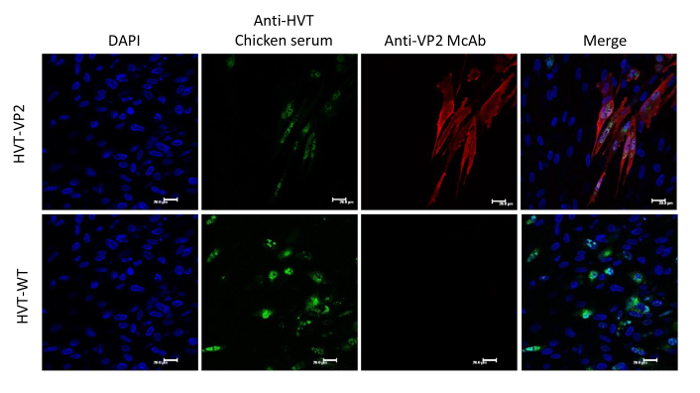
图 4:重组 HVT-VP2 的表征。 本图通过间接免疫荧光法(IFA)使用抗 VP2 单克隆抗体 HH7(红色)检测,证实 VP2 在感染的 CEFs 中成功表达。HVT 感染通过使用 HVT 感染鸡血清(绿色)的 IFA 确认。比例尺 = 20 µm。请点击此处查看该图的放大版本。
讨论
CRISPR/Cas9 系统已成为基因编辑中一种重要的工具。传统的重组 HVT 载体构建技术,如同源重组13和 BAC 诱变技术25,通常需要多轮的载体克隆与筛选,以及大规模的筛选过程,可能耗时数月。本文所述的基于 NHEJ-CRISPR/Cas9 策略并结合 Cre-Lox 系统和单细胞分选的方法,在重组疫苗的构建中更为便捷、高效且快速。通过该流程,可在仅 1 - 2 周内获得重组病毒24,并且可通过荧光激活细胞分选将噬斑纯化步骤减少至单轮分离17。从 gRNA 设计和供体质粒构建到获得纯化的重组 HVT 病毒,整个过程可在 1 个月内完成。成功构建重组 HVT 的关键步骤包括:选择高效 gRNA 以靶向病毒基因组,确保外源基因插入时发生高效切割;实现高转染效率,以最大化 Cas9/gRNA 与病毒在同一细胞内相遇并进行编辑的机会;以及在供体质粒和 gRNA 质粒转染与病毒感染之间设置 12 小时的时间间隔,以确保在病毒进入细胞前,Cas9 和 gRNA 已达到适当的表达水平。
HVT 重组体构建的局限性在于通过连接 PCR 鉴定 GFP 阳性克隆的复杂性。GFP-VP2 盒子可能以任意方向插入。此处描述的连接 PCR 仅适用于鉴定正向插入的片段。若插入片段为反向,则使用所述引物对进行 PCR 将无法扩增,此时可互换使用内部引物以达到鉴定目的。另一个潜在问题是,由于 Cre 处理去除 GFP 后仍会残留 LoxP 序列,供体质粒只能用于同一病毒中单个基因的插入。若需进行多次插入,可改用带有变异 LoxP 序列的新供体质粒。
NHEJ 和 HDR(同源定向修复)是 Cas926,27 诱导的双链断裂(DSBs)的两种修复途径。NHEJ 效率更高,因其在整个细胞周期中均可发生28,而 HDR 效率较低,仅发生在 S 期和 G2 期6,29,30。本研究利用效率更高的 NHEJ 修复途径,将外源基因导入靶向位点。尽管 NHEJ 修复可能通过一种不依赖同源性的、机制上灵活的过程,连接被切割的供体序列与基因组 DNA 之间不匹配或受损的 DNA 末端,从而引入插入或缺失(indels)31,32,但这些 indels 仅可能出现在 sgA 的切割位点处,而不会影响外源基因表达盒。该方法的另一优势在于,NHEJ 不受同源臂构建的限制,使克隆步骤极为简便。这凸显了 NHEJ 在外源基因插入应用中的巨大潜力。在外源基因表达盒两端引入通用的 gRNA 靶位点,可使该过程更加迅速,供体模板可直接构建,无需针对特定 gRNA 进行筛选。含有 sgA 靶位点、LoxP 位点以及 PacI 和 SfiI 位点的供体质粒骨架,也可在不同报告基因、外源基因表达盒及不同病毒载体之间广泛共用,使这一新方法具备高度可定制化的优点。
本研究中使用携带 VP2 插入片段的 HVT 来描述本文的实验方案;然而,通过使用靶向相应目标序列的 gRNA,相同的方法也可用于在 HVT 基因组的不同基因组位点插入更多的病毒基因,从而开发多价重组 HVT 载体疫苗。其他马立克氏病病毒(MDV)疫苗株,如 SB-1 和 CVI988,以及其他禽类疱疹病毒(包括传染性喉气管炎病毒和鸭肠炎病毒),以及其他的禽类 DNA 病毒(如痘病毒和腺病毒),也可采用相同的方法进行改造,用于多价重组疫苗的开发。利用本文所述的 CRISPR/Cas9 系统平台开发新型多价载体疫苗,将对家禽产业预防多种家禽疾病具有重要意义。
披露
作者无任何利益冲突需要披露。
致谢
作者感谢 Pippa Hawes 在共聚焦成像方面的协助。本项目获得了生物技术和生物科学研究理事会(BBSRC)基金 BBS/E/I/00007034 和 BB/L014262/1 的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| M199 培养基,Earle's 盐 | Life technology | 11150059 | 细胞培养基 |
| 胎牛血清 | Sigma | F0926 | 细胞培养基 |
| 青霉素和链霉素 | Life technology | 15140148 | 抗生素 |
| Fungizone | Sigma | 1397-89-3 | 抗真菌剂 |
| 胰蛋白胨磷酸盐肉汤 | Sigma | T8782 | 细胞培养基 |
| HVT Fc126 毒株 | Avian Disease and Oncology Laboratory | 野生型 HVT 病毒 | |
| pX459-v2 | Addgene | 质粒 #62988 | Cas9 和 gRNA 表达载体 |
| pGEM-T Easy 载体系统 | promega | A1360 | 供体质粒克隆 |
| Subcloning Efficiency DH5α 感受态细胞 | Invitrogen | 18265-017 | 转化 |
| PacI | NEB | rR0547S | 供体质粒克隆 |
| SfiI | NEB | R0123S | 供体质粒克隆 |
| T4 DNA 连接酶 | NEB | M0202S | 克隆 |
| QIAprep Spin Miniprep 试剂盒 | QIAGEN | 27106 | 质粒提取 |
| TransIT-X2 | Mirus | MIR 6004 | 转染 |
| 细胞培养 6 孔板 | Thermofisher | 140675 | 细胞培养 |
| GoTaq Master Mix | Promega | M7123 | 连接 PCR 扩增 |
| Platinum Pfx DNA 聚合酶 | Thermofisher | 11708021 | 完整插入片段的 PCR 扩增 |
| 山羊抗鸡 IgY (H+L) 抗体,Alexa Fluor 488 标记 | Invitrogen | A-11039 | 免疫荧光染色 |
| 山羊抗小鼠 IgG 抗体,Alexa Fluor 568 标记 | Invitrogen | A-11004 | 免疫荧光染色 |
| 共聚焦激光扫描显微镜 | Leica Microsystems | Leica TCS SP5 LASAF | 免疫荧光 |
| FACS 细胞分选仪 | BD biosciences | BD FACSAria | 单细胞分选 |
| 多聚甲醛(PBS 中 4%) | Santa cruz biotechnology | SC-281692 | 细胞固定 |
| Triton X-100 | GeneTex | GTX30960 | 通透处理 |
参考文献
- Witter, R. L., Solomon, J. J. Experimental infection of turkeys and chickens with a herpesvirus of turkeys (HVT). Avian Diseases. 16 (1), 34-44 (1972).
- Baigent, S. J., et al. Herpesvirus of turkey reconstituted from bacterial artificial chromosome clones induces protection against Marek's disease. Journal of General Virology. 87, Pt 4 769-776 (2006).
- Messerle, M., Crnkovic, I., Hammerschmidt, W., Ziegler, H., Koszinowski, U. H. Cloning and mutagenesis of a herpesvirus genome as an infectious bacterial artificial chromosome. Proceedings of the National Academy of Sciences of the United States of America. 94 (26), 14759-14763 (1997).
- Zhao, Y., Nair, V. Mutagenesis of the repeat regions of herpesviruses cloned as bacterial artificial chromosomes. Methods in Molecular Biology. 634, 53-74 (2010).
- Ma, Y., et al. Generating rats with conditional alleles using CRISPR/Cas9. Cell Research. 24 (1), 122-125 (2014).
- Mali, P., et al. RNA-guided human genome engineering via Cas9. Science. 339 (6121), 823-826 (2013).
- Niu, Y., et al. Generation of gene-modified cynomolgus monkey via. Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 156 (4), 836-843 (2014).
- Ran, F. A., et al. Double nicking by RNA-guided CRISPR Cas9 for enhanced genome editing specificity. Cell. 154 (6), 1380-1389 (2013).
- Yin, H., et al. Genome editing with Cas9 in adult mice corrects a disease mutation and phenotype. Nature Biotechnology. 32 (6), 551-553 (2014).
- Zhang, Y., et al. CRISPR/Cas9 mediated chicken Stra8 gene knockout and inhibition of male germ cell differentiation. PLoS One. 12 (2), 0172207(2017).
- Bi, Y., et al. High-efficiency targeted editing of large viral genomes by RNA-guided nucleases. PLoS Pathogens. 10 (5), 1004090(2014).
- Bierle, C. J., Anderholm, K. M., Wang, J. B., McVoy, M. A., Schleiss, M. R. Targeted mutagenesis of guinea pig cytomegalovirus using CRISPR/Cas9-mediated gene editing. Journal of Virology. 90 (15), 6989-6998 (2016).
- Suenaga, T., Kohyama, M., Hirayasu, K., Arase, H. Engineering large viral DNA genomes using the CRISPR-Cas9 system. Microbiology and Immunology. 58 (9), 513-522 (2014).
- Xu, A., et al. A simple and rapid approach to manipulate pseudorabies virus genome by CRISPR/Cas9 system. Biotechnology Letters. 37 (6), 1265-1272 (2015).
- Yuan, M., et al. Efficiently editing the vaccinia virus genome by using the CRISPR-Cas9 system. Journal of Virology. 89 (9), 5176-5179 (2015).
- Yuen, K. S., et al. CRISPR/Cas9-mediated genome editing of Epstein-Barr virus in human cells. Journal of General Virology. 96, Pt 3 626-636 (2015).
- Liang, X., et al. A CRISPR/Cas9 and Cre/Lox system-based express vaccine development strategy against re-emerging Pseudorabies virus. Scientific Reports. 6, 19176(2016).
- Zou, Z., et al. Construction of a highly efficient CRISPR/Cas9-mediated duck enteritis virus-based vaccine against H5N1 avian influenza virus and duck Tembusu virus infection. Scientific Reports. 7 (1), 1478(2017).
- Peng, Z., et al. Pseudorabies virus can escape from CRISPR-Cas9-mediated inhibition. Virus Research. 223, 197-205 (2016).
- Tang, Y. D., et al. Live attenuated pseudorabies virus developed using the CRISPR/Cas9 system. Virus Research. 225, 33-39 (2016).
- Yao, Y., Bassett, A., Nair, V. Targeted editing of avian herpesvirus vaccine vector using CRISPR/Cas9 nucleases. Journal of Vaccine and Technologies. 1, (2016).
- Tang, N., et al. A simple and rapid approach to develop recombinant avian herpesvirus vectored vaccines using CRISPR/Cas9 system. Vaccine. 36 (5), 716-722 (2018).
- He, X., et al. Knock-in of large reporter genes in human cells via. CRISPR/Cas9-induced homology-dependent and independent DNA repair. Nucleic Acids Research. 44 (9), 85(2016).
- Ran, F. A., et al. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Petherbridge, L., et al. Cloning of Gallid herpesvirus 3 (Marek's disease virus serotype-2) genome as infectious bacterial artificial chromosomes for analysis of viral gene functions. Journal of Virological Methods. 158 (1-2), 11-17 (2009).
- Hsu, P. D., Lander, E. S., Zhang, F. Development and applications of CRISPR-Cas9 for genome engineering. Cell. 157 (6), 1262-1278 (2014).
- Sander, J. D., Joung, J. K. CRISPR-Cas systems for editing, regulating and targeting genomes. Nature Biotechnology. 32 (4), 347-355 (2014).
- Panier, S., Boulton, S. J. Double-strand break repair: 53BP1 comes into focus. Nature Reviews Molecular Cell Biology. 15 (1), 7-18 (2014).
- Wang, H., et al. One-step generation of mice carrying mutations in multiple genes by CRISPR/Cas-mediated genome engineering. Cell. 153 (4), 910-918 (2013).
- Yang, H., et al. One-step generation of mice carrying reporter and conditional alleles by CRISPR/Cas-mediated genome engineering. Cell. 154 (6), 1370-1379 (2013).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Lieber, M. R. The mechanism of double-strand DNA break repair by the nonhomologous DNA end-joining pathway. Annual Review of Biochemistry. 79, 181-211 (2010).
重印与许可
