Dictyostelium discoideum 是研究细胞迁移、内吞作用和发育等复杂细胞过程的常用模式生物。该生物的应用依赖于其遗传操作的可行性。本文介绍了一种转染 Dictyostelium discoideum 细胞的方法,克服了在液体培养基中培养细胞的现有局限性。
本文内容
摘要
摘要
Dictyostelium discoideum 是研究发育过程中细胞分化、细胞信号传导及其他重要细胞生物学问题的一种引人入胜的模式生物。目前可用于遗传操作 Dictyostelium 细胞的技术已相当成熟,可通过不同的可筛选标记及标记回收方法进行转染,包括同源重组和插入突变。这些技术得益于基因组具有良好的注释信息。然而,这些方法主要针对在液体培养基中生长的无菌细胞系进行优化,难以应用于仅以细菌为食的非无菌野生型细胞。无菌品系中存在的突变会干扰 Ras 信号通路,导致为摄食所需的巨胞饮作用过度活跃,并损害细胞迁移能力,从而影响对这些品系中信号转导和趋化性实验结果的解释。此前对非无菌细胞进行遗传操作的尝试效率低下,且需要复杂的实验流程。我们开发了一种简便的转染方案,首次克服了这些限制。这一系列对 Dictyostelium 分子遗传学的重大改进,使得野生型细胞的遗传操作变得与标准实验室品系一样简便。除了有利于研究未受干扰的信号传导和运动过程外,现在还可以方便地分离出破坏巨胞饮依赖性生长的突变体。此外,整个转染流程大大加快,重组细胞可在数天内获得,而非数周。另一优势在于,可直接对从自然环境中新近分离的野生型 Dictyostelium 样本进行分子遗传学操作。这有助于拓展这些研究领域中所采用方法的应用范围。
引言
Dictyostelium 属是生活在土壤中的社会性变形虫,主要以细菌为食。该属属于变形虫门(Amoebozoa),已分离出大量物种,可归为四个不同的进化枝1。Dictyostelium discoideum(D. discoideum)已成为研究细胞迁移和吞噬作用等复杂细胞过程的常用模式生物。为了控制和标准化实验条件,已开发出可在无细菌条件下于复杂或定义明确的液体培养基中生长的无菌细胞系2。其中尤为重要的是 Ax2、Ax3 和 Ax4 菌株,它们均于 20 世纪 70 年代构建,最终均源自单一野生型分离株 NC43。这些无菌菌株中已建立了基因工程工具,并于 1987 年首次发表基因敲除成果4,5。相关实验方案也进一步发展并优化,适用于无菌培养条件下的操作6,7。
多个实验室已尝试将这些方案应用于无法在液体培养基中生长的野生型 D. discoideum 菌株。然而,由于转染方案本身复杂且效率低下,部分原因在于细菌可作为选择性试剂的“汇”而发挥作用,因此该尝试尚未完全成功8,9。结果导致,目前几乎所有关于 D. discoideum 的分子生物学数据均来源于单一野生型分离株的后代。我们希望克服这一局限性,开发一种不依赖细胞在液体培养基中生长能力的 D. discoideum 遗传修饰方法。该方法的必要性可通过以下观察加以说明:过去人们曾认为,允许无菌生长的突变在很大程度上是中性的,不会影响细胞生理功能。这一假设仅部分成立。通常存在两个显著差异:其一,存在于不同分离的无菌型菌株之间;其二,当这些无菌型菌株与非无菌型的野生分离株进行比较时8,9。
或许最关键的因素是最近被鉴定为RasGAP NF1的关键无菌系基因axeB。NF1作为RasGAP的主要功能是抑制Ras活性3。在所有无菌系中该酶的缺失会导致Ras活性过度增强,表现为形成较大的活性Ras斑块。这些扩大的Ras斑块导致PIP3在质膜上积累。PIP3与活性Ras共定位的斑块构成了环形皱褶的形成模板,最终环形皱褶闭合,形成巨胞饮体10。其结果是巨胞饮活性显著增强。巨胞饮是一种由肌动蛋白驱动的过程。细胞骨架组分在巨胞饮体或伪足形成之间的分配因而产生竞争。这种竞争对细胞行为的影响表现为营养期细胞向叶酸趋化几乎完全被抑制11。这些显著增大的PIP3斑块具有很强的持续性。即使在饥饿状态的细胞中,PIP3斑块仍然存在,并可能被误认为是伪足,这会给cAMP趋化研究的解读带来困难。
在某些情况下,NF1 基因突变具有实验上的实用性。这促使我们提出开发一种用于细菌培养的 D. discoideum 细胞转染方法的第二个动机,因为巨胞饮速率的提高使得无菌培养细胞在研究该过程基本机制方面具有重要价值12。然而,巨胞饮相关基因(如 Ras 和 PI3-激酶)的突变几乎完全阻断了无菌生长,因此有必要通过在细菌上培养的方式来操作这些细胞10。另一个使基于细菌的转染方法具有价值的原因是,近年来越来越多地利用盘基网柄菌类(Dictyostelids)来研究多细胞生物进化13,14、亲缘识别15,16以及细胞利他行为等科学问题,而这些研究主要依赖于新近分离的野生型菌株17。上述所有研究领域均可得益于高效的野生型分离株遗传操作方法,而这些菌株通常非无菌生长,且不能在液体培养基中生长。
我们的实验方案能够克服上述局限性。综合来看,在细菌培养的 D. discoideum 细胞中进行遗传操作的可能性为所有 Dictyostelium 研究人员带来了益处,即使这种优势仅体现在由于变形虫在细菌培养基上生长速度更快(倍增时间为4小时),相较于在无菌培养基中生长(倍增时间为10小时),筛选过程得以显著加快。
方案
1. 细胞与材料的准备
- SorMC 缓冲液的配制
- 通过将 20.36 g KH2PO4 (15 mM) 和 5.47 g Na2HPO4·7 H2O (2 mM) 溶解于 100 mL ddH2O 水中,配制 100 mL 的 100x SorMC(含 MgCl2 和 CaCl2 的 Sorensen 缓冲液)。在室温(RT)下搅拌溶液,并用 dH2O 定容至 100 mL。
注意:所得缓冲液的 pH 值为 6,无需进一步调节。 - 在 ddH2O 中配制 1000 mL 的 1x 工作液。分别加入 50 µL 的 MgCl2 和 CaCl2,使两者的终浓度均为 50 µM。使用 0.22 µm 滤膜过滤除菌。
注意:为避免盐类在 100x 储存液中沉淀,务必在 1x 缓冲液中添加 MgCl2 和 CaCl2。 - 或者,可配制 KK2 缓冲液(每升缓冲液含 2.2 g KH2PO4 和 0.7 g K2HPO4),并补充 50 µM MgCl2 和 50 µM CaCl2(以下简称 KK2MC)。可全程使用该缓冲液替代 SorMC。
- 通过将 20.36 g KH2PO4 (15 mM) 和 5.47 g Na2HPO4·7 H2O (2 mM) 溶解于 100 mL ddH2O 水中,配制 100 mL 的 100x SorMC(含 MgCl2 和 CaCl2 的 Sorensen 缓冲液)。在室温(RT)下搅拌溶液,并用 dH2O 定容至 100 mL。
- 制备作为 D. discoideum 食物来源的细菌
- 取一单克隆 K. aerogenes 接种于 1 L LB 培养基(溶菌肉汤)中,使用 2 L 三角瓶,在 37 °C、220 rpm 摇床中过夜培养。
注意:若需大量细菌,可使用更丰富的培养基如 2xTY(酵母提取物胰蛋白胨培养基)或 SOB(优化型肉汤)替代 LB。若因安全限制不允许使用 K. aerogenes,可改用 BL21 E. coli。 - 次日将菌液分装至两个 500 mL 离心管中,于 ~6,600 x g 离心 20 分钟收集菌体,并用 500 mL SorMC 缓冲液洗涤一次。
- 将菌体沉淀重悬于 20 mL SorMC 缓冲液中,使用分光光度计测定 OD600(600 nm 处的光密度),并用相同缓冲液稀释至 OD600 约为 100。
注意:K. aerogenes 菌体较难沉淀,因此需采用相对较高的离心速度以避免食物细菌损失。所得细菌储备液可在 4 °C 冰箱中保存长达 4 个月,并仍可作为 D. discoideum 的有效食物来源。通常,1 L 在 LB 培养基中过夜培养的 K. aerogenes 悬液可获得约 20 mL、OD600 为 100 的菌液。
注意:为确保所制备的细菌为纯种 K. aerogenes 培养物,所有操作均应在生物安全柜中进行。
- 取一单克隆 K. aerogenes 接种于 1 L LB 培养基(溶菌肉汤)中,使用 2 L 三角瓶,在 37 °C、220 rpm 摇床中过夜培养。
- H40 电穿孔缓冲液的配制
- 配制 100 mL 缓冲液,将 0.952 g HEPES 溶解于 ddH2O 水中,并加入 100 µL 1 M 储存液的 MgCl2。用 KOH 滴定调节 pH 至 7。使用 0.22 µm 滤膜过滤或高压灭菌处理缓冲液。请使用无酸型 HEPES,而非其钠盐形式。
- 按照制造商说明书并使用材料表中列出的试剂盒进行质粒制备。使用表 1中列出的质粒。
注意:转染所用 DNA 的质量至关重要。D. discoideum 转染子在细菌上生长时,对驱动筛选和表达盒的启动子具有特定要求(详见讨论部分)。
| 质粒名称 | 细菌中的抗性/筛选标记 | 盘基网柄菌中的抗性/筛选标记 | 标签 |
| 染色体外表达质粒 | |||
| pDM1203 | Ampicilin | G418 | 无 |
| pDM1207 | Ampicilin | G418 | N端GFP |
| pDM1208 | Ampicilin | G418 | N端mCherry |
| pPI159 | Ampicilin | G418 | N端mNeon |
| pPI437 | Ampicilin | G418 | N端mScarlet |
| pPI54 | Ampicilin | G418 | N端mTurquoise2 |
| pDM1209 | Ampicilin | G418 | C端GFP |
| pDM1210 | Ampicilin | G418 | C端mCherry |
| pPI143 | Ampicilin | G418 | C端mNeon |
| pPI459 | Ampicilin | G418 | C端mScarlet |
| pPI142 | Ampicilin | G418 | C端mTurquoise2 |
| 穿梭质粒 | |||
| pDM344 | Ampicilin | 无 | 无 |
| pDM1019 | Ampicilin | 无 | N端GFP |
| pDM1018 | Ampicilin | 无 | N端mCherry |
| pPI152 | Ampicilin | 无 | N端mNeon |
| pPI418 | Ampicilin | 无 | N端mScarlet |
| pPI150 | Ampicilin | 无 | N端mTurquoise2 |
| pDM1021 | Ampicilin | 无 | C端GFP |
| pDM1020 | Ampicilin | 无 | C端mCherry |
| pPI153 | Ampicilin | 无 | C端mNeon |
| pPI457 | Ampicilin | 无 | C端mScarlet |
| pPI151 | Ampicilin | 无 | C端mTurquoise2 |
| 可诱导染色体外表达质粒 | |||
| pDM1038 | Ampicilin | Hygromycin | 无 |
| pDM1047 | Ampicilin | Hygromycin | N端GFP |
| pDM1046 | Ampicilin | Hygromycin | N端mCherry |
| pPI450 | Ampicilin | Hygromycin | N端mNeon |
| pPI452 | Ampicilin | Hygromycin | N端mScarlet |
| pPI449 | Ampicilin | Hygromycin | N端mTurquoise2 |
| pDM1049 | Ampicilin | Hygromycin | C端GFP |
| pDM1048 | Ampicilin | Hygromycin | C端mCherry |
| pPI470 | Ampicilin | Hygromycin | C端mNeon |
| pPI460 | Ampicilin | Hygromycin | C端mScarlet |
| pPI469 | Ampicilin | Hygromycin | C端mTurquoise2 |
| act5 安全港靶向质粒 | |||
| pDM1501 | Ampicilin | Hygromycin | 无 |
| pDM1513 | Ampicilin | Hygromycin | N端GFP |
| pDM1514 | Ampicilin | Hygromycin | N端mCherry |
| pPI231 | Ampicilin | Hygromycin | N端mNeon |
| pPI419 | Ampicilin | Hygromycin | N端mScarlet |
| pPI228 | Ampicilin | Hygromycin | N端mTurquoise2 |
| pDM1515 | Ampicilin | Hygromycin | C端GFP |
| pDM1516 | Ampicilin | Hygromycin | C端mCherry |
| pPI230 | Ampicilin | Hygromycin | C端mNeon |
| pPI458 | Ampicilin | Hygromycin | C端mScarlet |
| pPI229 | Ampicilin | Hygromycin | C端mTurquoise2 |
| REMI表达质粒 | |||
| pDM1220 | Ampicilin | Hygromycin | 无 |
| pDM1351 | Ampicilin | Hygromycin | N端GFP |
| pDM1259 | Ampicilin | Hygromycin | N端mCherry |
| pPI465 | Ampicilin | Hygromycin | N端mNeon |
| pPI468 | Ampicilin | Hygromycin | N端mScarlet |
| pPI466 | Ampicilin | Hygromycin | N端mTurquoise2 |
| pDM1352 | Ampicilin | Hygromycin | C端GFP |
| pDM1305 | Ampicilin | Hygromycin | C端mCherry |
| pPI471 | Ampicilin | Hygromycin | C端mNeon |
| pPI467 | Ampicilin | Hygromycin | C端mScarlet |
| pPI472 | Ampicilin | Hygromycin | C端mTurquoise2 |
| 靶向框内插入质粒 | |||
| pDM1355 | Ampicilin | Hygromycin | C端GFP |
| pPI461 | Ampicilin | Hygromycin | C端mCherry |
| pPI462 | Ampicilin | Hygromycin | C端mNeon |
| pPI464 | Ampicilin | Hygromycin | C端mScarlet |
| pPI463 | Ampicilin | Hygromycin | C端mTurquoise2 |
| 敲除质粒 | |||
| pDM1079 | Ampicilin | Blasticidin | 无 |
| pDM1080 | Ampicilin | Nourseothricin | 无 |
| pDM1081 | Ampicilin | Hygromycin | 无 |
| pDM1082 | Ampicilin | G418 | 无 |
| CRE表达质粒 | |||
| pDM1483 | Ampicilin | Nourseothricin | 无 |
| pDM1489 | Ampicilin | Hygromycin | 无 |
| pDM1488 | Ampicilin | G418 | 无 |
表1:非无菌转染所用质粒列表。
- 设置 盘基网柄菌 用于转染的细胞
- 培养 K. aerogenes 在SM培养基(营养丰富的培养基)中于室温过夜培养至汇合。培养物可在室温下保存长达2周 4 °C.
- 添加约 400 µL 将该细菌悬液涂布于SM琼脂平板上(蛋白胨10 g/L;酵母提取物1 g/L;葡萄糖10 g/L;KH2PO4 1.9 g/L;K2HPO4 x 3 H2O,1.3 g/L;MgSO₄4 无水 0.49 g/L;1.7% 琼脂),并均匀涂布。用无菌接种环接种 黏菌属 细胞。将细胞铺在培养皿的一侧边缘。
- 将培养板在指定条件下孵育 22 °C 培养2天,以确保获得足够大的生长区域用于转染。
注意: 对于 黏菌属 不产生较大生长区域的菌株(例如, Ax3、DH1 或 JH10),或对于缺乏经验的实验人员,可改用澄清平板。具体操作请遵循步骤 1.5.4 至 1.5.6 的说明。 - 取无菌接种环接种 盘基网柄菌 细胞(约 2-4 x 10⁵ 细胞)。将细胞转移至 800 µL 密集的 K. aerogenes 在SM中重悬细胞,用移液器吹打混匀。
- 转移 400 µL, 200 µL, 100 µL,以及 50 µL 在新鲜的SM琼脂平板上。每块平板中均加入 400 µL 额外的SM K. aerogenes 悬浮,均匀铺开,并干燥。
- 将培养板置于培养箱中孵育 22 °C 约2天,直至平板变得透明。
注意: 由于细菌生长速度较快,最初会形成致密的菌苔,随后阿米巴逐渐将培养皿中的细菌清除。该过程所需时间可能因菌株背景以及突变细胞在细菌上生长能力的不同而有所差异。
2. 基于细菌筛选的Dictyostelium细胞转染
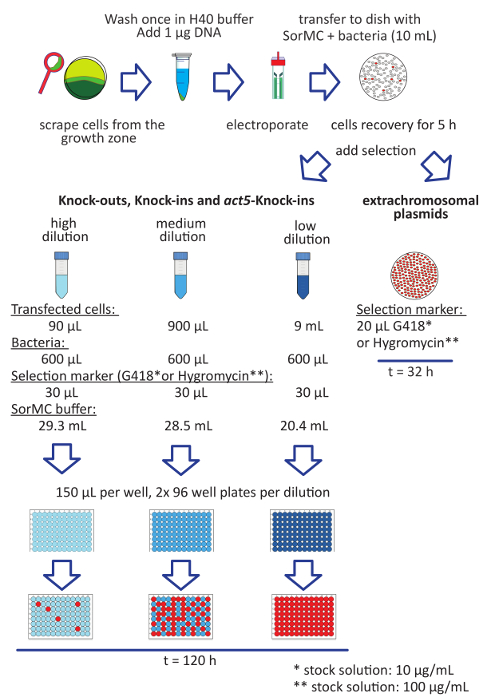
图1:细菌培养的Dictyostelium细胞转染操作流程。 转染步骤如下:在接种了K. aerogenes细菌的SM平板上培养D. discoideum细胞(红色)。仅从生长前沿(绿色)收集细胞,避免收集已开始发育的细胞(深绿色)。用H40缓冲液洗涤细胞。将细胞重悬至终浓度为2–4 × 10⁷ 个细胞/mL。将细胞悬液与1–2 µg DNA混合。将混合物转移至电穿孔杯中并施加电脉冲。电穿孔后立即将细胞转移至含有SorMC和细菌的培养皿中。让细胞恢复约5小时后,再加入筛选标记。对于附加体质粒,可直接将筛选剂加入培养皿中。通常约2天后可见转染成功的细胞集落。对于旨在基因组单一位点整合的线性化载体,按所示设置三个梯度稀释,并加入筛选剂。细菌来自OD600 = 100的储备液。充分混匀各管后,将细胞转移至96孔平底组织培养板中。每个稀释度使用两块板。每孔加入150 µL细胞悬液。大约5天后可见致密的细胞克隆。红色孔位展示了一个典型的成功转化细胞数量示例(上图经修改自先前发表的研究22)。 请点击此处查看该图的放大版本。
- 制备含有 K. aerogenes 悬液中加入含有10 mL SorMC缓冲液 K. aerogenes 细菌至 OD 值密度600 = 2(添加 200 µL 的制备 OD600 = 100 K. aerogenes 将所需细菌浓度的储备液加入10 cm经组织培养处理的培养皿中。
注意: 此平板后续用于培养转染后的细胞 D. discoideum 细胞。或者,可使用6孔组织培养板。在转染附加体质粒时,6孔组织培养板更节省资源。使用2 mL的 K. aerogenes SorMC(OD600 每孔 2) 悬液。 - 制备 黏菌属 细胞
- 使用一个 10 µL 一次性接种环,从培养板(透明区域边缘)或透明圈板的生长区域(约3 cm)刮取细胞,将细胞转移至含有1 mL预冷H40缓冲液的1.5 mL离心管中。
注意:从澄清平板中收获细胞的时机至关重要。收获过早会导致细胞量不足,而收获过晚则会增加获得部分发育细胞的风险。 - 通过在 1,000 x g 条件下离心 2 分钟洗涤细胞 g 或在10,000 ×g下闪旋2秒 g弃去上清液,将细胞重悬于H40缓冲液中,调整终浓度为2-4 x 10⁷ 细胞/mL。整个转染过程需保持细胞低温,使用冰水混合物以确保离心管与冰直接接触。
- 使用一个 10 µL 一次性接种环,从培养板(透明区域边缘)或透明圈板的生长区域(约3 cm)刮取细胞,将细胞转移至含有1 mL预冷H40缓冲液的1.5 mL离心管中。
- 电穿孔
- 添加 100 µL 将细胞加入含有1-的离心管中2 µg DNA。用移液器轻轻吹打混匀。
- 将细胞/DNA混合物转移至预冷的电穿孔比色皿(2 mm 间隙)中。
- 使用以下方波参数对细胞进行电穿孔:350 V,8 ms,2次脉冲,脉冲间隔1 s。
注意: 不要添加超过 2 µg DNA。过量具有细胞毒性,并会降低转染效率。添加的总DNA体积不应超过 5 µL. - 将细胞立即转移至先前准备好的10 cm培养皿中 K. aerogenes SorMC,并让细胞恢复5小时。
注意: 在倒置显微镜下观察培养皿中的细胞。电穿孔后细胞呈圆形,但在约30分钟后会恢复为变形虫样形态,此时细胞已充分贴附于表面。
- 转染子筛选:取决于转染旨在生成基因敲除、基因敲入,或 act5 基因敲入,或通过染色体外质粒表达荧光报告蛋白时,可通过以下所述方法之一进行筛选。
注意: 与无菌培养的细胞不同,经细菌培养的细胞对杀稻瘟菌素具有高度抗性。因此,筛选始终使用G418或潮霉素进行(见讨论部分)。- 基因敲除、基因敲入及 act5 基因敲入
- 用移液器反复将液体冲刷培养皿表面,小心地使细胞脱离。
- 在 SorMC 中设置三个稀释度 K. aerogenes 悬浮液(OD600 = 2),并根据所使用的抗性添加相应的选择剂(参见 图1).
- 低稀释度:将 9 mL 细胞悬液与 20.4 mL SorMC 混合 600 µL 的 K. aerogenes 储备液
- 培养基稀释:混合 900 µL 28.5 mL SorMC 的细胞悬液 600 µL 的 K. aerogenes 储备液
- 高稀释:混合 90 µL 细胞悬液与29.3 mL的SorMC混合 600 µL 的 K. aerogenes 储备液
- 添加 30 µL 可筛选标记物(100倍储存液)
- 将配制好的稀释液用移液器分配至96孔平底组织培养板中 150 µL 每孔加入细胞悬液
注意: 该实验旨在筛选单克隆而非群体细胞。筛选过程需要约5-7天,具体时间取决于所使用的载体。
- 染色体外质粒
- 将筛选标记物直接加入10 mL培养皿中(参见 图1).
注意:无需进行稀释操作,因为不需要获得克隆群体。由于染色体外质粒具有较高的拷贝数,其筛选过程更快 D. discoideum 细胞。转染后的细胞预期在32小时至2天内出现。
警告:用作筛选标记的抗生素具有毒性。请佩戴手套。
- 将筛选标记物直接加入10 mL培养皿中(参见 图1).
- 基因敲除、基因敲入及 act5 基因敲入
- 筛选获得的克隆以鉴定阳性转染子。对于基因敲除或基因敲入实验,按照步骤2.5.1中的说明进行操作。使用步骤2.5.2中的说明检测染色体外质粒转染的成功情况。
- 对于基因敲除、基因敲入和 act5 通过PCR进行初步筛选,以确认构建体已整合到正确的基因组位点。
注意: 为最大程度获得单克隆细胞群体,应使用在筛选后能够产生转染细胞的最高稀释度。目标为培养板中最多仅有三分之一的孔含有细胞。- 为扩增克隆群体,将筛选后在96孔组织培养板中长出的克隆转移至12孔组织培养板,以培养足够数量的细胞用于基因组DNA的提取。每孔加入1 mL SorMC K. aerogenes (OD600 = 2)及新鲜的选择标记。
注意: 1 天通常足以获得适合 DNA 提取的汇合良好的细胞。 - 进行微型基因组DNA提取时,收集汇合度达到100%的培养孔中的细胞,并按照制造商说明书使用微型DNA提取试剂盒提取基因组DNA。
- 将分离得到的基因组DNA与合适的引物一起使用 Taq-聚合酶(参见 材料表用于PCR筛选阳性整合子。
注意: 在确认正确基因组位点的阳性整合后,应进行Southern印迹分析。这可以进一步确保未在非特异性基因组区域发生额外的插入事件。
- 为扩增克隆群体,将筛选后在96孔组织培养板中长出的克隆转移至12孔组织培养板,以培养足够数量的细胞用于基因组DNA的提取。每孔加入1 mL SorMC K. aerogenes (OD600 = 2)及新鲜的选择标记。
- 对于荧光报告蛋白,通过荧光显微镜观察并识别呈阳性荧光的细胞,或使用合适的抗体进行蛋白质印迹实验,以实现生物化学鉴定。
- 对于基因敲除、基因敲入和 act5 通过PCR进行初步筛选,以确认构建体已整合到正确的基因组位点。
| PCR 程序 | ||
| 步骤 | 温度 | 时间 |
| 初始变性 | 94 °C | 30 s |
| 30 个循环 | 94 °C | 15-30 s |
| 42 °C | 15-60 s | |
| 68 °C | 1 min/kb | |
| 最终延伸 | 68 °C | 5 min |
| 保存 | 4-10 °C | |
| 反应体系组成 | ||
| 组分 | 25 μL 反应体系 | 终浓度 |
| 10 µM 正向引物 | 0.5 µL | 0.2 µM |
| 10 µM 反向引物 | 0.5 µL | 0.2 µM |
| 模板 DNA | 可变(约 5 µL) | < 1,000 ng |
| 含标准缓冲液及聚合酶的 2x 预混液(参见材料表) | 12.5 µL | 1x |
| 无核酸酶水 | 加至 25 µL | < 1,000 ng |
表2:扩增D. discoideum基因组DNA的PCR程序与样本组成。
结果
染色体外质粒可用于报告基因研究,旨在确定特定蛋白质在细胞内的定位,或突变细胞中细胞结构的变化。对于许多研究方法而言,例如细胞周期监测,同时表达两种报告基因至关重要。利用我们的双报告基因染色体外质粒系统,这一目标现已能够实现。表1。第1天,在转染5小时后加入筛选标记G418(图1)。在本示例中,NC4、DdB、Ax2 以及独立获得的野生分离株 V12M2 和 WS2162(补充表1) 转染了编码GFP-TubulinA(微管标记物)和mCherry-PCNA(用于监测细胞周期的蛋白)的质粒pPI289,图2A。32小时后,在显微镜下观察细胞。大多数细胞均表达了两种荧光标记的融合蛋白,这与以往报道一致:当两种报告蛋白来自同一质粒时,其表达水平相似;而若使用两种不同的质粒,则几乎无法实现这种一致性表达18,19每种细胞系(NC4、DdB、Ax2、V12M2 和 WS2162)中表达目标双报告基因的代表性细胞如图所示 图2B转染效率总结如下 图2CNC4 来源的细胞系表现出最佳的转染效率。然而,在 V12M2 和 WS2162 细胞系中也获得了相当高数量的转染细胞。
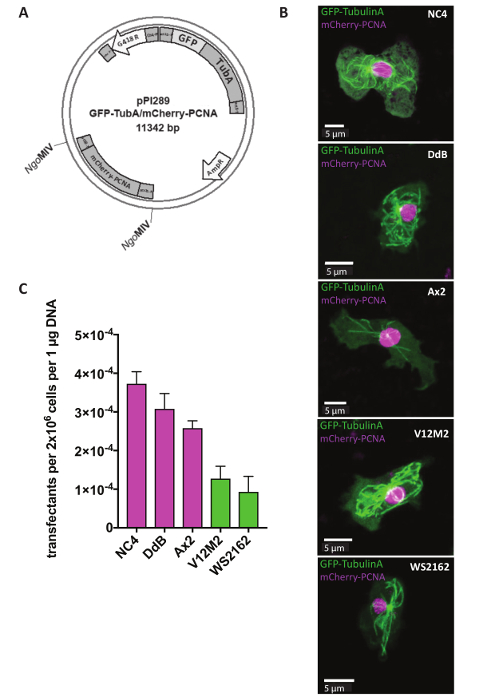
图2:附加体质粒的表达。(A)附加体质粒以环状形式直接转染。例如,展示了双报告基因质粒pPI289。其中的NgoMIV位点表示将第二个报告基因插入到附加体表达质粒中的位置。(B)表达GFP-TubulinA(胞质)和mCherry-PCNA(主要位于细胞核)的代表性细胞的Z轴投影图像,所用五种野生型细胞系分别为NC4、DdB、Ax2、V12M2和WS2162。(C)根据(B)中所示的五种细胞系计算其转染效率。数据表示两次实验的平均值,误差条表示±标准差(SD)。请点击此处查看该图的放大版本。
将靶向载体整合到特定基因组位点更具挑战性,需要对所获得的细胞系进行更细致的分析。在图3中,尝试在NC4中实现act5-mCherry基因敲入(KI)。首先,质粒必须线性化,以提高转染后同源重组事件的发生频率。为此,使用NgoMIV酶对质粒pDM1514进行酶切。在琼脂糖凝胶电泳后可观察到两条条带。其中4127 bp的条带包含所需构建片段(图3)。进行转染前,需从凝胶中回收并纯化酶切后的DNA,可使用凝胶回收试剂盒,并按照制造商提供的说明进行操作。
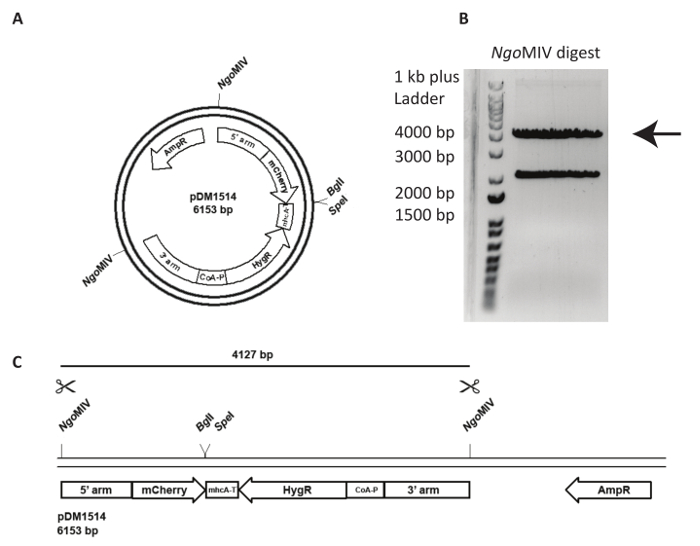
图3:act5 基因敲入质粒的制备及转染用DNA的准备。 展示了一个将act5基因敲入质粒pDM1514中的示例。制备步骤如下:(A)在电穿孔前,使用所示的NgoMIV酶切位点将质粒线性化。(B, C)将酶切后的质粒在琼脂糖凝胶上电泳,直至两条预期条带完全分离;切下含有同源重组臂、mCherry及抗性盒的4127 bp条带,并从凝胶中回收DNA。此时DNA已可用于转染。请点击此处查看该图的放大版本。
纯化的DNA用于转染NC4细胞。经过5-6天的筛选后,获得克隆。代表性转染效率及多个阳性鉴定克隆的数量 act5 敲入实验尝试的总结见于 表3. 随机选取两个NC4转染克隆,通过PCR进行分析(图4A),两者均显示出预期的敲入带型,并通过Southern印迹分析进一步验证,以确认载体在基因组中为单一位点整合事件20印迹显示在目标位点有清晰的单一位点整合 act5 位点(图4B)。生成的 NC4::act5-mCherry 细胞系现在可用于实验。
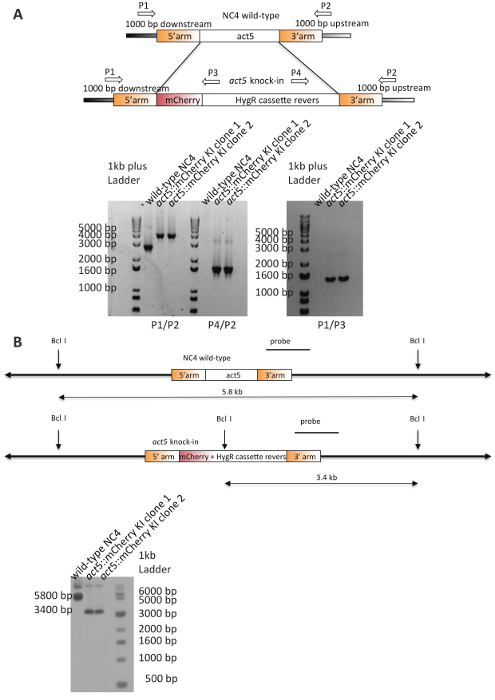
图 4:在NC4中对act5-mCherry敲入(KI)的验证。 (A)用于验证act5位点阳性整合的方案及对照PCR。使用所示引物分析两个独立克隆及其亲本株系。两个克隆均显示出抗性盒以及下游(P1)或上游引物(P2)对应的预期条带,而这些条带在亲本株系中不存在。引物组合(P1/P2)证实了mCherry和抗性盒正确整合至act5位点。野生型NC4显示预期的2800 bp条带,而两个KI克隆均缺失该条带,并出现一个约大1400个碱基对的PCR产物。(B)所用限制性酶切与Southern印迹分析示意图。两个敲入克隆均显示出较小的3400 bp条带,这是由于构建体整合至act5位点所致,具体原因是潮霉素抗性盒中额外引入的BclI位点。野生型对照则显示出预期的5.8 kb条带,来源于两个位于下游的BclI位点。该印迹图经裁剪和拼接以提高清晰度。请点击此处查看该图的放大版本。
| 靶向整合至 act5 位点的构建体 | 质粒名称 | 占用孔数 | 检测克隆数 | 阳性克隆数 | 正确克隆 (%) | 使用的盘基网柄菌菌株 | 转染效率(转化子/2×10⁶/1 µg DNA) |
| LifeAct-mCherry | pPI226 | 7 | 7 | 1 | 14.2 | AX2 | 3.5×10⁻⁶ |
| LifeAct-GFP | pPI227 | 12 | 12 | 5 | 41.6 | AX2 | 6×10⁻⁶ |
| GFP | pDM1513 | 3 | 3 | 2 | 66.6 | AX2 | 1.5×10⁻⁶ |
| mCherry | pDM1514 | 3 | 3 | 1 | 33.3 | AX2 | 1.5×10⁻⁶ |
| GFP | pDM1513 | 66 | 9 | 5 | 55.5 | AX2 | 3.3×10⁻⁵ |
| mCherry | pDM1514 | 221 | 12 | 10 | 83.3 | AX2 | 1.1×10⁻⁴ |
| H2B-mCherry | pPI420 | 3 | 3 | 1 | 33.3 | AX2 | 1.5×10⁻⁶ |
| H2B-mCherry | pPI420 | 7 | 7 | 6 | 85.7 | AX2 | 3.5×10⁻⁶ |
| mCherry | pDM1514 | 10 | 10 | 7 | 70 | DdB | 5×10⁻⁶ |
| mCherry | pDM1514 | 240 | 12 | 11 | 91.6 | DdB | 1.2×10⁻⁴ |
| mCherry | pDM1514 | 320 | 12 | 12 | 100 | NC4 | 1.6×10⁻⁴ |
表3:在不同菌株背景下生成act5 基因敲入(KIs)时的转染效率及获得的阳性转染子数量22。
act5 位点能够实现整合报告基因相对均一的表达21。所构建的 NC4::act5-mCherry 细胞可用于与其他使用不同荧光蛋白(如 GFP)的 act5 基因敲入细胞进行混合实验。为突出该系统的重要优势,本文展示了与 Ax2::act5-GFP 细胞的混合实验结果。由于无法对非无菌型野生型细胞进行转染,此类实验此前难以开展。混合实验是分析细胞行为的重要工具,因为它允许在完全相同的实验条件下对不同细胞系进行直接比较。NC4 细胞在细菌菌苔上的生长速度高于 Ax2 细胞(图 5A)。这可能归因于其更强的吞噬细菌能力,或更高效的运动性及向食物源趋化的能力。通过琼脂下叶酸趋化实验,直接比较了 NC4::act5-mCherry 与 Ax2::act5-GFP 细胞群体,结果显示 NC4::act5-mCherry 细胞在叶酸感知方面效率显著更高。培养 4 小时后,成功迁移至琼脂糖下方的 NC4::act5-mCherry 细胞数量多于 Ax2::act5-GFP 细胞(图 5B)。对在琼脂糖下迁移细胞的趋化性常规指标进行分析表明,NC4::act5-mCherry 细胞的迁移速度更快,且趋化反应强度显著强于 Ax2::act5-GFP 细胞(图 5C-E)。
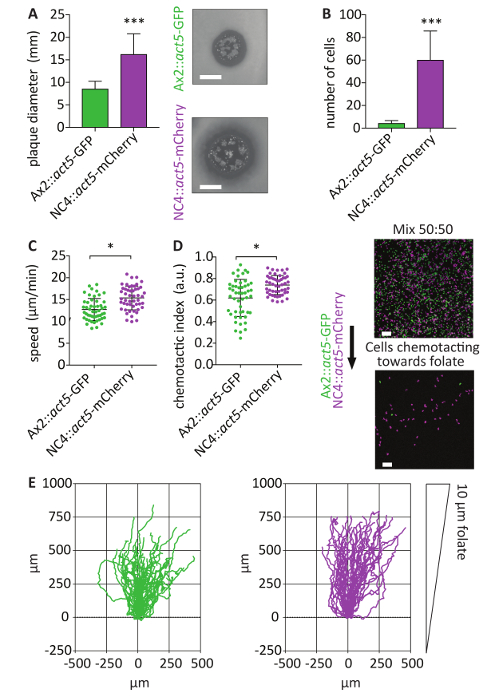
图5:使用 行为基于图像的趋化混合实验的5个关键指标。 (A) NC4::act5-mCherry 和 Ax2::act5-GFP 表达指定的荧光蛋白 行为5个位点被分析在细菌菌苔上的生长能力。4天后,由单个接种形成的噬菌斑直径 盘基网柄菌 细胞被测量。非无菌 act5::NC4 细胞产生的噬斑明显大于无菌培养的细胞 Ax2::act5-GFP 细胞(均值 ± 标准差,***p < 0.0001,n = 3,比例尺 5 mm。 (B用于琼脂糖下叶酸趋化试验22 直接比较趋化能力的 NC4::act5-mCherry 和 Ax2::act5-GFP 在(A)中使用的实验条件下,将两种菌株的细菌培养阿米巴进行50:50混合。让细胞在琼脂糖下爬行。4小时后,使用共聚焦显微镜对沿叶酸梯度迁移的细胞进行成像。迁移细胞的数量 NC4::act5-mCherry 和 Ax2::act5-GFP 细胞数量随后被确定。 NC4::act5-mCherry 细胞对叶酸的感知效率更高,大约高出10倍 NC4::act5-mCherry 与……相比,细胞数量被发现 Ax2::act5-GFP 细胞(均值 ± 标准差,***p < 0.0001,n = 6,比例尺 100 µm). (C,D细胞被拍摄60分钟,并计算其迁移速度和趋化指数。在预先筛选出趋化反应最强的细胞后(仅包含在琼脂糖下方发生迁移的细胞), Ax2::act5-GFP 细胞在细胞迁移速度和趋化性两个指标上均表现出较低的数值。每种细胞系分析了50个细胞。(中位数 ± 标准差,*p < 0.01,n = 3)。(E)轨迹的 NC4::act5-mCherry 和 Ax2::act5-GFPact5次敲入在60分钟内的运动轨迹显示,细胞向趋化因子源的方向性移动更为明显 NC4::act5-mCherry 细胞(中位数 ± 标准差,***p < 0.0001,n = 6。 请点击此处以查看此图的放大版本。
act5 基因敲入细胞系也可用于流式细胞术分析。与在细菌上生长的情况类似,无菌株系与非无菌野生型之间在发育过程中存在显著差异。发育完成后,NC4 细胞形成的子实体大小约为 Ax2 细胞来源子实体的两倍。若将两种细胞混合,则形成大小介于两者之间的子实体。为了更定量地分析两种细胞系的贡献比例,采用了流式细胞术。这些分析结果明确表明,中等大小的子实体是由于两种细胞系贡献水平不同所致。在检测到的孢子中,NC4::act5-mCherry 细胞约占 75%,而 Ax2::act5-GFP 细胞仅占 25%,揭示了非无菌株系可能具有发育适应性优势(图 6)。由于该分析未监测柄细胞群体,因此对于 Ax2 与 NC4 之间发育不平衡的现象存在两种可能解释:一种可能是 Ax2 细胞主要参与形成柄细胞群体,而较少进入孢子细胞群体;另一种可能是更多的 NC4 细胞进入发育周期,而 Ax2 细胞相对延迟,因而无法有效参与子实体的构建。对非无菌野生型细胞进行转染的可能性,进一步拓展了研究手段,并显著简化了实验流程。
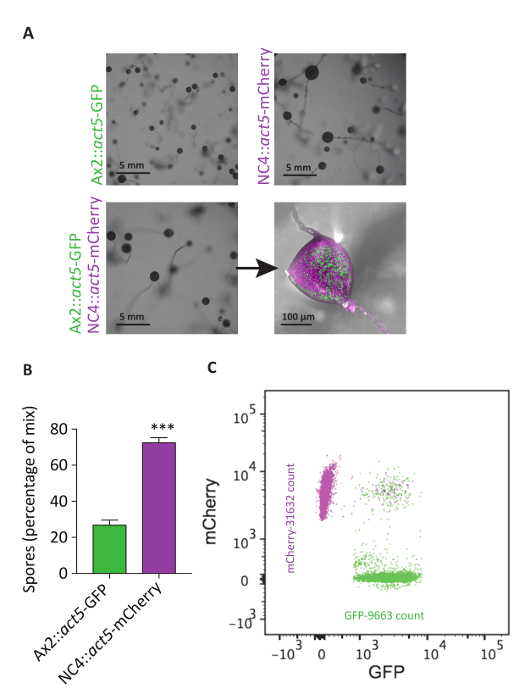
图6:Act5 KIs 可用于通过流式细胞术分析混合实验。(A)NC4::act5-mCherry 和 Ax2::act5-GFP 分别单独培养或以50:50比例混合后在无营养琼脂平板上发育。NC4::act5-mCherry 细胞形成的子实体大于 Ax2::act5-GFP 细胞,而混合培养的子实体大小介于两者之间(比例尺为5 mm)。共聚焦荧光显微镜观察表明,来自混合培养的孢子头中 NC4::act5-mCherry 的孢子数量较多。(B)为定量验证该现象,采用流式细胞术分析了(A)中混合实验收获的孢子头中的孢子含量。约75%的孢子来源于 NC4::act5-mCherry 细胞,仅25%来源于 Ax2::act5-GFP 细胞。(C)流式细胞术散点图展示了两种细胞系孢子的代表性分布。约0.05%的孢子同时显示mCherry和GFP阳性信号,提示可能发生准性融合过程或孢子相互粘连。请点击此处查看该图的放大版本。
| 细胞系 | 遗传背景 | 参考编号 | 先前发表 | 类型 |
| AX2 (Ka) | DBS0235521 | Bloomfield et al., 2008 | 野生型 | |
| NC4 (S) | Bloomfield et al., 2008 | 野生型 | ||
| act5::mCherry Clone 5 | NC4 | HM1912 | Paschke et al., 2018 | act5 基因敲入 |
| act5::GFP Clone 2 | AX2 | HM1930 | Paschke et al., 2018 | act5 基因敲入 |
| V12M2 | Bloomfield et al., 2008 | 野生型 | ||
| WS2162 | Bloomfield et al., 2008 | 野生型 |
补充表1:研究的不同Dictyostelium菌株。
讨论
目前,非无菌型野生型Dictyostelium细胞在分子生物学研究中的应用非常有限。现有针对这些菌株的基因工程方法缺乏可靠性和效率23,从而阻碍了其广泛采用。本文所提供的材料和方案可适用于任何D. discoideum菌株,无论其是否能够在液体培养基中生长。需要指出的是,本方案已针对NC4来源的细胞系进行了优化。如我们此前观察到的,并在本文中对V12M2和WS2162菌株所示,从自然界新近分离的菌株其转染效率与NC4存在差异8,9。电穿孔条件似乎尤其显著影响转染效率,某些菌株可能需要进一步优化该条件。总体而言,在迄今为止测试的所有菌株中均观察到了足够数量的转染子,表明这些方法切实可行。使用NC4来源菌株获得的阳性转染子数量高于其他非无菌型野生型菌株,但在所有情况下,所获得的转染子数量均足以支持后续实验。加之本方案操作简便,相较于早期尝试8,9,这是主要的改进之处。
这些新的非无菌培养方案涵盖了所有标准的遗传学操作,并具有额外优势,因为转染可以快速且高效地并行进行。由于在细菌上培养使细胞分裂时间缩短一半,因此可在数天内而非数周内获得阳性克隆。新建立的质粒在无菌条件下同样有效,可常规用于两种培养条件,这是该方法的另一项进步22。如本方案所述,用于细菌上筛选的质粒具有特殊要求,这对转染成功至关重要。特别是驱动表达盒和抗性盒的启动子,对转染的成功尤为关键。常用于驱动抗性或表达盒的act6(肌动蛋白6)启动子24,在细胞于细菌上生长时效率较低。在我们的质粒系统中,所有表达盒均由高活性的act15(肌动蛋白15)启动子驱动,而抗性盒则由coA(协同肌动蛋白A)启动子控制;这两个启动子在无菌条件下以及在细菌上培养的细胞中均具有活性。由于报告基因构建体、基因敲入和基因敲除构建体的表达要求,必须使用我们这一系列的质粒,但遗憾的是,这也限制了已有的、使用低效act6启动子的载体的应用。
启动子效率对于依赖单次整合至正确基因组位点的转染尤为关键。由于我们改进了驱动抗性基因表达的启动子,单一位点整合即可产生足够的抗性蛋白。此前有报道称,在使用潮霉素或G418进行筛选时,可能会偏好基因组中的多次整合事件,这是本方法的一个主要关注点。然而,迄今为止并未观察到这种对多次整合的偏好,这与之前使用较老启动子系统进行G418筛选的结果一致25。这意味着潮霉素和G418均适合作为获得干净的基因敲除和基因敲入的可筛选标记。遗憾的是,筛选标记杀稻瘟菌素(blasticidin)在非无菌条件下无法发挥作用。这是本方法的一个主要缺点,因为在 D. discoideum 中,杀稻瘟菌素抗性盒通常被用于构建基因敲除载体。已使用杀稻瘟菌素抗性盒构建的载体需重新构建,并改用其他可行的可筛选标记。克服这一限制的另一种可能策略是将近期建立的无菌型 D. discoideum CRISPR 技术与本转染方案相结合26。设计和制备合适的单导向RNA(sgRNA)比重建完整的基因敲除载体更为简便快捷。未来的发展方向中,将CRISPR/Cas9技术与本转染方案结合以实现多重基因敲除具有吸引力,可能为黏菌(Dictyostelium)研究领域众多科研人员开辟新的路径。然而,需谨慎评估目前用于无菌培养细胞中CRISPR/Cas9的瞬时表达系统在此方案中的适用性。
act5 基因敲入系统为在 D. discoideum 中建立稳定细胞系提供了一种可靠且安全的整合系统,并具有与其他生物中已建立的类似位点相兼容的优势22。该系统依赖于基因组中的单次整合事件,可为多种研究方向提供广泛的应用可能。act5 启动子具有强活性,能够在不同培养条件下实现近乎均一的基因表达27。利用设计好的靶向质粒,可将荧光报告蛋白轻松整合至这一安全位点。例如,在本文展示的混合实验中,该特性可用于细胞示踪研究。细胞间的表达变异性极低,有助于实现自动化的细胞追踪。重要的是,目标序列插入 act5 位点后表现为表型中性28,29。由于蛋白表达不依赖于筛选标记来维持,与随机整合或携带附加体质粒的细胞系不同,act5 系统也可适用于基因功能回补实验。此外,由于细胞系具有高度均一性,所有细胞均可用于分析,而使用附加体质粒进行表达时则存在显著的表达异质性,无法实现全面分析。
除了对所有菌株的这些总体改进之外,利用非无菌型野生型细胞进行分子研究的能力,使得研究人员能够评估当前实验室菌株中累积突变所带来的影响。自1970年采用Ax2菌株以来,已发现存在多次基因重排,此前发表的微阵列分析结果已证实了这一点26。由于这些突变的存在,出现了合成表型。例如,有报道指出,phg2突变体在一种实验室菌株背景下表现出黏附能力下降,而在另一种背景下则表现出黏附能力增强3。此类相互矛盾的数据现在可以通过在共同祖先菌株(本例中为DdB)中重复实验得以解决。该方法的优势最近在小GTP酶RasS的研究中已得到证实30,31。
在任何D. discoideum菌株中进行遗传实验的能力,拓展了依赖野生分离株的新研究方向的潜力,特别是涉及社会进化、亲缘识别以及有性循环的研究22。
披露
作者声明无利益冲突。
致谢
作者感谢 Kay 实验室对本方法提供的建议,以及 MRC 分子生物学实验室(LMB)显微镜和流式细胞术平台提供的出色科研与技术支持。本研究由以下基金资助:医学研究理事会(MRC)资助项目 MC_U105115237(授予 R. R. Kay),生物技术和生物科学研究理事会(BBSRC)资助项目 BB/K009699/1(授予 R. R. Kay),癌症研究英国(Cancer Research UK)资助项目 A15672(授予 R. H. Insall),惠康基金会(Wellcome Trust)高级研究员项目 202867/Z/16/Z(授予 Jonathan R Chubb),以及医学研究理事会(MRC)对伦敦大学学院(UCL)MRC LMCB 大学研究单位的资助(MC_U12266B)。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| <强>仪器设备 | |||
| Eppendorf 微型离心机 5424/5424R | 赛默飞世尔科技 | 05-400-002 | |
| Eppendorf 5702R 离心机配备 A-4-38 型转子 | 赛默飞世尔科技 | 12823252 | |
| Eppendorf Mastercycler Nexus 梯度PCR仪 | Sigma Aldrich | EP6331000025 | |
| Gene Pulser X 细胞电穿孔仪(含 CE 认证) &和 PC 模块 | BioRad | 1652660 | |
| 安全柜 Foruna - SCANLAF | Labogene | ||
| BioPhotometer Plus | Eppendorf | ||
| CLSM 710 | Zeiss | ||
| <强>培养基 &琼脂糖 | |||
| LoFlo 培养基 | Formedium | LF0501 | |
| Seakem GTG 琼脂糖 | Lonza | 50071 | |
| 低电渗琼脂糖 | BioGene | 300-200 | |
| 纯化琼脂 | Oxoid | LP0028 | |
| SM 培养基 | 福麦迪亚 | SMB0102 | |
| 2x LB 肉汤 | Formedium | LBD0102 | |
| <强>化学品 | |||
| SYBR Safe DNA凝胶染料 | 赛默飞世尔科技 | S33102 | |
| 1 Kb Plus DNA Ladder | 赛默飞世尔科技 | 10787018 | |
| 1 Kb DNA Ladder | NEB | N3232L | |
| HEPES 游离酸 | Sigma Aldrich/Merck | 391340 EMD | |
| KH2PO4 | VWR | P/4800/53 | |
| Na2HPO4 2 H2O | VWR | 10028-24-7 | |
| MgCl₂2 * 6 H2O | Sigma Aldrich/Merck | 5982 EMD | |
| CaCl2 2 H2O | Sigma Aldrich | 442909 | |
| 叶酸 | Sigma Aldrich | F7876 | |
| KOH | VWR | 26668.263 | |
| <强>培养皿 | |||
| 96孔细胞培养板,平底,低蒸发盖,组织培养处理 | 康宁公司 | 3595 | |
| 6孔细胞培养板,平底带盖,组织培养处理 | 康宁公司 | 3516 | |
| 100 x 20 mm 组织培养皿,经组织培养处理 | 康宁公司 | 353003 | |
| 50 mm 玻璃底微孔培养皿 No1.5 | MatTek Corporation | P50G-1.5-30-F | |
| <强>抗生素 | |||
| 遗传霉素G418硫酸盐 | Gibco(生命技术公司) | 11811-023 | |
| Hygromycin B Gold | InvivoGen | ant-hg-1 | |
| <强>附加耗材 | |||
| 2 mm 间隙电穿孔比色皿,长电极 | Geneflow Limited | E6-0062 | |
| 10 µL 型接种环,蓝色,10 微升 | 赛默飞世尔科技 | 129399 | |
| L形无菌涂布棒 | Greiner Bio-One | 730190 | |
| Combitips advanced 5 mL | Eppendorf BIOPUR | 30089669 | |
| <强>试剂盒 | |||
| ZR 质粒小提经典试剂盒 | Zymoresearch | D4016 | |
| 快速DNA小提中试剂盒 | Zymoresearch | D3025 | |
| Zymoclean DNA 回收试剂盒 | Zymoresearch | D40002 | |
| <强>酶 | |||
| 限制性内切酶 | NEB | ||
| OneTaq 2X 标准缓冲液预混液 | NEB | M0482L | |
| T4 DNA连接酶 | NEB | M0202S | |
| PrimeSTAR Max DNA聚合酶 | TakaraBio | R045A |
参考文献
- Schaap, P. Evolutionary crossroads in developmental biology: Dictyostelium discoideum. Development. 138 (3), 387-396 (2011).
- Sussman, R., Sussman, M. Cultivation of Dictyostelium discoideum in axenic culture. Biochemical and Biophysical Research Communications. 29, 53-55 (1967).
- Bloomfield, G., Tanaka, Y., Skelton, J., Ivens, A., Kay, R. R. Widespread duplications in the genomes of laboratory stocks of Dictyostelium discoideum. Genome Biology. 9 (4), 75(2008).
- Witke, W., Nellen, W., Noegel, A. Homologous recombination in the Dictyostelium alpha-actinin gene leads to an altered mRNA and lack of the protein. The EMBO Journal. 6, 4143-4148 (1987).
- De Lozanne, A., Spudich, J. A. Disruption of the Dictyostelium myosin heavy chain gene by homologous recombination. Science. 236, 1086-1091 (1987).
- Howard, P. K., Ahern, K. G., Firtel, R. A. Establishment of a transient expression system for Dictyostelium discoideum. Nucleic Acids Research. 16, 2613-2623 (1988).
- Knecht, D., Pang, K. M. Electroporation of Dictyostelium discoideum. Methods in Molecular Biology. 47, 321-330 (1995).
- Wetterauer, B., et al. Wild-type strains of Dictyostelium discoideum can be transformed using a novel selection cassette driven by the promoter of the ribosomal V18 gene. Plasmid. 36, 169-181 (1996).
- Lloyd, M. M., Ceccarelli, A., Williams, J. G. Establishment of conditions for the transformation of nonaxenic Dictyostelium strains. Developmental Genetics. 11, 391-395 (1990).
- Bloomfield, G., et al. Neurofibromin controls macropinocytosis and phagocytosis in Dictyostelium. eLife. 4, (2015).
- Veltman, D. M., et al. A plasma membrane template for macropinocytic cups. eLife. 5, (2016).
- Veltman, D. M., Lemieux, M. G., Knecht, D. A., Insall, R. H. PIP(3)-dependent macropinocytosis is incompatible with chemotaxis. The Journal of Cell Biology. 204 (4), 497-505 (2014).
- Hoeller, O., Kay, R. R. Chemotaxis in the absence of PIP3 gradients. Current Biology. 17, 813-817 (2007).
- Chubb, J. R., Wilkins, A., Thomas, G. M., Insall, R. H. The Dictyostelium RasS protein is required for macropinocytosis, phagocytosis and the control of cell movement. Journal of Cell Science. 113, 709-719 (2000).
- Schaap, P., et al. Molecular phylogeny and evolution of morphology in the social amoebas. Science. 314, 661-663 (2006).
- Du, Q., Kawabe, Y., Schilde, C., Chen, Z. H., Schaap, P. The Evolution of Aggregative Multicellularity and Cell-Cell Communication in the Dictyostelia. Journal of Molecular Biology. 427 (23), 3722-3733 (2015).
- Hirose, S., Benabentos, R., Ho, H. I., Kuspa, A., Shaulsky, G. Self-recognition in social amoebae is mediated by allelic pairs of tiger genes. Science. 333 (6041), 467-470 (2011).
- Strassmann, J. E., Queller, D. C. Evolution of cooperation and control of cheating in a social microbe. Proceedings of the National Academy of Sciences of the United States of America. 108 (2), 10855-10862 (2011).
- Wolf, J. B., et al. Fitness Trade-offs Result in the Illusion of Social Success. Current Biology. 25 (8), 1086-1090 (2015).
- Veltman, D. M., Akar, G., Bosgraaf, L., Van Haastert, P. J. A new set of small, extrachromosomal expression vectors for Dictyostelium discoideum. Plasmid. 61 (2), 110-118 (2009).
- Southern, E. M. Detection of specific sequences among DNA fragments separated by gel electrophoresis. Journal of Molecular Biology. 98 (3), 503-517 (1975).
- Paschke, P., et al. Rapid and efficient genetic engineering of both wild type and axenic strains of Dictyostelium discoideum. PLoS One. 13 (5), 0196809(2018).
- Woznica, D., Knecht, D. A. Under-agarose chemotaxis of Dictyostelium discoideum. Methods in Molecular Biology. 346, 311-325 (2006).
- Dubin, M., Nellen, W. A versatile set of tagged expression vectors to monitor protein localisation and function in Dictyostelium. Gene. 465 (1-2), 1-8 (2010).
- de Hostos, E. L., et al. Dictyostelium mutants lacking the cytoskeletal protein coronin are defective in cytokinesis and cell motility. Journal of Cell Biology. 120, 163-173 (1993).
- Sekine, R., Kawata, T., Muramoto, T. CRISPR/Cas9 mediated targeting of multiple genes in Dictyostelium. Scientific Reports. 8 (1), 8471(2018).
- Sadelain, M., Papapetrou, E. P., Bushman, F. D. Safe harbours for the integration of new DNA in the human genome. Nature Reviews Cancer. 12 (1), 51-58 (2011).
- Rosengarten, R. D., et al. Leaps and lulls in the developmental transcriptome of Dictyostelium discoideum. BMC Genomics. 16, 294(2015).
- Tunnacliffe, E., Corrigan, A. M., Chubb, J. R. Promoter-mediated diversification of transcriptional bursting dynamics following gene duplication. Proc Natl Acad Sci USA. 115 (33), 8364-8369 (2018).
- Gebbie, L., et al. Phg2, a kinase involved in adhesion and focal site modeling in Dictyostelium. Molecular Biology of the Cell. 15, 3915-3925 (2004).
- Jeon, T. J., Lee, D. J., Merlot, S., Weeks, G., Firtel, R. A. Rap1 controls cell adhesion and cell motility through the regulation of myosin II. Journal of Cell Biology. 176, 1021-1033 (2007).
重印与许可
