本文介绍一种高通量的全面药物监测方法,该方法可提高对多种滥用药物及其代谢物的分辨率和检测能力,并基于多段进样-毛细管电泳-质谱技术进行质量控制。
本文内容
勘误通知
Important: There has been an erratum issued for this article. View Erratum Notice
摘要
摘要
鉴于阿片类药物和处方药滥用对公共健康造成的严重危机,迫切需要开发新的分析方法,以实现高通量且全面的药物筛查。传统的尿液药物检测通常采用两阶段方法:首先进行免疫分析筛查,随后采用气相色谱-串联质谱法(GC-MS/MS)或液相色谱-串联质谱法(LC-MS/MS),此类方法成本高昂、易产生偏差,且仅限于检测已知滥用药物(DoA)的特定目标面板。本文介绍了一种改进的药物监测方法,该方法结合多段进样-毛细管电泳-质谱联用技术(MSI-CE-MS),可实现更广泛种类的滥用药物及其代谢物的分离与检测。通过毛细管电泳(CE)在质量控制条件下对十个尿液样本进行多重分离(< 3 分钟/样本),并结合飞行时间质谱仪(TOF-MS)在正离子模式下进行全扫描数据采集,可实现对高于推荐 cutoff 值水平的滥用药物进行鉴定与定量。当在样品段之间使用电驱动间隔时,MSI-CE-MS 能够实现对药物异构体和同量异位素(包括背景干扰物)的优异分辨能力;通过精确质量/分子式、匹配的氘代内标共迁移行为,以及一种或多种生物转化代谢物的检测,可在更宽的检测窗口内准确识别滥用药物。此外,尿液样本可直接分析,无需酶解去结合步骤,从而实现快速筛查,避免复杂的样品前处理。MSI-CE-MS 技术能够监测广泛的滥用药物,适用于高风险患者的治疗监测,包括确认患者对处方药物的依从性、发现非法药物使用或替代行为,以及评估精准医学发展所需的最优给药剂量方案。
引言
阿片类药物在慢性疼痛管理中的滥用和成瘾现象急剧增加,对公共健康构成日益严重的威胁,仅2017年美国估计就有超过70,000人死于药物过量1同样,其他多种精神类药物也广泛用于儿童和年轻成人,以治疗焦虑、抑郁及其他心理健康问题2因此,广泛应用于职场和法医毒理学的尿液药物检测方法,对于易产生耐受性和依赖性的处方药物的治疗监测具有重要意义3,4。这是为了确保用药依从性、最佳治疗效果和患者安全,同时发现潜在的药物替换行为,包括非法药物或非处方药物的滥用。目前,针对药物滥用(DoA)的尿液药物检测依赖于两阶段检测方法,首先是初始的竞争性免疫分析筛查 通过 即时检测设备或实验室分析仪,随后采用基于气相色谱-串联质谱法(GC-MS/MS)且日益采用液相色谱-串联质谱法(LC-MS/MS)的更具特异性的确证检测5然而,免疫测定法容易产生偏差,因为抗体试剂会非特异性地结合多种药物类别,导致出现假阳性的筛查结果,从而无法对特定药物或复杂的药物混合物进行可靠的鉴定与定量。6在此背景下,鉴于全面多药筛查的费用极为高昂,迫切需要更为准确的尿液药物检测方法,7 包括能逃避常规靶向检测的设计药物和合成尿液产品。
在多药联用和药物滥用(DoA)检测项目不断扩展的时代,已提出将高效分离技术与飞行时间(TOF)或轨道阱(orbitrap)质谱分析器等高分辨质谱(HRMS)联用作为药物监测的一种非靶向策略8,9。然而,传统的液相色谱(LC)分离由于采用梯度洗脱程序分离化学性质多样的DoA及其代谢物时洗脱时间较长,导致分析速度较慢(> 15 分钟),限制了常规药物筛查的样品通量。替代方法是基于解吸电离(DESI)10 和激光二极管热解吸(LDTD)的直接分析技术,可在无需分离的情况下实现更快的药物筛查11。然而,这些常温电离方法在分析复杂的尿液样本时容易受到同量异位素/异构体干扰,因此需要独立的确认性检测。
我们实验室最近开发了一种多重分离平台,可在保留基于质谱成像毛细管电泳-质谱联用技术(MSI-CE-MS)12 的高分辨率和数据保真度的同时,提高样品通量。在MSI-CE-MS中可设计新颖的数据工作流程,用于体积受限生物样本的非靶向代谢物分析(即,代谢组学),而质量控制(QC)则可用于大规模人群研究所需的批次校正13。在此情况下,使用等度缓冲液进行分离,并在采用传统鞘液接口时,溶质离子化发生在稳态溶剂条件下,从而允许在单次运行中连续进样10个或更多样品,实现对多种类别毒品(DoA)及其代谢物的快速且选择性筛查14。本研究的重点是进一步验证MSI-CE-MS在直接分析来自代表性临床抑郁症患者队列的真实尿液样本中的应用,采用“稀释即进样”(dilute-and-shoot)方法,避免了酶水解的需要15。此外,在MSI-CE-MS中于连续样品段塞之间引入电驱动间隔区16,以进一步提高各类药物异构体/同量异位素、背景尿液干扰物和/或交叉干扰的分辨能力,特别是在筛查大量毒品面板时。当使用匹配的氘代内标(d-IS)时,MSI-CE-MS可实现尿液样本中毒品的绝对定量。该方法还有助于药物鉴定,并可通过与推荐筛查截断浓度下的毒品面板混合物进行比较,推断出筛查阳性样本在同一次运行中的正确位置,该混合物同时作为内部参考/质量控制(QC)。
方案
匿名尿液样本由加拿大安大略省汉密尔顿市圣约瑟夫医院情绪障碍诊所的Zainab Samaan博士慷慨提供,其研究已获得汉密尔顿综合研究伦理委员会的批准。
1. 试剂与样品溶液的制备
- 背景电解质溶液的配制
- 每两周配制一次50 mL背景电解质溶液(BGE),含1 M甲酸(pH 1.8),并添加15% v/v乙腈作为有机改性剂。
- 取1.9 mL浓甲酸储备液(26.5 M)加入50 mL容量瓶中,加入7.5 mL乙腈和40.6 mL去离子水,定容至50 mL。随后将溶液超声处理15分钟,并转移至密封良好的灭菌瓶中。
- 鞘液的配制
- 每周配制200 mL鞘液,由60:40(MeOH:H2O)中含0.1%甲酸组成。
- 将200 µL甲酸(26.5 M储备液)加入含有120 mL甲醇和80 mL H2O的容器中,配制鞘液,并脱气15分钟。
- 接着,在鞘液中分别加入10 µL的以下参考离子:嘌呤和六(2,2,3,3-四氟丙氧基)磷酸三嗪(HP-921),以在m/z 121.05087和m/z 922.00979处提供稳定的质荷比信号。
注:这些参考离子可用于实时质量校正,并监测分离过程中可能由基质引起的离子抑制或增强效应。
- 标准品溶液的配制
- 使用从化学供应商购买的药物标准品,在1 mL甲醇中配制含84种药物组合的标准溶液,浓度为临床筛查截断水平的3倍(L6)14。另单独在1 mL甲醇中配制48种相应的氘代内标药物标准品(d-ISs),其浓度为上述84种药物混合物浓度的10倍。此外,在1 mL去离子H2O中配制含有200 µM 4-氟-L-苯丙氨酸(F-Phe)和3-氯-L-酪氨酸(Cl-Tyr)的储备液。
- 将上述84种药物混合物(20 µL)和48种d-ISs(20 µL)各稀释五倍,同时将4-氟苯丙氨酸(F-Phe,10 µL)和3-氯酪氨酸(Cl-Tyr,10 µL)各稀释十倍,加入40 µL经认证的合成尿液基质中,在250 µL离心管中定容至总体积100 µL。
- 外部校准曲线的配制
- 使用步骤1.3.1中配制的84种药物标准混合物及其对应的48种d-ISs,在20倍动态范围内制备五点外部校准曲线,每个浓度点设四个重复(n = 4)。例如,为建立五点外部校准曲线,需将84种药物混合物(L6,步骤1.3.1)分别稀释2、4、10、20和40倍;同时,需将相应的d-ISs(20 µL)稀释五倍,并将4-F-Phe(10 µL)和Cl-Tyr(10 µL)作为额外内标在合成尿液基质中稀释十倍,定容至总体积100 µL。若某种特定药物无匹配的d-IS,则使用4-F-Phe作为替代内标进行数据归一化。
注:若某些d-ISs与其他药物在电泳分离中未能完全分辨而产生同量异位干扰(等压干扰),则应避免将其加入校准体系中。
- 使用步骤1.3.1中配制的84种药物标准混合物及其对应的48种d-ISs,在20倍动态范围内制备五点外部校准曲线,每个浓度点设四个重复(n = 4)。例如,为建立五点外部校准曲线,需将84种药物混合物(L6,步骤1.3.1)分别稀释2、4、10、20和40倍;同时,需将相应的d-ISs(20 µL)稀释五倍,并将4-F-Phe(10 µL)和Cl-Tyr(10 µL)作为额外内标在合成尿液基质中稀释十倍,定容至总体积100 µL。若某种特定药物无匹配的d-IS,则使用4-F-Phe作为替代内标进行数据归一化。
- 尿液样本的处理
- 取自10名具有已知处方药使用史的临床抑郁症患者队列的匿名晨尿样本,解冻后待用。样本采集后应立即储存于-80 °C,直至分析前再行解冻。
注:为避免某些药物及其代谢物和结合物的化学稳定性受到影响,应避免尿液样本反复冻融,或采集后在室温下长时间延迟储存。 - 将匿名晨尿样本涡旋混匀30秒,随后在14,000 × g条件下离心1分钟以沉淀杂质。取10 µL上述处理后的尿液、10 µL d-IS、5 µL F-Phe/Cl-Tyr以及25 µL去离子H2O,涡旋混匀1分钟(重复三次以评估技术重复性)。将20 µL上述混合液转移至聚丙烯样品瓶中用于分析。
- 取自10名具有已知处方药使用史的临床抑郁症患者队列的匿名晨尿样本,解冻后待用。样本采集后应立即储存于-80 °C,直至分析前再行解冻。
2. CE-TOF-MS 系统的设置
- 未涂层熔融石英毛细管的预处理参数
- 确保使用内径为50 μm、外径为360 µm、总长度为135 cm的未涂层熔融石英聚酰亚胺涂层毛细管,对1.3–1.5节中制备的所有标准品、外标校准曲线及尿液样本进行分离。
注意:使用金刚石切割工具以确保毛细管切口的一致性,并进一步检查以确保切口平齐且光滑。 - 使用毛细管窗口制作器去除两端远端毛细管末端约7 mm的聚酰亚胺涂层,以减少样品残留,并防止聚酰亚胺在接触有机溶剂时可能发生膨胀。
- 确保毛细管出口从CE喷雾针中伸出约2 mm,并通过绕两圈360°将毛细管入口安装到CE cartridge中。然后,小心地将CE cartridge装入CE,并在毛细管活化过程中将CE喷雾针置于离子源外部。
注意:需一致地切割毛细管出口,因为这在与质谱联用时对确保稳定的电喷雾电流至关重要。本研究使用了两种不同的喷雾器:样品分析采用CE喷雾器,质量校准采用LC喷雾器。 - 确保在进行毛细管预处理时,CE喷雾器未安装在离子源中,而将LC喷雾器置于离子源内。
注意:这可在避免污染随后与飞行时间质谱仪(TOF-MS)耦合的同轴鞘液界面的同时,实现质量校准。 - 通过选择来使新毛细管达到适宜条件 冲洗功能 (940 mbar)在用于控制仪器的厂商软件中设置冲洗程序,针对四种不同溶剂依次进行冲洗,每种溶剂冲洗时间为30分钟,顺序为:甲醇、1 M NaOH、去离子水和BGE。在毛细管平衡期间,务必将等度泵置于待机状态。
- 用浸有甲醇/水(MeOH/H₂O)的擦拭纸清洁CE-MS喷雾器2以去除任何残留的盐沉积物。
- 在分析样品前,对CE-MS系统进行每日预防性维护。使用甲醇擦拭毛细管电泳(CE)电极(进样端),但使用异丙醇与水(50:50)的混合液清洁CE-MS接口,以避免盐分沉积并减少潜在的样品残留。
- 将液相色谱喷雾器从离子源中取出,并将清洁后的喷雾器与一根新活化的毛细管一起安装至毛细管电泳-质谱联用的同轴鞘液接口中。
- 打开等度泵,施加30 kV电压持续15分钟,以确保在尿液分析前获得稳定的毛细管电泳电流曲线。
- 确保使用内径为50 μm、外径为360 µm、总长度为135 cm的未涂层熔融石英聚酰亚胺涂层毛细管,对1.3–1.5节中制备的所有标准品、外标校准曲线及尿液样本进行分离。
- 毛细管电泳中的进样与分离条件
- 打开用于控制仪器的厂商软件,设置CE参数并选择 预处理步骤设置 冲洗功能 至600秒,并指定BGE试剂瓶位置。
注意:对于缺乏样品盘冷却功能的毛细管电泳系统,可能需要连接外部水冷机,因为分析大量体积受限的样品时,必须防止样品蒸发。 - 设置 注射功能 以100 mbar水动力进样5秒,并以30 kV电场强度电泳进样BGE间隔液75秒。
注意:使用MSI格式时,在同一运行中总共分析11个独立样品,该过程随每个样品进样(来自不同小瓶位置)重复进行,每次进样后自动插入一段BGE间隔液(来自相同小瓶位置),此操作由软件中的方法程序自动控制。在每次MSI-CE-MS运行中,首先注入一个达到筛查截断浓度水平的84组分药物混合物作为第一个样品位置,随后随机分析10个尿液样品。 - 设定 施加电压 30 kV 卡盒温度 25 °C 总运行时间 40分钟。根据时间表,在分离过程中从0分钟到40分钟施加2 mbar/min的压力梯度。
注意:分离过程中施加梯度压力,以促进迁移较慢的药物洗脱,其中包括一些弱碱性苯二氮䓬类药物以及中性/酸性药物。例如,对乙酰氨基酚,巴比妥类药物)。然而,大多数基本药物滥用(DoA)药物及其代谢物可在25分钟内以阳离子形式迁移,包括安非他明类、阿片类药物及其他类生物碱。 - 样品采集完成后,务必以低压力(50 mbar)用BGE冲洗毛细管,直至次日。否则,先以高压力(900 mbar)用水冲洗600秒,再用空气冲洗600秒,并将毛细管存放于喷雾器支架中,待下次使用。
- 打开用于控制仪器的厂商软件,设置CE参数并选择 预处理步骤设置 冲洗功能 至600秒,并指定BGE试剂瓶位置。
- 等度泵与鞘液
- 使用 Infinity 等流泵和 Infinity 脱气装置输送鞘液(60:40 甲醇:H₂O)2以 10 µL/min 的流速向 CE-MS 喷雾器输送含 0.1% (v/v) 甲酸的水溶液。
- TOF-MS 设置
- 确保配备带有同轴鞘液电喷雾离子源和加热氮气的飞行时间质谱仪(TOF-MS)连接有毛细管电泳(CE)单元。
- 在飞行时间质谱仪(TOF-MS)下运行 正离子检测 跨越一个质量范围的 m/z 50 - 1,700,质谱采集速率为 500 ms/谱图。确保轮廓图数据和质心数据均以“.d”文件格式存储。
- 设置 电喷雾电离条件 Vcap 和喷嘴电压设为 2,000 V,雾化气压力为 10 psi,干燥气流速为 8 L/min,温度为 300 °C,鞘气流速为 3.5 L/min,温度为 195 °C。此外,将质谱电压参数中的碎裂电压(fragmentor)、锥形电压(skimmer)和 Oct1 RF 分别设为 120、65 和 750 V。
注意: 在MSI-CE-MS的连续样品进样过程中,Vcap和喷嘴电压以及雾化气体均被关闭,但电喷雾被设定为在电泳分离开始后1分钟重新开启,以防止因吸液效应引起的电流错误。 - 使用厂商提供的软件进行仪器控制和数据采集(材料表).
- 数据分析
- 使用厂商提供的软件分析MSI-CE-MS数据,包括数据处理、平滑化处理,以及对代表性作用药物(DoA)及其代谢物的提取离子电泳图(EIEs)进行积分。
- 打开软件并设置以下参数。
- 下 色谱图,选择 提取数据格式,以及 色谱图与质谱数据格式 到 个人资料 模式。
- 选择 二次/三次萨维茨基-戈莱 在……下方 平滑函数 和 功能宽度 至15个点。
- 然后,单击 整合(MS),将积分器设置为 敏捷,并将峰数量上限选择为最大的11个 峰值滤波器.
- 点击 查看,点击 整合峰列表,然后选择 峰数量, 保留时间 (RT) 峰面积, 峰高,以及 信噪比 (SNR)。
- 将这些参数保存在唯一的方案名称下。将该方法应用于处理过程,并解析每组数据。
注意:右侧会显示包含峰编号、保留时间(RT)、峰面积与峰高以及信噪比(SNR)的汇总表格。对每个关注分析物(DoA)测得的保留时间和积分峰面积进行数据归一化处理,优先使用相应的氘代内标(d-IS)进行校正;若无可用的d-IS,则使用F-Phe进行归一化,以提高分析精密度。
3. 尿液样本分析与外部标准曲线
- 质谱成像-毛细管电泳-质谱联用中采用的不同连续进样配置
- 对于第一种连续样品进样配置,用于演示药物异构体/同量异位素的分辨能力(图1A),需对含有内标物d-IS以及4-F-Phe/Cl-Tyr的84种药物标准品混合物进行五次重复进样,随后进样第六针为空白样品(合成尿液基质),再额外进行五次标准药物混合物的进样。
- 对于第二种连续样品进样配置,用于演示在具有已知处方患者的个体尿液样本中检测滥用药物(DoA)的能力(图2A),第一段样品区带应为84种药物标准品混合物,浓度设定为1倍 cutoff 筛查水平(阳性对照),随后随机进样10个来自患者的稀释尿液样本:#293、#88、#309、#43、#281、#64、#221、#208、#183 和 #50。
- 对于第三种连续样品进样配置,用于在单次运行中展示外标校准曲线的建立过程,需在合成尿液基质中配制涵盖20倍线性动态范围的DoA校准溶液,对应浓度水平分别为0.25×、0.5×、1×、2.5× 和 5× cutoff 浓度,并加入相应的d-IS以及F-Phe/Cl-Tyr作为额外内标物(n = 4)。
结果
MSI-CE-MS 能够在单次运行中连续注入十个或更多独立样品,从而显著提高通量<3 分钟/样品),且无需复杂的仪器改装、柱切换程序或昂贵的基础设施投入(图1A)。在未改性的熔融石英毛细管内,交替进行样品和BGE电渗进样间隔液的流体动力学注射,在强酸性电解质条件(pH 1.8)下实现离子的区带电泳分离。溶质离子化在稳态条件下发生。在此情况下,采用含质量校准物的同轴鞘液作为CE-MS接口,用于正离子模式检测,通过质量校准物离子信号监测,离子抑制或增强效应最小。飞行时间质谱(TOF)是一种坚固且成本效益高的高分辨质谱(HRMS),其快速的数据采集特性非常适合用于基于MSI-CE-MS的非靶向筛查/药物监测应用。例如,对于多种同量异位/异构毒品及代谢物,包括三种阿片类结构异构体——去氢可待因酮(norhydrocodone)、氢吗啡酮(hydromorphone)和吗啡(morphine)——均实现了优异的分辨效果。图1B在此情况下,通过连续进样检测10个独立的药物混合物样品,共检出30个分辨良好的色谱峰,且无样品残留。系列进样序列中还包括合成尿液空白样/阴性尿液对照(样品位置#6)。此外,另外两种同量异位的阿片类药物,即6-乙酰吗啡(一种无活性的海洛因代谢物)和纳洛酮(一种用于阿片类药物过量急救治疗的阿片受体拮抗剂),在全扫描数据采集模式下也实现了完全分离,共形成20个独立的色谱峰。图1C同样,通过 MSI-CE-MS 可完全分离两种苯丙胺位置异构体,以区分非法滥用的甲基苯丙胺与可能被误用的处方兴奋剂芬特明;后者是一种用于抑制食欲以减轻体重的药物。
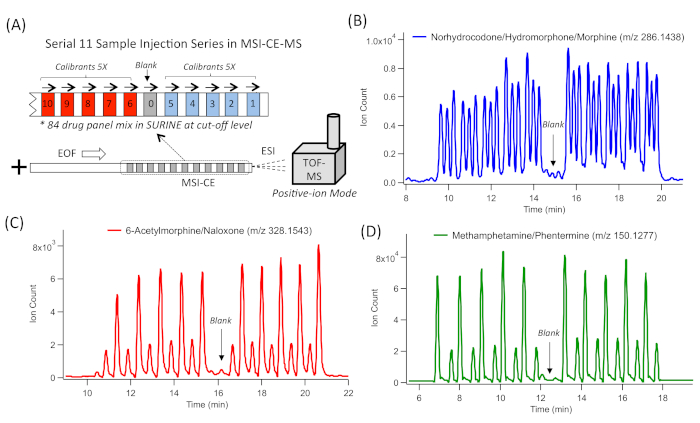
图1:通过单次运行分析10个样品和一个空白样,利用MSI-CE-MS分辨典型毒品(DoA)异构体/同量异位体的一系列提取离子电泳图(EIE)。(A)MSI-CE-MS示意图,展示在合成尿液中用于84种毒品检测面板的序列进样配置。该多重分离方法采用流体动力学方式交替注入11个独立样品和空白样,并通过电动进样注入缓冲液以启动离子的区带电泳分离,随后在正离子模式下由飞行时间质谱(TOF-MS)进行全扫描数据采集。(B)通过毛细管电泳(CE)分离的三种同量异位功能基团阿片类异构体(m/z 286.1438),包含来自10次独立样品进样的30个可分辨峰,其中包括去甲羟考酮(norhydrocodone)、氢吗啡酮(hydromorphone)和吗啡(morphine)。(C)通过CE分离的两种同量异位阿片类药物及其代谢物(m/z 328.1543),包含来自10次独立样品进样的20个可分辨峰,其中包括6-乙酰吗啡(海洛因代谢物)和纳洛酮(naloxone)。(D)通过CE分离的两种同量异位功能基团苯丙胺类异构体,包含来自10次独立样品进样的20个可分辨峰,其中包括甲基苯丙胺(methamphetamine)和芬特明(phentermine)。所有情况下,在MSI-CE-MS中于第六个样品位置引入的阴性尿液对照/空白样均未显示明显的样品残留污染。 请点击此处查看该图的放大版本。
为筛查用药情况(DoA),在MSI-CE-MS中采用序列注射配置,首先在所有运行的第一个注射位点注入含有84种药物的混合物,并按推荐的筛查截断浓度水平进行;随后随机分析10例临床抑郁症患者具有已知处方记录的代表性尿液样本。例如,患者#208的甲基苯丙胺(m/z 310.2165)筛查阳性结果(图2A)是通过检测到一个强信号峰(来自第9次注射)得出的,该峰与氘代甲基苯丙胺-d3共迁移,且质量误差较低(<5 ppm)。在同一运行中的其他尿液样本中未检测到任何其他信号。通过将样本中甲基苯丙胺的实测离子响应比(第9次注射)与参考药物混合物/质控(第1次注射)进行比较,并校正四倍尿液稀释因子后,其浓度超过推荐截断限13倍。因此,该结果证实了患者依从甲基苯丙胺维持治疗。非处方使用苯丙胺的证据(图2B)表现为苯丙胺水平升高(m/z 136.1121),该物质仅在一名患者(患者#50,第11次注射)的MSI-CE-MS运行中被检测到。其实测浓度略高于推荐截断水平(1.3倍)。该信号与氘代苯丙胺-d5共迁移,且具有低质量误差和排名第一的分子式匹配。另一例阳性结果为抗抑郁药文拉法辛(m/z 278.2115),一种选择性5-羟色胺-去甲肾上腺素再摄取抑制剂,在患者#281(第6次注射)中得到证实。在此情况下,其浓度超过推荐截断水平15倍,通过其精确质量或分子式匹配,以及与共迁移的文拉法辛-d6的对应关系得以确认(图2C)。然而,在EIE谱图中同时检测到一个未知的同量异位物质,其未能满足上述共迁移标准,这提示仅依赖精确质量进行判断时需谨慎。此外,还证实了患者#309存在明确的处方药物普瑞巴林阳性结果,该药用于治疗神经性疼痛及广泛性焦虑症,其浓度显著高于推荐截断水平(64倍)(图2D)。但在同一次运行分析的其余9例患者尿液样本中均未检测到该物质。与前述其他筛查阳性案例类似,第4次注射样本中检测到的信号与普瑞巴林-d6共迁移,后者被包含在MSI-CE-MS分析的所有尿液样本中。
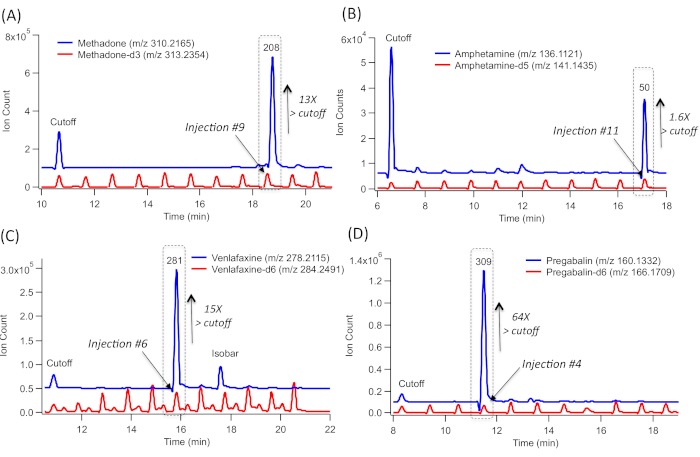
图2:采用MSI-CE-MS检测确认的一组10名临床抑郁症患者尿液药物筛查阳性结果的代表性提取离子电泳图(EIE)系列,检测使用推荐截断浓度水平的84种药物组合面板,并将该样本作为第一个进样位置注入,作为内部参考/质控(QC)。(A)对应甲基苯丙胺-d3的EIE叠加图,其与甲基苯丙胺共迁移,显示仅有一个尿液样本(进样位置#9)中甲基苯丙胺浓度显著升高,远超截断水平。(B)对应安非他明-d3的EIE叠加图,其与安非他明共迁移,显示仅有一个尿液样本(进样位置#11)中浓度高于截断水平。(C)对应文拉法辛-d6的EIE叠加图,其与文拉法辛共迁移,显示仅有一个尿液样本(进样位置#6)中浓度高于截断水平。(D)对应普瑞巴林-d6的EIE叠加图,其与普瑞巴林共迁移,显示仅有一个尿液样本(进样位置#4)中浓度极度升高,超过截断水平。所有尿液样本均在用去离子水稀释五倍后直接分析,同时加入匹配的氘代内标(d-IS,如可用)。MSI-CE-MS中的筛查阳性结果指:该药物与d-IS共迁移,质量误差低(<5 ppm),分子式正确,且其浓度在同一次运行中超过作为内部参考/质控分析的截断值。请点击此处查看该图的放大版本。
通过基于外标校准曲线的质谱成像-毛细管电泳-质谱联用技术(MSI-CE-MS),结合在单次运行中快速获取的DoA参考校准标准品,可实现DoA及其代谢物的绝对定量。例如,将含有84种药物的校准混合物进行系列稀释,并加入固定浓度的同位素标记内标(d-IS),可在复杂的尿液样本中实现可靠的定量分析。该方法不仅可补偿基质效应引起的离子抑制或增强,还可校正样品间毛细管进样体积的差异。当某些DoA缺乏 commercially available 或因成本过高而无法获得匹配的d-IS时,可采用替代内标(surrogate IS)进行数据归一化,例如使用同一药物类别中的d-IS或尿液中不存在的合成化合物(如F-Phe),如先前研究所示。14代表性EIE图谱及氧可酮的外部校准曲线如图所示 图3A,B以及对西酞普兰的 图 3C,D。这些分别是广泛处方的镇痛药和抗抑郁药,具有滥用潜力。测量其相对于相应去氘内标(d-IS)的离子响应比。在此情况下,采用MSI-CE-MS中的连续进样配置,将五种不同药物校准物与一份合成空白尿液样本在单次运行中重复分析两次。总体上表现出良好的线性关系(R2 > 在20倍浓度范围内实现了0.990的相关系数,灵敏度足以检测大多数麻醉药物(DoA)及其代谢物即,阳离子型生物碱)在84种药物筛选面板中14在所有情况下,药物代谢物均以其质子化分子离子[MH+] 高于其筛查截断值(>50 ng/mL),但某些在正离子模式下电离效率较差的酸性/中性药物除外,例如大麻素(例如,THC-COOH),巴比妥类药物(例如,司可巴比妥)和氨基甲酸酯类(例如,卡立普多。
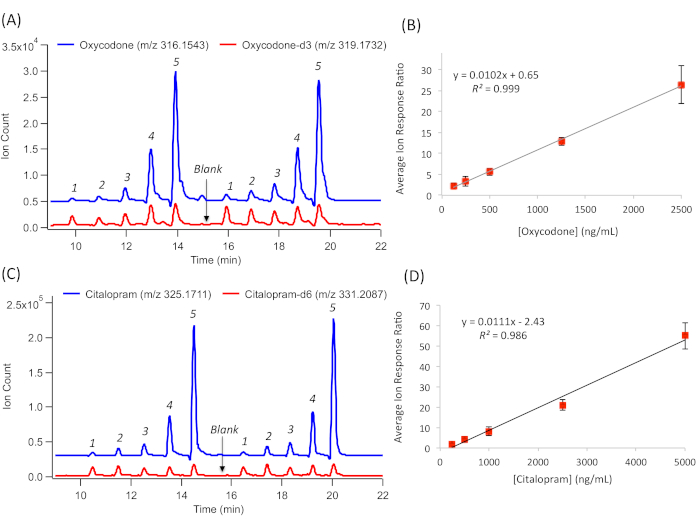
图3:代表性药物(DoA)定量分析的一系列提取离子电泳图(EIE)。通过在20倍线性动态范围内,基于目标物与其匹配的氘代内标(d-IS)的相对离子响应比建立外部校准曲线来实现定量。(A)羟考酮标准品、羟考酮-d3及空白样品的五点校准曲线双次进样结果。(B)羟考酮的外部校准曲线,经线性回归计算灵敏度(斜率)和线性度(R2),误差棒表示±1σ(n = 4)。(C)西酞普兰标准品、西酞普兰-d6及空白样品的五点校准曲线双次进样结果。(D)西酞普兰的外部校准曲线,经线性回归计算灵敏度(斜率)和线性度(R2),误差棒表示±1 SD(n = 4)。请点击此处查看此图的放大版本。
讨论
传统的色谱分离通常依赖于每次运行中单次进样,随后通过梯度洗脱来分离复杂的药物混合物,并对色谱柱进行再平衡。这些要求从根本上限制了样品通量和工作周期,即使采用最优的柱切换程序也是如此。因此,在工作场所、毒理学或治疗药物监测应用中,针对尿液中药物的高通量分析通常采用 GC-MS/MS,以及越来越多地采用 LC-MS/MS,并行开展检测,但这些方法主要优先作为必要情况下的第二轮检测或确证试验(即,在法律或医学背景下)。这主要是由于其较高的设备投资和运行成本,以及在经认证的实验室中对多个仪器平台所获得的数据进行比对时存在数据分析上的复杂性。因此,尽管免疫分析法在多种药物类别中易出现假阳性与假阴性结果,且对新兴设计类药物的抗体试剂获取有限,它仍是常规药物筛查的主要方法。先前的研究表明,基于多序列进样毛细管电泳-质谱(MSI-CE-MS)的多路分离技术可显著提升样品通量,提高幅度可达一个数量级。此外,该方法还可用于设计新型数据工作流程,通过实施有效的批次校正和质量控制,实现高数据保真度的生物标志物发现12,13,14。然而,在 MSI-CE-MS 中引入10次或更多的连续流体动力学进样会缩短维持高效分离所需的等效毛细管长度,这可能在分析人尿液中的管制药物(DoA)及其代谢物时影响选择性。
本文中,我们在每次流体动力学样品进样后引入背景电解质溶液(BGE)的电动进样,使分离过程能够利用毛细管的全长(120 cm),从而在采用飞行时间质谱(TOF-MS)全扫描数据采集模式时,显著提高重要药物同重素/异构体的分辨率(图1A)。与近期一项报道相比14,本方法在多种重要的同重素/异构体药物滥用物质(DoA)及其代谢物的分离上实现了更优的分辨率,这对于大规模药物筛查至关重要。例如,成功实现了多个重要结构/官能团异构体的分辨,包括三种结构类似的阿片类药物/代谢物(图1B)、两种结构无关的阿片类同重素(图1C)以及两种甲基苯丙胺的位置异构体(图1D)。在所有情况下,同一次运行中连续注入不同校准溶液所导致的样品残留并不显著,这一点已通过阴性尿液对照/空白样得到证实。此外,本方法还改善了药物面板中某些内标物(d-ISs)与同重药物之间交叉干扰的分辨效果,例如可区分可替宁-d3与3,4-亚甲二氧基苯丙胺(MDA)、EDDP-d3与丙咪嗪、去甲芬太尼-d5与氯胺酮、可待因-d6与舍曲林、以及可卡因-d3与唑吡坦。该优势还延伸至本研究中其他同重干扰物质,其分辨率均优于以往报道(例如,去甲羟考酮/氧吗啡酮、去甲哌替啶/苯甲酸哌酯),以及主要的尿液背景干扰物(例如,肌酐在源内裂解产生的碎片离子与苯丙胺的干扰)14。事实上,获得两个正交参数以支持特定药物滥用物质的初步鉴定,对于减少因同重干扰导致的假阳性结果至关重要,这两个参数即精确质量数与内标物共迁移行为。此外,在同一样品中检测到母体药物的一种或多种生物转化代谢物(如羟基化、去甲基化产物或完整的葡萄糖醛酸结合物),可进一步增强药物鉴定的可信度,同时延长检测窗口期。
不同类别药物(DoA)的尿液药物筛查推荐 cutoff 值差异较大(范围从 50 到 1,000 ng/mL),这取决于其药代动力学、毒性和背景干扰情况,目的是根据物质滥用与心理健康服务管理局(Substance Abuse and Mental Health Services Administration, SAMHSA)的指南14,减少方法学偏差。MSI-CE-MS 具备在尿液中直接检测和鉴定多种类别药物的能力,且样品前处理步骤极少,该方法已应用于一组具有已知处方记录的临床抑郁症患者。在使用 MSI-CE-MS 时,成功实现了对稀释但未经水解的尿液样本中甲基苯丙胺(非处方/非法使用)、文拉法辛(处方药)、普瑞巴林(处方药)以及美沙酮(处方药)的确证性鉴定。该鉴定基于在特定进样位置检测到的药物与第一个样品位置引入的 84 种药物混合物在推荐筛查 cutoff 水平下的直接比较,后者作为内部参考/QC 和阳性对照(图 2)。此外,通过使用基于药物与其氘代内标(d-IS)之间离子响应比的外标校准曲线,可实现药物的绝对定量(图 3)。与大多数色谱分离方法不同,在毛细管电泳(CE)中,由于氘代内标(d-IS)与其非氘代药物在自由溶液中具有相似的电泳迁移率,因此不存在影响迁移时间差异的氘效应。事实上,基于药物的基本理化性质/化学结构(即分子体积和有效电荷(pKa)),DoA 在 CE 中的迁移行为可以被准确建模14。由于许多药物在尿液排泄前会经历显著的二级代谢(例如,吗啡葡萄糖醛酸苷),因此当与采用酶水解法检测总药物浓度的方法相比时,测得的浓度通常低于预期,筛查 cutoff 值需相应调整。除了降低成本和时间、减少样品处理以及因酶水解不完全可能导致的偏差或批次间变异外,“稀释即进样”(dilute-and-shoot)尿液药物检测的一大优势在于:初步筛查呈阳性的样本可通过在同一份样品中检测到一种或多种相关药物代谢物而得到进一步确认。这也有助于深入理解药物的药代动力学特征及个体患者的最优剂量需求,同时提高对“快代谢者”或半衰期较短的处方药/非法药物的检出能力。此外,在使用 MSI-CE-MS 进行可靠药物筛查时,与匹配的氘代内标共迁移具有两个重要功能:一是精确定位样品进样位置(即,患者编号 #),二是校正离子响应和进样体积的差异,从而提高分析的精密度和准确度。
未来的工作旨在开发定制化软件工具,以促进高通量尿液药物检测(含质量控制/质量保证)所需的多重分离联用高分辨质谱(HRMS)的自动化数据处理。还将针对更大规模的高风险患者群体,对质谱成像毛细管电泳-质谱联用技术(MSI-CE-MS)用于药物滥用(DoA)广谱筛查进行严格验证,以客观评估处方药物的依从性以及可能影响治疗效果、患者安全和/或精神科评估/诊断的药物滥用或替代使用情况。此外,将在碱性条件下采用负离子模式检测,通过MSI-CE-MS对酸性/阴离子类药物滥用物质及其代谢物进行补充分析,以实现对天然及合成大麻素的全面筛查。鉴于加拿大及美国多个州 recreational marijuana 合法化所带来的潜在公共卫生影响,此项工作尤为重要。飞行时间质谱(TOF-MS)全扫描数据采集的一个主要优势在于,即使尿液样本已无法用于后续检测,仍可对原始数据进行回溯性分析;同时可评估其他生活方式或饮食暴露因素,以更深入理解个体对药物治疗反应的差异。综上所述,基于MSI-CE-MS的快速且准确的药物监测方法,相较于传统的靶向免疫分析,以及易受干扰或偏差影响、在复杂生物样本中检测不断扩展的药物滥用物质及其代谢物面板时成本逐步增加的直接进样/常压电离-串联质谱(MS/MS)方法,具有显著优势。
披露
作者披露了一项美国专利(PCT/CA2014/050454),该专利涉及将MSI-CE-MS作为用于化学分析的多重筛选平台及数据工作流程。
致谢
P.B.M. 希望感谢加拿大自然科学与工程研究理事会、加拿大创新基金会、Genome Canada 以及麦克马斯特大学提供的资金支持。作者感谢 Seroclinix Corporation 的 Howard Lee 和安捷伦科技公司的 Marcus Kim 博士所提出的富有见地的讨论。此外,作者感谢麦克马斯特大学精神病学与行为科学系以及圣约瑟夫医院情绪障碍诊所的 Zainab Samaan 博士,提供了本研究中所使用的去标识化患者尿液样本。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 7100 毛细管电泳系统 | Agilent Technologies Inc. | G7100A | 用于药物混合物分离、脱盐和定性的毛细管电泳仪器 |
| 6230 系列飞行时间质谱仪 | Agilent Technologies Inc. | G6230B | 高分辨质谱分析器,用于药物检测和定性 |
| CE-ESI-MS 喷雾器套件 | Agilent Technologies Inc. | G1603A | 毛细管电泳/质谱同轴鞘液接口及毛细管盒 |
| 1260 Infinity 等度泵及脱气装置 | Agilent Technologies Inc. | G1310B | 用于输送鞘液/质谱校准液的等度泵 |
| MassHunter 工作站数据采集软件 (B.06.01) | Agilent Technologies Inc. | -- | 用于控制 CE-MS 系统的软件 |
| MassHunter 定性分析软件 (B.06.01) | Agilent Technologies Inc. | -- | 用于处理 CE-MS 数据的软件 |
| Shortix 毛细管切割器 | Agilent Technologies Inc. | 5813-4620 | 带金刚石刀片的切割工具,用于切割毛细管 |
| 毛细管窗口制作器 | Microsolv Inc. | 07200-S | 带有 7 mm 窗口尺寸的燃烧器,用于去除毛细管电泳毛细管上的聚酰亚胺涂层 |
| 柔性熔融石英毛细管管材 | Polymicro Technologies Inc. | TSP05375 | 标准聚酰亚胺涂层熔融石英毛细管,用于毛细管电泳分离(内径 50 微米;外径 360 微米) |
| 药物标准品、氘代内标物、合成尿液基质 (SURINE) | Cerilliant Inc. | 多种 | 经认证的滥用药物参考标准品(86 种药物组合),含 48 种氘代内标物及阴性尿液对照(Surine) |
参考文献
- CDC. Products - Vital Statistics Rapid Release - Provisional Drug Overdose Data. , Available from: https://www.cdc.gov/nchs/nvss/vsrr/drug-overdose-data.htm (2018).
- Olfson, M., King, M., Schoenbaum, M. Treatment of Young People With Antipsychotic Medications in the United States. JAMA Psychiatry. 72, 867-874 (2015).
- Moeller, K. E., Kissack, J. C., Atayee, R. S., Lee, K. C. Clinical Interpretation of Urine Drug Tests: What Clinicians Need to Know About Urine Drug Screens. Mayo Clinic Proceedings. 92, 774-796 (2017).
- Levy, S., Siqueira, L. M. Committee on Substance Abuse. Testing for Drugs of Abuse in Children and Adolescents. American Academy of Pediatrics. 133, e1798(2015).
- Pesce, M., Mikel, C., West, C. A tale of two drug testing technologies: GC-MS and LC-MS/MS. American Society of Interventional Pain Physicians. 13, 91-92 (2010).
- Saitman, A., Park, H. -D., Fitzgerald, R. L. False-Positive Interferences of Common Urine Drug Screen Immunoassays: A Review. Journal of Analytical Toxicology. 38, 387-396 (2014).
- Segal, D. In Pursuit of Liquid Gold. The New York Times. , Available from: https://www.nytimes.com/interactive/2017/12/27/business/urine-test-cost.html (2017).
- Wu, A. H., et al. Role of liquid chromatography-high resolution mass spectrometry (LC-HR/MS) in clinical toxicology. Clinical Toxicology. 50, 733-742 (2012).
- Guale, F., et al. Validation of LC-TOF-MS Screening for Drugs, Metabolites, and Collateral Compounds in Forensic Toxicology Specimens. Journal of Analytical Toxicology. 37, 17-24 (2013).
- Kaupilla, T. J., et al. Rapid analysis of metabolites and drugs of abuse from urine samples by desorption electrospray ionization-mass spectrometry. The Analyst. 132, 868-875 (2007).
- Bynum, N. D., Moore, K. N., Grabenauer, M. Evaluation of Laser Diode Thermal Desorption-Tandem Mass Spectrometry (LDTD-MS-MS) in Forensic Toxicology. Journal of Analytical Toxicology. 38, 528-535 (2014).
- Kuehnbaum, N. L., Kormendi, A., Britz-McKibbin, P. Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry: A High-Throughput Platform for Metabolomics with High Data Fidelity. Analytical Chemistry. 85, 10664-10669 (2013).
- Nori de Macedo, A., et al. The Sweat Metabolome of Screen-Positive Cystic Fibrosis Infants: Revealing Mechanisms Beyond Impaired Chloride Transport. ACS Central Science. 3, 904-913 (2017).
- DiBattista, A., Rampersaud, D., Lee, H., Kim, M., Britz-McKibbin, P. High Throughput Screening Method for Systematic Surveillance of Drugs of Abuse by Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry. Analytical Chemistry. 89, 11853-11861 (2017).
- Cao, Z., Kaleta, E., Wang, P. Simultaneous Quantitation of 78 Drugs and Metabolites in Urine with a Dilute-And-Shoot LC-MS-MS Assay. Journal of Analytical Toxicology. 29, 335-346 (2015).
- Drouin, N., Rudaz, S., Schappler, J. New Supported Liquid Membrane for Electromembrane Extraction of Polar Basic Endogenous Metabolites. Journal of Pharmaceutical and Biomedical Analysis. 159, 53-59 (2018).
重印与许可
勘误
Formal Correction: Erratum: High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry
Posted by JoVE Editors on 5/16/2019. Citeable Link.
An erratum was issued for: High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry. The title was updated.
The title was updated from:
High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-capillary Electrophoresis Mass Spectrometry
to:
High-throughput and Comprehensive Drug Surveillance Using Multisegment Injection-Capillary Electrophoresis-Mass Spectrometry
