本方案介绍了U的制备方法2O5 获得的薄膜 原位 在超高真空下进行。该过程涉及 UO 的氧化与还原2 分别用原子氧和原子氢处理薄膜。
本文内容
摘要
摘要
我们描述了一种制备U的方法2O5 薄膜 原位 使用在卡尔斯鲁厄联合研究中心(JRC Karlsruhe)开发的模块化设备Labstation。Labstation是“极端条件下锕系元素性质实验室”(PAMEC)的核心组成部分,可用于制备薄膜,并利用表面分析技术(如X射线光电子能谱和紫外光电子能谱,分别简称XPS和UPS)对样品表面进行研究。所有研究均在 原位,且这些薄膜在超高真空条件下从制备环境转移至分析腔室,从未与大气接触。最初,制备一层UO₂薄膜2 通过直流(DC)溅射沉积法在金(Au)箔上制备,随后经原子氧氧化以生成UO3 薄膜。随后用原子氢将该物质还原为U2O5分析在每次氧化和还原步骤后进行,采用高分辨率光电子能谱检测铀的氧化态。事实上,该过程中氧化和还原的时间以及衬底相应的温度对铀最终的氧化态具有显著影响。停止铀氧化物(UO)的进一步还原3 至 U2O5 单个U(V)的表征颇具挑战性,原因如下:首先,铀-氧体系存在多种中间相。其次,铀氧化态的区分主要依赖于卫星峰,而这些卫星峰的强度较弱。此外,实验人员需注意,X射线光电子能谱(XPS)的原子灵敏度为1%至5%。因此,通过在铀上获得的全谱来全面了解其氧化态至关重要。4f,O1s 以及价带(VB)。Labstation 中使用的程序包括由外部公司开发的线性转移程序(参见 材料表以及自行开发的数据采集和溅射源程序。
引言
铀氧化物是核废料的主要成分,其在水中的溶解度与铀的氧化态有关,从U(IV)到U(VI)逐渐增加。因此,在地质处置过程中UO2+x的氧化是一个重要且关键的安全问题1,2。这促使人们开展针对铀氧化物表面与环境之间相互作用反应机理的研究3,4,5,6。这一知识对于核燃料循环废物处理的各个方面都至关重要。
尽管四价和六价铀在固态体系中是明确且常见的,但五价铀却并非如此,尽管它在铀酰配合物中具有稳定性并存在于水溶液中。在铀氧化物中,U(V) 被认为是一种亚稳态的中间态,从未被报道为单一价态,而是与 U(IV) 和 U(VI) 物种共存。因此,目前尚未有关于 U2O5 的化学和物理性质的报道。这还源于腐蚀实验的一个普遍特征,即样品暴露于腐蚀性环境中,导致样品表面(接触氧化剂)与本体之间形成明显的氧化态梯度。这种变化发生在分析深度范围内,因而同时观测到不同的氧化态,这并非由于混合价态所致,而是反应不完全所造成的一种假象,从而形成非均质层。通过使用薄膜替代块体样品,可解决上述两个问题。薄膜制备仅需少量起始材料即可获得大量多样化的体系,且由于不存在本体,避免了表面与本体之间的梯度。
本文报道的方法能够 原位 制备极薄层(在惰性基底上沉积的若干十层原子)并对其表面进行不接触大气的分析。这是Labstation的优势之一图1),它是一种模块化设备,由多个腔室组成,各腔室处于动态的超高真空(UHV)环境中,真空度可达10⁻¹⁰ mbar量级-9-10-11 毫巴。腔室专门用于薄膜制备、表面处理(气体吸附)以及通过表面光谱技术进行表征[例如,X射线光电子能谱(XPS)、紫外光电子能谱(UPS)、低能电子衍射谱(LEED)]。样品安装在特定的样品支架上,并通过线性传输腔室和传输小车在不同腔室之间转移。所有腔室均通过阀门与该中心腔室相连,以便在任意时刻将其隔离(例如)., 用于气体填充或维护)。样本架/样本从线性传输腔室的回收通过各腔室上安装的传输杆完成。Labstation 基础系统由外部公司制造(参见 材料表)。根据实验需求,后续增加了若干扩展与改进,从而在卡尔斯鲁厄联合研究中心(JRC Karlsruhe)形成了独特的设备配置。扩展部分包括溅射源(用于薄膜制备的核心组件),该溅射源由本单位自主研发,并配套开发了溅射程序和数据采集程序。样品架/样品从常压环境加载至超高真空的过程通过以下方式完成 通过 一种专门设计的负载锁室,用于执行多个样品的操作,并最大限度地缩短达到约10的最终压力所需的时间-8-10-9 毫巴,从而限制系统中的空气污染。Labstation 是欧洲联合研究中心(JRC)卡尔斯鲁厄分部在表面科学领域多年经验与专业知识的成果。
样品被安装在由外部磁铁驱动的运输小车上,通过计算机程序控制,沿长约7米的线性传输腔室移动至各腔室前方的预设停靠位置,从而实现从一个腔室到另一个腔室的传递(图2)。
若无类似或相近的装置,该实验可能难以重复。然而,该装置为PAMEC实验室做出了贡献,该实验室隶属于欧洲联合研究中心(JRC)的开放获取计划,邀请外部用户提交由国际科学专家小组评审的提案。经评审后,用户可获得使用JRC运营的科研基础设施的权限。在提出申请并基于合作框架下,可为外部用户制备薄膜,用于在JRC卡尔斯鲁厄以外开展的分析和实验。
本报告中,我们提供了一种详细的单价态 U2O5 薄膜生长方案,该薄膜通过一系列步骤获得,包括分别使用原子氧和原子氢对 UO2 进行氧化和还原处理。与 UO2 和 UO2+x 不同,U2O5 和 UO3 薄膜无法通过直流溅射直接沉积。因此,我们首先沉积一层 UO2 薄膜,然后使用原子氧将其氧化为 UO3,再通过原子氢将其还原为 U2O5。氧化和还原的时间以及过程中样品的温度对结果具有影响,需精确控制。通过高分辨率 X 射线光电子能谱验证了产物的正确组成,该谱图提供了铀 5f1 电子组态的直接且定量的证据,符合 U(V) 价态的预期特征。
方案
1. 样品支架的制备
注意:在环境大气条件下对样品台进行操作时,应佩戴手套并使用洁净的镊子。
- 样品架制备及 非原位 清洗
- 清洁一张金(Au)箔(厚度0.025 mm,纯度99.99%,参见材料表) 材料表用丙酮清洗尺寸为 8 x 8 mm 的样品。将样品置于专为 Labstation 设计的不锈钢或钼制样品托上,并通过点焊钽丝将样品固定在样品托上。
- 用丙酮再次清洗样品支架和箔片,并在引入Labstation前于常温大气中晾干。
注:样品支架上带有金箔的图像显示在插图中 图1.
- 样品支架引入至Labstation
- 关闭超高真空阀(UHV阀),该阀位于负载锁室与车库室之间(C1/C2)。松开固定C1门的螺丝,打开氮气阀,使腔室内压力升至大气压,从而可打开舱门。
- 将样品台引入C1腔室。关闭C1腔室门,打开主真空阀门。
- 当主真空达到约1 mbar压力时,关闭通往主泵的阀门。随后立即打开与超高真空(UHV)涡轮分子泵相连的阀门。等待压力降至10⁻⁶ mbar以下。-7 毫巴
注意:此最后一步可能至少需要 1 至 3 小时,具体时间取决于样品的放气情况。
- 转移至制备腔室(B1)
- 将运输小车从传递室移至中间室,并关闭C2与C3之间的阀门。打开C1与C2之间的阀门。利用C1的传递杆将样品支架转移至C2。
注意:C2 是位于 C1 与线性传输室之间的中间腔室,后者为 Labstation 各腔室共用。C2 将真空度较差(10⁻⁶ mbar)的进样锁室与其余腔室隔开。-7 毫巴)与系统的其余部分(约10-9 毫巴)。样品可在负载锁中以相对较差的真空度快速转移,同时保持Labstation的清洁。 - 将样品支架置于C2舱的载物车上后,将传输杆移回C1,并关闭C1与C2之间的阀门。打开C2与线性传输腔C3之间的阀门。
- 将小车置于线性传输腔内,并在关闭 C2 与 C3 之间阀门前,将其连接至驱动磁体。
- 使用程序线性传输控制(LTC, 图2) 将小车转移至制备室 B1 的位置。
- 打开线性传输室与制备室B1之间的阀门。使用传输杆将样品置于制备室B1内。当传输杆返回初始位置后,关闭线性传输室与制备室B1之间的阀门。
- 将运输小车从传递室移至中间室,并关闭C2与C3之间的阀门。打开C1与C2之间的阀门。利用C1的传递杆将样品支架转移至C2。
- 原位 样品台的清洗
- 打开氩气阀,使压力达到 5 x 10⁻³ mbar-5 毫巴
- 将样品支架表面垂直放置,使其正对离子枪(IG10/35,参见材料表) 材料表).
- 打开离子枪以启动氩离子溅射(2 keV,10 mA 发射电流),持续清洗10分钟。关闭离子枪。
- 将热电偶与样品支架接触,然后打开电子束加热器,在 773 K 下退火样品 5 分钟。经过初始上升(进入 10-7 毫巴量级),压力会回落至约 10-8 毫巴,表明放气完成。关闭电子束加热器,使样品冷却至室温(RT)。
- 打开B1制备室与线性传输室之间的阀门,然后使用传输杆将样品支架放置在小车上。关闭B1室的阀门。
- 样品 holder 表征
注意:高分辨率X射线光电子能谱(XPS)测量采用半球形分析仪进行(参见 材料表)。微焦斑光源(见 材料表) 配备单色器并在 120 W 条件下运行,用于产生 Al K 辐射α (E = 1,486.6 eV)。使用 4f7/2 金金属的谱线,得到结合能(BE)为83.9(1) eV的数值,并且 2p3/2 铜金属在 932.7(1) eV 结合能处的谱线。- 使用LTC程序通过遥控将小车转移至A4分析室位置。
注意:分析室中的本底压力为 2 x 10⁻¹⁰ mbar。−10 毫巴 - 打开分析室A4的阀门,使用转移杆将样品从线性转移室移至分析室A4。关闭分析室A4的阀门。
- 使用采集程序将样品转移至分析位置(图3).
- 打开分光光度计的冷却水和X射线源(阳极电压 = 15 keV,发射电流 = 120 mA)。
- 使用采集程序启动数据采集(图3).
注意:可使用采集程序优化样品位置,以获得最大信号强度。
注意:光电子能谱是在保持室温(RT)的样品表面采集的。 - 使用以下参数开始测量全谱:KEini = 100 eV,动能fin = 1,500 eV,扫描时间 = 300 s,N° 点数 = 1,401,通过能量 = 50 eV,狭缝 = 7 × 20 mm 直径,模式 = 1.5 keV/中等面积模式。
注意:缺少 C1s 约 284.5 eV 结合能处的峰表明表面洁净。 - 开始采集 Au 的信号4f 具有以下参数的内层电子能谱:KEini = 1,396.6 eV,动能fin = 1,406.6 eV,扫描时间 = 60 s,数据点数 = 201,通能 = 30 eV,狭缝 = 直径 6 mm,模式 = 1.5 keV/中等面积模式。
注意:该测量结果将与 UO 沉积后的谱图进行比较2 在金箔上成膜以评估薄膜的相应厚度。 - 在分析完样品台(金箔)表面后,打开分析室A4的阀门,利用传输杆将样品台移至线性传输室的载具上。
- 使用LTC程序通过遥控将小车转移至A4分析室位置。
2. 薄膜制备
注意:氧化铀薄膜的制备 原位 通过使用铀金属靶材及氩气(6 N)和氧气的混合气体,采用直流(DC)溅射法制备2 (4.5 N) 分压
- UO₂的沉积2 薄膜
- 通过远程控制使用LTC程序将承载样品架的载车转移至制备腔室B2的位置。
- 打开制备腔室B2的阀门,使用传输杆将样品支架置于位于B2中部的溅射源下方。
注意:溅射过程开始前,确保溅射源的快门处于关闭状态。 - 关闭阀门,将 B2 腔室与线性传输腔隔离开。然后,打开 O2 阀门,并将氧分压调节至 2.5 × 10⁻⁵ 毫巴。打开氩气阀门,使分压达到 5 × 10⁻³ 毫巴。−3 毫巴
- 使用溅射程序(图4) 输入以下参数:沉积时间 = 300 s,铀靶电压 = -700 V,铀靶电流 = 2 mA,灯丝加热 = 3.3 V/3.9 A,灯丝工作电压 = 40 V。
注意:溅射源的快门关闭状态下,需等待约 120 秒的溅射时间。 - 在打开溅射源快门后立即启动计时器,以开始 UO 的沉积2 在金箔上。
注意:为了在低氩气压力下工作且不使用稳定磁场,通过启用25–50 eV能量的注入(三极管设置),以在二极管中维持等离子体。 - 300 秒后,使用相应程序停止溅射,并关闭氩气和氧气2 气体阀门
注意:等离子体的蓝光将消失,所有溅射参数将降至零。
注意:需等待 B2 制备腔室的压力降至 10-8 毫巴 - 将样品移至制备腔室B1,为实现样品的平稳退火,打开电子束加热器并将温度设定为573 K。
注意:停止加热前需等待3至5分钟。
- UO2 样品表征
注意:对样品进行XPS表征时,应遵循样品支架表征中所述的相同程序。- 打开B1制备室与线性传输室之间的阀门,使用传输杆将样品转移至载样小车。将传输杆移回B1制备室后,关闭阀门以隔离线性传输室。
- 按照步骤 1.5.1 至 1.5.6 中所述的相同程序进行操作。
注意:概览谱可用于监控 UO₂ 薄膜制备质量,确保其表面清洁且无污染。通过分析 U4f、O1s 和价带(VB)的全谱,可全面评估铀的氧化态变化。每次氧化或还原步骤后均需采集高分辨率光电子能谱,以准确判断反应是否完全及中间产物的形成情况。由于铀-氧体系存在多种中间相,且铀氧化态的区分主要依赖于强度较弱的卫星峰,因此需谨慎控制氧化与还原时间及基底温度,以实现从 UO₃ 到 U₂O₅ 的可控还原并获得单一 U(V) 状态。此外,实验人员应意识到 X 射线光电子能谱(XPS)的原子灵敏度为 1% 至 5%,故须结合多轨道谱图进行综合分析,避免误判。2 通过排除额外的杂质峰(C1s,防止来自溅射源腔体的交叉污染,并大致控制薄膜中的铀氧比例。 - 开始采集 Au 的信号4f 内层能级(参数与步骤 1.5.7 相同)。
- 继续进行 U 的数据采集4f,O1s,以及价带(VB),采用以下参数:通能 = 30 eV,狭缝 = 直径 7 x 20 mm,模式 = 1.5 keV,中等面积。
U4f:KE初始化 = 1,066.6 eV KEfin = 1,126.6 eV 扫描时间 = 300 s N° 点数 = 601
O1s:KE初始化 = 946.6 eV KEfin = 966.6 eV 扫描时间 = 300 s N° 点数 = 201
价带:动能ini = 1,473.6 eV KEfin = 1,488.6 eV 扫描时间 = 1,800 s N° 点数 = 601
注意:对 UO₂ 氧化为 UO₃,以及 UO₃ 还原为 U₂O₅ 过程中获得的 U4f、O1s 和价带(VB)谱图进行拟合,以确定铀的氧化态。2 薄膜的报道见于 图5.
- UO的氧化2 用原子氧
注意:原子通量(参见 材料表)被指定为 >1016 原子/厘米2/s,相当于约10兰格缪尔(Langmuirs)的暴露量,持续约20秒(即., 1.33 × 10⁻³ 帕•s)- 将承载样品的推车转移至制备腔室B3。打开制备腔室B3的阀门,利用传输杆将样品置于B3内原子源前方。关闭阀门,使该腔室与线性传输腔室隔离。
- 将样品温度设定为 573 K。等待 5 分钟,使样品温度达到样品台的设定温度。
- 打开氧气阀门,将氧分压调节至 1.2 × 10⁻⁴ mbar。-5 毫巴 O2打开原子源的冷却水。
- 打开原子源并将电流设置为 20 mA。注意使用原子源氧化样品的精确时间。如果氧化时间过短,氧化反应无法完全生成 UO3 可能不完整,如文献报道所示 图6.
- 等待20分钟以实现UO的完全氧化2 转化为UO3 并在关闭氧气阀门前关闭原子源。当B3制备室的压力降至10-7 毫巴,打开阀门将样品转移至线性传输腔室中的载样小车上。然后,关闭制备腔室B3的阀门。
- UO的分析3 UO氧化后获得2 用原子氧
- 将样品按照步骤1.5.1至1.5.6转移至分析腔;随后,按照步骤2.2.4中所述相同程序进行分析。
注意:UO 的相应谱图3 在 图7.
- 将样品按照步骤1.5.1至1.5.6转移至分析腔;随后,按照步骤2.2.4中所述相同程序进行分析。
- UO₃还原为U₂O₅3 通过原子氢
- 将样品转移至制备腔室B3,请遵循步骤2.3.1和2.3.2。
- 打开氢气阀门,将分压调节至 3 x 10⁻⁵ 毫巴。打开原子源的冷却水。开启原子源并将电流调至30 mA。
- 关闭原子源前,等待60秒的还原时间。注意使用原子源还原样品所用的精确时间。如果还原时间过长,则UO2+x 进一步还原为UO2 如所报道的 图8. 如果发生这种情况,必须使用原子氧再次将样品氧化(正如我们之前制备UO₃时所做的那样)3,其对应的谱图如图所示 图9.
- U的分析2O5 还原UO₃后获得3 用原子氢
- 将样品转移至分析腔室,步骤同1.5.1至1.5.6;随后进行分析时,遵循步骤2.2.4中所述相同程序。
注意:所获得的 U 的谱图4f, O1s, 以及价带(VB)的报告如下 图10. 以不完全还原为 U₂O₅ 的实例说明2O5,与图中所示相似的谱图 图6 获得。
- 将样品转移至分析腔室,步骤同1.5.1至1.5.6;随后进行分析时,遵循步骤2.2.4中所述相同程序。
结果
通过伴随特征性U4f 双峰的震激卫星峰的特征能量,可轻松鉴定五价铀[U(V)]。与内在能量损失过程相关的卫星峰出现的结合能,取决于铀的氧化态。
在图11的左侧部分,记录了U(IV)在UO2(红色曲线)、U(V)在U2O5(绿色曲线)和U(VI)在UO3(粉色曲线)中的铀4f内层能级X射线光电子发射谱,并与金属铀中U(0)(黑色曲线)进行比较。相应的O1s内层能级谱图叠加后显示在图11的右侧部分。
在图11的中部,U4f7/2芯能级峰已进行位移以使主峰重叠(上半部分),从而可直观显示卫星峰与主峰之间的能量差(ΔE)(下半部分)。随着氧化态的升高,能量差增大,而卫星峰强度降低。谱图数据来自厚度约为20个单分子层的薄膜样品。卫星峰能量位置以及4f5/2(4f7/2)发射线被用作判断铀原子氧化态的指纹特征。相同薄膜样品测得的UO2、U2O5和UO3的价带谱图见图12。
本方案中描述的光谱对应于在B2制备腔室中沉积后获得的UO2薄膜(图5)。该薄膜随后经原子氧氧化。根据氧化时间的不同,可生成UO2+x(如图6所示)或UO3(如图7所示)。此外,若对UO3进行氢原子还原的时间过长,则会重新还原为UO2,如图8所示。在此情况下,应先按照图9所示方法将其重新氧化为UO3,再通过适当时间的还原处理得到U2O5,如图10所示。结果表明,氧化与还原过程完全可逆。
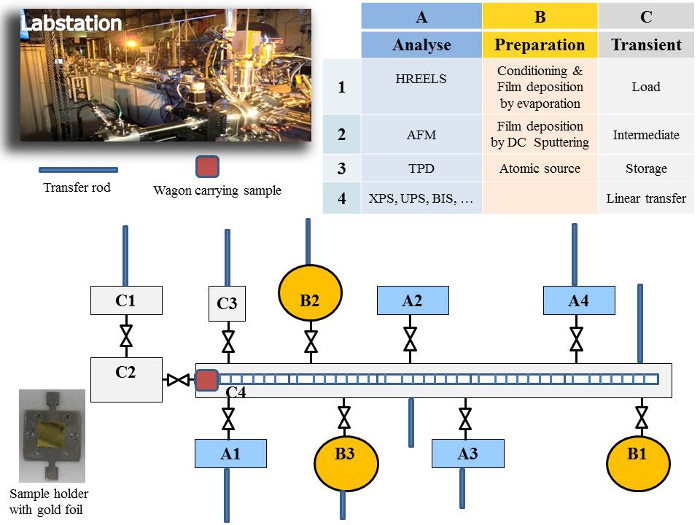
图1:欧洲委员会联合研究中心(JRC)卡尔斯鲁厄实验室开发的Labstation设备的照片与示意图 原位 表面科学研究 请点击此处以查看此图的放大版本。
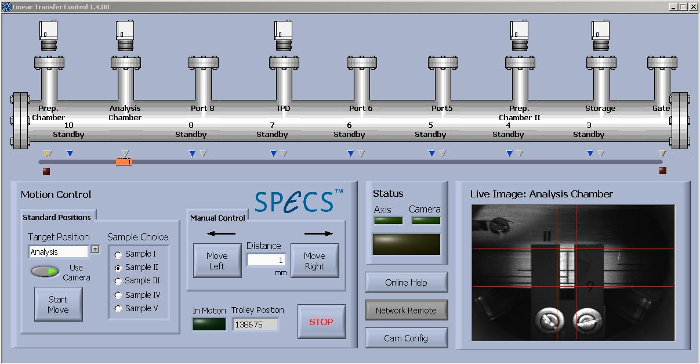
图 2:线性传输控制程序的截图。 该程序可控制装载样品(I 至 V)的载物车在线性传输腔内移动至不同腔室位置。 请点击此处查看此图的放大版本。
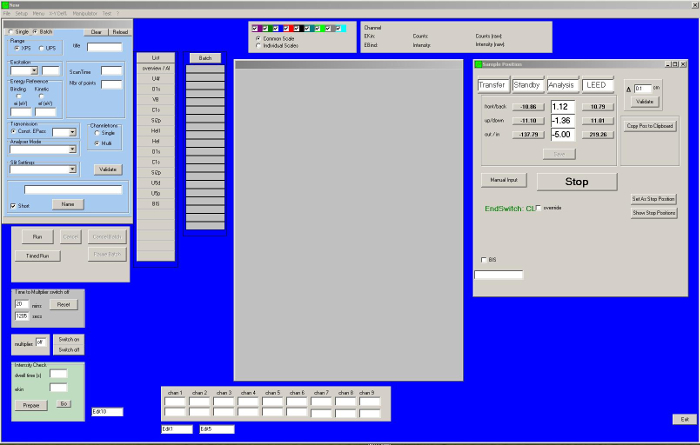
图3采集程序的截图。 一旦设定测量条件,开启X射线发生器后即可自动执行一系列测量。样品位置窗口可用于在分析腔室内对样品进行定位。沿轴向的调节 x, y, 和 z 可以采取措施来优化信号强度。 请点击此处以查看此图的放大版本。
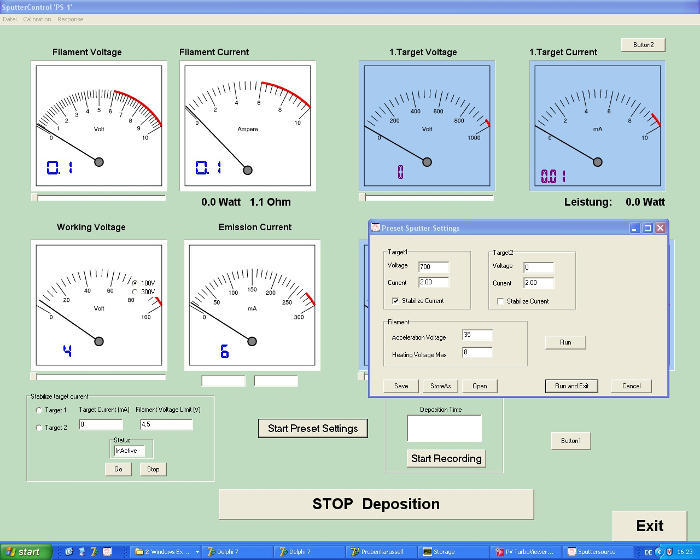
图4:溅射控制程序的截图。 可通过该自主开发的程序选择溅射条件。需设定的参数包括灯丝的加热电压和工作电压,以及最多两个靶材的电压。请点击此处查看该图的放大版本。
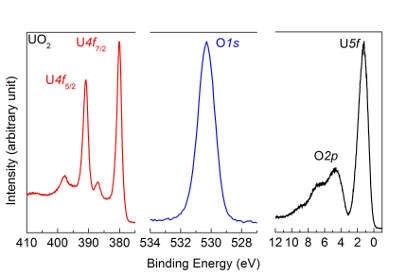
图5:通过高分辨率X射线光电子能谱测得UO2薄膜沉积后的U4f、O1s及价带谱图。峰位与卫星峰位置具有UO2样品的特征。 请点击此处查看该图的放大版本。
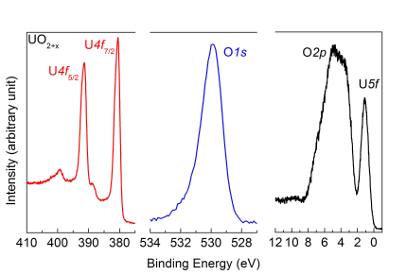
图6:通过高分辨率X射线光电子能谱测得的UO2与原子氧氧化反应后的U4f、O1s及价带谱图。 氧化时间过短,因此向UO3的氧化不完全。卫星峰和主峰位置的特征符合UO2+x,而不同于图7中报道的UO3。 请点击此处查看该图的放大版本。
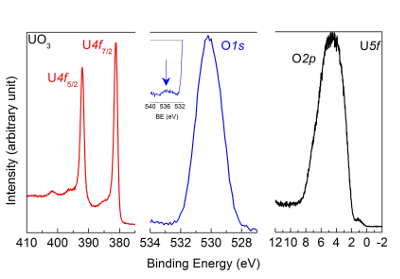
图7:使用高分辨率X射线光电子能谱测定UO2薄膜经原子氧氧化后的U4f、O1s及价带谱图。 峰位与卫星峰位置具有UO3样品的特征。 请点击此处查看该图的放大版本。
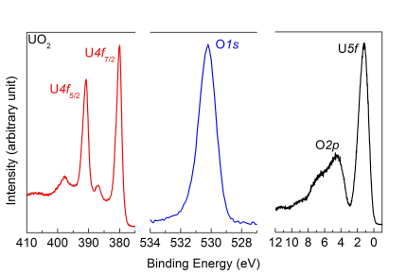
图8:经原子氢还原UO3后测得的U4f、O1s和价带谱图。 还原时间过长,导致U2O5进一步被还原为UO2。卫星峰和主峰位置的特征与UO2一致,而非图10中报道的U2O5样品。 请点击此处查看此图的放大版本。
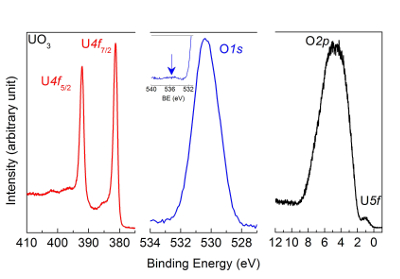
图9:来自图8的样品经原子氧再氧化为 UO3 后测得的 U4f、O1s 和价带谱。 卫星峰和主峰位置是 UO3 样品的典型特征,表明还原与氧化过程具有可逆性。请点击此处查看该图的放大版本。
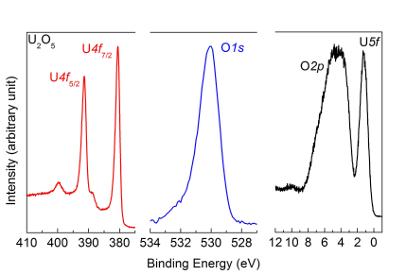
图 10:通过高分辨率 X 射线光电子能谱测得的 UO3 薄膜经原子氢还原后的 U4f、O1s 及价带谱图。峰位与卫星峰位置具有 U2O5 样品的特征。请点击此处查看该图的放大版本。

图11:UO2 中U(IV)(红色曲线)、U2O5 中U(V)(绿色曲线)和UO3 中U(VI)(粉色曲线)的U4f和O1s核心能级X射线光电子能谱,与金属铀中U(0)(黑色曲线)的谱图对比。 请点击此处查看该图的放大版本。

图12:UO2中U(IV)的价带谱(红色曲线)、U2O5中U(V)的价带谱(黑色曲线)以及UO3中U(VI)的价带谱(粉色曲线)。 请点击此处查看此图的放大版本。
讨论
关于厚度约为30个单层(ML)的U2O5薄膜所获得的初步结果,以及通过高分辨率X射线光电子能谱测得的相应核心能级谱,已在先前的出版物中报道7。通过在2至50层厚度的薄膜上获得的X射线光电子能谱,报道了UO2氧化为UO3过程中铀价态的演变,氧铀比(O:U)覆盖了较宽的范围(图11、图12)。薄膜的氧化和还原分别通过暴露于原子氧和原子氢实现。由于薄膜厚度较小且反应温度适宜,可确认铀氧化态从IV到VI的薄膜具有良好的均匀性。铀氧化物薄膜采用直流溅射法沉积在基底上,溅射源由JRC Karlsruhe研制。该溅射源安装在超高真空腔室中,与Labstation的所有腔室条件一致。虽然UO2可直接获得,但UO3和U2O5薄膜需经过原子氧和原子氢的进一步处理才能获得。原位制备的铀氧化物薄膜中,铀的不同氧化态可通过主峰及其卫星峰的结合能位置加以区分。由于卫星峰的结合能相近且强度较低,必须采用高分辨率光谱技术才能有效区分不同的氧化态。
1948年,纯五价铀,U2O5首次被鉴定8随后,其合成方法被描述为在高温(673–1,073 K)和高压(30–60 kbar)条件下对UO混合物进行反应2 和 U3O89。然而,U的存在及其稳定性2O5 在常温常压条件下的研究结果受到质疑,提示存在一个较低的限度 x = 0.56–0.6,适用于U以下的单相区3O810到目前为止,U的制备2O5 在高压高温或热还原过程中,结果无法重现;通常无法为所得样品指定单一的氧化态。一些 U2O5 大量样品制备呈现为UO的混合物2 或 UO3 U(V) 与 U(IV) 或 U(VI) 共存的情况下,对于 U4O9 和 U3O8例如,Teterin 等人11 报道了铀的浸出过程3O8 在硫酸中处理,随后在氦气氛围中进行热处理,声称结果与U有关2O5。这一结论很容易被排除,因为在XPS谱图中呈现出双峰结构。U(V)和U(VI)物种的混合物可以解释该结果,从而排除了形成预期的单一U(V)氧化态的可能性2O5.
我们的制备方法可实现具有单一氧化态 U(IV)、U(VI) 和 U(V) 的氧化铀薄膜的制备。整个样品制备过程均在超高真空环境中的一台仪器内原位(in situ)完成。研究发现,三氧化铀(UO3)被原子氢还原的反应不会完全进行至二氧化铀(UO2),而是可以在 U(V) 价态停止。还原过程中的时间因素以及样品温度均至关重要。利用高分辨率光电子能谱仪,已证实可在原位(in situ)制备出纯净的五氧化二铀(U2O5)样品。下一步应制备更厚的薄膜,以便通过非原位(ex situ)技术研究其晶体结构和体相性质。
披露
作者无任何利益冲突需要披露。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 一级干式螺杆真空泵 | Agilent | SH-100 | 除B1室外所有腔室 |
| 一级泵 | EDWARDS | nXDS10i 100/240V | B1腔室 |
| 丙酮 | |||
| 采集程序 | 自主研发 | ||
| 分析仪 | Specs | Phoibos 150 半球形 | A4腔室 |
| 氩气 | BASI | 6N | |
| 原子源 | GenII等离子体源 | Tectra | B3腔室 |
| 金箔 | Goodfellow | ||
| CasaXPS程序 | CasaXPS | ||
| 一级真空规 | PFEIFFER | TPR 280 (2011/10) | 所有腔室 |
| 二级真空规 | VACOM | ATMION ATS40C | 所有腔室 |
| 氢气 | BASI | 6N | |
| 离子枪源 | Specs | IG10/35 | B1腔室 |
| 线性传输程序 | Specs | 随设备提供的程序 | |
| Origin程序 | Origin | OriginPro 8.1SRO | |
| 氧气 | 6N | ||
| 样品e束加热电源 | Specs | SH100 | B1腔室 |
| 样品电阻加热器 | 自主研发 | 电源 + Eurotherm | B3腔室 |
| 溅射程序 | 自主研发 | ||
| 不锈钢或钼基底 | 自主研发 | ||
| 钽丝 | Goodfellow | ||
| 涡轮分子泵 | PFEIFFER | TC 400 | 所有腔室 |
| 铀靶 | 自主研发 | 自主研发 | 天然铀靶 |
| 真空规控制器 | VACOM | MVC-3 | 所有腔室 |
| X射线源 | Specs | XRC-1000 MF | 配备单色器 |
参考文献
- Shoesmith, D. W., Sunder, S., Hocking, W. H. Electrochemistry of UO2 nuclear fuel. Electrochemistry of Novel Materials. Lipkowski, J., Ross, P. N. , New York, N.Y. (1994).
- Shoesmith, D. W. Fuel corrosion processes under waste disposal conditions. Journal of Nuclear Matter. 282, 1-31 (2000).
- Gouder, T., Shick, A. B., Huber, F. Surface interaction of PuO2, UO2+x and UO3 with water ice. Topics in Catalysis. 56, 1112-1120 (2013).
- Cohen, C., et al. Water chemisorption on a sputter deposited uranium dioxide film - Effect of defects. Solid State Ionics. 263, 39-45 (2014).
- Seibert, A., et al. The use of the electrochemical quartz crystal microbalance (EQCM) in corrosion studies of UO2 thin film models. Journal of Nuclear Matter. 419, 112-121 (2011).
- Majumder, I., et al. Syntheses of U3O8 nanoparticles form four different uranyl complexes: Their catalytic performance for various alcohol oxidations. Inorganic Chimica Acta. 462, 112-122 (2017).
- Gouder, T., et al. Direct observation of pure pentavalent uranium in U2O5 thin films by high-resolution photoemission spectroscopy. Scientific Reports. 8, 1-7 (2018).
- Rundle, R. E., Baeziger, N. C., Wilson, A. S., MacDonald, R. A. The structures of the carbides, nitrides and oxides of uranium. Journal of the American Chemical Society. 70, 99(1948).
- Hoekstra, H. R., Siegel, S., Gallagher, F. X. The uranium-oxygen system at high pressure. Journal of Inorganic and Nuclear Chemistry. 32, 3237(1970).
- Kovba, L. M., Komarevtseva, N. I., Kuz'mitcheva, E. U. On the crystal structures of U13O34 and delta-U2O5. Radiokhimiya. 21, 754(1979).
- Teterin, Y. A., et al. A study of synthetic and natural uranium oxides by X-ray photoelectron spectroscopy. Physics and Chemistry of Minerals. 7, 151-158 (1981).
重印与许可
标签
