CRISPR-Cas 是一种用于编辑动植物复杂基因组的强大技术。本文详细介绍了一种利用不同 Cas 核酸酶高效编辑人类基因组的实验方案。我们强调了优化编辑效率所需考虑的关键因素和设计参数。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
成簇规律间隔短回文重复序列(CRISPR)系统在细菌的适应性免疫中具有天然功能,但已被成功改造用于多种不同生物体的基因组编辑。最常见的是利用野生型CRISPR相关蛋白9(Cas9)或Cas12a核酸内切酶切割基因组中的特定位点,随后根据是否存在供体模板,通过非同源末端连接(NHEJ)途径或同源定向修复(HDR)途径修复DNA双链断裂。迄今为止,已发现来自不同细菌物种的CRISPR系统均能在哺乳动物细胞中实现基因组编辑。然而,尽管该技术看似简单,仍需考虑多个设计参数,这常常使使用者对如何最优地开展基因组编辑实验感到困惑。本文介绍了一个从实验设计到鉴定携带目标DNA修饰的细胞克隆的完整工作流程,旨在促进在哺乳动物细胞系中成功实施基因组编辑实验。我们强调了用户需注意的关键因素,包括CRISPR系统的选择、间隔序列长度以及单链寡脱氧核苷酸(ssODN)供体模板的设计。我们预期该工作流程将有助于基因敲除研究、疾病建模或报告细胞系的构建。
引言
对任何生物体基因组进行编辑的能力在生物医学和生物技术领域具有广泛的应用,例如校正致病突变、构建用于疾病研究的精确细胞模型,或培育具有优良性状的农作物。自本世纪初以来,已开发出多种用于哺乳动物细胞基因组编辑的技术,包括巨核酸酶1,2,3、锌指核酸酶4,5以及转录激活因子样效应物核酸酶(TALENs)6,7,8,9。然而,这些早期技术要么难以编程,要么构建过程繁琐,从而限制了它们在科研和工业领域的广泛应用。
近年来,成簇规律间隔短回文重复序列(CRISPR)-CRISPR相关蛋白(Cas)系统已成为一种强大的新型基因组编辑技术10,11。该系统最初是细菌中的一种适应性免疫系统,现已成功应用于包括人类在内的动植物基因组修饰。CRISPR-Cas在短时间内获得广泛关注的主要原因之一在于,引导关键Cas核酸酶(如Cas9或Cas12a,亦称Cpf1)到达基因组特定位置的元件仅是一段简短的嵌合单链向导RNA(sgRNA),其设计简便且合成成本低廉。当Cas酶被招募至靶位点后,其功能类似于一对分子剪刀,利用RuvC、HNH或Nuc结构域切割结合的DNA12,13,14。由此产生的双链断裂(DSB)随后由细胞通过非同源末端连接(NHEJ)或同源定向修复(HDR)途径进行修复。在缺乏修复模板的情况下,DSB通过易出错的NHEJ途径修复,可能在切割位点处引入随机的核苷酸插入或缺失(indels),从而可能导致蛋白质编码基因发生移码突变。然而,若存在包含目标DNA序列改变的供体模板,则DSB将通过高保真的HDR途径进行修复。常见的供体模板类型包括单链寡核苷酸(ssODNs)和质粒。前者通常用于较小的DNA序列改变(例如单个碱基对的替换),而后者则通常用于向目标位点插入较长的DNA序列(例如绿色荧光蛋白或GFP的编码序列)。
Cas蛋白的内切酶活性需要在靶位点存在原间隔序列邻近基序(PAM)15。Cas9的PAM位于原间隔序列的3’端,而Cas12a(也称为Cpf1)的PAM则位于5’端16。如果缺乏PAM,Cas-向导RNA复合物便无法引入双链断裂(DSB)17。因此,PAM限制了特定Cas核酸酶可在基因组中进行切割的位点范围。幸运的是,来自不同细菌物种的Cas核酸酶通常具有不同的PAM识别要求。因此,通过将多种CRISPR-Cas系统整合到我们的基因编辑工具箱中,可以扩大基因组中可靶向的位点范围。此外,天然的Cas酶可通过工程化改造或定向进化以识别不同的PAM序列,从而进一步拓展可操作的基因组靶标范围18,19,20。
尽管存在多种可用于基因组编辑的CRISPR-Cas系统,但大多数技术使用者主要依赖来自Streptococcus pyogenes的Cas9核酸酶(SpCas9),原因有多个。首先,它仅需一个相对简单的NGG PAM序列,而许多其他Cas蛋白只能在更复杂的PAM存在时才能进行切割。其次,SpCas9是首个成功应用于人类细胞的Cas内切酶21,22,23,24。第三,迄今为止,SpCas9是表征最为充分的Cas酶。如果研究人员希望使用其他Cas核酸酶,通常会不清楚如何最优地设计实验,以及这些酶在不同生物学背景下相对于SpCas9的表现如何。
为了明确不同CRISPR-Cas系统之间的相对性能,我们近期对五种Cas核酸内切酶进行了系统性比较——包括SpCas9、金黄色葡萄球菌(Staphylococcus aureus)来源的Cas9酶(SaCas9)、脑膜炎奈瑟菌(Neisseria meningitidis)来源的Cas9酶(NmCas9)、嗜酸菌属(Acidaminococcus sp. BV3L6)来源的Cas12a酶(AsCas12a),以及毛螺菌科细菌(Lachnospiraceae bacterium ND2006)来源的Cas12a酶(LbCas12a)25。为实现公平比较,我们采用相同的一组靶位点及其他实验条件对这些Cas核酸酶进行了评估。该研究还明确了每种CRISPR-Cas系统的设计参数,可为技术使用者提供有价值的参考。在此,为了更好地帮助研究人员利用CRISPR-Cas系统,我们提供了一套使用不同Cas9和Cas12a酶进行高效基因组编辑的分步操作方案(见图1)。该方案不仅包含实验操作细节,还涵盖了关键的设计考量因素,以最大程度提高在哺乳动物细胞中实现成功基因组编辑的可能性。
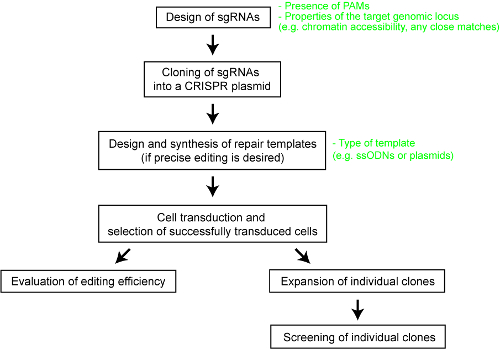
图 1:构建基因组编辑人源细胞系的工作流程概览。 请点击此处查看该图的放大版本。
访问受限。请登录或开始试用以查看此内容。
方案
1. sgRNA 的设计
- 选择合适的 CRISPR-Cas 系统。
- 首先,检查所有已在哺乳动物细胞中证实具有功能的 Cas9 和 Cas12a 核酸酶的 PAM 序列在目标区域的存在情况16,21-32。五种常用酶及其对应的 PAM 序列见表 1。
注意:除表 1中列出的内切酶外,还有其他较少使用的 Cas 酶也已在哺乳动物细胞中成功应用,例如来自Streptococcus thermophilus 的 Cas9 核酸酶(St1Cas9),其识别的 PAM 序列为 NNAGAAW。如果目标位点不包含已知的 PAM 序列,则无法使用 CRISPR-Cas 系统进行基因组编辑。 - 其次,考虑目标基因组位点或基因的任何已知特性。需要考虑的一些特性包括基因表达水平、染色质可及性,以及是否存在其他高度相似的序列。
注意:某些酶更适合特定的生物学背景。例如,在编辑重复基因组位点或具有多个近缘旁系同源基因的基因时,建议使用 AsCas12a(因其对 sgRNA 与目标 DNA 之间的错配容忍度低于 SpCas9 和 LbCas12a)或 SaCas9(因其需要更长的间隔序列,从而提供更高的靶向特异性)25。
- 首先,检查所有已在哺乳动物细胞中证实具有功能的 Cas9 和 Cas12a 核酸酶的 PAM 序列在目标区域的存在情况16,21-32。五种常用酶及其对应的 PAM 序列见表 1。
| Cas 核酸酶 | PAM | 最佳间隔序列长度 |
| SpCas9 | NGG | 17-22 nt(含) |
| SaCas9 | NNGRRT | ≥ 21 nt |
| NmCas9 | NNNNGATT | ≥ 19 nt |
| AsCas12a 和 LbCas12a | TTTV | ≥ 19 nt |
表1:一些常用Cas酶及其对应的PAM序列和最佳sgRNA长度。 N = 任意核苷酸(A、T、G或C);R = A或G;V = A、C或G。
- 选择合适的间隔序列。通过使用BLAST33分析目标基因组,或使用以下几种免费的在线工具,尽可能鉴定出唯一的序列,以最大限度地降低脱靶切割的风险:(a) 张锋实验室开发的程序34(http://crispr.mit.edu/);(b) CHOPCHOP35(http://chopchop.cbu.uib.no/);(c) E-CRISP36(http://www.e-crisp.org/E-CRISP/);(d) CRISPOR37(http://crispor.tefor.net/);(e) Cas-OFFinder38(http://www.rgenome.net/cas-offinder/)。
注:间隔序列的最佳长度可根据所使用的Cas酶而变化,通常在17至25个核苷酸(nt)之间(见表1)。对于Cas9,间隔序列位于PAM序列的上游;而对于Cas12a,间隔序列位于PAM序列的下游。此外,HDR效率随着与切割位点距离的增加而迅速下降。因此,为了实现精确的DNA编辑,应将sgRNA定位在尽可能靠近预期修饰位点的位置。 - 合成带有适当突出末端的DNA寡核苷酸,用于所使用的CRISPR质粒。
- 如果向导序列的第一个位置不是G,则在间隔序列前添加一个G核苷酸。确定间隔序列的反向互补序列,并添加克隆所需的适当突出末端。
注:作为示例,在我们的评估研究中使用的质粒25,其需合成的寡核苷酸序列见表2。如有需要,可参考图2中的示例进行操作。许多CRISPR质粒可从商业来源获得(例如Addgene)。部分常用质粒列于材料表中。
- 如果向导序列的第一个位置不是G,则在间隔序列前添加一个G核苷酸。确定间隔序列的反向互补序列,并添加克隆所需的适当突出末端。
| CRISPR 质粒 | 序列 |
| pSpCas9 和 pSaCas9 | 正链:5' - CACC(G)NNNNNNNNNNNNNNNNNNNNN - 3' 反链:3' - (C)NNNNNNNNNNNNNNNNNNNNNCAAA - 5' |
| pNmCas9 | 正链:5' - CACC(G)NNNNNNNNNNNNNNNNNNNNN - 3' 反链:3' - (C)NNNNNNNNNNNNNNNNNNNNNCAAC - 5' |
| pAsCas12a 和 pLbCas12a | 正链:5' - AGATNNNNNNNNNNNNNNNNNNNNN - 3' 反链:3' - NNNNNNNNNNNNNNNNNNNNNAAAA - 5' |
表2:在最近一项评估研究中用于将sgRNA序列克隆到CRISPR质粒所需的寡核苷酸25。 突出端以斜体表示。
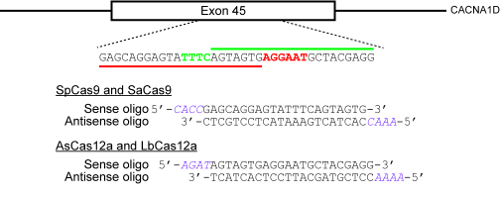
图2:选择靶位点并设计用于克隆至CRISPR质粒的寡核苷酸的示例。 此处的靶基因组位点为人源CACNA1D基因的外显子45。SpCas9和SaCas9的PAM序列分别为NGG和NNGRRT,以红色标出;AsCas12a和LbCas12a的PAM序列为TTTN,以绿色标出。红色横条表示SpCas9和SaCas9的原间隔序列,绿色横条表示两种Cas12a酶的原间隔序列。请点击此处查看该图的放大版本。
2. 将寡核苷酸克隆至骨架载体
- 磷酸化并退火正义链与反义链寡核苷酸。
- 若寡核苷酸为冻干粉,用Tris-乙二胺四乙酸(EDTA)缓冲液(TE缓冲液,参见材料表)或ddH2O将其重悬至100 µM浓度。
- 配制10 µL反应体系,包含1 µL正义链寡核苷酸、1 µL反义链寡核苷酸、1 µL T4 DNA连接酶缓冲液(10×)、1 µL T4多核苷酸激酶(PNK)和6 µL ddH2O。用移液器充分混匀后,将反应体系置于热循环仪中,按以下程序进行:37 °C孵育30分钟,95 °C变性5分钟,然后以6 °C/min的速率降温至25 °C。
- 用ddH2O将反应体系稀释100倍(例如,2 µL反应体系 + 198 µL ddH2O)。

图3:一个CRISPR质粒的示例。(a)显示质粒中不同重要特征的图谱。此处,EF-1a启动子驱动Cas9的表达,而U6启动子驱动sgRNA的表达。Amp(R)表示质粒中的氨苄青霉素抗性基因。(b)质粒中“BbsI-BplI克隆位点”的序列。BbsI的识别序列GAAGAC以红色标出,BplI的识别序列GAG-N5-CTC以绿色标出。(c)可用于菌落PCR的引物,以检测sgRNA序列是否已成功克隆到质粒中。hU6_forward引物在质粒图谱上以紫色箭头表示,通用M13R(-20)引物以粉色箭头表示。请点击此处查看该图的放大版本。
- 使用适当的限制性内切酶消化CRISPR质粒。
注意:sgRNA的克隆通常依赖于IIS型限制性内切酶的Golden Gate连接。不同的CRISPR质粒可能需要使用不同的酶。对于pSpCas9,使用BbsI或BplI(见图3);对于pSaCas9、pNmCas9、pAsCas12a和pLbCas12a,使用BsmBI。- 配制20 µL反应体系,包含1 µg环状质粒载体、2 µL缓冲液(10x)、1 µL限制性内切酶(如BbsI、BplI或BsmBI)以及ddH2O补足至20 µL。在37 °C孵育2.5小时。
- 向反应体系中加入1 µL虾碱性磷酸酶(SAP),在37 °C再孵育30分钟。
- 加入5 µL 6x DNA上样染料(见材料表)终止反应,充分混匀后,在含1x TAE缓冲液的0.8%琼脂糖凝胶上进行电泳。切下正确条带,并对线性化载体进行凝胶纯化。
- 将退火后的寡核苷酸连接至消化后的CRISPR质粒中。
- 配制10 µL连接反应体系:50 ng线性化载体、1 µL稀释后的退火寡核苷酸、1 µL T4 DNA连接酶缓冲液(10x)、1 µL T4 DNA连接酶,以及ddH2O补足至10 µL(见材料表)。在16 °C过夜孵育,或在室温孵育2小时。
注意:为加快连接过程,可使用高浓度T4 DNA连接酶,并在室温孵育15分钟(见材料表)。
- 配制10 µL连接反应体系:50 ng线性化载体、1 µL稀释后的退火寡核苷酸、1 µL T4 DNA连接酶缓冲液(10x)、1 µL T4 DNA连接酶,以及ddH2O补足至10 µL(见材料表)。在16 °C过夜孵育,或在室温孵育2小时。
- 将连接产物转化至化学感受态E. coli细胞中(见补充文件1)。将转化后的细菌涂布于含有100 µg/mL氨苄青霉素的LB琼脂平板上。
- 进行菌落聚合酶链式反应(PCR)以鉴定含有插入片段的细菌。
- 准备两组无菌PCR条状管。在第1组中加入4.7 µL ddH2O,而在第2组中加入50 µL含适当抗生素的LB培养基(如100 µg/mL氨苄青霉素)。
- 使用无菌枪头从平板上挑取单个菌落,先在第1组管中轻轻划一下,然后将枪头留在第2组管中。重复此操作数次,确保每次使用不同的PCR管。
注意:通常筛选四个菌落已足够,但具体数量可能因克隆效率而异。 - 向每个第1组管中加入以下试剂(用于10 µL PCR反应):5 µL 2x PCR预混液(含上样染料,见材料表)、0.15 µL正义或反义寡核苷酸(100 µM)、0.15 µL引物(100 µM),该引物分别靶向sgRNA表达盒下游或上游的CRISPR质粒区域(见图3)。
注意:PCR产物理想大小应约为150 bp或更大,以避免将阳性条带误认为引物二聚体。 - 在PCR仪中运行反应,程序如下:95 °C 3分钟,95 °C 30秒(步骤2),60 °C 30秒(步骤3),72 °C 30秒(步骤4),重复步骤2–4共34个循环,72 °C延伸5分钟,最后4 °C保存。
注意:60 °C的退火温度可能需要根据所设计引物进行优化。延伸时间30秒也可能因预期PCR扩增片段大小和所用DNA聚合酶的不同而有所调整。 - 使用1x TAE缓冲液,在1%琼脂糖凝胶上进行电泳分析反应产物。
- 选取PCR结果显示阳性条带的菌落,将其对应第2组管中的50 µL培养物转移至含有5 mL LB培养基(含适当抗生素)的大锥形管中,于37 °C摇床培养过夜。
- 使用质粒小提试剂盒(见材料表)从过夜培养物中提取质粒,并使用非正义或反义寡核苷酸的菌落PCR引物(见图3中的hU6_forward或M13R(-20))进行测序。
注意:如有需要,可对测序验证正确的CRISPR质粒进行质粒大提,以获得足量产物用于后续实验。
3. 修复模板的设计与合成
注意:进行精确基因组编辑时,需与CRISPR试剂一同提供用于指定所需DNA修饰的模板。对于单核苷酸改变等小规模DNA编辑,单链寡核苷酸(ssODN)供体模板最为合适(见第3.1节)。对于在特定蛋白编码基因的5’或3’端插入GFP标签等较大规模的DNA编辑,质粒供体模板最为合适(见第3.2节)。
- 设计并合成一条ssODN供体模板(参见 图4)。
- 确定模板应遵循的正确链序列。
注:Cas12a倾向于使用非靶标链序列的ssODN,而Cas9则倾向于使用靶标链序列的ssODN25(参见 图4a)。 - 确保修复后的序列不会再次被所选Cas核酸酶靶向。例如,可通过不引起氨基酸改变的方式突变PAM,或在不影响功能的前提下从供体模板中移除PAM。必要时可参考 图4b 中的示例。
- 确定所需供体模板为对称型或非对称型。对于对称型供体,应确保位于DNA修饰位点两侧的每条同源臂至少为17 nt长25。对于非对称型供体模板,应在期望的DNA改变位点5′端使用更长的同源臂(参见 图4a)。重要的是,应确保较短的同源臂长度约为37 nt,而另一条同源臂长度约为77 nt25,39。
- 将设计好的模板合成为一段单链DNA。
注:非对称ssODN可能比对称ssODN具有更高的HDR效率,但并非总是如此。通常情况下,若设计得当,非对称供体的表现至少与对称供体相当。然而,由于非对称模板更长,需采用聚丙烯酰胺凝胶电泳(PAGE)纯化或特殊合成工艺,因此成本更高。常规基因敲除通常依赖NHEJ修复途径,无需提供修复模板。但如果敲除效率较低,应设计一条包含移码突变且长度至少为120 nt的ssODN供体模板25,40。
- 确定模板应遵循的正确链序列。

图 4:ssODN 供体模板的设计。(a)各种可能设计的示意图。红色水平矩形表示非靶链(NT 链),蓝色矩形表示靶链(T 链)。此外,小的绿色矩形表示期望的 DNA 修饰(例如单核苷酸变化)。当使用对称 ssODN 时,每侧同源臂的最小长度应至少为 17 nt(但可更长)。对于不对称 ssODN,37/77 T ssODN 似乎是 SpCas9 诱导的 HDR 最优选择,而 77/37 NT ssODN 似乎是 Cas12a 诱导的 HDR 最优选择。L = 左侧同源臂;R = 右侧同源臂。(b)一个具体示例,用于说明如何设计 ssODN 模板。此处,靶向的基因组位点为人源 CACNA1D 基因的外显子 45。Cas9 的 PAM 区域以粉红色并加下划线标出,Cas12a 的 PAM 区域以棕色并加下划线标出。目标是通过将 AGU(编码丝氨酸)转换为 AGG(编码精氨酸)引入错义突变(绿色高亮)。为防止 Cas12a 再次靶向,将 TTTC PAM 突变为 CTTC。注意此处氨基酸未发生改变(UAU 和 UAC 均编码酪氨酸)。为进一步防止 Cas9 再次靶向,将一个 AGU 密码子替换为 UCC 密码子(加粗),两者均编码丝氨酸。请点击此处查看该图的放大版本。
- 设计并克隆合适的质粒供体模板。例如,该模板可包含一个两侧带有长同源臂的GFP序列,这些同源臂与目标基因组位点同源(见图5)。
- 确保修饰后的序列不会再次被所选的Cas核酸酶识别。例如,插入的(GFP)标签可将原间隔序列打断;或者可通过突变或删除供体模板中的PAM序列,使其不影响基因功能。
- 通过PCR从基因组DNA中扩增同源臂。每个同源臂的长度通常为1000至1500 bp。
注:为便于克隆,应确保左侧同源臂的正向引物和右侧同源臂的反向引物各自含有至少20 nt与选定载体骨架重叠的序列。此外,左侧同源臂的反向引物和右侧同源臂的正向引物也应含有与表位标签部分重叠的序列。 - 使用Gibson组装方法41(见材料表)将两个同源臂和(GFP)标签克隆至载体骨架中。使用分别位于供体模板上游和下游的正向与反向引物,通过Sanger测序验证质粒序列。
注:Sanger测序作为商业服务广泛且价格低廉。可将质粒样品连同测序引物一并送至测序服务机构。 - 使用限制性内切酶线性化供体模板,该酶在左侧同源臂上游或右侧同源臂下游仅切割一次。
注:最近研究表明,采用双切口供体策略可提高HDR效率42,即在供体模板两侧插入sgRNA-PAM序列,使其在相应Cas核酸酶切割后从质粒上释放。当sgRNA-PAM序列分别通过Gibson组装插入至左侧和右侧同源臂的上游和下游时,同源臂长度可缩短至300 bp,且无需对质粒进行线性化处理。
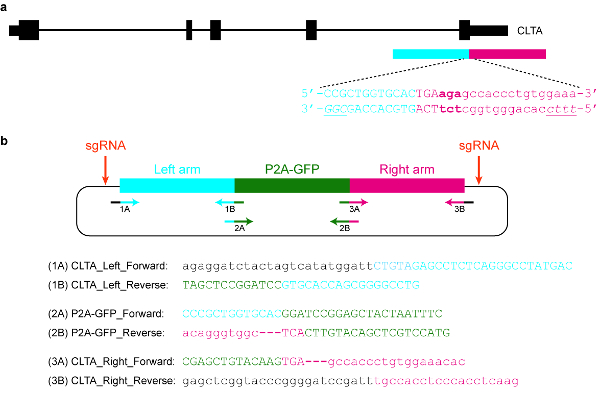
图 5:供体质粒模板的设计与克隆。(a)在此具体示例中,目标是将 P2A-GFP 融合至 CLTA 蛋白的 C 末端。蓝色水平矩形表示左侧同源臂,红色水平矩形表示右侧同源臂。大写字母表示蛋白编码序列,小写字母表示非编码序列。SpCas9 和 Cas12a 的 PAM 序列以斜体并加下划线标出。(b)可用于在 CLTA 的 C 末端内源性标记 P2A-GFP 的供体质粒模板。所提供的引物序列可用于通过 Gibson 组装克隆该质粒。PCR 反应条件如下:98 °C 预变性 3 min,98 °C 变性 30 s(步骤 2),63 °C 退火 30 s(步骤 3),72 °C 延伸 1 min(步骤 4),重复步骤 2–4 共 34 个循环,72 °C 最终延伸 3 min,然后 4 °C 保存。黑色字母对应载体序列,蓝色字母对应左侧同源臂,绿色字母对应 P2A-GFP,红色字母对应右侧同源臂。请注意,一旦 P2A-GFP 编码序列成功整合至目标位点,SpCas9 将无法再次靶向该位点,因为其原间隔序列仅剩 9 个核苷酸(GTGCACCAG)保持完整。此外,为防止 Cas12a 的再次靶向,在终止密码子(加粗)下游紧邻的三个碱基对已从质粒序列中删除。请点击此处查看此图的放大版本。
4. 细胞转染
注意:本方案的其余部分以 HEK293T 细胞为例进行编写。所用培养基为添加了 4.5 g/L 葡萄糖、10% 胎牛血清(FBS)、2 mM L-谷氨酰胺和 0.1% 青霉素/链霉素的杜尔贝科改良伊格尔培养基(DMEM)。根据实际使用的细胞系,本方案的不同步骤可能需要相应调整。所有细胞培养操作均在 II 级生物安全柜中进行,以确保无菌的工作环境。
- 转染前一天,在24孔组织培养板中接种 1.8 × 10⁵ 个细胞。
- 吸出培养基,每孔加入 150 µL 0.25% 胰蛋白酶-EDTA 溶液,37 °C 下孵育 2 分钟以解离细胞。
- 加入 150 µL(或等体积)细胞培养基以中和胰蛋白酶,将细胞悬液转移至锥形管中,在台式离心机中以 1000 × g 离心 5 分钟。
- 吸除上清液,用 5 mL 细胞培养基重悬细胞。另取一个离心管,加入 10 µL 0.4% 台盼蓝溶液,再加入 10 µL 来自步骤 4.1.2 的重悬细胞,充分混匀。
- 用移液器吸取 10 µL 混合液(细胞 + 台盼蓝)加入血细胞计数板中,手动或使用自动细胞计数器进行细胞计数。
- 将 1.8 × 10⁵ 个细胞接种至 24 孔板的一个孔中。
- 根据转染试剂说明书(参见 材料表),配制转染混合液:若为 NHEJ 介导的编辑,加入 500 ng CRISPR 质粒;若为 HDR 介导的编辑,加入 300 ng CRISPR 质粒和 300 ng 供体质粒。室温孵育推荐时间(通常约为 10–20 分钟)。
- 将转染混合液逐滴加入细胞中,轻轻摇晃培养板以混匀。
- 在 37 °C、含 5% CO2 的湿润化培养箱中孵育 24 小时(适用于基于 NHEJ 的实验)或 72 小时(适用于基于 HDR 的实验)。
5. 转染细胞的荧光激活细胞分选(FACS)
- 吸出培养基,加入150 µL含0.25%胰蛋白酶-EDTA的溶液消化细胞,每孔加入150 µL。于37 °C孵育2 min。
- 加入150 µL(或1倍体积)细胞培养基以中和胰蛋白酶。将细胞悬液转移至离心管中,在微量离心机中以235 × g 离心5 min,沉淀细胞。
- 吸去上清液,用含2%胎牛血清(FBS)的磷酸盐缓冲液(PBS)重悬细胞。通过5 mL流式管中的30 µm滤网或细胞筛过滤细胞。
- 另准备一个离心管,加入约100 µL细胞培养基或含2% FBS的PBS,用于收集细胞。
- 在流式细胞仪上,以未转染的细胞设门作为阴性对照。根据所用CRISPR质粒携带的荧光标记物,分选并收集转染的细胞。例如,若质粒携带mCherry基因,则分选RFP阳性细胞。
注意:不同的CRISPR质粒含有不同的可筛选标记。本评估研究中使用的质粒系列(pSpCas9、pSaCas9、pNmCas9、pAsCpf1和pLbCpf1)携带橙色荧光蛋白(OFP)或mCherry基因。
6. 单克隆的扩增
- 将分选后的细胞在台式离心机中以最大速度(18,000 × g)离心5分钟。吸除上清液,用300 µL培养基重悬沉淀。取200 µL细胞接种至24孔组织培养板中,在37 °C培养箱中孵育数天使其恢复。剩余的100 µL细胞用于第7部分。
- 当细胞开始趋于融合时,按照步骤4.1.1‒4.1.3进行传代。将细胞稀疏接种于100 mm组织培养皿中,以提供足够的空间供单个克隆生长。在37 °C、含5% CO2的湿润空气培养箱中孵育。
注意:尝试不同稀释度。单个细胞需要足够的空间以形成独立的克隆,但也不宜过稀,因为某些细胞系在细胞数量过少时生长不佳。 - 当克隆开始形成后,在显微镜下(使用4倍物镜)挑取克隆,并将每个克隆转移至含有细胞培养基的24孔板的独立孔中。在37 °C、含5% CO2的湿润空气培养箱中孵育,直至细胞趋于融合。
注意:替代连续稀释与克隆挑取的方法是使用流式细胞术将单细胞分选至96孔板中。然而,对于某些在仅有一个细胞时生长不良的细胞系,该方法可能不适用。
7. 编辑效率的评估
- 通过台式离心机以最大速度(18,000 × g)离心步骤6.1中剩余的100 µL分选细胞5分钟,提取基因组DNA。吸除上清液后,使用DNA提取试剂盒进行基因组DNA的提取(参见材料表)。
- 进行T7核酸内切酶I(T7EI)切割实验(参见图6)。
- 配制一个50 µL的PCR反应体系,包含10 µL PCR反应缓冲液(5×)、1 µL dNTP混合物(10 mM)、2.5 µL用户自定义的正向引物(10 µM)、2.5 µL用户自定义的反向引物(10 µM)、0.5 µL DNA聚合酶、2‒5 µL基因组DNA模板(根据分选细胞数量决定),最后用ddH2O补足至50 µL(参见材料表)。
注:引物设计应位于目标基因组位点两侧,扩增产物长度约为400‒700 bp。通常一个引物比另一个更靠近Cas酶的切割位点,以便T7EI实验在琼脂糖凝胶上产生两条明显不同的条带(参见图6)。 - 在PCR仪中运行以下程序:98 °C预变性3分钟,98 °C变性30秒(步骤2),63 °C退火30秒(步骤3),72 °C延伸30秒(步骤4),重复步骤2‒4共34个循环,72 °C最终延伸2分钟,然后4 °C保存。
- 使用1× TAE缓冲液,在2%琼脂糖凝胶上电泳分离PCR产物。
- 用洁净锋利的手术刀切下凝胶中的PCR条带,按照说明书使用凝胶回收试剂盒纯化DNA。使用分光光度计在260 nm波长处测定PCR产物浓度(参见材料表)。
- 配制反应体系:含200 ng DNA、2 µL T7EI反应缓冲液(10×),并用ddH2O补至19 µL(参见材料表)。
- 在PCR仪中对PCR产物进行重退火,程序如下:95 °C 5分钟,以6 °C/min速率降温至25 °C,然后4 °C保存。
- 向重退火后的PCR产物中加入5 U T7EI,用移液器充分混匀,37 °C孵育50分钟。
- 使用1× TAE缓冲液,在2.5%琼脂糖凝胶上电泳分离经T7EI消化的DNA。
- 成像凝胶,使用ImageJ软件量化条带强度,并根据以下公式计算插入缺失(indel)形成率:
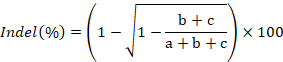
其中a代表完整PCR产物的条带强度,b和c分别代表切割产物的条带强度43。- 在ImageJ中量化条带强度的方法:首先尽可能贴近条带边界绘制一个矩形框;其次点击分析,然后选择设置测量值,确保勾选面积、平均灰度值和积分密度选项,点击确定退出设置窗口;第三,点击分析,然后选择测量。测量结果中的平均值或RawIntDen值即为条带强度。
- 配制一个50 µL的PCR反应体系,包含10 µL PCR反应缓冲液(5×)、1 µL dNTP混合物(10 mM)、2.5 µL用户自定义的正向引物(10 µM)、2.5 µL用户自定义的反向引物(10 µM)、0.5 µL DNA聚合酶、2‒5 µL基因组DNA模板(根据分选细胞数量决定),最后用ddH2O补足至50 µL(参见材料表)。

图 6:检测细胞中基因组编辑的成功结果。(a)示意图展示了两种常用的检测方法,即使用 T7 内切酶 I(T7EI)的错配切割实验和下一代测序(NGS)或靶向扩增子测序。蓝色水平矩形代表 DNA,黄色圆圈代表 CRISPR-Cas 系统诱导的修饰。T7E1 实验的引物以绿色表示,用于生成 NGS 扩增子的引物以红色表示。(b)T7EI 切割实验和 NGS 引物序列的设计。此处靶向的基因组位点为人 CACNA1D 基因的第 45 号外显子。预期的修饰位点用星号表示。请点击此处查看该图的放大版本。
- 进行靶向扩增子测序(参见图6)。
- 设计PCR引物以扩增目标基因组位点。其中一个引物应位于原间隔序列(protospacer)上游20 bp以上但不足100 bp的位置。
注意:通常PCR产物总长度设计为约150‒300 bp(参见图6)。 - 在引物上添加以下额外序列:(a) 5’‒GCGTTATCGAGGTC-NNNN-[正向引物] – 3’;(b) 5’ - GTGCTCTTCCGATCT-[反向引物]–3’。
- 配制50 µL PCR反应体系,包含10 µL PCR反应缓冲液(5x)、1 µL dNTP(10 mM)、5 µL 引物a(10 µM)、5 µL 引物b(10 µM)、0.5 µL DNA聚合酶、2‒5 µL基因组DNA模板(根据分选细胞数量而定),最后用ddH2O补足至50 µL。
- 在PCR仪中运行以下程序:98 °C预变性3 min,98 °C变性30 s(步骤2),63 °C退火30 s(步骤3),72 °C延伸15 s(步骤4),重复步骤2‒4共34个循环,72 °C最终延伸2 min,然后4 °C保存。
- 将PCR产物在2%琼脂糖凝胶上电泳分离,并按照试剂说明书使用凝胶回收试剂盒纯化PCR产物。使用分光光度计在260 nm波长处测定DNA浓度(参见材料表)。
- 合成以下第二轮PCR引物:(c) 5’‒ AATGATACGGCGACCACCGAGATCTACACCCTACACGAGCGTTATCGAGGTC–3’;(d) 5’‒CAAGCAGAAGACGGCATACGAGAT-[barcode]-GTGACTGGAGTTCAGACGTGTGCTCTTCCGATCT–3’
- 配制20 µL PCR反应体系,包含4 µL PCR反应缓冲液(5x)、0.4 µL dNTP(10 mM)、2 µL 引物c(10 µM)、2 µL 引物d(10 µM)、0.2 µL DNA聚合酶、2 µL DNA模板(来自步骤7.3.5,稀释1:100),以及9.4 µL ddH2O。
注意:DNA模板的稀释倍数可能因其原始浓度不同而有所调整。若浓度约为20‒40 ng/µL,建议使用1:100稀释。此外,若在步骤7.3.3中使用了相同的引物a和引物b,则每个实验样本应选择不同的barcode。 - 在PCR仪中运行以下程序:98 °C预变性3 min,98 °C变性30 s(步骤2),65 °C退火30 s(步骤3),72 °C延伸30 s(步骤4),重复步骤2‒4共14个循环,72 °C最终延伸2 min,4 °C保存。
- 取每份反应产物5 µL在2%琼脂糖凝胶上电泳,以确认PCR扩增结果。将所有样本混合(假设每个样本使用了不同的barcode),并按照试剂说明书使用PCR纯化试剂盒对混合DNA进行纯化。若部分PCR产物出现多条带(提示存在非特异性扩增),需额外进行凝胶回收步骤。
- 按照试剂说明书,在高通量测序仪(参见材料表)上对文库进行测序,生成成对的151 bp双端读长。读长1(read 1)的测序引物需自行定制并单独提供,其序列为:Read1_seq: 5’–CCACCGAGATCTACACCCTACACGAGCGTTATCGAGGTC–3’。读长2(read 2)测序引物和index测序引物为标准引物,包含在试剂盒的试剂 cartridge 中。
注意:T7EI检测和靶向扩增子测序常用于评估基因组编辑效率。然而,根据所引入的DNA修饰类型,也可采用其他实验方法评估编辑效率。例如,若在目标位点创建了限制性酶切位点,可进行限制性片段长度多态性(RFLP)分析。该方法与T7EI检测类似,区别在于使用限制性内切酶消化PCR产物。
- 设计PCR引物以扩增目标基因组位点。其中一个引物应位于原间隔序列(protospacer)上游20 bp以上但不足100 bp的位置。
8. 单克隆筛选
- 从步骤6.3开始,当细胞开始汇合时进行传代。针对每个单克隆,收集剩余细胞并根据步骤7.1提取基因组DNA。
- 对所有单克隆按照第7.2节进行T7EI检测,但需进行一项修改:从野生型细胞中扩增目标基因组位点,并在步骤7.2.5中,不再仅使用200 ng测试DNA,而是将100 ng测试DNA与100 ng野生型DNA混合。
注意:修改该步骤的原因是,部分克隆可能已完成成功的双等位基因转换,成为纯合突变体。在这种情况下,若不加入野生型DNA,T7EI检测中将不会出现切割条带。 - 对在T7EI检测中显示切割条带的克隆,进行目标位点的测序。
- 根据步骤7.2.1–7.2.4扩增经修饰的基因组位点。
- 配制以下连接反应体系:4 µL PCR产物、1 µL盐溶液、1 µL TOPO载体(见材料表)。
- 用移液器轻轻混匀,室温孵育至少5分钟。
- 取3 µL反应混合物转化至化学感受态E. coli细胞(如TOP10或Stbl3)(见补充文件1)。将转化后的细菌涂布于含50 μg/mL卡那霉素的LB琼脂平板上。
- 次日,挑取至少10个单菌落接种至含50 μg/mL卡那霉素的LB液体培养基中。
- 当细菌培养物变浑浊后,使用质粒小提试剂盒(见材料表)提取质粒,并使用标准M13正向或M13反向引物进行测序。
- 进行蛋白质免疫印迹(Western blot,又称免疫印迹)以检测目标蛋白的有无(若基因编辑实验通过移码突变敲除蛋白编码基因)。详见补充文件1。
注意:可开展其他实验以鉴定携带目标基因组修饰的克隆。例如,若已知敲除特定基因会导致细胞行为发生特定变化,可进行表型检测。
访问受限。请登录或开始试用以查看此内容。
结果
为了进行基因组编辑实验,需要克隆一种表达靶向目标位点的sgRNA的CRISPR质粒。首先,使用限制性内切酶(通常为IIs型酶)对质粒进行消化以将其线性化。建议将消化产物与未消化的质粒一同在1%琼脂糖凝胶上电泳,以区分完全消化与部分消化。由于未消化的质粒呈超螺旋结构,其迁移速度通常快于线性化的质粒(见图7a)。其次,需将两条sgRNA寡核苷酸退火后连接至切割后的质粒中。为了确认寡核苷酸是否成功克隆到CRISPR质粒骨架中,需进行菌落PCR检测(见图7b)。随后接种阳性克隆,并提取质粒送测Sanger测序。
访问受限。请登录或开始试用以查看此内容。
讨论
CRISPR-Cas 系统是一种强大且革命性的技术,可用于动植物基因组和转录组的编辑。已发现多种细菌含有 CRISPR-Cas 系统,这些系统可能被改造用于基因组和转录组工程44。尽管来自Streptococcus pyogenes(SpCas9)的 Cas9 核酸酶是首个在人类细胞中成功应用的酶21,22,23,24,但其他细菌来源的酶,包括表1中列出的那些,也已被证明在人类细胞中作为编辑工具具有良好的功能16,26,27,28。...
访问受限。请登录或开始试用以查看此内容。
披露
作者不存在竞争性财务利益。
致谢
M.H.T. 获得新加坡科技研究局联合理事会办公室基金(1431AFG103)、新加坡国家医学研究委员会基金(OFIRG/0017/2016)、国家研究基金会基金(NRF2013-THE001-046 和 NRF2013-THE001-093)、教育部第一层次基金(RG50/17 (S))、南洋理工大学启动基金,以及南洋理工大学提供的国际基因工程机器大赛(iGEM)竞赛资金支持。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| T4 多核苷酸激酶(PNK) | NEB | M0201 | |
| 虾碱性磷酸酶(rSAP) | NEB | M0371 | |
| Tris-乙酸-EDTA(TAE)缓冲液,50X | 1st Base | BUF-3000-50X4L | 使用前稀释至1X。1X溶液含有40 mM Tris、20 mM乙酸和1 mM EDTA。 |
| Tris-EDTA(TE)缓冲液,10X | 1st Base | BUF-3020-10X4L | 使用前稀释至1X。1X溶液含有10 mM Tris(pH 8.0)和1 mM EDTA。 |
| BbsI | NEB | R0539 | |
| BsmBI | NEB | R0580 | |
| T4 DNA连接酶 | NEB | M0202 | 400,000 单位/ml |
| 快速连接试剂盒 | NEB | M2200 | T4 DNA连接酶的替代品。 |
| 快速DNA连接试剂盒 | Thermo Scientific | K1423 | T4 DNA连接酶的替代品。 |
| Zero Blunt TOPO PCR克隆试剂盒 | Thermo Scientific | 451245 | 试剂盒中的TOPO载体附带盐溶液。 |
| NEBuilder HiFi DNA组装预混液 | NEB | E2621L | 用于Gibson组装的试剂盒。 |
| One Shot Stbl3 化学感受态大肠杆菌 | Thermo Scientific | C737303 | |
| LB肉汤(Lennox),粉末 | Sigma Aldrich | L3022 | 用ddH2O溶解,使用前高压灭菌 |
| 含琼脂的LB肉汤(Lennox),粉末 | Sigma Aldrich | L2897 | 用ddH2O溶解,使用前高压灭菌 |
| SOC培养基 | - | - | 1 L LB肉汤中含有2.5 mM KCl、10 mM MgCl2、20 mM葡萄糖 |
| 氨苄青霉素(钠盐),USP级 | Gold Biotechnology | A-301 | |
| REDiant 2X PCR预混液 | 1st Base | BIO-5185 | |
| 琼脂糖 | 1st Base | BIO-1000 | |
| T7核酸内切酶I | NEB | M0302 | |
| 质粒DNA提取小量试剂盒 | Favorgen | FAPDE 300 | |
| 杜氏改良伊格尔培养基(DMEM),高糖 | Hyclone | SH30081.01 | 含4.5 g/L葡萄糖,不含L-谷氨酰胺、HEPES和丙酮酸钠 |
| L-谷氨酰胺,200 mM | Gibco | 25030 | |
| 青霉素-链霉素,10,000 U/mL | Gibco | 15140 | |
| 0.25% 胰蛋白酶-EDTA,1X | Gibco | 25200 | |
| 胎牛血清 | Hyclone | SV30160 | FBS在使用前于56 oC加热灭活30分钟 |
| 磷酸盐缓冲液,1X | Gibco | 20012 | |
| jetPRIME转染试剂 | Polyplus Transfection | 114-75 | |
| QuickExtract DNA提取溶液,1.0 | Epicentre | LUCG-QE09050 | |
| ISOLATE II 基因组DNA试剂盒 | Bioline | BIO-52067 | QuickExtract的替代品 |
| Q5高保真DNA聚合酶 | NEB | M0491 | |
| 脱氧核苷三磷酸(dNTP)溶液混合物 | NEB | N0447 | |
| 6X DNA上样染料 | Thermo Scientific | R0611 | 含10 mM Tris-HCl(pH 7.6)、0.03%溴酚蓝、0.03%二甲苯青FF、60%甘油、60 mM EDTA |
| 蛋白酶抑制剂混合物,Set3 | Merck | 539134 | |
| 硝酸纤维素膜,0.2µm | Bio-Rad | 1620112 | |
| Tris-甘氨酸-SDS缓冲液,10X | Bio-Rad | 1610772 | 使用前稀释至1X。1X溶液含25 mM Tris、192 mM甘氨酸和0.1% SDS。 |
| Tris-甘氨酸缓冲液,10X | 1st base | BUF-2020 | 使用前稀释至1X。1X溶液含25 mM Tris和192 mM甘氨酸。 |
| 丽春红S溶液 | Sigma Aldrich | P7170 | |
| TBS,20X | 1st base | BUF-3030 | 使用前稀释至1X。1X溶液含25 mM Tris-HCl(pH 7.5)和150 mM NaCl。 |
| 吐温20 | Sigma Aldrich | P9416 | |
| 免疫检测用脱脂奶粉 | Nacalai Tesque | 31149-75 | |
| WesternBright Sirius-femtogram HRP | Advansta | K12043 | |
| 抗β-肌动蛋白(C4)抗体 | Santa Cruz Biotechnology | sc-47778 | 批号:C0916 |
| MiSeq系统 | Illumina | SY-410-1003 | |
| NanoDrop分光光度计 | Thermo Scientific | ND-2000 | |
| Qubit荧光计 | Thermo Scientific | Q33226 | |
| EVOS FL细胞成像系统 | Thermo Scientific | AMF4300 | |
| CRISPR质粒:pSpCas9(BB)-2A-GFP (PX458) | Addgene | 48138 | 单载体系统:gRNA由同一质粒表达。 |
| CRISPR质粒:pX601-AAV-CMV::NLS-SaCas9-NLS-3xHA-bGHpA | Addgene | 61591 | 单载体系统:gRNA由同一质粒表达。 |
| CRISPR质粒:xCas9 3.7 | Addgene | 108379 | 双载体系统:gRNA由不同质粒表达。 |
| CRISPR质粒:pX330-U6-Chimeric_BB-CBh-hSpCas9 | Addgene | 42230 | 单载体系统:gRNA由同一质粒表达。 |
| CRISPR质粒:hCas9 | Addgene | 41815 | 双载体系统:gRNA由不同质粒表达。 |
| CRISPR质粒:eSpCas9(1.1) | Addgene | 71814 | 单载体系统:gRNA由同一质粒表达。 |
| CRISPR质粒:VP12 (SpCas9-HF1) | Addgene | 72247 | 双载体系统:gRNA由不同质粒表达。 |
参考文献
- Epinat, J. C., et al. A novel engineered meganuclease induces homologous recombination in yeast and mammalian cells. Nucleic Acids Research. 31 (11), 2952-2962 (2003).
- Arnould, S., et al. Engineered I-CreI derivatives cleaving sequences from the human XPC gene can induce highly efficient gene correction in mammalian cells. Journal of Molecular Biology. 371 (1), 49-65 (2007).
- Chapdelaine, P., Pichavant, C., Rousseau, J., Paques, F., Tremblay, J. P. Meganucleases can restore the reading frame of a mutated dystrophin. Gene Therapy. 17 (7), 846-858 (2010).
- Carroll, D. Genome engineering with zinc-finger nucleases. Genetics. 188 (4), 773-782 (2011).
- Urnov, F. D., Rebar, E. J., Holmes, M. C., Zhang, H. S., Gregory, P. D. Genome editing with engineered zinc finger nucleases. Nature Reviews Genetics. 11 (9), 636-646 (2010).
- Miller, J. C., et al. A TALE nuclease architecture for efficient genome editing. Nature Biotechnology. 29 (2), 143-148 (2011).
- Zhang, F., et al. Efficient construction of sequence-specific TAL effectors for modulating mammalian transcription. Nature Biotechnology. 29 (2), 149-153 (2011).
- Boch, J., et al. Breaking the code of DNA binding specificity of TAL-type III effectors. Science. 326 (5959), 1509-1512 (2009).
- Moscou, M. J., Bogdanove, A. J. A simple cipher governs DNA recognition by TAL effectors. Science. 326 (5959), 1501(2009).
- Hsu, P. D., Lander, E. S., Zhang, F. Development and applications of CRISPR-Cas9 for genome engineering. Cell. 157 (6), 1262-1278 (2014).
- Sander, J. D., Joung, J. K. CRISPR-Cas systems for editing, regulating and targeting genomes. Nature Biotechnology. 32 (4), 347-355 (2014).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Nishimasu, H., et al. Crystal structure of Cas9 in complex with guide RNA and target DNA. Cell. 156 (5), 935-949 (2014).
- Yamano, T., et al. Crystal Structure of Cpf1 in Complex with Guide RNA and Target DNA. Cell. 165 (4), 949-962 (2016).
- Swarts, D. C., Mosterd, C., van Passel, M. W., Brouns, S. J. CRISPR interference directs strand specific spacer acquisition. PLoS One. 7 (4), e35888(2012).
- Zetsche, B., et al. Cpf1 is a single RNA-guided endonuclease of a class 2 CRISPR-Cas system. Cell. 163 (3), 759-771 (2015).
- Sternberg, S. H., Redding, S., Jinek, M., Greene, E. C., Doudna, J. A. DNA interrogation by the CRISPR RNA-guided endonuclease Cas9. Nature. 507 (7490), 62-67 (2014).
- Hu, J. H., et al. Evolved Cas9 variants with broad PAM compatibility and high DNA specificity. Nature. 556 (7699), 57-63 (2018).
- Kleinstiver, B. P., et al. Broadening the targeting range of Staphylococcus aureus CRISPR-Cas9 by modifying PAM recognition. Nature Biotechnology. 33 (12), 1293-1298 (2015).
- Kleinstiver, B. P., et al. Engineered CRISPR-Cas9 nucleases with altered PAM specificities. Nature. 523 (7561), 481-485 (2015).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-823 (2013).
- Mali, P., et al. RNA-guided human genome engineering via Cas9. Science. 339 (6121), 823-826 (2013).
- Jinek, M., et al. RNA-programmed genome editing in human cells. Elife. 2, e00471(2013).
- Cho, S. W., Kim, S., Kim, J. M., Kim, J. S. Targeted genome engineering in human cells with the Cas9 RNA-guided endonuclease. Nature Biotechnology. 31 (3), 230-232 (2013).
- Wang, Y., et al. Systematic evaluation of CRISPR-Cas systems reveals design principles for genome editing in human cells. Genome Biology. 19 (1), 62(2018).
- Ran, F. A., et al. In vivo genome editing using Staphylococcus aureus Cas9. Nature. 520 (7546), 186-191 (2015).
- Hou, Z., et al. Efficient genome engineering in human pluripotent stem cells using Cas9 from Neisseria meningitidis. Proceedings of the National Academy of Sciences U S A. 110 (39), 15644-15649 (2013).
- Kim, E., et al. In vivo genome editing with a small Cas9 orthologue derived from Campylobacter jejuni. Nature Communications. 8, 14500(2017).
- Edraki, A., et al. A Compact, High-Accuracy Cas9 with a Dinucleotide PAM for In Vivo Genome Editing. Molecular Cell. , (2018).
- Chatterjee, P., Jakimo, N., Jacobson, J. M. Minimal PAM specificity of a highly similar SpCas9 ortholog. Science Advances. 4 (10), (2018).
- Muller, M., et al. Streptococcus thermophilus CRISPR-Cas9 Systems Enable Specific Editing of the Human Genome. Mol Therapy. 24 (3), 636-644 (2016).
- Esvelt, K. M., et al. Orthogonal Cas9 proteins for RNA-guided gene regulation and editing. Nature Methods. 10 (11), 1116-1121 (2013).
- Boratyn, G. M., et al. BLAST: a more efficient report with usability improvements. Nucleic Acids Research. 41 (Web Server issue), W29-W33 (2013).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature Biotechnology. 31 (9), 827-832 (2013).
- Montague, T. G., Cruz, J. M., Gagnon, J. A., Church, G. M., Valen, E. CHOPCHOP: a CRISPR/Cas9 and TALEN web tool for genome editing. Nucleic Acids Research. 42 (Web Server issue), W401-W407 (2014).
- Heigwer, F., Kerr, G., Boutros, M. E-CRISP: fast CRISPR target site identification. Nature Methods. 11 (2), 122-123 (2014).
- Haeussler, M., et al. Evaluation of off-target and on-target scoring algorithms and integration into the guide RNA selection tool CRISPOR. Genome Biology. 17 (1), 148(2016).
- Bae, S., Park, J., Kim, J. S. Cas-OFFinder: a fast and versatile algorithm that searches for potential off-target sites of Cas9 RNA-guided endonucleases. Bioinformatics. 30 (10), 1473-1475 (2014).
- Richardson, C. D., Ray, G. J., DeWitt, M. A., Curie, G. L., Corn, J. E. Enhancing homology-directed genome editing by catalytically active and inactive CRISPR-Cas9 using asymmetric donor DNA. Nature Biotechnology. 34 (3), 339-344 (2016).
- Richardson, C. D., Ray, G. J., Bray, N. L., Corn, J. E. Non-homologous DNA increases gene disruption efficiency by altering DNA repair outcomes. Nature Communications. 7, 12463(2016).
- Gibson, D. G., et al. Enzymatic assembly of DNA molecules up to several hundred kilobases. Nature Methods. 6 (5), 343-345 (2009).
- Zhang, J. P., et al. Efficient precise knockin with a double cut HDR donor after CRISPR/Cas9-mediated double-stranded DNA cleavage. Genome Biology. 18 (1), 35(2017).
- Ran, F. A., et al. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Shmakov, S., et al. Diversity and evolution of class 2 CRISPR-Cas systems. Nature Reviews Microbiology. 15 (3), 169-182 (2017).
- Moreno-Mateos, M. A., et al. CRISPR-Cpf1 mediates efficient homology-directed repair and temperature-controlled genome editing. Nature Communications. 8 (1), 2024(2017).
- Lin, S., Staahl, B. T., Alla, R. K., Doudna, J. A. Enhanced homology-directed human genome engineering by controlled timing of CRISPR/Cas9 delivery. Elife. 3, e04766(2014).
- Yang, L., et al. Optimization of scarless human stem cell genome editing. Nucleic Acids Research. 41 (19), 9049-9061 (2013).
- Watanabe, K., et al. A ROCK inhibitor permits survival of dissociated human embryonic stem cells. Nature Biotechnology. 25 (6), 681-686 (2007).
访问受限。请登录或开始试用以查看此内容。
重印与许可
