本方案描述了使用单链MHC I类复合物研究人类CD8+ T细胞活化过程中分子相互作用的方法:表达单链构建体的工程化抗原呈递细胞的制备、人类CD8+ T细胞克隆的培养以及T细胞活化实验。
本文内容
摘要
摘要
非刺激性自身肽-MHC(pMHC)复合物不会诱导T细胞活化及效应功能,但可通过一种称为共激动作用(co-agonism)的过程增强T细胞对激动型pMHC的应答。本方案描述了一种实验系统,用于研究人类CD8+ T细胞活化过程中由单链MHC分子介导的共激动作用。该系统通过在异源细胞系中表达携带预先确定肽段的人类MHC I类分子(以单链MHC形式存在)来实现。我们在低水平表达激动型单链p-MHC复合物、高水平表达非刺激性单链p-MHC复合物的条件下表达这些单链MHC分子。利用该实验系统,我们能够在有或无非刺激性pMHC存在的情况下,比较CD8+ T细胞对激动型pMHC的应答。本方案详细介绍了单链MHC质粒转染细胞系、稳定细胞系的建立、乙型肝炎病毒特异性人源CD8+ T细胞的培养,以及同时定量检测细胞因子产生和脱颗粒的T细胞活化实验。所述方法可用于在已知肽-MHC特异性的其他人源T细胞系统中,研究CD8+ T细胞活化的不同方面。
引言
MHC I类分子(MHC-I)呈递由每个细胞合成的蛋白质衍生而来的短肽(8-10个氨基酸)。健康细胞上的MHC-I分子呈递来自内源性蛋白的自身肽。病毒感染会导致非自身病毒来源的肽在MHC-I上呈递,但即使在大量自身肽-MHC(pMHC)存在的情况下,感染细胞仍会呈递非自身肽。MHC-I可被T细胞上的T细胞受体(TCR)和CD8共受体识别。TCR与肽-pMHC的结合亲和力高度依赖于所呈递肽的序列,而CD8的结合则与肽无关。TCR与非自身激动型pMHC复合物的结合可导致T细胞活化并发挥效应功能。非刺激性的自身pMHC复合物不会诱导T细胞活化和效应功能,但可通过一种称为共激动(co-agonism)的过程增强T细胞对激动型pMHC的应答1,2,3。共激动现象已在小鼠CD4+ T细胞4,5,6以及小鼠和人CD8+ T细胞中观察到7,8,9,10,11,12,13。在生理条件下,T细胞需要识别抗原呈递细胞(APC)上有限数量的激动型pMHC,而这些细胞同时呈递高水平的非刺激性pMHC复合物,提示共激动有助于体内T细胞应答的最优化。总的细胞表面MHC I类分子水平在病毒感染期间14和肿瘤细胞上常被下调15。这种免疫逃逸策略减少了激动型pMHC的呈递,同时也降低了可用于增强T细胞活化的共激动型pMHC I的数量。此外,已有研究表明,MHC I类分子HLA-C在细胞表面的高表达水平与更好的HIV控制相关16,提示总的MHC I类分子表达在T细胞活化中具有关键作用。尽管共激动具有重要的生理意义,但其分子机制仍尚未完全阐明。这主要归因于实验上在保持激动型pMHC恒定的同时,精确调控共激动型pMHC呈递数量的技术挑战。
我们开发了一种实验系统,用于研究人类CD8+ T细胞活化过程中共激动作用,该系统通过在异源细胞系中表达呈递预先确定肽段的单链MHC I类分子(单链MHC-I,图1A)来实现9,10。单链(sc)激动型pMHC在表达四环素阻遏蛋白的仓鼠来源T-REx CHO细胞系中,由四环素诱导型启动子调控表达;这使得在无四环素时sc激动型pMHC的“渗漏”表达水平极低,而在加入四环素后可实现高水平表达(图1B,C)。随后,将受组成型活性启动子调控的非刺激性共激动型sc pMHC-I转染至表达sc激动型pMHC的T-REx CHO细胞中(即超级转染)(图1B,C)。利用该实验系统,我们能够在高浓度非刺激性pMHC存在或缺失的情况下,比较CD8+ T细胞对激动型pMHC的应答。关键的是,由于在scMHC-I结构中肽段与MHC-I重链共价连接,因此可在呈递特定肽段的MHC分子中引入突变。因此,scMHC-I技术使我们能够特异性调控激动型或共激动型pMHC与TCR或CD8的结合特性。
在CD8+ T细胞活化过程中,已通过使用呈递激动剂和共激动剂肽的纯化MHC-I复合物(以异源二聚体形式)11,17 或量子点呈递系统12,13 观察到共激动作用。早期关于CD8+ T细胞在抗原呈递细胞(APC)上识别激动剂pMHC背景下发生共激动作用的研究,采用TAP2缺陷型细胞系作为APC。TAP对于将肽段从细胞质转运至内质网至关重要,TAP缺陷会显著减少可用于MHC I类分子结合的肽段库。在缺乏肽段的情况下,新生的MHC I类重链与β2-微球蛋白复合物不稳定,导致细胞表面MHC-I表达水平极低。最初,将分别负载抗原并以TAP功能完整和TAP缺陷的小鼠RMA与RMA-S细胞系作为APC来刺激T细胞进行比较时,并未发现小鼠T细胞活化过程中存在共激动作用的证据18。然而,该实验体系无法独立精确控制激动剂pMHC的呈递量,而不受非刺激性自身pMHC的影响。此外,这两种细胞系在其他可能调节T细胞活化的分子表达上也可能存在差异,例如T细胞共刺激或抑制性受体的配体,或黏附分子。
随后,我们开发了一种将外源性肽段加载到TAP2缺陷型RMA-S细胞中的方案,以实现在存在或不存在非刺激性pMHC的情况下,稳定呈递固定数量的激动性pMHC。该方案包括以下步骤:将TAP2缺陷型RMA-S细胞在较低温度(28 °C,而非通常的37 °C)下孵育,以稳定空载的MHC I类分子重链/β2微球蛋白复合物19;在28 °C下与外源性激动性肽段共同孵育;在28 °C下,在存在或不存在外源性非刺激性肽段的条件下孵育;最后在37 °C下孵育,以减少细胞表面空载MHC I类复合物的表达8,9。利用该实验体系发现,非刺激性pMHC的存在可增强小鼠胸腺细胞、初始外周CD8+ T细胞及细胞毒性T淋巴细胞(CTLs)的活化8。从机制上讲,即使在缺乏激动性pMHC的情况下,非刺激性pMHC也能诱导CD8分子募集至T细胞与抗原呈递细胞之间的免疫突触,并可增强TCR与CD8共受体之间的相互作用7,8。然而,该实验系统无法检测TCR和CD8共受体分别与激动性pMHC及共激动性pMHC结合在介导活化增强中的相对贡献,因为任何改变TCR或CD8与MHC I类分子结合的修饰都会影响所有MHC分子,而不论其所呈递的肽段种类如何。因此,我们采用MHC I类分子单链技术来克服这一问题。
单链(sc)MHC I类分子结构已被用于改善治疗策略中抗原性pMHC的呈递,并用于回答有关TCR及NK细胞受体激活与功能机制的基础科学问题20,21。scMHC-I由肽段、β2-微球蛋白和MHC-I重链通过两个富含丝氨酸/甘氨酸的柔性连接肽串联而成(图1A),目前已开发并测试了多种不同的连接序列22。scMHC-I的折叠不依赖于传统pMHC复合物组装所必需的TAP复合物和分子伴侣蛋白20。研究表明,scMHC-I能够正确折叠,这一结论基于构象特异性抗体染色结果22以及X射线晶体学解析的sc结构所证实23。基础的scMHC-I设计已被改进,以增强对低亲和力肽段的结合能力24,25。
本方案描述了使用人源scMHC-I研究人类CTL克隆激活过程中共激动作用的方法。该方案已针对特异性识别乙型肝炎病毒(HBV)表位的人类CTL克隆进行了优化。HBV是全球严重的公共卫生负担,全球约有3.5亿人感染HBV,慢性HBV感染可导致肝细胞癌(HCC)的发生。由HBV感染引起的HCC细胞通常可呈递HBV来源的表位,并可被人源特异性T细胞识别。HBV和HCC的清除依赖于人T细胞应答26,但HCC患者常出现T细胞耗竭及T细胞应答减弱27。将HBV特异性TCR导入HBV患者的T细胞中,已被尝试作为一种潜在的免疫治疗策略,以清除慢性HBV感染28。然而,由于人肝细胞表面MHC-I表达水平较低,该方法在临床环境中的有效性尚不明确29。因此,阐明共激动机制可能为HBV的免疫治疗提供新的视角,例如通过增强内源性pMHC的呈递,诱导共激动介导的T细胞应答。本方案涵盖了研究人源共激动作用所需的全部步骤:在T-REx CHO细胞中转染激动剂和共激动剂sc pMHC,建立稳定的T-REx CHO细胞系,培养HBV特异性人源CTL CD8+ T细胞系,并开展CTL激活实验,定量检测细胞因子产生和脱颗粒反应。尽管本研究重点是利用sc MHC I类分子技术探究HBV T细胞激活过程中的共激动作用,但需指出的是,所介绍的方法可便捷地适用于其他已知pMHC-I特异性的T细胞系统中T细胞激活相关研究。
本方案使用一种针对乙型肝炎病毒(HBV)衍生肽 E183-91(FLLTRILTI:"E183")30 的人源 CD8+ 细胞毒性T淋巴细胞(CTL)细胞系,该肽由 HLA-A2 分子呈递。可商业合成包含以下组分的单链 HLA 分子(sc HLA):人源 β2-微球蛋白的信号序列、目标 HLA-A2 结合肽、甘氨酸/丝氨酸连接子、人源 β2-微球蛋白、另一段甘氨酸/丝氨酸连接子以及 HLA-A2 重链(图1A)。编码携带激动肽 E183 或共激动肽 HIV GAG(SLYNTVATL)31 的 scA2 构建体的质粒可应要求向作者索取。可通过定点突变技术改变肽序列。采用四环素诱导型载体 pcDNA5/TO 表达携带 E183 肽的激动型单链 HLA-A2(sc E183-HLA-A2)。在四环素阻遏蛋白存在的情况下,pcDNA5/TO 质粒仅允许目标蛋白极低水平的“渗漏”表达;加入四环素后可诱导高水平表达(图1B,C)。使用四环素诱导表达系统可精确调控细胞表面激动型 pMHC 的表达量。采用组成型表达载体 pcDNA3.1 表达携带 GAG 肽的共激动型 scA2(sc GAG-HLA-A2)。使用四环素调控表达系统(T-REx)的 CHO 细胞系(仓鼠细胞系,无内源性人 MHC 分子)来表达激动型和共激动型 sc-HLA-A2 构建体。该实验系统可实现对 pMHC 呈递的精确控制(图1C):无 pMHC 呈递(未转染的 T-REx 细胞)、高水平共激动型 pMHC 呈递(组成型表达 sc GAG-HLA-A2)、低水平激动型 pMHC 呈递(无四环素时表达 sc E183-HLA-A2)、高水平激动型 pMHC 呈递(有四环素时表达 sc E183-HLA-A2)、低水平激动型 pMHC 呈递同时高水平表达共激动型 pMHC(无四环素时表达 sc E183-HLA-A2 并组成型表达 sc GAG-HLA-A2)。利用该实验系统可精确调控细胞表面激动型与共激动型 pMHC 的表达量。
方案
注意:所有涉及活体未固定细胞的操作步骤均应在生物安全柜中进行,任何生物危害性废弃物应根据当地健康与安全法规进行处置。
1. CHO 细胞转染及稳定 CHO 细胞系的建立
- CHO细胞转染
注意:本部分描述了使用聚乙烯亚胺(PEI)进行CHO细胞转染的方法。然而,也可采用其他方法,因为CHO细胞相对容易转染,可使用市售的脂质体转染试剂完成。- 在完全F12培养基(cF12,即添加5%胎牛血清、100 U/mL青霉素、100 μg/mL链霉素和10 µg/mL杀稻瘟菌素以维持四环素阻遏蛋白表达的F12培养基)中培养CHO细胞。每3-4天以1:10的比例传代一次。
- 转染前一天,准备CHO细胞悬液。用PBS洗涤培养瓶中的CHO细胞(T75培养瓶使用10 mL PBS,T25培养瓶使用5 mL PBS)。向培养瓶中加入含0.05%胰蛋白酶/0.02% EDTA的PBS(T75培养瓶加2 mL,T25培养瓶加1 mL),室温(RT)孵育5-10分钟。在光学显微镜下观察细胞是否已脱落,并通过向培养瓶中加入cF12终止消化(T75培养瓶加8 mL,T25培养瓶加4 mL)。
- 将CHO细胞悬液转移至15 mL离心管中,在4 °C或室温下以300-400 × g离心5分钟。弃上清,用cF12重悬细胞(T75培养瓶对应10 mL,T25培养瓶对应5 mL),并用血细胞计数板计数。
- 调整细胞浓度至60,000-100,000个CHO细胞/mL。每孔加入5 mL CHO细胞悬液(含300,000-500,000个CHO细胞)至6孔板中。于37 °C、5% CO2条件下过夜培养。
- 转染当天,取400 μL无血清F12培养基或低血清培养基加入1.5 mL离心管中。向其中加入3 μg质粒DNA,用移液器轻轻混匀。再加入6 μg PEI(6 μL浓度为1 mg/mL的PEI溶液)至培养基/DNA混合物中,立即涡旋振荡10秒。
- 将培养基/DNA/PEI混合物在室温下孵育10-15分钟。在此期间,将6孔板中CHO细胞的培养基更换为5 mL新鲜cF12培养基。
- 将培养基/DNA/PEI溶液加入CHO细胞中,逐滴均匀加入每孔。于37 °C、5% CO2条件下过夜培养。
- 稳定表达CHO细胞系的构建
- 转染后一天,吸弃各孔中的培养基,每孔加入5 mL含相应筛选抗生素的cF12培养基。对于基于pcDNA5TO的质粒,使用0.3 mg/mL潮霉素;对于基于pcDNA3的质粒,使用1 mg/mL遗传霉素(G418)。
- 若转染后24小时细胞融合度超过90%,则进行胰酶消化处理。
- 每孔用1 mL PBS洗涤一次,每孔加入1 mL含0.05%胰蛋白酶/0.02% EDTA的PBS,室温孵育5-10分钟。在光学显微镜下确认细胞脱落,每孔加入3-4 mL cF12终止消化反应。
- 将CHO细胞悬液转移至15 mL离心管中,在4 °C或室温下以300-400 × g离心5分钟。弃上清,用10 mL cF12重悬细胞,每孔加入5 mL细胞悬液至6孔板中。使用两个孔以最大化获得转染细胞的数量。
- 将6孔板置于37 °C、5% CO2条件下培养。通过光学显微镜监测细胞死亡情况及抗性克隆的生长。在4-5天后或观察到明显细胞死亡时,更换为含相应抗生素的新鲜培养基。
- 当抗性细胞融合度超过70%时,按照步骤1.2.2所述方法进行胰酶消化,并转移至T25培养瓶中扩大培养。抗生素筛选过程通常需要1-2周。
- 当T25培养瓶中抗生素抗性CHO细胞融合度达到70-80%时,进行抗体染色以验证目标构建体在细胞表面的表达。抗体染色前一天,按步骤1.2.2所述方法进行胰酶消化,调整细胞浓度至200,000个细胞/mL,并将1 mL细胞悬液加入12孔板中。若检测四环素诱导型构建体,需加入50-60 ng/mL四环素。于37 °C、5% CO2条件下过夜培养。
- 使用细胞刮棒将CHO细胞从孔底刮下。该方法优于胰酶消化,可减少因蛋白水解切割导致的表位损伤风险。
- 将含有CHO细胞的1 mL培养基转移至FACS管中,在4 °C条件下以300-400 × g离心5分钟。弃上清后,用100 μL溶于FWB中的抗HLA抗体重悬细胞,在冰上4 °C孵育30分钟。使用抗A2抗体检测总A2细胞表面表达水平,同时使用特异性识别A2与E183肽段复合物的TCR样抗体检测激动型pMHC-I在细胞表面的表达水平。
- 在确认MHC表达后,通过流式细胞分选(FACS)富集阳性细胞,并在含抗生素的培养基中维持培养,以减少外源基因丢失。对于表达激动型pMHC的CHO细胞,建议进行单细胞分选,以确保在共转染共激动型pMHC前后,激动型pMHC的表达水平具有可比性。单细胞分选后,CHO细胞生长需2-3周时间。
2. HBV 特异性 CTL 培养
- 制备PBMC作为HBV特异性人CTL再刺激的饲养细胞
注意:对于A2-E183特异性CTL克隆,使用新鲜分离的PBMC进行再刺激,比使用冻存后解冻的PBMC效果更佳。
注意:在招募献血志愿者前,必须获得所有必要的伦理审批。本研究中,PBMC是在新加坡国立大学(NUS)机构审查委员会(IRB)批准的方案下从健康志愿者采集的。所有供体均签署了知情同意书。在处理人血样本时,应遵循所有必要的安全预防措施,以降低经血液传播疾病的风险。- 开始前,将离心机温度设定为19–20 °C,并将密度梯度介质(如Ficoll)预热至室温(RT)。
- 向50 mL离心管中加入15 mL室温密度梯度介质。在19–20 °C条件下,以400 × g离心5分钟,以确保管壁无残留密度梯度介质。
- 通过静脉穿刺从健康志愿者采集20 mL血液。将20 mL血液加入含15 mL PBS的50 mL离心管中,通过移液器反复吹打混匀。
- 缓慢地将步骤2.1.2中稀释于PBS的35 mL血液叠加至15 mL密度梯度液上方,注意避免血液与密度梯度液混合。在19 °C、1,200 × g条件下离心20分钟,关闭刹车。
- 移除约70%的血浆层。使用巴斯德吸管小心吸取位于透明密度梯度层上方的PBMC层(呈浑浊状),转移至新的50 mL离心管中。
- 加入PBS使总体积达到50 mL。在4 °C、300–400 × g条件下离心10分钟。使用真空抽吸装置配合无菌玻璃巴斯德吸管或倾倒法小心去除上清液。
- 用50 mL PBS重悬细胞。在4 °C、300 × g条件下离心10分钟。使用真空抽吸装置配合无菌玻璃巴斯德吸管或倾倒法小心去除上清液。
- 用2 mL完全人T细胞培养基(无血清培养基添加2%人血清)重悬细胞。使用血细胞计数板计数细胞。本方案平均每毫升血液可获得1–2 × 10⁶个PBMC。
- 使用PBMC作为饲养细胞进行CTL再刺激
- 将PBMC以30 Gy剂量辐照,以抑制其在后续刺激中的增殖能力。
注意:使用辐照仪时,必须确保操作人员经过充分培训,并严格遵守实验室安全规定。 - 将辐照后的PBMC重悬于完全人T细胞培养基中,调整至2 × 10⁶个细胞/mL。向PBMC悬液中加入双倍浓度的细胞因子和来自Phaseolus vulgaris的植物血凝素(PHA),用于CTL再刺激。最终的细胞因子和PHA浓度为:20 U/mL重组人IL-2、10 ng/mL重组IL-7、10 ng/mL重组人IL-15和1.5 mg/mL PHA。
- 将冻存的CTL冻存管在37 °C水浴中解冻。将解冻后的细胞转移至含10 mL完全人T细胞培养基的15 mL离心管中。在4 °C、300–400 × g条件下离心5分钟。使用真空抽吸装置配合无菌玻璃巴斯德吸管或倾倒法小心去除上清液。
- 用2 mL完全人T细胞培养基重悬CTL。使用血细胞计数板计数细胞,并加入完全人T细胞培养基,调整细胞浓度至106个细胞/mL。
- 在24孔板中,每孔加入0.5 mL辐照后的PBMC(106个细胞)与双倍浓度的细胞因子和PHA(见步骤2.2.2),以及0.5 mL CTL悬液(0.5 × 10⁶个细胞)。所需孔数取决于可用的CTL或PBMC总数。置于37 °C、5% CO2培养箱中培养。
- 培养4–5天后,当可见CTL母细胞且培养基变黄时,将细胞转移至6孔板中,并补充4 mL完全人T细胞培养基(含20 U/mL IL-2、10 ng/mL IL-7和10 ng/mL IL-15,不含PHA),使总体积达到5 mL。
- 再培养2–3天后,将细胞转移至T75培养瓶中,加入40 mL完全人T细胞培养基(含细胞因子,见步骤2.2.2,不含PHA),直立培养。
- 每隔一天补充等体积的新鲜完全人T细胞培养基(含细胞因子,见步骤2.2.2,不含PHA),维持CTL浓度在1–2 × 10⁶个细胞/mL。CTL在再刺激后7–14天可用于实验。
- 将PBMC以30 Gy剂量辐照,以抑制其在后续刺激中的增殖能力。
3. T细胞激活实验
注意:一个典型的实验需要几种不同的T-RExCHO细胞系:未转染的T-REx CHO细胞(阴性对照)、仅表达非刺激性pMHC的T-REx CHO细胞(scA2-GAG;阴性对照)、表达低水平激动剂pMHC-I的T-REx CHO细胞(scA2-ENV,无四环素处理,实验样本)、同时表达低水平激动剂pMHC和高水平非刺激性共激动剂pMHC的T-REx CHO细胞(scA2-ENV和scA2-GAG,无四环素处理,实验样本),以及表达高水平激动剂pMHC-I scA2-ENV的T-REx CHO细胞(加入四环素,阳性对照),如图1C、D所示。
- 将CHO细胞作为抗原呈递细胞进行铺板
- 按照步骤1.1.1所述,在T75培养瓶中培养CHO细胞。为获得最佳结果,使用70–90%融合度的细胞。在T细胞激活实验前一天,按照第1.1.2节所述方法用胰蛋白酶消化细胞。消化后,将细胞悬液转移至15 mL离心管中,在4 °C或室温下以400 × g离心5分钟,用移液器吸除或倾倒去除上清液。
- 用5 mL cF12重悬细胞沉淀。使用血细胞计数板对CHO细胞进行计数。
- 用cF12将细胞浓度调整至2 × 10⁵/mL。在仅含激动剂的样品中加入50–60 ng/mL四环素,以诱导高水平的激动性pMHC-I表达,作为阳性对照(图1C)。CHO细胞在15 mL离心管中易沉降,因此在铺板前务必通过移液或涡旋充分混匀。
- 进行T细胞激活实验时,每孔加入100 μL CHO细胞悬液至U型底96孔板中,每种CHO细胞系设三个复孔。进行CHO细胞抗MHC染色时,每孔加入1 mL细胞悬液至12孔板中,每种细胞系设三个复孔。于37 °C、5% CO2条件下孵育过夜。
- T细胞激活实验
注意:本T细胞激活实验可同时定量检测T细胞脱颗粒(CD107a染色,反映T细胞杀伤活性)和细胞因子的产生。- 实验前一天,在4 °C条件下以400 × g离心CTL细胞5分钟,使用血细胞计数板计数,并用不含细胞因子或PHA的完全人T细胞培养基将细胞重悬至106 个细胞/mL。于37 °C、5% CO2条件下孵育。此静置步骤的目的是降低CTL的敏感性,因为我们在未进行此步骤时观察到对低剂量抗原的激活达到最大值。
- 实验当天,在4 °C条件下以400 × g离心T细胞5分钟,通过倾倒或移液去除上清液,并用2 mL完全无血清培养基(不含细胞因子或PHA)重悬细胞。使用血细胞计数板计数活T细胞,并用不含细胞因子或PHA的完全人T细胞培养基将T细胞浓度调整至106 个活细胞/mL。
- 加入抗人CD107a抗体,稀释比例为1:100(终浓度为2.5 μg/mL),加入布雷菲德菌素A,稀释比例为1:1000(终浓度为1 μg/mL)。
- 用玻璃巴斯德吸管抽吸或轻弹96孔板,去除CHO细胞中的培养基。每孔加入含抗CD107a抗体和布雷菲德菌素A的T细胞悬液200 μL(含0.2 × 10⁶ 个细胞)。将T细胞与CHO细胞共培养3–4小时。
- 共培养结束后,进行T细胞表面抗原染色。将96孔板在4 °C下以300–400 × g离心5分钟,通过抽吸或轻弹去除上清液。每孔加入50 μL含0.5% BSA的PBS(流式洗涤缓冲液,FWB)中稀释的CD3抗体2.5 μL和CD8抗体2.5 μL,用于细胞表面抗原染色。冰上避光孵育30分钟。
- 每孔加入150 μL FWB洗涤样品。将96孔板在4 °C下以300–400 × g离心5分钟,通过抽吸或轻弹去除上清液。
- 使用固定/透化试剂盒进行固定和透化处理。每孔加入100 µL固定/透化溶液(来自固定/透化试剂盒),通过移液混匀。冰上孵育20分钟。
- 在4 °C下以300–400 × g离心5分钟,通过抽吸或轻弹去除上清液。每孔加入200 μL 1×透化/洗涤缓冲液(使用前将试剂盒中的10×透化/洗涤储备液稀释)。重复此步骤一次。
- 用含抗IFN-γ抗体(终浓度0.3 μg/mL)的50 μL 1×透化/洗涤缓冲液重悬细胞沉淀。冰上避光孵育30分钟。
- 每孔加入150 μL 1×透化/洗涤缓冲液。在4 °C下以300–400 × g离心5分钟,通过抽吸或轻弹去除上清液。再加入200 μL 1×透化/洗涤缓冲液,以300–400 × g在4 °C下离心5分钟,通过抽吸或轻弹去除上清液。
- 将每个样品用200 μL FWB重悬,进行流式细胞术分析。
- CHO细胞MHC I类分子染色
注意:验证每次实验所用细胞表面scMHC-I的表达水平至关重要,因为细胞系可能丢失转基因表达。在准备用于T细胞刺激的96孔板时,应按照第3.1.4节所述设置12孔板用于CHO细胞染色。- 使用细胞刮刀将CHO细胞从孔底刮下。此方法优于胰蛋白酶消化,因其可减少蛋白水解切割导致的表位损伤风险。
- 将含有CHO细胞的1 mL培养基转移至FACS管中。在4 °C下以300–400 × g离心5分钟。用FWB稀释的抗HLA抗体100 μL重悬细胞,于冰上4 °C孵育30分钟。
- 使用抗A2抗体进行染色以检测总A2表面表达水平,并使用TCR样抗体(特异性识别与E183肽段结合的A2复合物32)检测激动性pMHC-I的细胞表面表达水平。
- 向每个CHO样品中加入1 mL FWB,在4 °C下以300–400 × g离心5分钟,然后用0.3 mL FWB重悬样品。进行流式细胞术分析。
结果
本研究中使用的单链 MHC I 类分子(sc MHC class I)技术能够精确控制细胞表面表达携带已知共价连接肽段的 MHC I 类分子,从而诱导 T 细胞活化。我们构建了一种经过改造的异源性抗原呈递细胞(APC)系统(图 1A,B,C),可在存在或不存在共激动性 pMHC 的情况下呈递低水平的激动性 pMHC(图 1D,E)。关键的是,我们使用了一种针对 HLA-A2 分子呈递 E183 肽段的 TCR 样抗体,证明了激动性 sc E183-HLA-A2 的呈递水平在与共激动性 sc GAG-HLA-A2 共表达时并未发生改变(图 1E)。然而必须指出,该特异性识别 E183-HLA-A2 的 TCR 样抗体对呈递 GAG 肽段的 HLA-A2 也存在一定程度的结合(图 1E)。通过使用不同的肽段或 MHC 分子,可构建类似的工程化抗原呈递细胞系统,用于研究具有不同特异性的人类 T 细胞中 TCR 和/或共受体相互作用的分子需求。
我们使用这些经过基因工程改造的抗原呈递细胞(APC)来刺激一种针对E183-HLA-A2的人源CD8+ T细胞克隆。实验设置了三个阴性对照:仅T细胞、未转染的T-REx CHO细胞,以及表达大量共激动型单链GAG-HLA-A2的T-REx CHO细胞,用于检测T-REx CHO细胞表面表达的任何分子是否可能非特异性激活T细胞(未转染的T-REx CHO细胞相对于仅T细胞组),以及检测单链GAG-HLA-A2是否可激活T细胞(高表达单链GAG-HLA-A2的T-REx CHO细胞相对于未转染的T-REx CHO细胞组)。结果显示,未转染的T-REx CHO细胞或表达单链GAG-HLA-A2的T-REx CHO细胞均未能诱导E183-HLA-A2特异性的CD8+ CTL克隆活化,该结论基于干扰素-γ(IFN-γ)分泌水平及脱颗粒标志物CD107a表达的定量分析,这两项指标用于评估T细胞的细胞毒性功能(图2A,B)。作为阳性对照,高表达激动型单链E183-HLA-A2的细胞可高效诱导IFN-γ的产生和脱颗粒反应(图2A,B),表明该单链HLA-A2结构能够被特异性T细胞受体(TCR)识别,从而激活T细胞效应功能。低水平表达单链E183-HLA-A2时,IFN-γ产生和脱颗粒水平较低,但共表达共激动型单链GAG-HLA-A2可增强该活化效应(图2A,B)。值得注意的是,即使在抗原性pMHC水平较低的情况下,仍观察到非常高比例的CD107a+ T细胞(图2B),这与先前报道中T细胞细胞毒性的诱导对激动型pMHC数量需求相对较低的结果一致33。CD107a的平均荧光强度(MFI)可反映单个细胞的脱颗粒程度,具有更佳的动态检测范围(图2B)。本研究所用的T细胞活化检测方法可同时定量两种主要的效应功能:细胞因子分泌和细胞毒性,且具有高灵敏度和良好的动态范围。
我们利用单链技术检测TCR与共激动性pMHC结合是否为共激动性pMHC依赖性T细胞活化增强所必需。我们在HLA-A2肽结合槽边缘的第152位缬氨酸(图3B)突变为谷氨酸,构建V152E突变体,因为已有报道表明该突变可消除TCR与HLA-A2的结合34。随后,我们将该突变引入激动性单链E183-HLA-A2分子中,并在T-REx CHO细胞中表达该突变的激动性单链构建体,以检测V152E突变是否能够消除所用E183-HLA-A2特异性CTL克隆的TCR结合。结果显示,野生型单链E183-HLA-A2可诱导所用E183-HLA-A2特异性CTL克隆的活化,而V152E突变体则不能(图3A)。需要注意的是,MHC I类分子上任何影响TCR结合的突变都必须针对每个特定的TCR/T细胞克隆单独验证,因为突变效应取决于TCR与pMHC复合物之间精确的分子相互作用,而不同TCR之间的这些相互作用存在差异。例如,我们测试了八个突变位点,包括先前报道的TCR结合相关突变,以及预测可破坏TCR结合但不影响肽段与HLA-A2结合的突变。在这八个突变中,只有V152E突变完全消除了所用E183特异性T细胞克隆的活化10。随后,我们将V152E突变引入共激动性单链GAG-HLA-A2分子中,并将野生型或V152E突变型单链GAG-HLA-A2与低水平的激动性单链E183-HLA-A2共表达。结果显示,野生型和V152E突变型单链GAG-HLA-A2均能增强IFN-γ的产生和脱颗粒作用(图3C、D),表明TCR与共激动性pMHC的结合并非共激动性pMHC依赖性CD8+ T细胞活化增强所必需。本文所展示的单链MHC I类分子技术可用于针对已知肽段的MHC I类分子,特异性修饰TCR和/或共受体与其的结合,从而研究T细胞抗原识别与活化的分子机制要求。
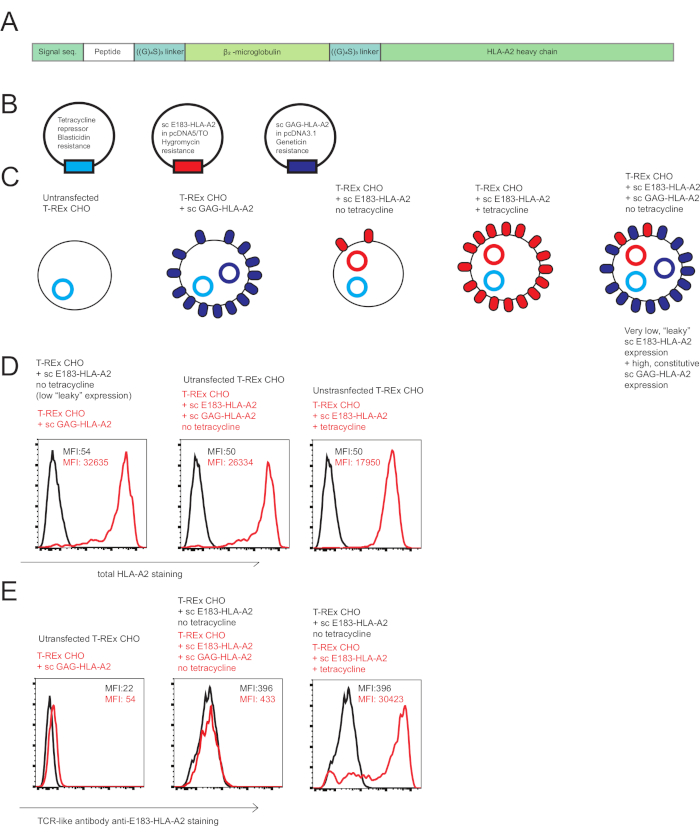
图1:用于研究人CD8+ T细胞活化中共刺激作用的单链HLA-A2构建体。(A)scHLA-A2构建体的示意图,包含共价连接的信号序列、人β2微球蛋白、选定肽段、柔性甘氨酸-丝氨酸连接子(GGGGSGGGGS GGGGS)、人β2微球蛋白、柔性甘氨酸-丝氨酸连接子以及HLA-A2重链。(B)用于构建工程化抗原呈递细胞以研究人CD8+ T细胞活化中共刺激作用的质粒示意图:四环素阻遏蛋白、由四环素诱导型启动子调控的激动型sc E183-HLA-A2、由组成型活性启动子调控的非刺激性共激动型sc GAG-HLA-A2。(C)用于研究共刺激作用的工程化抗原呈递细胞示意图:T-REx CHO细胞(无人MHC表达)、组成型高表达sc GAG-HLA-A2的T-REx CHO细胞(非刺激性共激动型pMHC)、在无四环素条件下低水平“渗漏”表达sc E183-HLA-A2的T-REx CHO细胞(低水平激动肽)、在四环素存在下高水平表达sc E183-HLA-A2的T-REx CHO细胞(高水平激动肽)、同时低水平表达sc E183-HLA-A2和高水平表达sc GAG-HLA-A2的T-REx CHO细胞(低水平激动肽与高水平共激动肽)。(D)使用抗HLA-A2抗体对工程化抗原呈递细胞系进行的细胞表面染色。所示数值表示活细胞门内MHC染色的MFI值。数据代表5次独立实验结果。(E)使用特异性识别HLA-A2-E183肽复合物的TCR样抗体对工程化抗原呈递细胞系进行的细胞表面染色。所示数值表示活细胞门内MHC染色的MFI值。数据代表5次独立实验结果。 请点击此处查看该图的放大版本。
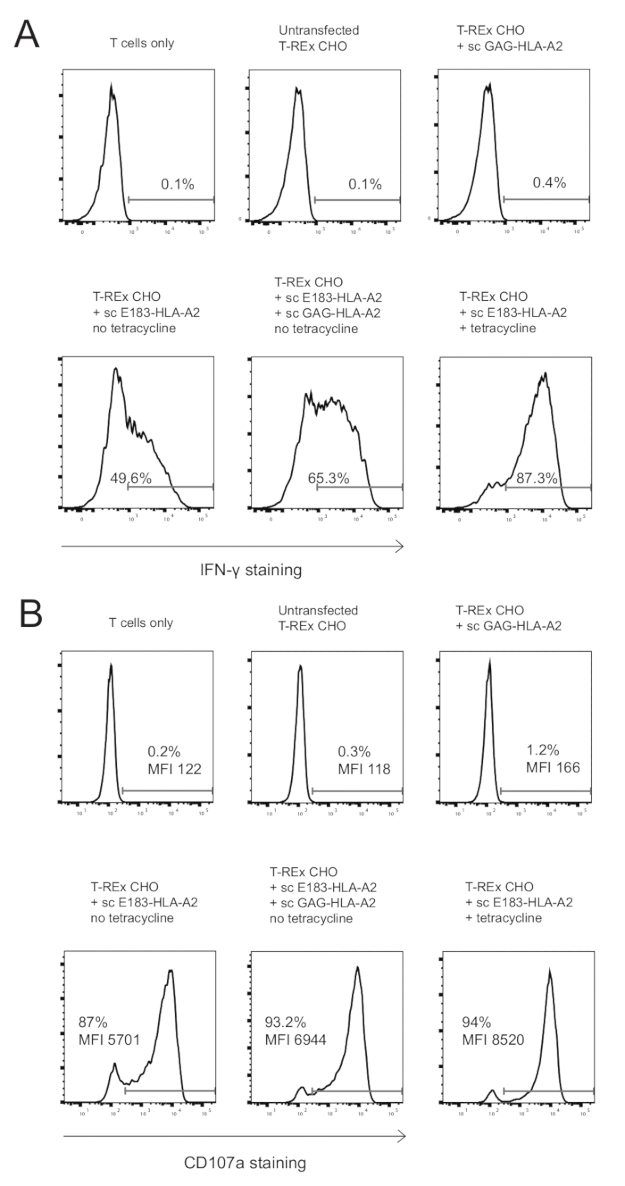
图2:共激动型pMHC增强了E183-HLA-A2特异性人源CD8+ CTL克隆的细胞因子产生和脱颗粒功能。(A)HLA-A2特异性人源CD8+ CTL克隆在与所示基因工程抗原呈递细胞共孵育3小时后的胞内IFN-γ染色结果。图中数值表示IFN-γ染色阳性的细胞百分比。数据代表3次独立实验,每次实验均设技术重复三份。(B)HLA-A2特异性人源CD8+ CTL克隆在与所示基因工程抗原呈递细胞共孵育3小时后的细胞表面CD107a染色结果。图中数值表示CD107a染色阳性细胞的百分比,或CD8+ T细胞群体的CD107a平均荧光强度(MFI)。数据代表3次独立实验,每次实验均设技术重复三份。请点击此处查看该图的放大版本。
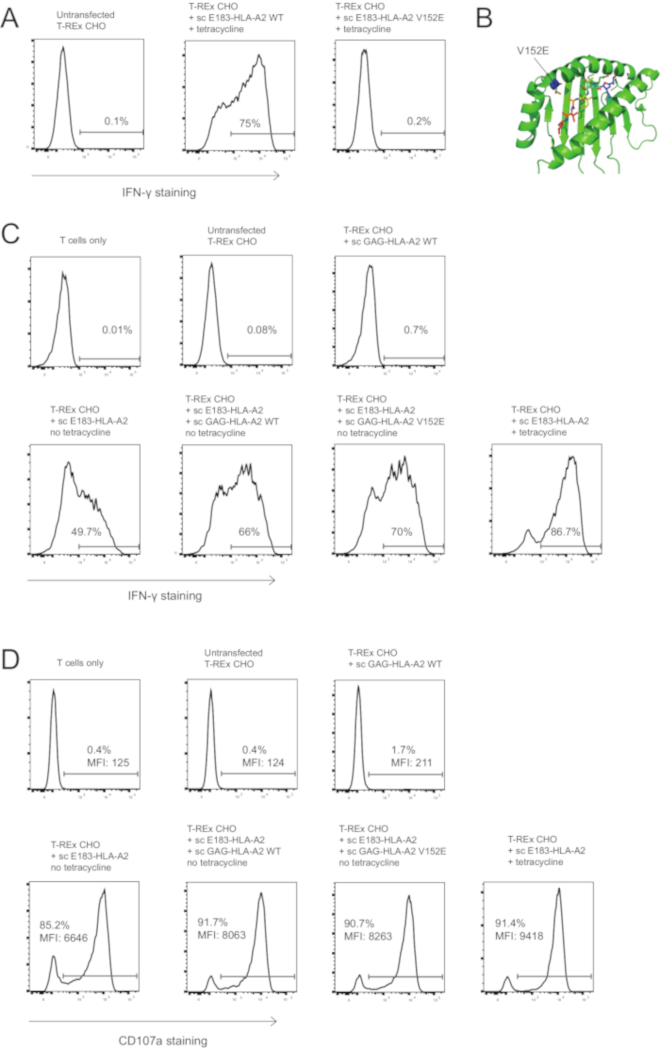
图 3:共激动剂介导的 T 细胞活化增强不需要 TCR 与共激动剂 pMHC 复合物的结合。(A)sc E183-HLA-A2 中的 V152E 突变消除了对 E183-HLA-A2 特异性人源 CD8+ CTL 克隆的激活作用。使用高表达水平(四环素诱导)的野生型或 V152E 突变型 sc E183-HLA-A2 的 T-REx CHO 细胞刺激 E183-HLA-A2 特异性人源 CD8+ CTL 克隆 3 小时。通过细胞内 IFN-γ 染色定量 T 细胞活化程度。所示数字表示 IFN-γ 染色阳性的百分比。数据代表 3 次独立实验,每次实验均设置技术重复三份。(B)V152E 突变在 HLA-A2 肽结合槽内的位置。(C)sc GAG-HLA-A2 共激动剂 pMHC 复合物上的 V152E 突变不消除共激动剂依赖性活化增强效应。HLA-A2 特异性人源 CD8+ CTL 克隆在经指定的工程化抗原呈递细胞刺激 4 小时后进行细胞内 IFN-γ 染色。所示数字表示 IFN-γ 染色阳性的百分比。数据代表 3 次独立实验,每次实验均设置技术重复三份。(D)sc GAG-HLA-A2 共激动剂 pMHC 复合物上的 V152E 突变不消除共激动剂依赖性活化增强效应。HLA-A2 特异性人源 CD8+ CTL 克隆在经指定的工程化抗原呈递细胞刺激 3 小时后进行细胞表面 CD107a 染色。所示数字表示 CD107a 染色阳性的百分比或 CD8+ T 细胞群体的 CD107a MFI。数据代表 3 次独立实验,每次实验均设置技术重复三份。 请点击此处查看该图的放大版本。
讨论
本方案为研究人类CD8+ T细胞活化过程中分子相互作用提供了可靠的工具。在研究人类T细胞活化期间的共激动作用时,一个关键步骤是控制激动型pMHC在细胞表面的表达水平,以确保抗原呈递细胞(APC)在有或无共激动型pMHC表达的情况下,激动型pMHC的呈递量相等。在我们的实验体系中,这一目标通过使用单一细胞克隆来实现,该克隆表达低水平的激动型pMHC,随后通过共转染共激动型pMHC质粒,并利用TCR样抗体对激动型pMHC进行定量10,32。由于激动型单链pMHC(sc pMHC)的表达水平可能随时间变化,因此在每次实验中,必须使用TCR样抗体对所用APC表面的激动型pMHC表达量进行定量。若缺乏特异性TCR样抗体,可将激动型scMHC-I构建成荧光蛋白融合蛋白,并通过高灵敏度显微成像技术(如全内反射荧光显微镜)对其细胞表面表达进行定量35,36。此外,共激动型pMHC的细胞表面表达会随时间下降,原因在于CMV启动子发生甲基化依赖性和非依赖性沉默37,因此应通过抗体染色和流式细胞术进行监测,并在必要时重复进行FACS分选。我们已将CHO细胞培养长达5周,期间sc pMHC表达的损失相对有限。我们强烈建议在筛选或分选后尽快冻存CHO细胞,以确保获得具有已知sc MHC表达水平的稳定细胞储备。
根据设备的可用性或具体的研究目的,本方案中所述的多个步骤均可进行调整。例如,外周血单个核细胞(PBMC)的增殖潜能可通过其他无需使用γ射线(或X射线)辐照仪的方法来抑制(步骤3.2.1),如使用丝裂霉素C38处理。在步骤3.3.1中,可使用含金属螯合剂的非酶解细胞解离缓冲液替代细胞刮取法39。此外,抗原呈递系统也可进行改造,以更适用于表达不同T细胞受体(TCR)的人类细胞毒性T淋巴细胞(CTL)克隆。中国仓鼠卵巢(CHO)细胞表达仓鼠主要组织相容性复合体(MHC)I类分子,尽管在本研究中所用的CTL细胞系对其无反应(图2A 和 图3A,我们未观察到T细胞对未转染CHO细胞产生应答),但仍有可能其他人类TCR会表现出一定的异种反应性。在此情况下,可通过CRISPR/Cas9技术敲除仓鼠的β2-微球蛋白或TAP基因以降低MHC I类分子的表达;或者,在人类抗原呈递细胞(APC)系中通过CRISPR/Cas9介导的β2-微球蛋白或TAP基因敲除后进行使用。
本文介绍的实验系统可精确控制 TCR 和 CD8 与呈递预定义肽段的 MHC 分子之间的相互作用。例如,我们先前已证明,消除 CD8 与协同激动性 pMHC 结合的突变40,会消除小鼠和人 CD8+ T 细胞中由协同激动性 pMHC 介导的活化增强效应9,10,而破坏 TCR 与协同激动性 pMHC 的相互作用则对协同激动性介导的活化增强无影响10。然而,使用单链 MHC 构建体存在若干局限性。例如,利用该实验系统测试多个协同激动性肽序列耗时且劳动密集,因为需要构建编码携带不同肽段的单链 MHC 的多个质粒,并进行后续转染和细胞分选。此前,我们曾使用小鼠 TAP 缺陷型细胞系 RMA-S 来测试多种协同激动性肽在小鼠 T 细胞活化中的作用8,9,但该方法在人源 TAP 缺陷型 T2 细胞系中未能成功10,最可能的原因是存在 TAP 非依赖性肽的呈递41。本实验系统的另一局限性在于,无法快速调节协同激动性 pMHC 分子的数量,从而难以确定触发 T 细胞活化所需的最低协同激动性 pMHC 数量。此外,所使用的四环素诱导系统无法通过调节四环素浓度在单细胞水平上对激动性 pMHC 的表达量进行滴定,因为改变四环素浓度会影响 HLA-A2 阳性细胞的比例,而非单个细胞表面 HLA-A2 的表达水平。我们目前正在探索的另一种方法是使用支撑脂质双层42,该技术此前已被用于研究小鼠 CD4+ T 细胞活化过程中的协同激动作用4,或使用固定量的激动性 pMHC 包被的微球,在不同浓度的协同激动性 pMHC 存在下进行实验。当结合使用紫外可切割肽技术4,43时,这些替代性实验系统将能够快速测试多种协同激动性肽序列以及不同浓度的协同激动性 pMHC。
单链MHC技术也可用于研究人或小鼠CD4 T细胞中的共刺激作用,因为携带预确定肽段的单链MHC II类分子已成功表达于哺乳动物细胞表面44。此外,单链MHC技术的应用还可拓展至非经典MHC分子(如HLA-E)的研究。Sc HLA-E此前已有报道,其表达已被证明可抑制人T细胞的活化45。另一种备受关注的非经典MHC分子是CD1,它呈递脂类而非肽类抗原46。由CD1重链与β2-微球蛋白组成的单链构建体已被证实可在细胞表面表达,并能结合相应的脂类配体47。单链MHC技术作为一种研究工具,在探究T细胞和NK细胞活化过程中的分子相互作用方面具有广阔的应用前景。
披露
作者声明无竞争利益。
致谢
本研究获得了新加坡卫生部国家医学研究委员会 CBRG/0064/2014 项目对 N.R.J.G. 的资助,CREATE 项目 R571-002-012-592 对 P.A.M. 的资助,国家研究基金会研究员项目 R571-000-272-281 对 P.A.M. 的资助,以及新加坡转化研究(STaR)研究员奖(NMRC/STaR/013/2012)对 A.B. 的资助。我们感谢新加坡国立大学免疫学项目流式细胞核心设施的 Paul Hutchinson 博士和 Teo Guo Hui 先生在细胞分选方面的专业支持。我们感谢 Elijah Chen 对手稿的审阅。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 无血清培养基 Aim-V | Gibco | 12055091 | |
| 杀稻瘟菌素 | Gibco | R21001 | |
| Cytofix/Cytoperm(固定/透化试剂盒) | BD | 554714 | |
| F12 | Gibco | 10565-018 | |
| 胎牛血清(FBS) | HyClone | SH3007103 | |
| 遗传霉素 | Gibco | 10131035 | |
| GolgiPlug(布雷菲德菌素A) | BD | 555029 | |
| 人血清 | Sigma-Aldrich | H4522 | |
| 潮霉素 | Gibco | 10687010 | |
| 菜豆凝集素(PHA) | Sigma-Aldrich | L4144 | |
| Opti-MEM(低血清培养基) | Bibco | 31985070 | |
| 10x PBS | Vivantis | PB0344 – 1 L | |
| 青霉素/链霉素 | HyClone | SV30010 | |
| 聚乙烯亚胺(PEI) | Sigma-Aldrich | 408727 | |
| 重组人IL2 | R&D Systems | 202-IL | |
| 重组人IL7 | R&D Systems | 207-IL | |
| 重组人IL15 | R&D Systems | 247-ILB | |
| 四环素 | Sigma-Aldrich | T7660 | |
| T-REx CHO细胞系 | 赛默飞世尔科技 | R71807 | |
| 10 x 胰蛋白酶/EDTA | Gibco | 15400054 | |
| 抗体 | |||
| CD3 | BD | 347347 | 克隆 SK7,RRID:AB_400287 |
| CD8α | BD | 563795 | 克隆 RPA-T8,RRID:AB_2722501 |
| CD107a | BD | 566261 | 克隆 H4A3,RRID:AB_2739639 |
| HLA-A2 | eBioscience | 17-9876-41 | 克隆 BB7.2,RRID:AB_11151522 |
| IFN-γ | eBioscience | 12-7319-41 | 克隆 4S.B3,RRID:AB_1311250 |
参考文献
- Gascoigne, N. R. Do T cells need endogenous peptides for activation? Nature Reviews. Immunology. 8 (11), 895-900 (2008).
- Gascoigne, N. R., Zal, T., Yachi, P. P., Hoerter, J. A. Co-receptors and recognition of self at the immunological synapse. Current Topics in Microbiology and Immunology. 340, 171-189 (2010).
- Krogsgaard, M., Juang, J., Davis, M. M. A role for "self" in T-cell activation. Seminars in Immunology. 19 (4), 236-244 (2007).
- Krogsgaard, M., et al. Agonist/endogenous peptide-MHC heterodimers drive T cell activation and sensitivity. Nature. 434 (7030), 238-243 (2005).
- Ebert, P. J., Jiang, S., Xie, J., Li, Q. J., Davis, M. M. An endogenous positively selecting peptide enhances mature T cell responses and becomes an autoantigen in the absence of microRNA miR-181a. Nature Immunology. 10 (11), 1162-1169 (2009).
- Lo, W. L., et al. An endogenous peptide positively selects and augments the activation and survival of peripheral CD4+ T cells. Nature Immunology. 10 (11), 1155-1161 (2009).
- Yachi, P. P., Ampudia, J., Gascoigne, N. R., Zal, T. Nonstimulatory peptides contribute to antigen-induced CD8-T cell receptor interaction at the immunological synapse. Nature Immunology. 6 (8), 785-792 (2005).
- Yachi, P. P., Lotz, C., Ampudia, J., Gascoigne, N. R. T cell activation enhancement by endogenous pMHC acts for both weak and strong agonists but varies with differentiation state. The Journal of Experimental Medicine. 204 (11), 2747-2757 (2007).
- Hoerter, J. A., et al. Coreceptor affinity for MHC defines peptide specificity requirements for TCR interaction with coagonist peptide-MHC. The Journal of Experimental Medicine. 210 (9), 1807-1821 (2013).
- Zhao, X., et al. Nonstimulatory peptide-MHC enhances human T-cell antigen-specific responses by amplifying proximal TCR signaling. Nature Communications. 9 (1), 2716(2018).
- Juang, J., et al. Peptide-MHC heterodimers show that thymic positive selection requires a more restricted set of self-peptides than negative selection. The Journal of Experimental Medicine. 207 (6), 1223-1234 (2010).
- Anikeeva, N., et al. Quantum dot/peptide-MHC biosensors reveal strong CD8-dependent cooperation between self and viral antigens that augment the T cell response. Proceedings of the National Academy of Sciences of the United States of America. 103 (45), 16846-16851 (2006).
- Anikeeva, N., Gakamsky, D., Scholler, J., Sykulev, Y. Evidence that the density of self peptide-MHC ligands regulates T-cell receptor signaling. PloS One. 7 (8), e41466(2012).
- Schuren, A. B., Costa, A. I., Wiertz, E. J. Recent advances in viral evasion of the MHC Class I processing pathway. Current Opinion in Immunology. 40, 43-50 (2016).
- Bubenik, J. MHC class I down regulation, tumour escape from immune surveillance and design of therapeutic strategies. Folia Biologica. 51 (1), 1-2 (2005).
- Apps, R., et al. Influence of HLA-C expression level on HIV control. Science. 340 (6128), New York, N.Y. 87-91 (2013).
- Cebecauer, M., et al. CD8+ cytotoxic T lymphocyte activation by soluble major histocompatibility complex-peptide dimers. The Journal of Biological Chemistry. 280 (25), 23820-23828 (2005).
- Sporri, R., Reis e Sousa, C. Self peptide/MHC class I complexes have a negligible effect on the response of some CD8+ T cells to foreign antigen. European Journal of Immunology. 32 (11), 3161-3170 (2002).
- Ljunggren, H. G., et al. Empty MHC class I molecules come out in the cold. Nature. 346 (6283), 476-480 (1990).
- Kotsiou, E., Brzostek, J., Gould, K. G. Properties and applications of single-chain major histocompatibility complex class I molecules. Antioxidants & Redox Signaling. 15 (3), 645-655 (2011).
- Hansen, T. H., Connolly, J. M., Gould, K. G., Fremont, D. H. Basic and translational applications of engineered MHC class I proteins. Trends in Immunology. 31 (10), 363-369 (2010).
- Yu, Y. Y., Netuschil, N., Lybarger, L., Connolly, J. M., Hansen, T. H. Cutting edge: single-chain trimers of MHC class I molecules form stable structures that potently stimulate antigen-specific T cells and B cells. Journal of Immunology. 168 (7), Baltimore, Md. 3145-3149 (2002).
- Mitaksov, V., et al. Structural engineering of pMHC reagents for T cell vaccines and diagnostics. Chemistry & Biology. 14 (8), 909-922 (2007).
- Truscott, S. M., et al. Disulfide bond engineering to trap peptides in the MHC class I binding groove. Journal of Immunology. 178 (10), Baltimore, Md. 6280-6289 (2007).
- Truscott, S. M., et al. Human major histocompatibility complex (MHC) class I molecules with disulfide traps secure disease-related antigenic peptides and exclude competitor peptides. The Journal of Biological Chemistry. 283 (12), 7480-7490 (2008).
- Bertoletti, A., Ferrari, C. Innate and adaptive immune responses in chronic hepatitis B virus infections: towards restoration of immune control of viral infection. Postgraduate Medical Journal. 89 (1051), 294-304 (2013).
- Boni, C., et al. Characterization of hepatitis B virus (HBV)-specific T-cell dysfunction in chronic HBV infection. Journal of Virology. 81 (8), 4215-4225 (2007).
- Gehring, A. J., et al. Engineering virus-specific T cells that target HBV infected hepatocytes and hepatocellular carcinoma cell lines. Journal of Hepatology. 55 (1), 103-110 (2011).
- Gehring, A. J., et al. The level of viral antigen presented by hepatocytes influences CD8 T-cell function. Journal of Virology. 81 (6), 2940-2949 (2007).
- Bertoni, R., et al. Human histocompatibility leukocyte antigen-binding supermotifs predict broadly cross-reactive cytotoxic T lymphocyte responses in patients with acute hepatitis. The Journal of Clinical Investigation. 100 (3), 503-513 (1997).
- Goulder, P. J., et al. Patterns of immunodominance in HIV-1-specific cytotoxic T lymphocyte responses in two human histocompatibility leukocyte antigens (HLA)-identical siblings with HLA-A*0201 are influenced by epitope mutation. The Journal of Experimental Medicine. 185 (8), 1423-1433 (1997).
- Sastry, K. S., et al. Targeting hepatitis B virus-infected cells with a T-cell receptor-like antibody. Journal of Virology. 85 (5), 1935-1942 (2011).
- vanden Berg, H. A., et al. Cellular-level versus receptor-level response threshold hierarchies in T-cell activation. Frontiers in Immunology. 4, 250(2013).
- Moots, R. J., Matsui, M., Pazmany, L., McMichael, A. J., Frelinger, J. A. A cluster of mutations in HLA-A2 alpha 2 helix abolishes peptide recognition by T cells. Immunogenetics. 34 (3), 141-148 (1991).
- Crites, T. J., Chen, L., Varma, R. A TIRF microscopy technique for real-time, simultaneous imaging of the TCR and its associated signaling proteins. Journal of Visualized Experiments. (61), (2012).
- Axmann, M., Schutz, G. J., Huppa, J. B. Single Molecule Fluorescence Microscopy on Planar Supported Bilayers. Journal of Visualized Experiments. (105), e53158(2015).
- Mariati,, Koh, E. Y., Yeo, J. H., Ho, S. C., Yang, Y. Toward stable gene expression in CHO cells. Bioengineered. 5 (5), 340-345 (2014).
- Matsushita, S., Tanaka, Y., Matsuoka, T., Nakashima, T. Clonal expansion of freshly isolated CD4T cells by randomized peptides and identification of peptide ligands using combinatorial peptide libraries. European Journal of Immunology. 31 (8), 2395-2402 (2001).
- Heng, B. C., Cowan, C. M., Basu, S. Comparison of enzymatic and non-enzymatic means of dissociating adherent monolayers of mesenchymal stem cells. Biological Procedures Online. 11, 161-169 (2009).
- Smith, K., et al. Sensory adaptation in naive peripheral CD4 T cells. The Journal of Experimental Medicine. 194 (9), 1253-1261 (2001).
- Wei, M. L., Cresswell, P. HLA-A2 molecules in an antigen-processing mutant cell contain signal sequence-derived peptides. Nature. 356 (6368), 443-446 (1992).
- Vardhana, S., Dustin, M. Supported Planar Bilayers for the Formation of Study of Immunological Synapses and Kinapse. Journal of Visualized Experiments. (19), (2008).
- Bakker, A. H., et al. Conditional MHC class I ligands and peptide exchange technology for the human MHC gene products HLA-A1, -A3, -A11, and -B7. Proceedings of the National Academy of Sciences of the United States of America. 105 (10), 3825-3830 (2008).
- Rhode, P. R., et al. Single-chain MHC class II molecules induce T cell activation and apoptosis. Journal of Immunology. 157 (11), Baltimore, Md. 4885-4891 (1996).
- Crew, M. D., Cannon, M. J., Phanavanh, B., Garcia-Borges, C. N. An HLA-E single chain trimer inhibits human NK cell reactivity towards porcine cells. Molecular Immunology. 42 (10), 1205-1214 (2005).
- Van Kaer, L., Wu, L., Joyce, S. Mechanisms and Consequences of Antigen Presentation by CD1. Trends in Immunology. 37 (11), 738-754 (2016).
- Im, J. S., et al. Direct measurement of antigen binding properties of CD1 proteins using fluorescent lipid probes. The Journal of Biological Chemistry. 279 (1), 299-310 (2004).
重印与许可
