本文介绍并讨论了原位制备核酸微阵列在合成与应用方面的最新进展。具体而言,我们展示了如何将DNA合成方案拓展至RNA,以及如何利用微阵列构建可检索的核酸文库。
本文内容
摘要
摘要
光刻技术是一种在玻璃载片上合成DNA寡核苷酸的强大方法,它结合了亚磷酰胺偶联反应的高效性以及微米级镜面反射紫外光的精确性和高密度特性。光刻技术可在数小时内制备出容纳数十万至数百万种不同DNA序列的微阵列,每条序列长度可达100个核苷酸或更长。凭借如此巨大的序列空间,微阵列成为研究核酸·配体相互作用机制的理想平台,尤其适用于RNA的研究。我们近期报道了一组新型RNA亚磷酰胺单体的制备方法,这些单体适用于原位光刻技术,并已成功用于生长RNA寡核苷酸,包括同聚物及混合碱基序列。本文以包含全部四种碱基的25聚体模板序列为示例,详细阐述了RNA微阵列制备的全过程,涵盖实验设计、仪器设置、阵列合成、脱保护以及最终的杂交检测。同时,我们进一步拓展了微阵列光刻技术的应用,将其作为低成本获取复杂核酸文库的途径。为此,我们在对碱敏感的单体上制备高密度DNA微阵列,使得DNA在合成与脱保护后可方便地切割并回收。该制备方案经过优化,以最大限度减少合成错误;为此,引入一层β-胡萝卜素溶液以吸收可能反射回合成基底的紫外光子。我们以逐步方式描述了文库制备的完整流程,从设计、切割到定量分析。
引言
DNA 微阵列的实际应用传统上主要用于研究两种细胞群体之间基因表达水平的差异,其检测方法基于互补链结合和荧光标记1。偶尔,DNA 微阵列也被用于探索与非核酸配体(如蛋白质)的结合事件,通过系统性序列排列策略,可全面揭示结合图谱2,3,4,5。该方法有效地将微阵列从单纯的杂交界面转变为具有广泛序列覆盖能力的平台,从而有助于深入研究更为丰富且复杂的 RNA 结构与功能世界。得益于高效的亚磷酰胺偶联反应6,原位合成的 DNA 芯片现在也可被视为一种低成本的 DNA 来源7,这一点在核酸材料需求持续增长的背景下尤为重要,例如用于基因组装8,9、基于 DNA 的纳米结构10、信息存储或测序11,12。同样,测序技术也可能受益于能够产生高度复杂 RNA 寡核苷酸混合物的方法13。在此背景下,允许寡核苷酸原位合成且高密度排列的芯片制备方案,正处于满足核酸生物技术这一快速扩展领域需求的理想位置。然而,由于生物技术领域极为多样,不同应用的目的可能要求微阵列上的 DNA 合成既具备高通量,又具有极低的合成错误率14,15,或两者兼备,这就需要更深入地审视 DNA 微阵列的合成工艺——而这些工艺在历史上主要针对杂交检测进行了优化。与此同时,RNA 微阵列的原位合成一直被认为是一项具有挑战性的任务,其中大部分困难源于 2'-OH 基团的保护基团问题;在标准固相合成中,该保护基通常为硅基结构,需使用含氟试剂去除,而这类化学试剂与玻璃或硅基表面不相容。近年来,DNA 和 RNA 微阵列合成中的这些问题与挑战已成为大量研究的主题,尤其是采用光刻技术的研究16。
光刻技术利用紫外光在偶联前解封寡核苷酸,并需要使用掩模来构建紫外光照射的图案,从而在空间上组织并控制寡核苷酸的生长。物理掩模已被计算机控制的微镜 所取代,这些微镜通过倾斜选择性地将紫外光反射到微阵列基底上17,18,19。作为紫外光源,我们采用来自高功率LED的365 nm紫外光20。目前的光刻装置配备有包含1024 × 768个微镜的微镜阵列,对应于仅1.4 cm2面积上的超过78万个多重可寻址位点("特征位点"),或采用1920 × 1080阵列的1080p分辨率,即超过>200万个微镜。因此,设备中的每个微镜均可直接控制在相应特征位点上生长的序列。除紫外光外,光刻技术的功能类似于固相合成技术,并采用基于循环的亚磷酰胺化学方法。但为成功实现RNA合成,其需要一种完全不同的保护策略。我们开发了一系列带有肼敏感保护基团的新型光敏RNA亚磷酰胺单体21。这些单体可在温和条件下脱保护,且不会影响表面完整性。第一步脱保护使用三乙胺去除氰乙基磷酸二酯保护基团,而第二步则单独使用肼去除2'-OH和环外胺功能基团上的保护基团。通过该方法,现在可在微阵列上原位合成长度约为30个核苷酸(nt)、任意序列的RNA寡核苷酸22,23。同时,我们最近也开始关注DNA和RNA光刻中的通量、质量和速度问题。我们测得所有DNA和RNA亚磷酰胺单体的偶联效率均>99%(图1),并系统研究了寡核苷酸延伸循环中的每一步,包括氧化时间、活化剂选择以及最佳紫外照射条件24,25。我们引入了新型光敏5'端保护基团,可在数秒内完成脱保护,使数十万条100聚体的合成过程缩短至数小时内完成26。我们还通过同时照射两个基底,使阵列制备的通量提高了一倍27。最后,我们引入了一种含有碱敏感琥珀酰基的dT亚磷酰胺单体,可方便地用于切割、收集和分析DNA与RNA寡核苷酸,这对于文库制备至关重要28。
尽管DNA和RNA固相合成对于核酸化学领域的研究人员而言相对常规,但微阵列光刻技术仍是一项复杂的升级工艺,需要复杂的设备、对过程的精确控制与监控,并且根据寡核苷酸的性质及应用类型,需采用不同的合成后处理步骤。本文旨在详细介绍通过光刻法原位合成DNA和RNA微阵列的完整分步操作流程,涵盖从实验设计到数据分析的各个环节,重点阐述仪器与耗材的准备工作。随后,我们描述了与微阵列制备目的相匹配的合成后去保护方法(即用于杂交或核酸文库回收)。
方案
1. 芯片设计
- 在文本编辑器中按5'→3'方向写出待合成的序列,每条序列占一行。对于质控用的25聚体,使用序列“GTCATCATCATGAACCACCCTGGTC”。DNA核苷酸用字母A、C、G、T表示,RNA核苷酸用数字5、6、7、8表示。
- 若进行文库制备,需在每条序列的3'端添加一个额外数字(即9),该数字对应碱敏感单体的偶联。
- 每条序列后必须跟一个逗号。在逗号后为每条序列指定一个名称,并确保每一行符合[序列,#序列名称]格式(不包含方括号)。将序列列表保存为.txt文件。
- 启动MatLab,然后加载程序ChipDesign.m,运行该程序。
- 在属性面板窗口中,加载微阵列EntireChip布局文件。如果目标是在四个相同位置合成完整阵列,则加载MilliChip布局文件。
- 在属性面板窗口中,在芯片规格下选择选择容器,然后选择合成区域。在图案下选择合适的图案,以获得正确的可寻址特征数量,计算方式为序列数×重复次数。对于质控25聚体,选择25:36图案。
- 在选择容器下选择定位标记。定位标记通常合成在合成区域的四个角,用于提取杂交数据。选中定位标记后,输入一段将被合成在定位标记上的序列(5'→3'),该序列可作为阳性对照。对于25聚体实验,使用相同的DNA序列。
- 在序列下加载包含所有已编写序列的文本文件。确保已选中随机化选项。在项目标题中为实验命名,并在连接子序列中输入TTTTT(对应T5连接子)。
- 点击生成,然后在MaskGen_delta_rc1/Designs文件夹中查找阵列设计文件和掩膜(图2)。确保其中包含一个显示脚本、一个流序列和一个设计文件。
- 对于文库制备,打开显示脚本。在显示脚本底部添加一行,内容与脚本的第一行完全相同(例如:display First_Mask.bmp 150)。此步骤将去除所有寡核苷酸5'端的末端光保护基团。
- 启动作业创建程序AutoJob,通过点击加载模板加载模板,然后点击显示脚本加载由MatLab生成的显示脚本文件。点击生成。此步骤将生成一系列指令,称为作业文件(jobfile),用于控制计算机与微镜系统及DNA合成仪之间的通信。
2. 载玻片的制备与功能化
- 在合成池的进样管和出样管位置对应的两个位置上,对载玻片进行钻孔。使用CNC路由器上的0.9 mm金刚石钻头进行精确且可靠的钻孔。用超纯水冲洗钻孔后的载玻片,并将其整齐放置于载玻片架中。
- 通过将载玻片置于含有5%氨性专用清洁剂的水浴中超声处理30分钟,以清洁表面 35 °C. 用双蒸水冲洗载玻片2O,并将它们放入干净、干燥的架子上。
- 将打孔和未打孔的显微镜载玻片按顺序放入载玻片架中。在大容量量筒中,通过混合475 mL乙醇(EtOH)与25 mL去离子水(ddH₂O)配制功能化溶液。2O,10 g 偶联剂(N-(3-三乙氧基硅丙基)-4-羟基丁酰胺) 和 1 mL 乙酸。充分搅拌至均匀,然后转移至合适的密闭容器中。
- 将装有样品的架子放入容器中,盖上盖子,在室温下于摇床中轻轻摇动4小时。
- 4小时后,弃去功能化溶液,加入500 mL洗涤溶液,由475 mL EtOH和25 mL ddH₂O组成。2O 和 1 mL 乙酸。室温下缓慢振荡 20 分钟,然后弃去并替换为 500 mL 新鲜洗涤液。
- 室温下再放置20分钟后,弃去溶液,用氩气流吹干载玻片,并将其置于预热的真空烘箱中固化 120 °C2小时后关闭烘箱和真空泵,但将载玻片继续置于减压条件下过夜。随后将烘箱恢复至常压,并将载玻片存放于干燥器中,待后续使用。
3. 合成试剂与反应物的准备
- 将亚磷酰胺粉末(图1)从储存温度(-25 或 -45 °C)转移至干燥器中,使其升至室温。
- 当亚磷酰胺达到室温后,加入适量超干乙腈(<30 ppm H2O),配制成终浓度为 30 mM 的溶液,用于标准 DNA 和 RNA 亚磷酰胺;对于对碱敏感的 dT 单体(文库制备),则配制成 50 mM 浓度。加入一小袋分子筛以吸附可能残留的微量水分。
- 通过将 11 g 咪唑溶解于 1 L 干燥 DMSO 中,配制 1%(w/w)的咪唑 DMSO 溶液。充分振荡至完全溶解,并将该溶液连接至 DNA 合成仪的辅助进样口。此溶液将作为曝光溶剂,用于彻底去除 5′-光保护基团。
- 对于文库合成,称取 100 mg β-胡萝卜素溶于 10 mL 二氯甲烷中,配制成 1%(w/v)的 β-胡萝卜素二氯甲烷溶液。在棕色玻璃瓶中充分振荡溶解后,用铝箔包裹避光保存。
4. 微阵列合成的制备与监测。
- 记录微阵列制备室内的温度和湿度,并确保DNA合成仪处于足够的氦气压力下。
- 打开紫外LED及其冷却风扇。将紫外光强计安装在入射紫外光的焦平面上并开启(图3A)。
- 在计算机上启动作业文件/微镜/合成文件控制器软件(名为 WiCell)。打开并初始化微镜装置,通过右键单击 DMD,然后选择 加载图像,载入全白掩模文件。
- 右键单击UVS图标,选择 紫外快门开启。读取光强计上的功率值(单位为mW/cm2),计时60秒。60秒后再次读取功率值,并记录起始和结束数值。通过选择 紫外快门关闭 关闭快门,并关闭光强计。计算平均紫外光强值(单位为mW/cm2)。
- 根据
 关系,计算达到5'-NPPOC光去保护所需辐射能量6 J/cm2(用于DNA和RNA微阵列)或5'-BzNPPOC光去保护所需3 J/cm2(用于DNA文库)所需的曝光时间。
- 在DNA合成仪工作站软件中,通过复制粘贴MatLab生成的流动序列内容,在序列编辑器中创建一个序列文件。在3'端额外添加两个洗涤步骤(默认循环字母:“s”),以在进入第一个偶联步骤前清洗基底表面。保存并导出序列文件。
- 在工作站软件的协议编辑器中,创建一个协议文件,其中包含与序列文件中出现的每个字母和数字相对应的专用循环(例如,若序列文件仅包含字母A、C、G和T,则协议文件必须包含四个分别命名为A、C、G和T的循环)。
- 将DNA亚磷酰胺(循环A、C、G和T)的偶联时间设为15秒,rU亚磷酰胺(循环8)设为120秒,rA、rC和rG亚磷酰胺(循环5、6和7)设为300秒。对于文库制备,将对碱敏感且可切割的dT单体偶联时间设为2 × 120秒(表1 和 表2)。
- 确保每个循环中两次 事件2输出 通信事件之间的等待时间等于计算所得的紫外曝光时间,以达到所需的辐射能量。与序列文件相同,保存并导出协议文件。
- 在WiCell软件中,将作业、序列和协议文件分别载入对应的子窗口,然后点击 发送,将序列和协议文件传输至DNA合成仪。
- 在序列文件中,统计每种亚磷酰胺所需的偶联次数。
- 为计算每种合成所需亚磷酰胺溶液的体积(单位为µL),将偶联次数乘以60。为确保安全及对DNA合成仪管路进行预润洗,每种体积额外增加250 µL。对于仅需一次偶联的亚磷酰胺,使用250 µL作为基础体积。
- 迅速将溶液转移至DNA合成仪上与协议循环中端口字母/数字相对应的试剂瓶中。
- 使用10次预润洗脉冲对各端口的亚磷酰胺溶液进行预润洗,以确保管路充满试剂。在连接反应池前,对乙腈清洗管路进行预润洗。
- 组装合成池时,首先在池的石英块上放置一个较厚(250 µm)的全氟弹性体(FFKM)垫圈。将一个带孔的功能化显微镜载玻片置于第一层垫圈之上,并确认载玻片上的孔与合成池的进样和出样管路对齐。
- 在带孔载玻片上方放置第二个较薄(50 µm)的聚四氟乙烯(PTFE)垫圈,覆盖并围绕两个孔。最后,在第二层垫圈上放置第二个功能化但无孔的载玻片(图3B)。将一个四螺钉金属框架置于组装好的双基底池上方,使用扭矩螺丝刀将螺钉拧紧至相同的夹紧力(0.45 Nm)。
- 将进样和出样管路连接至DNA合成仪。预润洗乙腈清洗管路,并验证乙腈(ACN)在基底中的正常流动。若在此阶段观察到ACN泄漏,应拆卸并重新组装合成池。在完成7次ACN预润洗循环后,测量废液管中ACN的体积,该体积应为2 mL。
- 将合成池置于入射紫外光的焦平面上。在文库制备情况下,在池背面额外连接进样和出样管路,并向背腔注入β-胡萝卜素溶液(2 mL溶液已足够)。确保无泄漏(图3C)。
- 首先在WiCell软件中点击 运行,启动合成。当作业文件执行到第一个WAIT命令时,按下DNA合成仪上的 开始 按钮。
- 在合成过程中,定期验证掩模文件的显示与紫外曝光及快门开启同步。
- 常规微阵列合成完成后,将合成池从合成仪上断开,拆卸合成池,并使用金刚石笔在玻璃载玻片上刻写合成编号。编号应刻在每张载玻片未进行合成的一侧。将载玻片转移至50 mL离心管中,并存放于干燥环境中,以备后续使用。
- 文库微阵列合成完成后,首先将β-胡萝卜素溶液从腔室中排出,然后用2 × 5 mL的CH2Cl2冲洗腔室,再排出液体。随后按照步骤4.21进行拆卸。合成后的阵列可能肉眼可见(图4)。
5. DNA 微阵列去保护
- 将20 mL乙醇(EtOH)和20 mL乙二胺(EDA)加入染色玻璃罐中。将仅含DNA的微阵列垂直放入罐中,盖紧盖子,在室温下孵育2小时以进行脱保护。
警告:乙二胺(EDA)是一种急性有毒、腐蚀性和易燃液体。操作时需戴手套,并在通风良好的通风橱中进行。 - 2小时后,用镊子取出载玻片,并用重蒸水彻底冲洗2O.
- 在微阵列离心机中将载玻片离心数秒以干燥,随后存放在干燥器中。
6. RNA 微阵列去保护
- 在50 mL离心管中,配制2:3的三乙胺/乙腈干燥溶液(分别为20 mL和30 mL)。将一张RNA微阵列玻片转移至离心管中,盖紧管盖,再用塑料封口膜包裹。在室温下,将离心管置于旋转摇床中轻轻振荡1小时30分钟。
- 1小时30分钟后,取出玻片,用2 × 20 mL干燥乙腈洗涤,然后在微阵列离心机中离心数秒以干燥。
注意:三乙胺为急性毒性、腐蚀性且易燃的液体。乙腈具有毒性且易燃。操作时需佩戴手套,并在通风良好的通风橱中进行。
备注:第一轮脱保护步骤完成。 - 在3:2的吡啶/乙酸溶液中配制0.5 M的水合肼溶液。首先,在量筒中混合20 mL乙酸和30 mL吡啶。待溶液冷却后,加入1.21 mL水合肼。将约40 mL所得溶液转移至50 mL离心管中。
注意:水合肼为急性毒性且具腐蚀性的液体。吡啶高度易燃且具急性毒性。乙酸易燃且具腐蚀性。操作时需佩戴手套,并在通风良好的通风橱中进行。 - 完成第一轮脱保护后,将RNA玻片转移至水合肼溶液中,盖紧管盖,并用塑料封口膜包裹。在室温下,将离心管置于旋转摇床中轻轻振荡2小时。2小时后,取出玻片,用2 × 20 mL干燥乙腈洗涤,然后在微阵列离心机中离心数秒以干燥。
备注:第二轮脱保护步骤完成。 - 若RNA微阵列中还含有DNA核苷酸,则需进行第三轮脱保护步骤。在50 mL离心管中,将20 mL乙二胺(EDA)与20 mL乙醇(EtOH)混合。将DNA/RNA微阵列加入1:1的EDA/EtOH溶液中,在室温下静置5分钟。
- 5分钟后,取出玻片,用2 × 20 mL无菌水洗涤,然后在微阵列离心机中干燥,并存放于干燥器中。
7. 与荧光标记的互补链杂交
- 将乙酰化牛血清白蛋白(10 mg/mL)和Cy3标记的互补链(100 nM)解冻,并升温至室温。
- 在1.5 mL无菌微量离心管中,加入150 µL 2x MES缓冲液(200 mM 2-(N-吗啉代)乙磺酸;1.8 M NaCl;40 mM EDTA;0.02% Tween-20)、26.7 µL Cy3标记的DNA、13.4 µL乙酰化BSA和110 µL无菌H2O。混合并涡旋振荡。若两片芯片均用于杂交,则将体积加倍。
- 预热杂交炉,温度设定应低于双链的Tm值,但足够高以确保完全匹配与非匹配序列之间具有良好的区分度。对于质控用25mer探针,设定温度为42 °C(Tm为59 °C)。
- 在每张芯片的合成区域上小心放置自粘式300 µL杂交室,并用移液器加入上述配制的杂交溶液。用粘性小点封住杂交室的孔洞,并用铝箔包裹整张芯片。
- 将微阵列芯片放入杂交炉中,盖好盖子,在选定的杂交温度下轻轻旋转孵育2小时。
- 2小时后取出芯片,撕去铝箔,小心撕下杂交室。将芯片转移至含有30 mL非严紧洗涤缓冲液(NSWB;0.9 M NaCl,0.06 M磷酸盐,6 mM EDTA,0.01% Tween20,pH 7.4)的离心管中,在室温下剧烈振荡清洗2分钟。
- 将芯片转移至含有30 mL严紧洗涤缓冲液(SWB;100 mM MES,0.1 M NaCl,0.01% Tween20)的离心管中,剧烈振荡清洗1分钟。
- 最后,将芯片转移至含有30 mL终洗缓冲液(FWB;0.1x 柠檬酸钠-氯化钠缓冲液)的离心管中,振荡数秒。在微阵列离心机中干燥芯片。
- 将干燥后的微阵列芯片以合成面朝下的方向放入微阵列扫描仪的载片架中。对于Cy3标记的双链,使用532 nm激发波长、575 nm滤光片和350的光电倍增管,以5 µm分辨率进行扫描。将高分辨率扫描图像保存为.tif格式文件(图5A)。
8. 数据提取与分析
- 在数据提取之前,使用图像编辑软件旋转已保存的阵列扫描图像,使最长的标记特征链位于扫描图像的左上角。保存旋转后的图像。
- 开始 NimbleScan,然后按压 文件 | 打开 并加载阵列扫描。然后,通过单击 浏览 在设计文件子部分中,加载 .ndf 在微阵列实验设计过程中自动生成的设计文件。然后单击 开放.
- 在 查看,点击 自动 对比/亮度. 单击图标 手动 对齐 扫描区域上方。在扫描区域的四个角各放置一个方形标记,然后再次点击变为绿色的图标。通过点击提取杂交数据 分析, 报告 然后 探针 报告。
- 打开 .探针 在电子表格编辑器中打开报告文件。保留 B 列和 I 列,删除其余各列,然后根据提取的数据计算平均值和标准差(图5B).
9. 文库去保护、裂解与回收
- 为去保护并裂解DNA文库,取一支50 mL离心管,配制体积比1:1的无水乙二胺(EDA)/甲苯溶液。将载玻片浸入裂解液中,盖上盖子并用塑料封口膜包裹,然后在室温下于旋转摇床中轻轻振荡反应2小时。
- 2小时后取出载玻片,用2 × 20 mL严格无水的乙腈(ACN)洗涤。取出载玻片后使其自然晾干。
- 用移液器吸取100 µL无菌H2O,滴加至现已可辨识的合成区域上。反复吹打数次后,将溶液转移至1.5 mL微量离心管中。重复此操作,并将微阵列洗脱液合并至同一管中(图6)。
- 将2 × 100 µL芯片洗脱液完全蒸发至干燥,再溶于10 µL无核酸酶的H2O中。使用紫外-可见分光光度计测定吸光度。
- 使用装有C18树脂的10 µL移液枪头对DNA文库进行脱盐。首先将芯片洗脱液转化为0.1 M三乙基乙酸铵(TEAA)缓冲溶液。
- 用移液器吸取3 × 10 µL的H2O/ACN(1:1)润湿树脂,再用3 × 10 µL的0.1 M TEAA缓冲液平衡树脂。通过在树脂中上下吹打芯片洗脱液10次,使DNA结合至树脂上。随后用3 × 10 µL的0.1 M TEAA缓冲液和3 × 10 µL的H2O洗涤树脂。
- 用10 µL的H2O/ACN(1:1)冲洗树脂,从枪头中洗脱脱盐后的DNA。将洗脱液完全干燥后,重新溶解于10 µL无菌H2O中。使用紫外-可见分光光度计测定吸光度(图7)。将文库溶液蒸发至干燥,于-20 °C保存备用。
结果
DNA和RNA微阵列杂交
图5 显示了在含有25核苷酸序列(DNA形式为5'-GTCATCATCATGAACCACCCTGGTC-3')的DNA和RNA版本的微阵列上进行杂交实验的结果。扫描图像中 图5A 以绿色调显示,对应于Cy3荧光的激发/发射光谱,荧光强度以0至65536之间的任意单位记录。芯片设计遵循方案部分所述的25:36特征布局。扫描图像已对芯片进行正确方向定位,左上角包含最长的一组定位标记特征。此处的定位标记特征含有25碱基寡核苷酸的DNA版本,原则上应始终产生阳性荧光信号,以实现扫描图像对齐和数据提取。杂交后的微阵列应呈现均匀明亮的信号,但合成区域的边缘通常比中心更亮(可亮达50%)。大量随机分布在芯片区域内的序列重复可有效降低空间伪影的影响。本实验中,每条序列(DNA和RNA)均在2,000个随机位置合成。背景荧光噪声通常较低。 <50 a.u.,在杂交实验中可达到200:1至800:1量级的信噪比。数据提取后,荧光强度取平均值并以均值±标准差(SD)形式绘图。
不同实验之间的绝对荧光值存在显著差异。本文展示了在相同制备参数和相同合成后处理条件下进行的三次独立合成的结果。当25碱基DNA与其互补的Cy3标记DNA链杂交时,产生的荧光信号通常在20,000至30,000之间,极少超出该范围。当25碱基RNA与相同的Cy3标记DNA互补链杂交时,相应位点的荧光强度范围为15,000至20,000。然而,RNA/DNA双链的荧光强度偶尔会降至8,000以下,而相应的DNA/DNA双链仍能在20,000–30,000范围内产生荧光。在此类情况下,RNA的结果可被视为次优。无论是DNA还是RNA,合成或杂交失败均会在扫描过程中因明显缺乏荧光而立即显现。RNA合成可能出现失败或部分成功的情况有多种,将在讨论部分予以说明。
文库去保护、裂解与回收
根据文库的复杂程度和密度,在适当光照下无需放大即可观察到合成阵列的形状和轮廓(图4),此时DNA仍处于保护状态。使用EDA/甲苯进行去保护后,在加水收集裂解文库之前,含有现已去保护寡核苷酸的合成区域可能表现为亲水区域,而玻片其余部分则呈现被浑浊疏水层覆盖的状态。对合成区域的直接观察取决于用于合成寡核苷酸的总面积:合成区域使用得越大,表面亲水与疏水区域之间的清晰区分可能性越高。相反,使用较少微镜且特征尺寸较小的文库可能无法立即观察到。
同样,脱盐后回收的DNA量与用于合成的总面积成正比。如果芯片上所有位点均用于寡核苷酸合成,裂解与回收步骤应获得25至30 pmol的DNA。因此,若仅使用10%的合成面积,则只能获得约3 pmol的DNA。

图 1.微阵列光刻法寡核苷酸合成中所用 DNA 和 RNA 磷酸亚胺单体的化学结构。 在常规 DNA 和 RNA 微阵列合成中,5'-OH 位点采用标准的硝基苯基丙氧羰基(NPPOC)光敏保护基团,用于杂交目的。对于复杂 DNA 文库的合成,5'-OH 位点则优先使用光解性更强的苄基-NPPOC(BzNPPOC),因为 BzNPPOC 的去除速度是 NPPOC 的两倍,可显著缩短微阵列的总合成时间。用于文库的 DNA 寡核苷酸还需在 3' 端偶联一种可裂解的 dT 单体。该单体带有琥珀酰酯功能基团,在去保护过程中将发生裂解,从而使 DNA 能够从微芯片上回收。请点击此处查看该图的放大版本。
图 2。在紫外光照射期间发送至微镜装置的图像文件形式的掩模示例。 白色像素对应处于“开启”位置的微镜,将紫外光反射至合成单元。黑色像素对应“关闭”的微镜,其将紫外光反射离开合成单元。因此,白色像素区域将允许下一个输入的亚磷酰胺与玻璃基底上对应位点处的寡核苷酸发生偶联反应。而在该掩模文件中对应微镜为黑色像素的位点上合成的寡核苷酸,在下一轮偶联反应中则保持惰性。请点击此处查看该图的放大版本。
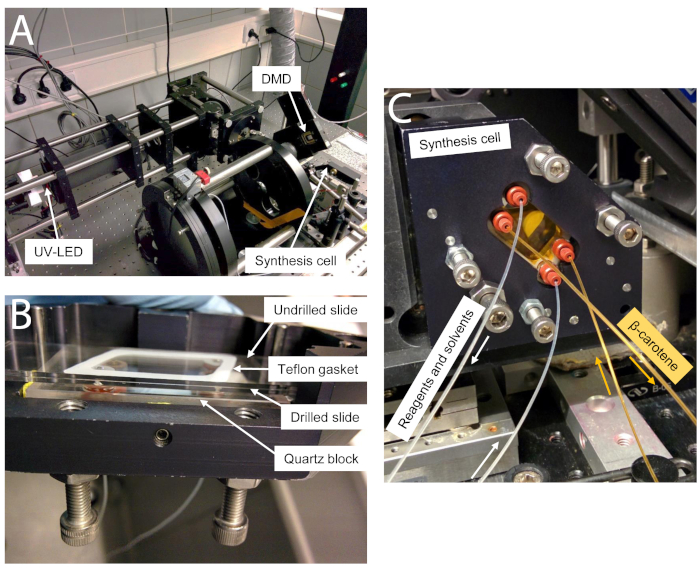
图3。微阵列光刻光学系统与合成装置的照片。(A)紫外曝光光学回路。来自紫外LED的紫外光首先通过一个矩形截面的导光管进行匀光,然后反射至微镜阵列。处于“关闭”位置的微镜将紫外光反射离开合成池,而处于“开启”位置的微镜则将光线经由1:1 Offner中继成像系统反射至位于焦平面的合成池。(B)组装完成后的合成池结构:首先将一个带孔的载玻片放置在池体的石英块上,中间由一个较厚的聚四氟乙烯(PTFE)垫片隔开(图中未显示)。随后,在带孔载玻片上方再放置第二个无孔载玻片,两者之间由一个较薄的PTFE垫片隔开。金属框架(图中未显示)用于固定整个组件。(C)在文库制备过程中,当合成池被固定在入射紫外光的焦平面后,石英块与带孔载玻片之间的腔室被填充含1% β-胡萝卜素的CH2Cl2溶液。为此,需在石英块上连接额外的进样和出样管路,使橙色溶液从最右侧流向最左侧。试剂和溶剂在合成过程中的流动方向以白色箭头表示。请点击此处查看该图的放大版本。
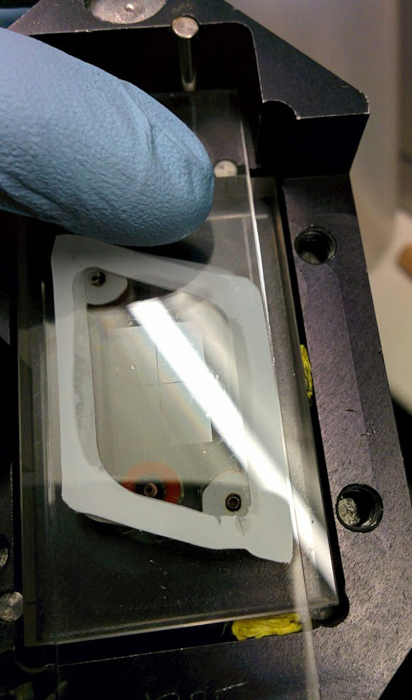
图4。合成区域通常肉眼可见。此处显示的是合成结束后立即在玻璃表面观察到的DNA文库,其中DNA仍处于保护状态。请点击此处查看该图的放大版本。

图 5。在微阵列上原位合成的 25 核苷酸 DNA 和 RNA 序列的杂交实验 。 (A)整个杂交后 DNA 和 RNA 微阵列的荧光扫描图像。25 核苷酸的 DNA 和 RNA 寡核苷酸与其 Cy3 标记的互补链杂交。使用激光在 532 nm 激发波长下对芯片进行扫描,分辨率为 5 µm。(B)三次独立实验中 DNA:DNA 和 RNA:DNA 双链的荧光强度(任意单位)。与相应 DNA 序列的荧光强度相比,原位合成的 RNA 寡核苷酸的数据(浅绿色)可视为次优。误差条表示标准差。请点击此处查看该图的放大版本。

图6。微阵列上合成的DNA文库去保护、裂解与回收过程的示意图。DNA序列在一种对碱敏感的可裂解dT核苷酸上生长(放大区域所示)。合成完成后,在EDA/甲苯中对DNA寡核苷酸进行去保护(碱基保护基团以红色球体表示),去保护后的产物通过静电作用结合在表面,随后可通过在合成区域加入少量水,用移液枪将其移出。请点击此处查看该图的放大版本。
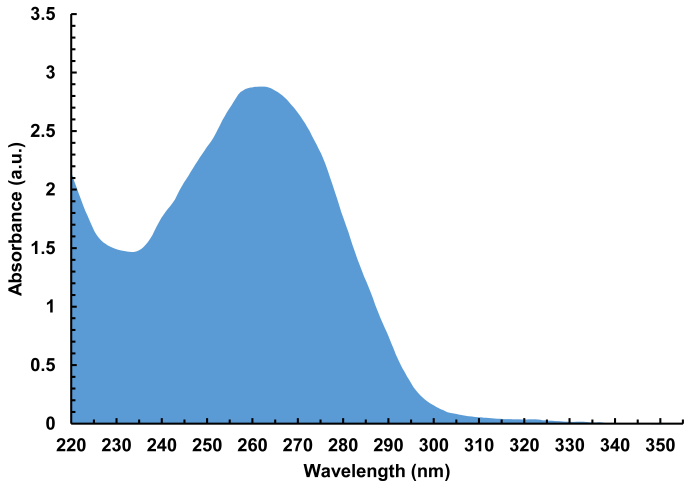
图7.包含4,000种不同序列、长度为100个核苷酸的经切割并脱盐处理的DNA文库的代表性吸光度光谱(220–350 nm)。 从单次阵列合成中分离得到总共940 ng DNA,相当于30 pmol总DNA,或每块玻璃基板15 pmol。 请点击此处查看该图的放大版本。
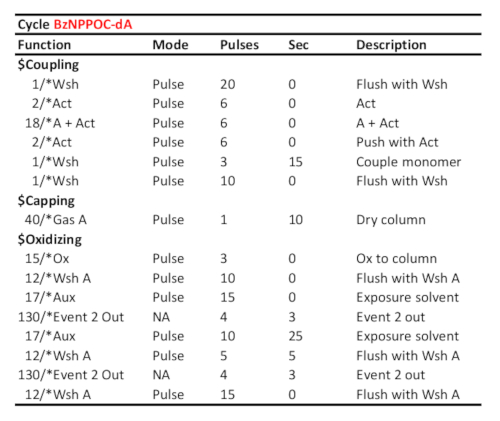
表 1. 5'-BzNPPOC-dA 偶联/氧化/光去保护的代表性循环程序,假设相应的亚磷酰胺已加载至“A”端口。 偶联时间(单位:秒)显示在“couple monomer”行。紫外光去保护时间(此处对应辐射能量为 3 J/cm2,基于 BzNPPOC 光化学反应)通过两次“Event 2 Out”通信信号之间的时间间隔计算得出。
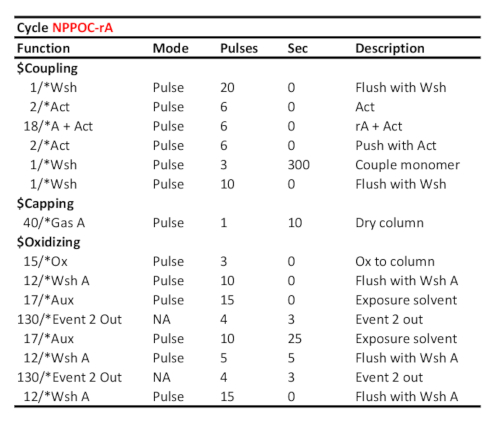
表 2. 5'-NPPOC-rA 偶联/氧化/光去保护的代表性循环程序,假设相应的RNA亚磷酰胺已加载至“A”端口。 偶联时间(单位为秒)显示在“couple monomer”行。紫外光去保护时间(此处对应辐射能量为 6 J/cm2,基于NPPOC光化学反应)由两次“Event 2 Out”通信信号之间的时间间隔计算得出。
讨论
固相DNA和RNA合成是每个核酸化学实验室的基础技术,尽管加入光刻步骤确实是一项复杂操作,但通过紫外光介导的微阵列制备也是一种非常可靠的工艺。此外,该方法还是目前唯一可用于微阵列上原位RNA合成的技术。然而,与任何多步骤实验流程一样,该过程仍存在较大的人为误差空间。
或许最关键的步骤是亚磷酰胺的偶联,因为为了获得较少合成错误的寡核苷酸,该反应必须始终保持高产率。在我们的微阵列合成方案中,亚磷酰胺偶联对整体合成质量更为关键,因为制备过程省略了封端步骤且无法进行寡核苷酸纯化。所有光敏DNA和RNA亚磷酰胺的逐级偶联效率均被计算为高于99%,即使在非常短的偶联时间(15秒)下也是如此24,但偶联产率偶尔会降低,尤其是在dG亚磷酰胺的情况下。此前已对溶解态亚磷酰胺在室温下的稳定性进行了研究,结果表明其稳定性依赖于碱基的性质,其中鸟苷亚磷酰胺在数天内即可能发生显著降解29,30。然而,当在-25 °C下储存时,以乙腈(ACN)配制成30 mM溶液的dG亚磷酰胺可保持数周稳定。然而,dG亚磷酰胺溶液在室温下相对不稳定,这意味着它们不应在DNA合成仪上连续连接数天。
对于RNA亚磷酰胺单体,偶联效率高度依赖于亚磷酰胺单体的质量(可通过31P核磁共振波谱法评估)以及偶联时间。rA、rG、rC的偶联时间需为5分钟,rU则需2分钟。事实上,我们发现将所有RNA亚磷酰胺单体的缩合时间缩短至2分钟会导致杂交信号显著降低。
为了获得最高的寡核苷酸合成产率,DNA合成仪本身以及所用的试剂和溶剂都必须尽可能洁净。然而,不溶性物质、盐类或颗粒物可能会随着时间在输送系统的管路和管道中积聚,导致试剂和反应物消耗量逐渐减少。当对合成仪进行常规清洗仍无法解决输出量偏低的问题时,增加脉冲次数可作为一种替代解决方案。特别是在磷酰胺单体消耗量偏低的情况下,可以修改偶联程序中对应于磷酰胺单体与活化剂混合物输送的步骤(见表1和表2中偶联部分的第三行),将脉冲次数从6次增加至9次,而不会对合成质量产生明显不利影响。此外,将磷酰胺单体/活化剂混合物输送至合成基质所需的活化剂脉冲次数(目前为6次,偶联部分第四行,参见表1和表2)取决于DNA合成仪本身的特性以及合成单元中管路的长度。在将磷酰胺单体替换为有色溶液后,通过观察将有色混合物推送到玻璃基质上进行偶联所需的脉冲次数,即可对该数值进行调整。
本文所述方法允许在同一微阵列上同时进行DNA和RNA的合成。只要遵循三步去保护步骤,无需改变芯片制备方案,即可制备DNA与RNA的杂合物。然而需要注意的是,仅含RNA的微阵列仅需两步去保护:首先使用三乙胺(Et3N)进行脱氰乙基化,随后用肼进行羟基和碱基的去保护。在该条件下,DNA碱基的去保护不完全,因此需要额外的乙二胺(EDA)处理步骤,以彻底去除苯氧乙酰基(Pac)保护基团。这一额外的EDA处理时间较短(5分钟),比标准DNA微阵列的去保护时间更短31,但足以在三乙胺和肼处理之后完成去保护反应。此外,短时间的EDA反应可限制完全去保护的RNA寡核苷酸暴露于碱性条件下的时间。
原位RNA芯片合成相较于点样或DNA转录等替代方法32,33,34的一个优势在于,合成后的RNA微芯片可被保存在受保护的状态下直至使用,从而避免了RNA可能降解的风险。然而,RNA的合成后操作仍要求耗材和试剂保持无菌,并且所有操作必须在无RNase的条件下进行。值得注意的是,我们发现,在杂交体系中添加RNase抑制剂并未增强RNA特征信号的强度。
在对碱敏感的单体上合成DNA文库比在表面合成少数对照序列更为复杂,因此更易出现设计错误。然而,假设序列设计(即序列的种类和数量)正确,将该序列列表转化为一组曝光掩模和有序的偶联循环步骤仍然是一个直接的过程。尽管如此,该过程与标准微阵列合成存在重要差异,而这些差异对于成功制备高密度文库阵列至关重要。
首先,在连接子合成完成后,将对碱敏感的dT单体作为第一个亚磷酰胺单体进行偶联。图1显示该单体的偶联效率相对较低,约为85%28,因此需采取措施提高其掺入率,例如将单体在乙腈(ACN)中的浓度从30 mM提高至50 mM,或重复偶联步骤:使用新鲜单体进行两次连续偶联反应,或执行两次独立但连续的偶联循环。
第二个改变是在合成池的后室中加入β-胡萝卜素溶液,该溶液可有效吸收365 nm的光。这一改进对光刻装置至关重要,因为它可防止紫外光反射回阵列基底。实际上,入射紫外光在穿过基底之间的间隙介质后,会从钻孔载玻片射出并到达细胞的石英块。根据菲涅耳方程预测,约有4%的垂直入射紫外光将在下游三个空气-玻璃界面(即2nd 底物以及石英块的两侧)并返回到合成底物上,导致光保护寡核苷酸发生非预期的曝光。衍射和散射也会产生影响 "脱靶”光去保护,从而导致核苷酸插入,直接影响合成错误率,但这些因素的影响远小于反射效应,主要可通过降低合成密度(在特征之间留出间隙)来缓解。我们发现,在芯片合成的最初几分钟内,细胞下室中β-胡萝卜素溶液的液面 tends to 略微下降,因此需要进行监测并重新调整。
最后,第三项改变是去保护溶液,用甲苯替代乙醇,这使得裂解的DNA文库仍通过静电相互作用保持结合在表面。在用乙腈(ACN)洗涤后向合成区域加入少量水,即可方便地收集文库。然而,该过程仅在乙二胺(EDA)和甲苯中的水分含量极低时才能成功,从而使核酸在去保护混合液中完全不溶。或者,也可使用氨水将DNA文库从芯片上裂解下来9,10,14,35,然后将含有DNA的氨水溶液在55 °C加热过夜以进一步完成去保护。然而,使用氨水回收DNA文库的方法与RNA不兼容。对于可被碱裂解 的底物上的RNA寡核苷酸,可在三乙胺(Et3N)和肼两步去保护策略28的倒数第二阶段,采用上述相同的乙二胺/甲苯方法从表面洗脱。
存在无需特定碱性处理即可从微阵列中回收寡核苷酸池的替代策略,这些策略原则上与光刻技术兼容,并依赖于酶的使用。例如,单个脱氧尿嘧啶核苷酸可作为尿嘧啶-DNA糖基化酶(UDG)的作用靶点,从DNA序列其余部分中切除;或者单个RNA单元可被RNase H 2型酶识别,并在RNA的5'端切割磷酸二酯键,从而释放5'端的DNA片段23。
我们现在拥有一种强大、可靠且高密度的DNA、RNA及杂合DNA/RNA微阵列合成方法。这些微阵列不仅可作为杂交或结合测定的平台36,但它们也代表了一种快速且低成本生成复杂核酸文库的方法。对于基于DNA的数字数据存储,微阵列光刻技术可能成为解决该问题的潜在方案 "“写入”瓶颈(即通过合成实现信息编码)。在DNA上的数字编码及 从头合成 基因组装依赖于序列保真度,而在合成层面,这体现为错误率。当前芯片制备流程中的合成错误与光学错误将在其他文献中另行讨论和报道。与此同时,目前正并行开展工作,以进一步提升制备规模和通量。
披露
作者声明他们与任何营利性组织均无关联。
致谢
本工作由奥地利科学基金(FWF 基金项目 P23797、P27275 和 P30596)以及瑞士国家科学基金会(基金项目 #PBBEP2_146174)资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 载玻片功能化 | |||
| 乙酸 >99.8% | Sigma | 33209 | RNA 去保护步骤 |
| 数控铣床 | Stepcraft | 300 CK | |
| 乙醇绝对 | VWR | 1.07017.2511 | 用于去保护和功能化 |
| N-(3-三乙氧基硅丙基)-4-羟基丁酰胺 | Gelest | SIT8189.5 | 硅烷化试剂 |
| Nexterion Glass D 显微镜载玻片 | 肖特 | 1095568 | |
| Polymax 1040 | Heidolph | 轨道摇床 | |
| Proclean 507 超声波水浴 | Ulsonix | 钻孔后清洁载玻片 | |
| Tickopur RW 77 特用清洁剂 | Sigma | Z860086 | 钻孔后清洁载玻片 |
| 微阵列合成 | |||
| 0.25 M 二氰基咪唑在乙腈中 | Biosolve | 0004712402BS | 活化剂 |
| 0.7 XGA DMD | 德州仪器 | 数字微镜器件 | |
| 20 mM I2 在吡啶/H2O/THF | Sigma | L860020-06 | 氧化剂 |
| 250 μm 厚的 Chemraz 584 全氟弹性体 | FFKM | 下层聚四氟乙烯垫圈 | |
| 2'-O-ALE RNA 磷酸亚胺 | ChemGenes | ||
| 365 nm 高功率紫外LED | Nichia | NVSU333A | |
| 5'BzNPPOC DNA 磷酸酰胺 | Orgentis | ||
| 5'NPPOC DNA 磷酸酰胺 | FlexGen | ||
| 乙腈 | Biosolve | 0001205402BS | 用于DNA合成 |
| DNA合成用亚磷酰胺稀释剂 | Sigma | L010010 | 用于溶解亚磷酰胺 |
| 可裂解的 dT | ChemGenes | 用于文库制备的碱敏感单体 | |
| DMSO | Biosolve | 0004474701BS | 作为曝光溶剂 |
| DNA和RNA微阵列去保护 | |||
| 乙二胺 >99.5% | Sigma | 3550 | 用于去保护 |
| Expedite 8909 | PerSeptive Biosystems | DNA合成仪 | |
| 水合肼 50-60% 肼 | Sigma | 225819 | RNA 去保护步骤 |
| 咪唑 | Sigma | 56750 | |
| 工业级低密度聚四氟乙烯胶带 | Gasoila | 薄的上层聚四氟乙烯垫圈 | |
| 吡啶 >99% | Sigma | P57506 | RNA 去保护 |
| 三乙胺 >99% | Sigma | T0886 | RNA去保护步骤 |
| ββ-胡萝卜素 | Sigma | C9750 | 用于文库制备 |
| 杂交与扫描 | |||
| 20x 柠檬酸钠盐水 | Roth | 1054.1 | |
| 5'Cy3标记的互补链 | Eurogentec | 用于双链杂交 | |
| Biopur Safe-Lock 微量离心管 | Eppendorf | ||
| BSA(10 mg/mL) | Promega | R3961 | |
| EDTA 分子生物学级 | Promega | H5031 | |
| GenePix 4100A | 分子设备 | 微阵列扫描仪 | |
| 杂交炉 | Boekel Scientific | 230500 | |
| MES一水合物 | Sigma | 69889 | |
| MES 钠盐 | Sigma | M3058 | |
| NaCl >99.5% | Sigma | 71376 | |
| SecureSeal SA200 杂交室 | Grace BioLabs | 623503 | |
| Spectrafuge mini | Labnet | C1301 | 微阵列离心机 |
| Tween-20 分子生物学级 | Sigma | P9416 | |
| 数据提取 | |||
| Excel | 微软 | 用于数据提取 | |
| MatLab | MathWorks | 微阵列设计 | |
| NimbleScan 2.1 | 罗氏NimbleGen | ||
| 脱盐与定量 | |||
| NanoDrop One 分光光度计 | Thermo Scientific | ||
| 甲苯 | 默克 | ||
| ZipTip C18 | Millipore | ZTC18s008 | 脱盐移液吸头 |
参考文献
- Bumgarner, R. Current protocols in molecular biology. 101, 22(2013).
- Berger, M. F., Bulyk, M. L. Universal protein-binding microarrays for the comprehensive characterization of the DNA-binding specificities of transcription factors. Nature Protocols. 4 (3), 393-411 (2009).
- Tietjen, J. R., Donato, L. J., Bhimisaria, D., Ansari, A. Z. Sequence-specificity and energy landscapes of DNA-binding molecules. Methods in enzymology. 497, 3-30 (2011).
- Katilius, E., Flores, C., Woodbury, N. W. Exploring the sequence space of a DNA aptamer using microarrays. Nucleic Acids Research. 35 (22), 7626-7635 (2007).
- Franssen-van Hal, N. L. W., et al. Optimized Light-Directed Synthesis of Aptamer Microarrays. Analytical Chemistry. 85 (12), 5950-5957 (2013).
- Matteucci, M. D., Caruthers, M. H. Nucleotide Chemistry .4. Synthesis of Deoxyoligonucleotides on a Polymer Support. Journal of the American Chemical Society. 103 (11), 3185-3191 (1981).
- Eroshenko, N., Kosuri, S., Marblestone, A. H., Conway, N., Church, G. M. Gene Assembly from Chip-Synthesized Oligonucleotides. Current Protocols in Chemical Biology. 2012, (2012).
- Kosuri, S., et al. Scalable gene synthesis by selective amplification of DNA pools from high-fidelity microchips. Nature Biotechnology. 28 (12), 1295(2010).
- Richmond, K. E., et al. Amplification and assembly of chip-eluted DNA (AACED): a method for high-throughput gene synthesis. Nucleic Acids Research. 32 (17), 5011-5018 (2004).
- Schmidt, T. L., et al. Scalable amplification of strand subsets from chip-synthesized oligonucleotide libraries. Nature Communications. 6, (2015).
- Grass, R. N., Heckel, R., Puddu, M., Paunescu, D., Stark, W. J. Robust Chemical Preservation of Digital Information on DNA in Silica with Error-Correcting Codes. Angewandte Chemie International Edition. 54 (8), 2552-2555 (2015).
- Erlich, Y., Zielinski, D. DNA Fountain enables a robust and efficient storage architecture. Science. 355 (6328), 950-953 (2017).
- Garalde, D. R., et al. Highly parallel direct RNA sequencing on an array of nanopores. Nature Methods. 15 (3), 201-206 (2018).
- Cleary, M. A., et al. Production of complex nucleic acid libraries using highly parallel in situ oligonucleotide synthesis. Nature Methods. 1 (3), 241-248 (2004).
- LeProust, E. M., et al. Synthesis of high-quality libraries of long (150mer) oligonucleotides by a novel depurination controlled process. Nucleic Acids Research. 38 (8), 2522-2540 (2010).
- Lietard, J., Damha, M. J., Somoza, M. M. Enzymatic and Chemical Synthesis of Nucleic Acid Derivatives. Fernández-Lucas, J. , Wiley Online Books. (2018).
- Fodor, S. P. A., et al. Spatially Addressable Parallel Chemical Synthesis. Science. 251 (4995), 767-773 (1991).
- Singh-Gasson, S., et al. Maskless fabrication of light-directed oligonucleotide microarrays using a digital micromirror array. Nature Biotechnology. 17 (10), 974-978 (1999).
- Pease, A. C., et al. Light-Generated Oligonucleotide Arrays for Rapid DNA-Sequence Analysis. Proceedings of the National Academy of Sciences of the United States of America. 91 (11), 5022-5026 (1994).
- Holz, K., Lietard, J., Somoza, M. M. High-Power 365 nm UV LED Mercury Arc Lamp Replacement for Photochemistry and Chemical Photolithography. ACS Sustainable Chemistry & Engineering. 5 (1), 828-834 (2017).
- Lackey, J. G., Mitra, D., Somoza, M. M., Cerrina, F., Damha, M. J. Acetal Levulinyl Ester (ALE) Groups for 2′-Hydroxyl Protection of Ribonucleosides in the Synthesis of Oligoribonucleotides on Glass and Microarrays. Journal of the American Chemical Society. 131 (24), 8496-8502 (2009).
- Lackey, J. G., Somoza, M. M., Mitra, D., Cerrina, F., Damha, M. J. In-situ chemical synthesis of rU-DNA chimeras on chips and enzymatic recognition. Chimica Oggi-Chemistry Today. 27 (6), 30-33 (2009).
- Lietard, J., Ameur, D., Damha, M., Somoza, M. M. High-density RNA microarrays synthesized in situ by photolithography. Angewandte Chemie International Edition. 57 (46), 15257-15261 (2018).
- Agbavwe, C., et al. Efficiency, Error and Yield in Light-Directed Maskless Synthesis of DNA Microarrays. Journal of Nanobiotechnology. 9, (2011).
- Sack, M., et al. Express photolithographic DNA microarray synthesis with optimized chemistry and high-efficiency photolabile groups. Journal of Nanobiotechnology. 14, (2016).
- Kretschy, N., Holik, A. K., Somoza, V., Stengele, K. P., Somoza, M. M. Next-Generation o-Nitrobenzyl Photolabile Groups for Light-Directed Chemistry and Microarray Synthesis. Angewandte Chemie International Edition. 54 (29), 8555-8559 (2015).
- Sack, M., Kretschy, N., Rohm, B., Somoza, V., Somoza, M. M. Simultaneous Light-Directed Synthesis of Mirror-Image Microarrays in a Photochemical Reaction Cell with Flare Suppression. Analytical Chemistry. 85 (18), 8513-8517 (2013).
- Lietard, J., et al. Base-cleavable microarrays for the characterization of DNA and RNA oligonucleotides synthesized in situ by photolithography. Chemical Communications. 50 (85), 12903-12906 (2014).
- Krotz, A. H., et al. Solution stability and degradation pathway of deoxyribonucleoside phosphoramidites in acetonitrile. Nucleosides Nucleotides & Nucleic Acids. 23 (5), 767-775 (2004).
- Hargreaves, J. S., Kaiser, R., Wolber, P. K. The Degradation of Dg Phosphoramidites in Solution. Nucleosides Nucleotides & Nucleic Acids. 34 (10), 691-707 (2015).
- McGall, G. H., et al. The efficiency of light-directed synthesis of DNA arrays on glass substrates. Journal of the American Chemical Society. 119 (22), 5081-5090 (1997).
- Collett, J. R., et al. Functional RNA microarrays for high-throughput screening of antiprotein aptamers. Analytical Biochemistry. 338 (1), 113-123 (2005).
- Buenrostro, J. D., et al. Quantitative analysis of RNA-protein interactions on a massively parallel array reveals biophysical and evolutionary landscapes. Nature Biotechnology. 32 (6), 562-568 (2014).
- Wu, C. -H., Holden, M. T., Smith, L. M. Enzymatic Fabrication of High-Density RNA Arrays. Angewandte Chemie International Edition. 53 (49), 13514-13517 (2014).
- Tian, J., et al. Accurate multiplex gene synthesis from programmable DNA microchips. Nature. 432 (7020), 1050-1054 (2004).
- Lietard, J., et al. Mapping the affinity landscape of Thrombin-binding aptamers on 2'F-ANA/DNA chimeric G-Quadruplex microarrays. Nucleic Acids Research. 45 (4), 1619-1632 (2017).
重印与许可
标签
