本方案通过强制表达转录因子GATA2、GFI1B和FOS,诱导人皮肤成纤维细胞启动造血程序,从而生成造血干细胞和祖细胞。
本文内容
勘误通知
Important: There has been an erratum issued for this article. View Erratum Notice
摘要
摘要
人类造血干细胞(HSCs)特化过程中的细胞与分子机制仍不明确。模拟人类造血干细胞生成的策略 体外 为克服研究这一复杂发育过程的局限性,需要新的方法。本文描述了一种利用直接细胞重编程技术,将人皮肤成纤维细胞转化为造血干/祖样细胞的实验方案。这些细胞经历一个类似生血性中间态的转变过程,模拟了造血干细胞(HSC)特化过程中典型的内皮-造血转化(EHT)过程。通过转导GATA2、GFI1B和FOS三种转录因子,可将成纤维细胞重编程为生血性细胞。该三因子组合可诱导细胞形态改变、生血性及造血标志物的表达,并激活动态的EHT相关转录程序。重编程后的细胞能够生成造血后代,并可在免疫缺陷小鼠体内重建造血功能达三个月之久。本方案可用于解析人类EHT过程的分子机制,例如本文中通过鉴定重编程早期阶段GATA2的靶基因所展示的应用。因此,人类生血性重编程为识别人类HSC出现过程中的新标志物和调控因子提供了一种简便且可操作的研究体系。未来,若能在成纤维细胞中精确诱导生血性命运,或将实现患者特异性HSC的体外生成,用于移植治疗。
引言
确定性造血干细胞和祖细胞(HSPCs)通过内皮-造血转变(EHT)过程,从具有造血潜能的内皮前体细胞在主动脉-性腺-中肾(AGM)区域和胎盘中产生。1,2血源性前体细胞(HPs)同时表达内皮细胞和造血标志物,但其精确定义仍然不明确,尤其是在人类体系中。尽管造血干细胞(HSC)发育在哺乳动物中是一个相对保守的过程,人类与小鼠模型之间仍存在显著差异。3,4因此, 体外 需要开发能够重现人类造血干细胞发育的方法。
尽管诱导多能干细胞(PSCs)向造血干细胞(HSCs)分化具有广阔前景,但在过去20年中进展有限,主要原因是现有的分化方案只能产生植入能力较差的原始造血祖细胞5,6,7。作为替代策略,研究人员已采用直接细胞重编程技术,利用转录因子(TFs)从多种细胞类型中生成类似造血干/祖细胞(HSPC-like cells)的细胞8,9。特别是,过表达三种转录因子Gata2、Gfi1b和cFos,可将小鼠胚胎成纤维细胞转化为HSPCs,该过程经过一个具有明确表型(Prom1+Sca-1+CD34+CD45-)的造血前体细胞(HP)中间阶段10。这一过程类似于胚胎和胎盘中在定型造血发生过程中出现的内皮-造血转化(EHT)。该表型使得研究人员能够在小鼠胎盘中鉴定并分离出一群HP细胞,这些细胞经过短期培养并激活Notch信号通路后,可生成具有连续移植能力的HSCs11。
迄今为止,尚未建立能够区分人类造血干细胞(HSC)与其前体细胞的表型标志,但已知某些分子在新生的HSC中表达。整合素α6(ITGA6或CD49f)在具有长期重建造血能力的HSC中高表达,这类细胞是HSC区室中最原始的细胞12;而血管紧张素转换酶(ACE或CD143)则存在于胚胎造血组织中CD34阴性的造血前体细胞中13。
最近,我们已证明,三种转录因子GATA2、FOS和GFI1B的人源版本可将人真皮成纤维细胞(HDFs)重编程为具有短期植入能力的造血前体细胞(HPs)14。在重编程的初始阶段,GATA2结合开放的染色质,并招募GFI1B和FOS以抑制成纤维细胞基因,同时激活内皮和造血相关基因。诱导产生的细胞高表达CD49f和ACE,并含有少量表达造血干细胞/祖细胞(HSPC)标志物CD34的细胞。CD9基因在造血干细胞(HSCs)中表达15,且对HSC的归巢过程具有重要作用16,研究显示其为GATA2的直接靶基因,并在重编程细胞中上调最为显著的基因之一14。因此,CD9可能构成人定型造血来源的HPs的另一个标志物。
在本实验方案中,我们描述了通过强制表达 GATA2、GFI1B 和 FOS 将人成纤维细胞重编程为类似造血干/祖细胞(HSPC-like)细胞的方法,以及在重编程起始阶段进行染色质免疫沉淀(ChIP)-测序(seq)分析的改进方法。转录因子(TFs)被编码在一种可由多西环素(DOX)诱导的慢病毒载体(pFUW-tetO)中,该载体包含四环素反应元件(TRE)和最小巨细胞病毒(CMV)启动子,并与一个稳定表达反向四环素转录激活蛋白(pFUW-M2rtTA)的组成型载体共同转导。转导后加入 DOX(四环素类似物),DOX 会结合 rtTA 蛋白,后者与 TRE 相互作用,从而启动转录因子的表达(即 Tet-On 系统)。整个过程需要 25 天完成。在 ChIP-seq 实验中,人真皮成纤维细胞(HDFs)被转导了带有标签的 GATA2(pFUW-tetO-3xFLAG-GATA2)和 GFI1B(pLV-tetO-HA-GFI1B)版本,同时加入 pFUW-tetO-FOS,转录因子结合位点在补充 DOX 后两天进行分析。
最终,人类成纤维细胞的生血重编程提供了一种 体外 研究人类发育性造血机制的可操作体系,以及未来临床应用中患者特异性造血干细胞和祖细胞(HSPCs)的潜在来源。
方案
本方案遵循隆德大学人类研究伦理委员会指南,应根据各机构的具体指南进行。
1. 试剂准备
- 配制含20%胎牛血清的杜氏改良伊格尔培养基(DMEM/20% FBS):将含丙酮酸钠的高糖DMEM与20% FBS、1%青霉素-链霉素(pen/strep)、1% L-谷氨酰胺、1%非必需氨基酸和10-4-M 2-巯基乙醇混合。
- 配制完全DMEM:将含丙酮酸钠的高糖DMEM与10% FBS、1%青霉素-链霉素(pen/strep)和1% L-谷氨酰胺混合。
- 配制造血培养基:将造血培养基(材料表)与10-6 M氢化可的松和1%青霉素-链霉素(pen/strep)混合。
- 使用不含钙和镁的磷酸盐缓冲液(PBS)。
2. 人皮肤成纤维细胞的分离
注意:人真皮成纤维细胞(HDFs)可从经认证的供应商处购买(材料表)。在此情况下,扩增成纤维细胞后可直接用于重编程实验(第4节)。 Alternatively,HDFs也可从不同供体中分离获得。若从不同供体中分离成纤维细胞,则在整个实验流程的所有步骤中均需将样品彼此分开。培养板/孔及收集管应标注对应供体的编号。
- 由合格医师进行3 mm圆形皮肤打孔活检,获取人真皮成纤维细胞(HDFs)。
- 用500 μL的0.1%明胶包被6孔组织培养板中的三个孔,于37 °C孵育20分钟。
- 吸除残留的明胶溶液,每孔加入750 μL DMEM/20% FBS。确保孔的整个表面被培养基覆盖。
- 在无菌100 mm培养皿盖的内表面加入1.5 mL DMEM/20% FBS,并借助5 mL血清移液管将液滴均匀铺开。
- 用无菌镊子将皮肤活检组织放置于皿盖上的培养基中。
- 使用一把无菌手术刀固定活检组织,另一把手术刀将其切成九个相同大小的片段。
- 用尖头镊子将三个组织块放入每个孔中,确保组织块贴附于孔底。
- 将22 mm盖玻片盖在组织块上,并施加一定压力。
- 将培养板置于37 °C、5% CO2条件下培养一周。每日观察细胞生长情况,并每隔2天补充200 μL DMEM/20% FBS以替代蒸发的培养基。
- 一周后,每孔可添加最多2 mL DMEM/20% FBS,并每隔2−3天更换培养基。
- 当孔内细胞达到汇合状态(约4−8周)时,按1:4比例传代细胞。
- 准备已用0.1%明胶包被的组织培养处理6孔板。
- 当细胞汇合度达80%时,吸除孔内培养基,用1 mL PBS洗涤一次。
- 用无菌镊子取下盖玻片,将其转移至新的6孔板孔中,组织面朝上。
注意:仍附着在盖玻片上的细胞也将被收集。 - 每孔(包括含有盖玻片的孔)加入500 μL解离溶液(材料表),于37 °C、5% CO2条件下孵育5−10分钟。当观察到细胞开始从孔底脱离时,向每孔加入500 μL DMEM/20% FBS以终止解离反应。
- 将所有孔中的成纤维细胞收集至15 mL锥形管中。向孔中额外添加培养基以回收残留细胞。将细胞悬液在350 x g下离心5分钟。
- 同时,向先前已包被明胶的6孔板每孔加入500 μL DMEM/20% FBS。
- 吸除上清液,将成纤维细胞重悬于6 mL DMEM/20% FBS中。
- 向每孔加入500 μL成纤维细胞悬液(每个样本/供体共使用两块6孔板)。于37 °C、5% CO2条件下过夜培养。
- 次日,向每孔加入1 mL DMEM/20% FBS。每隔2−3天更换为2 mL DMEM/20% FBS,直至细胞汇合度达到80%。
- 对三个汇合的孔重复步骤2.11,直至完成第三代传代。
- 冻存汇合孔中的成纤维细胞(第1代和第3代)。
- 吸除孔内培养基,用1 mL PBS洗涤一次。
- 按照步骤2.11.4和2.11.5所述方法解离并收集成纤维细胞。
- 使用血细胞计数板计数细胞,并在350 x g下离心5分钟。
- 离心后吸除上清液,将成纤维细胞重悬于含10% DMSO的FBS中,细胞密度为5 x 10⁵ 个细胞/mL。
- 每支冻存管中加入1 mL细胞悬液,使用冻存盒于-80 °C过夜冷冻。随后将冻存管转移至-150 °C(液氮)中长期保存。
3. 慢病毒生产
- 在100 mm组织培养处理皿中加入10 mL完全DMEM,于37 °C、5% CO₂条件下培养HEK293T细胞2直至达到汇合度。
- 转染前一天,吸除培养基,并用5 mL PBS小心清洗培养皿。
- 去除 PBS 后,加入 1.5 mL 解离溶液,在 37 °C、5% CO₂ 条件下孵育2 孵育5−10分钟以使细胞从培养皿上解离。
注意: 建议在使用前将 PBS 和解离溶液预热,以避免细胞受到热应激。 - 用3 mL完全DMEM培养基灭活解离溶液,并将细胞悬液转移至15 mL锥形管中。用5 mL完全DMEM培养基洗涤培养皿,以去除残留的贴壁细胞,并将此液体转移至同一15 mL锥形管中。
- 350 x g 离心细胞悬液 g 5 分钟。
- 吸弃上清液,将细胞沉淀均匀分至六个100 mm组织培养处理过的培养皿中,每皿最终体积为10 mL完全DMEM培养基。转染时细胞汇合度应约为60%。
- 第二天,按如下方法用质粒混合物转染细胞:
注意: 本实验步骤描述了在每种质粒混合物中使用一个100 mm组织培养处理皿生产慢病毒的方法。若需获得更高体积的慢病毒上清液用于浓缩,每种混合物应至少使用四个100 mm的HEK293T细胞培养皿。- 在15 mL锥形管中,加入共10 μg的三种转移质粒:3.33 μg pFUW-tetO-GATA2(Addgene质粒#125028)14,3.33 μg pFUW-tetO-GFI1B(Addgene #125597)14 和 3.33 μg 的 pFUW-tetO-FOS(Addgene #125598)14,外加10 μg的2nd psPAX2 包装载体的生成,该载体编码 Gag, Pol, Tat 和 修订版 基因(Addgene #12260)和 5 μg 编码包膜蛋白的 pMD2.G 载体 VSV-G 基因(Addgene #12259)。加水至500 μL。
- 在两个新的15 mL圆锥形离心管中,各加入10 μg FUW-M2rtTA质粒(Addgene #20342)17,每管加入10 μg psPAX2包装载体和5 μg pMD2.G包膜载体。加水至总体积500 μL。其中一管将用作对照。
- 向每支试管中加入 62.5 μL 的 2 M CaCl₂2接下来,使用连接在移液控制器上的巴斯德移液管向每种混合物中注入气泡。在气泡形成的同时,移取500 μL的 N,N-二用P1000移液器将pH 7.1、25 °C的(2-羟乙基)-2-氨基乙磺酸(BES)缓冲盐溶液逐滴加入巴斯德移液管中,滴加至混合物上。
- 在室温下孵育试管至少15分钟。一段时间后,混合物会略显浑浊。
- 同时,吸去前一天传代的 HEK293T 细胞培养皿中的培养基,加入 10 mL 不含抗生素的完全 DMEM 培养基。由于 HEK293T 细胞为半贴壁细胞,操作时需小心,缓慢加入培养基。
- 将每种混合物(约1 mL)均匀地逐滴加入不同的培养皿中,于37 °C、5% CO₂条件下孵育过夜2.
- 孵育24小时后,更换为4 mL完全DMEM培养基,在37 °C、5% CO₂条件下过夜培养。2若条件允许,改为在 32 °C、5% CO₂ 培养2因为降低温度会延长慢病毒颗粒的半衰期。
- 收集含慢病毒颗粒的上清液,分三次加入50 mL锥形管中。此时切勿混合不同的慢病毒颗粒。每块培养皿可获得12 mL慢病毒上清液。同一病毒制备物的四块培养皿的上清液可合并至一个50 mL锥形管中。
注意: 在专门用于慢病毒实验的生物安全二级实验室的层流罩内进行慢病毒收集,并将受病毒污染的废弃物(离心管、枪头、培养皿)置于适当的生物危害物容器中。- 在最后一次孵育后16小时进行首次收集,并加入4 mL完全DMEM。在37 °C、5% CO₂条件下孵育2.
- 在第一次收集后的8小时,将第二次收集的样本加入同一管中,添加4 mL完全DMEM,于37 °C、5% CO₂条件下培养2.
- 在第二次收集后16小时,将第三次收集物加入同一管中,并弃去培养皿。
注意: 每次收集后,将慢病毒上清液置于 4 °C 保存。
- 使用带有醋酸纤维素膜的0.45 μm低蛋白结合滤器过滤每种慢病毒上清液(材料表) 转移至洁净离心管中。
- 将最多15 mL过滤后的上清液加入带有再生纤维素膜的离心过滤装置中(材料表)并在 4,000 x g 4 °C下孵育25分钟,弃去滤过液。滤器中将保留含有慢病毒的黏稠液体。
- 重复步骤3.13,每次在滤器单元上方加入15 mL上清液,直至用尽所有慢病毒上清液。
注意: 当上清液体积仅有几毫升需要浓缩时,将离心时间缩短至10分钟。若滤膜上仍有少量非黏性液体残留,可再离心10分钟。 - 将每种浓缩的慢病毒分装成若干份(每份50−200 μL,具体体积根据初始上清液体积确定),长期保存(1−2年)置于-80 °C,短期保存(1−2周)置于4 °C。
注意: 浓缩或非浓缩的慢病毒也可新鲜使用。请勿反复冻融,以免导致滴度降低。
4. 造血重编程
注意:使用传代次数为3(P3)或更高(直至P10)的人类真皮成纤维细胞(HDFs)进行重编程实验。
- 用 5 mL 0.1% 明胶包被一个 100 mm 组织培养处理过的培养皿,在 37 °C 下孵育 20 分钟。吸除残留的明胶溶液。
- 解冻一管成纤维细胞,并将细胞接种至经 0.1% 明胶包被的培养皿中。在 37 °C、5% CO2 条件下过夜孵育。如有必要,可延长成纤维细胞扩增时间,直至达到所需的传代次数和汇合度。
- 用 500 μL 0.1% 明胶溶液包被一个 6 孔组织培养处理过的培养板,在 37 °C 下孵育 20 分钟。去除多余的明胶。
- 以每孔 25,000 个细胞(每板共 150,000 个细胞)的密度将人真皮成纤维细胞(HDFs)接种于 6 孔板中,每孔加入 2 mL 完全 DMEM 培养基。在 37 °C、5% CO2 条件下过夜孵育,以促进细胞贴壁。
- 更换为含 8 μg/mL 多聚素(polybrene)的 2 mL 完全 DMEM 培养基。在新的微量离心管中,制备等体积混合的转录因子(TF)慢病毒液与 M2rtTA 的混合液。
注意:本方案中采用三种转录因子慢病毒的混合生产方式,据作者经验,该方法可获得更高的重编程效率。作为替代方案,建议通过 qPCR18 对单个慢病毒颗粒在标准细胞系中进行滴定,以确定实现最佳感染复数(MOI)所需的各病毒体积,从而确保共转导及生血重编程的高效性。 - 每孔加入 10 至 100 μL 慢病毒混合液,以转导 HDFs。此为重编程的第 -2 天。
注意:确定高效重编程所需的最佳慢病毒混合液体积,同时避免影响细胞活力,需进行优化(详见补充图 1)。传代次数超过 7 代的 HDFs 可能需要比低代次细胞更高的病毒用量。 - 孵育 16 小时后,移除病毒液,并加入完全 DMEM 培养基。让细胞恢复 6−8 小时。
- 恢复后,吸除培养基,加入含 8 μg/mL 多聚素的 2 mL 完全 DMEM 培养基。
- 按照步骤 4.6 的方法进行第二次转导,并在 37 °C、5% CO2 条件下孵育 16 小时。此为重编程的第 -1 天。慢病毒混合液可在第 -2 天制备,用于两次转导,并保存于 4 °C。
- 次日,移除病毒液,加入补充有 1 μg/mL DOX 的完全 DMEM 培养基。此为重编程的第 0 天。在 37 °C、5% CO2 条件下孵育 48 小时。
- 在重编程的第 2 天,将每孔细胞按 1:2 比例进行传代。
- 吸除培养基,并用 1 mL PBS 洗涤细胞。
- 吸除 PBS,加入 500 μL 解离液解离细胞,在 37 °C、5% CO2 条件下孵育 5−10 分钟。
- 用 1 mL 完全 DMEM 终止解离反应,收集细胞至锥形管中,在 350 x g 条件下离心 5 分钟。
- 将细胞沉淀重悬于造血培养基(见步骤 1.3)中,补充 1 μg/mL DOX,接种至经 0.1% 明胶包被的新 6 孔组织培养板中,每孔终体积为 2 mL。
- 在整个重编程培养期间(共 25 天),每周更换两次培养基(含 DOX 的造血培养基)。
- 在不同时间点通过明场或荧光显微镜观察(见补充图 2)、流式细胞术、批量及单细胞 RNA 测序以及移植实验,分析所获得的重编程细胞,评估其是否具备造血形态特征、内皮及造血标志物的表达、内皮/造血基因表达谱的建立以及再生能力14。
5. 针对 ChIP-seq 分析的成纤维细胞扩增优化 造血重编程的起始
- 将300,000个HDFs(<P8)接种于经0.1%明胶包被的组织培养处理过的6孔板中,每孔加入2 mL完全DMEM培养基。在37 °C、5% CO2条件下孵育过夜。
- 次日,更换为含有8 μg/mL polybrene的完全DMEM培养基。
- 使用单个因子转导细胞:pFUW-tetO-FOS14、pLV-tetO-HA-GFI1B(Addgene #125599)14 和 pFUW-tetO-3xFLAG-GATA2(Addgene #125600)14,或使用这三个因子的混合物,并与FUW-M2rtTA以1:1比例共同使用。每孔加入总量为10–20 μL的病毒(单个转录因子 + M2rtTA,或三个转录因子 + M2rtTA)。在37 °C、5% CO2条件下孵育过夜。
注意:建议每种实验条件使用十二块6孔板(包括每个单独的转录因子以及三种转录因子联合使用的条件)。 - 首次转导16小时后,移除慢病毒,加入完全DMEM培养基。让细胞恢复生长6–8小时。
- 第二次转导时,按相同病毒量对每种条件进行转导,并在37 °C、5% CO2条件下孵育。
- 次日移除病毒,更换为完全DMEM培养基。在37 °C、5% CO2条件下继续孵育24小时。
- 将每孔细胞重新接种至一个经0.1%明胶包被的组织培养处理过的100 mm培养皿中,每皿加入10 mL完全DMEM培养基。此操作相当于约1:6的传代比例。
- 在37 °C、5% CO2条件下培养细胞6天。
- 重铺板后的第6天,吸除培养基,加入含1 μg/mL DOX的完全DMEM培养基。在37 °C、5% CO2条件下孵育2天。
- 收集成纤维细胞,并在DOX处理2天后,通过ChIP-seq分析单独或联合转导的三种转录因子的基因组结合位点14。
注意:最终的七十二个100 mm培养皿将含有20–50 × 106个细胞,足以进行ChIP-seq实验及其重复实验。
结果
使用HDFs进行重编程方法的示意图如下所示 图1A成纤维细胞从商业来源获取或从人类供体采集后进行扩增 体外 重编程前。铺板后,细胞用 GATA2、GFI1B 和 FOS(以及 M2rtTA)慢病毒转导两次,并在重编程第 0 天加入多西环素。第 2 天,细胞被传代并接种至造血培养基中,培养至第 25 天。可在不同时间点获得重编程细胞,用于多种应用,包括移植至免疫缺陷小鼠、纯化细胞群体的单细胞 RNA 测序(scRNA-seq)(第 2 天未分选细胞、第 15 天 CD49f 阳性细胞)+ CD34 和第25天 CD49f+CD34+ 细胞),以及通过显微镜和流式细胞术分析细胞表面标志物CD49f、CD34、CD9和CD143。代表性流式细胞术图显示约17%的重编程细胞同时表达CD49f和CD9(图1B,左图),在重编程25天后。大多数双阳性细胞表达CD143(约86%),少量细胞群表达CD34(0.9%),提示存在动态的生血命运诱导。这些标志物在转导M2rtTA的HDFs中培养25天后未被激活(图1B,右侧面板)。免疫荧光图像证实,贴壁细胞和圆形细胞表达 CD9 和 CD143,其形态学特征与不表达这些标志物的成纤维细胞不同(图1C)。人类造血集落也表达 CD49f 和 CD3414单细胞RNA测序分析成纤维细胞、第2天未分选细胞以及第15天纯化的重编程细胞(CD49f)+CD34-)以及第25天(CD49f+CD34+) 显示从第2天到第25天,CD49f、CD9和CD143的表达呈逐步增加趋势。在重编程过程中,CD49f和CD9阳性细胞最早出现于第2至第15天之间,表明这些分子可能代表早期人类造血的标志物。CD143的表达从第15天开始可被检测到,而CD34阳性细胞仅在较晚的时间点(第25天)被检测到。CD34+ 脐带血(UCB)细胞被用作参照(图1D).
图2A 描述了一种改进的方案,用于在造血重编程的早期阶段(第2天)生成足够数量的细胞以进行ChIP-seq分析。首先,将人真皮成纤维细胞(HDFs)以高于标准方案两倍的密度接种(每孔300,000个细胞,而非150,000个细胞)。转导后,将每孔细胞重新接种至100 mm培养皿中,使其在添加DOX前扩增6天。在添加DOX并诱导转录因子表达2天后对细胞进行分析。图2B 展示了当细胞共转导三种因子(3TFs)或单独转导GATA2时,GATA2结合至ITGA6和ACE基因组调控区域的基因组浏览器图谱。GATA2还可结合CD9和CD34基因的开放染色质区域14。

图1:人类皮肤成纤维细胞向造血命运的诱导。(A)人类皮肤成纤维细胞(HDFs)造血重编程的实验策略。从供体皮肤穿刺活检中获取成纤维细胞,扩增后用GATA2、GFI1B、FOS和M2rtTA慢病毒进行转导。在重编程第0天向培养体系中加入多西环素(DOX),并在多个时间点对细胞进行分析,直至第25天。scRNA-seq,单细胞RNA测序;FACS,荧光激活细胞分选。(B)在转导三种转录因子(3TFs)后第25天,通过流式细胞术评估造血/血液标志物表达所采用的设门策略。流式图显示在活细胞群体(DAPI阴性)中CD49f和CD9双阳性细胞的百分比。在双阳性群体中进一步展示CD143和CD34的表达情况。在相同培养条件下仅转导M2rtTA病毒的HDFs作为对照。(C)第25天重编程克隆的免疫荧光图像,证实CD9(上图)和CD143(下图)的表达。细胞使用抗体(材料表)以1:100比例溶于含2% FBS和小鼠血清的PBS中,在37 °C、5% CO2条件下孵育20分钟,洗涤三次后在含2% FBS的PBS中成像。Phase,相差梯度对比。比例尺 = 50 µm。(D)在不同时间点采集的253个细胞的单细胞RNA测序(scRNA-seq)分析。重编程过程中ITGA6、CD9、ACE和CD34的表达被激活。细胞分别于第2天(未分选)、第15天(CD49f+CD34-)和第25天(CD49f+CD34+)收集。HDFs和CD34+脐带血(34+UCB)细胞作为参考对照。请点击此处查看该图的放大版本。

图 2:用于 ChIP-seq 分析的人类真皮成纤维细胞扩增。(A)实验策略示意图,展示了一种改良方案,用于在重编程第 2 天生成大量转导的人类真皮成纤维细胞(HDFs)以进行 ChIP-seq 分析。将 300,000 个细胞接种于 6 孔板中,并使用单个因子(pFUW-tetO-FOS、pLV-tetO-HA-GFI1B 或 pFUW-tetO-3xFLAG-GATA2)或三种因子组合(加上 M2rtTA)进行两次转导。去除病毒后,成纤维细胞在 100 mm 培养皿中扩增六天。在第 0 天加入多西环素(DOX),并在添加 DOX 后两天收集细胞。(B)基因组浏览器图谱,显示在转导三种转录因子(3TFs)或仅转导 GATA2 两天后,ITGA6 和 ACE loci 位点上的 GATA2 结合位点(灰色框)。y 轴表示比对到基因组的读段总数。请点击此处查看该图的放大版本。
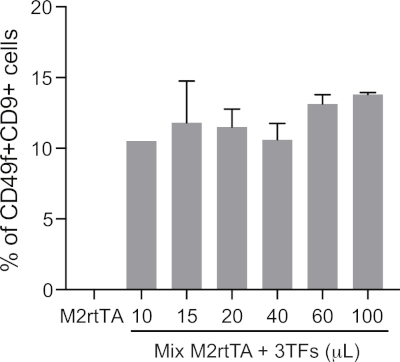
补充图1:确定高效生血重编程所需的优化慢病毒体积。 使用不同体积的浓缩(10至100 μL)共转导慢病毒颗粒(3TFs:GATA2、GFI1B和FOS)与M2rtTA以1:1比例共同转导人真皮成纤维细胞(HDFs),操作步骤依据本方案中的4.5−4.12步。在第25天分析重编程细胞,通过活细胞(DAPI阴性)中CD49f+CD9+细胞所占百分比确定生血重编程的最佳转导体积。可通过第25天活细胞的绝对数量评估细胞活力。以仅转导M2rtTA(100 μL)的HDFs作为阴性对照。请点击此处查看该图的放大版本。

补充图 2:人皮肤成纤维细胞向造血细胞重编程过程中的形态学变化。 人皮肤成纤维细胞(HDF)培养物在首次转导当天(第 -2 天)、添加 DOX 当天(第 0 天)、DOX 补充后两天(第 2 天)和十五天(第 15 天),以及实验终点(第 25 天)进行成像。第 15 天和第 25 天的造血样克隆已被标出。比例尺 = 100 µm。请点击此处查看该图的高清版本。
讨论
本文描述了一种直接从人类成纤维细胞生成造血祖细胞的方法,该过程经过一个HP细胞中间阶段,类似于 definitive HSCs14。
相较于单独生产,我们更倾向于联合生产编码GATA2、GFI1B和FOS的慢病毒颗粒,因为我们的实验结果显示,联合生产可获得更高的重编程效率(未发表数据)。慢病毒属于逆转录病毒科(Retroviridae ),通常含有两份正链单链RNA19。重编程效率的提高可能是由于同一慢病毒颗粒中包装了两种不同的转基因,从而增加了同时被三种转录因子共转导的细胞数量。为确保本实验方案的成功,必须根据细胞代次使用适量的病毒转导人真皮成纤维细胞(HDFs),以在重编程效率与细胞活力之间达到最佳平衡,具体操作如步骤4.6所述。此外,也可使用新鲜且未浓缩的病毒。建议使用0.5–3 mL的3TFs病毒混合液与M2rtTA进行细胞转导。同时,应根据具体应用调整细胞密度。每6孔板接种150 000个HDFs(步骤4.4)可为重编程细胞的流式细胞术分析、移植实验及流式分选提供最佳密度。对于ChIP-seq实验,则需在初始阶段使用更多细胞(步骤5.1)。定期观察细胞形态变化,并每周更换两次造血培养基,以支持诱导型造血细胞的出现,这一点至关重要。添加造血细胞因子或在饲养层细胞上共培养,可能有助于提高重编程效率。
通过该方法,我们能够鉴定在生血重编程过程中动态表达的新型造血标志物。CD9在重编程细胞中于转录水平被证实上调14,并在重编程初期阶段迅速在细胞表面表达,与CD49f和CD143共同出现,可作为人类造血干细胞前体的新型标志物。我们还发现,在生血重编程的初始阶段,ITGA6和ACE与CD9和CD34一样,是GATA2的直接靶基因14,从而在人类生血前体细胞表型与GATA2之间建立了直接的机制联系。
该系统的一个优势在于使用了相对均一的成纤维细胞培养物。尽管PSCs易于扩增和维持 体外,分化方案产生的细胞群体具有异质性,其中包含移植能力较差的造血祖细胞5,6,7此外,在移植PSC来源的HSPC时存在致瘤风险,因为即使采用分化方案,未分化的PSC仍可能残留在培养物中。除成纤维细胞外,也可将血液定向的前体细胞直接重编程为HSC。20 和内皮细胞21然而,如果患者携带影响造血干/祖细胞群体的突变,从血液受限的祖细胞开始诱导将阻碍所获得的造血干细胞在治疗中的应用22内皮细胞相较于成纤维细胞更难获取,且在表型、功能和结构上具有高度异质性,这种异质性依赖于器官来源23其他研究已成功将小鼠成纤维细胞重编程为可移植的造血祖细胞24,25 然而,迄今为止,尚无其他方案描述从人类成纤维细胞生成类似造血干细胞和祖细胞(HSPC-like)的方法。
该方法结合药理学抑制、基因敲除或基因敲低,可明确直接诱导人HSCs所需的单个或组合因子。在重编程前,利用基于最新CRISPR-Cas9技术的高效筛选方法对HDFs进行分析,是鉴定人类定型造血新调控因子的一项令人振奋的研究方向。未来,将非血液来源的人类细胞类型(如成纤维细胞)进行重编程,将为生成健康的患者特异性造血祖细胞提供一个用于临床应用的平台。
披露
作者无任何利益冲突需要披露。
致谢
克努特和爱丽丝·瓦伦伯格基金会、隆德大学医学院及斯科讷地区å我们感谢各方提供的慷慨财政支持。本研究获得了Olle Engkvists Stiftelse基金会资助(项目编号194-0694,授予Filipe Pereira)以及葡萄牙科学技术基金会博士奖学金资助(项目编号PTDC/BIM-MED/0075/2014,授予Filipe Pereira;项目编号SFRH/BD/135725/2018和SFRH/BD/51968/2012,分别授予Rita Alves和Andreia Gomes)。 本研究还获得了美国国立卫生研究院(NIH)和纽约干细胞基金会(NYSTEM)(项目编号:1R01HL119404 和 C32597GG,授予 Kateri A. Moore)的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.45 μm 低蛋白结合滤膜,150 mL 瓶顶式真空滤器 | Corning | #430625 | |
| 2-巯基乙醇 | Sigma-Aldrich | #M6250 | |
| Alexa Fluor 488 抗人 CD34 克隆 581 | BioLegend | #343518 | |
| BD Pharmingen APC 小鼠抗人血管紧张素转换酶(CD143)克隆 BB9 | BD Biosciences | #557929 | |
| BES 缓冲盐溶液 | Sigma-Aldrich | #14280 | |
| 氯化钙(CaCl2) | Sigma-Aldrich | #449709 | |
| 离心滤过装置,Amicon Ultra-15 离心滤过单元 | Sigma-Aldrich | #UFC903096 | |
| 解离液,TrypLE Express 酶(1×),无酚红 | Gibco | #12604-021 | |
| 盐酸多西环素(DOX) | Sigma-Aldrich | #D9891 | |
| eBioscience CD49f(整合素 α6)单克隆抗体(eBioGoH3 (GoH3)),PE-Cyanine7 | Invitrogen | #25-0495-82 | |
| FUW-M2rtTA | Addgene | #20342 | |
| 猪皮明胶 A 型 | Sigma-Aldrich | #G1890 | |
| Gibco L-谷氨酰胺(200 mM) | ThermoFisher Scientific | #25030-024 | |
| Gibco MEM 非必需氨基酸溶液(100×) | ThermoFisher Scientific | #11140-035 | |
| 造血培养基,MyeloCult H5100 | STEMCELL Technologies | #05150 | |
| 六亚甲基双吡啶溴化物(聚凝胺) | Sigma-Aldrich | #H9268 | |
| 人真皮成纤维细胞(HDFs) | ScienCell | #2320 | |
| HyClone 改良杜尔贝科必需培养基(DMEM) | GE Healthcare | #SH30243.01 | |
| HyClone 胎牛血清(FBS) | GE Healthcare | #SV30160.03 | |
| HyClone 青霉素-链霉素 100× 溶液(Pen/Strep) | GE Healthcare | #SV30010 | |
| HyClone 磷酸盐缓冲液(PBS) | GE Healthcare | #SH30256.01 | |
| 氢化可的松 | STEMCELL Technologies | #7904 | |
| 小鼠血清 | Sigma-Aldrich | #M5905 | |
| PE 抗人 CD9 抗体 克隆 HI9a | BioLegend | #312105 | |
| pFUW-tetO-3xFLAG-GATA2 | Addgene | #125600 | |
| pFUW-tetO-FOS | Addgene | #125598 | |
| pFUW-tetO-GATA2 | Addgene | #125028 | |
| pFUW-tetO-GFI1B | Addgene | #125597 | |
| pLV-tetO-HA-GFI1B | Addgene | #125599 | |
| pMD2.G | Addgene | #12259 | |
| psPAX2 | Addgene | #12260 |
参考文献
- Ivanovs, A., et al. Highly potent human hematopoietic stem cells first emerge in the intraembryonic aorta-gonad-mesonephros region. Journal of Experimental Medicine. 208, 2417-2427 (2011).
- Tavian, M., Biasch, K., Sinka, L., Vallet, J., Péault, B. Embryonic origin of human hematopoiesis. International Journal of Developmental Biology. 1065, 1061-1065 (2010).
- Medvinsky, A., Rybtsov, S., Taoudi, S. Embryonic origin of the adult hematopoietic system: advances and questions. Development. 138, 1017-1031 (2011).
- Ivanovs, A., et al. Human haematopoietic stem cell development: from the embryo to the dish. Development. 144, 2323-2337 (2017).
- Daniel, M. G., Pereira, C. F., Lemischka, I. R., Moore, K. A. Making a Hematopoietic Stem Cell. Trends in Cell Biology. 26, 202-214 (2016).
- Vo, L., Daley, G. De novo generation of HSCs from somatic and pluripotent stem cell sources. Blood. 125, 2641-2648 (2015).
- Rafii, S., et al. Human ESC-derived hemogenic endothelial cells undergo distinct waves of endothelial to hematopoietic transition. Blood. 121, 770-781 (2013).
- Ebina, W., Rossi, D. J. Transcription factor-mediated reprogramming toward hematopoietic stem cells. EMBO Journal. 34, 694-709 (2015).
- Sugimura, R., et al. Haematopoietic stem and progenitor cells from human pluripotent stem cells. Nature. 545, 432-438 (2017).
- Pereira, C. F., et al. Induction of a Hemogenic Program in Mouse Fibroblasts. Cell Stem Cell. 13, 205-218 (2013).
- Pereira, C. F., et al. Hematopoietic Reprogramming In vitro Informs In Vivo Identification of Hemogenic Precursors to Definitive Hematopoietic Stem Cells. Developmental Cell. 36, 525-539 (2016).
- Notta, F., et al. Isolation of Single Human Hematopoietic Stem Cells Capable of Long-Term Multilineage Engraftment. Science. 333, 218-221 (2011).
- Sinka, L., Biasch, K., Khazaal, I., Péault, B., Tavian, M. Angiotensin-converting enzyme (CD143) specifies emerging lympho-hematopoietic progenitors in the human embryo. Blood. 119, 3712-3724 (2012).
- Gomes, A. M., et al. Cooperative Transcription Factor Induction Mediates Hemogenic Reprogramming. Cell Reports. 25, 2821-2835 (2018).
- Karlsson, G., et al. Report The Tetraspanin CD9 Affords High-Purity Capture of All Murine Hematopoietic Stem Cells. Cell Reports. 4, 642-648 (2013).
- Leung, K. T., et al. The tetraspanin CD9 regulates migration, adhesion, and homing of human cord blood CD34+ hematopoietic stem and progenitor cells. Blood. 117, 1840-1851 (2011).
- Hockemeyer, D., et al. A drug-inducible system for direct reprogramming of human somatic cells to pluripotency. Cell Stem Cell. 3, 346-353 (2008).
- Kutner, R. H., Zhang, X., Reiser, J. Production concentration and titration of pseudotyped HIV-1-based lentiviral vectors. Nature Protocols. 4, 495-505 (2009).
- Suzuki, Y. S., Suzuki, Y. Gene Regulatable Lentiviral Vector System. Viral Gene Therapy. Ke, X. , (2011).
- Riddell, J., et al. Reprogramming committed murine blood cells to induced hematopoietic stem cells with defined factors. Cell. 157, 549-564 (2014).
- Lis, R., et al. Conversion of adult endothelium to immunocompetent haematopoietic stem cells. Nature. 545, 439-445 (2017).
- Pereira, C., Lemischka, I. R., Moore, K. From blood to blood’: de-differentiation of hematopoietic progenitors to stem cells. EMBO Journal. 33, 1511-1513 (2014).
- Nolan, D. J., et al. Molecular Signatures of Tissue-Specific Microvascular Endothelial Cell Heterogeneity in Organ Maintenance and Regeneration. Developmental Cell. 26, 204-219 (2013).
- Batta, K., Florkowska, M., Kouskoff, V., Lacaud, G. Direct Reprogramming of Murine Fibroblasts to Hematopoietic Progenitor Cells. Cell Reports. 9, 1871(2014).
- Cheng, H., et al. Reprogramming mouse fibroblasts into engraftable myeloerythroid and lymphoid progenitors. Nature Communications. 7, 1-15 (2016).
重印与许可
勘误
Formal Correction: Erratum: Hemogenic Reprogramming of Human Fibroblasts by Enforced Expression of Transcription Factors
Posted by JoVE Editors on 12/03/2019. Citeable Link.
An erratum was issued for: Hemogenic Reprogramming of Human Fibroblasts by Enforced Expression of Transcription Factors. The author affiliations were updated.
The second author affiliation was updated from:
2Wallenberg Center for Molecular, Lund University
to:
2Wallenberg Center for Molecular Medicine, Lund University
