CO2 转化通过一锅两步法进行,用于合成复杂分子。利用氢硼烷还原剂对 CO2 进行选择性4 e- 还原,生成一种反应活性高且用途广泛的双(硼基)缩醛中间体,该中间体随后可参与缩合反应或经由卡宾介导的碳-碳偶联反应生成目标产物。
方法文章
多功能的 CO2 转化为复杂产物:一种一锅两步法策略
* These authors contributed equally
本文内容
摘要
摘要
CO2 本文介绍了一种一锅两步法转化反应。该方法旨在获得多种高附加值产物,尤其可用于构建手性碳中心。关键的第一步是实现一氧化碳的选择性双硼氢化反应。2 由铁氢化物配合物催化。通过该4 e⁻过程获得的产物- 还原产物是一种罕见的双(硼基)缩醛化合物 1,该物质在第二步中就地经历三种不同的反应。第一种反应是与(二异丙基)苯胺发生缩合反应,生成相应的亚胺 2在第二和第三步反应中,中间产物 1 与三唑-5-亚基(Enders卡宾)反应,生成化合物 3 或 4,取决于反应条件。在这两种化合物中均会形成碳-碳键,并且由CO生成手性中心2 作为唯一的碳源。化合物 4 具有两个手性中心,通过类似福尔马ose反应的机理以非对映选择性方式获得。我们证实,残留的硼基片段在这一前所未有的立体控制中起着关键作用。该方法的优势在于其反应活性高且产物具有多功能性 1,从而由单一中间体生成多种复杂分子。尽管两步法的复杂性较高,但其整体反应时间较短(较长的反应时间为2小时),且反应条件温和(25 °C 至 80 °C,1 至 3 atm 的 CO)。2).
引言
鉴于人们对于将CO2作为可持续碳源的广泛应用具有浓厚兴趣1,2,3,本方法的目的是将CO2转化为多种高附加值产品。
目前大量研究致力于对 CO24,5 进行官能化,或将其还原为甲酸(2 e- 还原)、一氧化碳(2 e- 还原)、甲醇(6 e- 还原)或甲烷(8 e- 还原)1,6。其中,将 2 e- 还原产物与胺类化合物结合,特别是生成甲酰胺和甲胺的研究,取得了显著进展7,8,9。这些研究方向目前处于最前沿。然而,相较于起始原料,所获得产物的可及官能团范围及其附加值仍然较为有限。
为了克服这一限制,我们重点关注了两个方面:i)CO2 的 4 e- 还原,以及 ii)采用一锅两步法。一锅两步法的优势在于能够减少两步反应之间的兼容性问题,从而拓宽在第一步还原之后可进行的反应类型。我们选择 CO2 的 4 e- 还原,是因为甲醛——最简单的 4 e- 还原产物——是一种特别活泼且用途广泛的碳源10,11。它可用作缩合反应中的亚甲基来源,并可聚合生成碳水化合物。后者被称为甲酰糖反应(formose reaction),是一种仅由甲醛生成碳链和手性碳中心的惊人转化过程,在合成化学12,13 和前生命化学14,15,16 中具有重要意义。尽管我们已能从 CO2 的氢硼化反应中检测到游离甲醛17,但在均相条件下选择性地生成甲醛仍前所未有。因此,我们转而开发了通过 CO2 的选择性双氢硼化反应合成双(硼基)缩醛化合物 1 的方法18,19。
在一步法两步反应中,我们证明了在同一反应容器中,该中间体1可:i) 作为甲醛的替代物参与缩合反应18,或 ii) 引发一种改良的醛糖化类型反应20。在后一反应中,可实现碳-碳偶联并生成手性碳中心。
方案
警告:使用化学品前请查阅其材料安全数据表(MSDS)。进行以下反应时,请采用适当的安全操作规范并佩戴个人防护装备。必须特别注意真空管线和气体压力系统的使用。
1. 在核磁共振(NMR)管中由CO2合成化合物2
- Fe(H)2(dmpe)2 储备液:将 4.6 mg 的 Fe(H)2(dmpe)221,22 溶解于 1 mL 四氢呋喃(THF)-d8 中。
注:dmpe = 1,2-双(二甲基膦基)乙烷 - 在手套箱中,向核磁共振管中加入 15.9 mg 的 9-硼杂双环[3.3.1]壬烷(9-BBN)和 100 µL 的 Fe(H)2(dmpe)2 储备液(1 mol%)。
- 加入 0.5 mL 四氢呋喃(THF)-d8。
- 封闭试管,并将其移出手套箱。
- 将试管连接至气体系统,并在 25 °C 下放置 15 分钟,使管内溶液温度达到平衡。
注:该气体系统将 CO2 钢瓶同时连接至真空管线和核磁共振管。连接使用聚四氟乙烯管和 Swagelok 接头(装置示意图见 图1)。该系统可在设定温度下精确施加调节器设定的压力。 - 通入 1 atm 的 CO2。
- 在动态 CO2 压力下保持 3 分钟后封闭试管。
- 将试管在 25 °C 下静置 45 分钟。
注:此步骤在核磁共振管中生成双(硼基)缩醛 1,产率为 85%(核磁分析结果见代表性结果部分)。 - 胺类储备液:将 177.3 mg 的 2,6-二异丙基苯胺溶解于 1 mL THF-d8 中。待化合物 1 生成后,在手套箱内打开核磁共振管,加入 55 µL 的 2,6-二异丙基苯胺储备液,相当于生成的双(硼基)缩醛 1 的 1 当量。
- 封闭试管并手动振摇 10 秒。
- 20 分钟后,通过 1H NMR 分析确认亚胺 2 的生成(见 图2)。使用六甲基苯(约为 9-BBN 的 10 mol%)作为内标以确定核磁产率。
2. 在Fisher Porter反应器中由CO2合成化合物3
- 在Fisher Porter反应瓶中加入320 mg的9-BBN、9.4 mg的Fe(H)2(dmpe)2以及一个磁力搅拌子21,22。
- 加入10 mL THF。
- 关闭Fisher Porter反应瓶,并将其移出手套箱。
- 在25 °C下静置15分钟,使溶液温度达到平衡。
- 将Fisher Porter反应瓶连接至气体系统,并通入1 atm的CO2。
注意:该气体系统通过聚四氟乙烯管和Swagelok接头将CO2气瓶同时连接至真空管线和Fisher Porter反应瓶(装置示意图见图1)。该系统可在设定温度下精确引入调节器设定压力的气体。 - 在动态CO2压力下反应3分钟,随后关闭气体通路,在25 °C下搅拌45分钟。
注意:此步骤对应于通过CO2氢硼化反应选择性生成双(硼基)缩醛1,产率为85%。 - 45分钟后,在手套箱内打开Fisher Porter反应瓶,加入含有380 mg三唑-5-亚基的6 mL THF溶液。
- 将Fisher Porter反应瓶移出手套箱,通入3 atm的CO2。
- 在60 °C下,于3 atm动态CO2压力中搅拌反应60分钟。
- 使反应液冷却至室温。
- 在减压条件下除去挥发性物质,并在0 °C下用3 × 2 mL乙醚(Et2O)洗涤残留物,得到CO2加合物3,为白色粉末(见图3)。
- 为获得单晶,将浓缩的THF/戊烷溶液在-37 °C下静置24–48小时。
3. 在Fisher Porter反应器中由CO2合成化合物4
- 在手套箱中,向费舍尔-波特管中加入 159 mg 9-BBN、4.7 mg (1 mol%) Fe(H)2(dmpe)2 和一个磁力搅拌子。
- 加入5 mL THF。
- 关闭Fisher Porter并将其移出手套箱外。
- 置于25 °C环境中15分钟,使溶液温度平衡。
- 将Fisher Porter连接至气体系统,并加入1 atm的CO2.
- 在动态CO压力下静置3分钟2,关闭Fisher Porter,于25 °C下搅拌45分钟。
注意:此阶段对应于双(硼基)缩醛的选择性生成 1 来自 CO2 以85%的产率进行氢硼化反应。 - 生成1后,在手套箱中打开Fisher Porter瓶,加入54 mg的三唑-5-亚基。
- 在手套箱外,将溶液在 80 °C 下搅拌 40 分钟,以生成含有化合物的混合物 4.
- 除去溶剂,将部分残留物溶解于0.6 mL THF-d中8.
- 使用配备PTFE滤膜(0.2 µm)的注射器过滤溶液,并将滤液转移至核磁管中用于分析。以六甲基苯(约为9-BBN的10 mol%)作为内标物测定核磁产率。
4. 由d,l-甘油醛合成化合物4的替代方法
- 在手套箱中,向施伦克管中加入50 mg的d,l-甘油醛、135 mg的9-BBN及一枚磁力搅拌子。
- 加入4 mL THF。
警告:该化合物溶解后,H2 进化发生。 - 用隔膜封闭施伦克瓶,并插入一根针头以允许持续释放 H2 形成。
- 在手套箱内,室温下搅拌白色悬浊液24小时。
- 加入165 mg的三唑-5-亚基。
- 室温下搅拌3小时,所有残留物在此期间溶解。
- 在减压条件下除去挥发性物质。
- 将残留物用最小量的乙醇溶解2O (1 mL),将溶液置于 -37 °C 下 12 小时。
- 化合物 4 沉淀物。通过过滤去除滤液,并在真空下干燥沉淀物。
- 分离化合物 4 以白色粉末形式获得,产率为72%。
结果
通过1H NMR分析可评估双(硼基)缩醛化合物1的成功生成,其在THF-d8中的特征亚甲基峰位于5.54 ppm处(图4a)。通过1H NMR分析可评估化合物2的成功生成,其在THF-d8中表现出特征性的AB信号(δ = 7.73(d, 1H, 2JH-H = 18.4 Hz, CH2),7.30(d, 1H, 2JH-H = 18.4 Hz, CH2)),对应于亚甲基中两个不等价质子(图4b)。通过THF-d8中的1H NMR分析可评估化合物3的成功生成(图4c)。最显著的信号为CHCO2在5.34 ppm处的峰,以及BBN片段中CH在0.26和-0.65 ppm处的峰。通过THF-d8中的1H NMR分析可评估化合物4的成功生成。如图4d所示,由CO2原位生成的化合物4具有显著特征:在4.64 ppm处出现一个双峰(3JH-H = 7.9 Hz, H3),以及在3.36 ppm处出现一个伪三重峰(2JH-H = 9.7 Hz, 3JH-H = 9.5 Hz, 1H, H1b)。在从d,l-甘油醛分离得到的化合物4中,C3链的四个质子信号清晰可见(图4e),且该链的三个碳原子在13C{1H} NMR分析中分别显示为76.9(C2)、74.0(C3)和71.5(C1)ppm(图5)。

图1:气体系统。 该气体系统可实现于特定温度下向体系中加入指定压力的CO2。 请点击此处查看该图的放大版本。
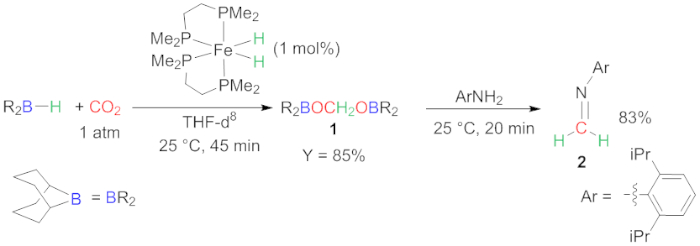
图2:CO2的还原性官能团化。 化合物1和2的合成。 请点击此处查看该图的放大版本。
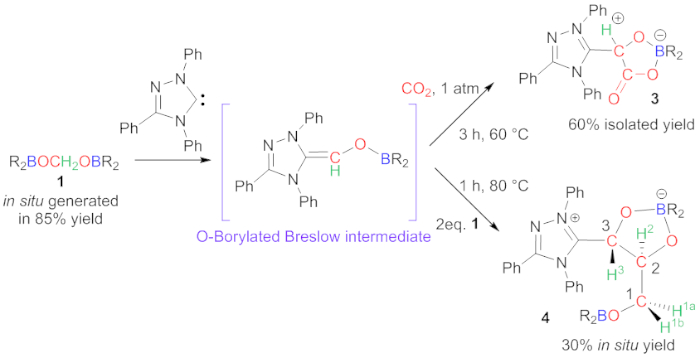
图3:卡宾介导的碳-碳键形成。 化合物3和4的合成。请点击此处查看该图的放大版本。
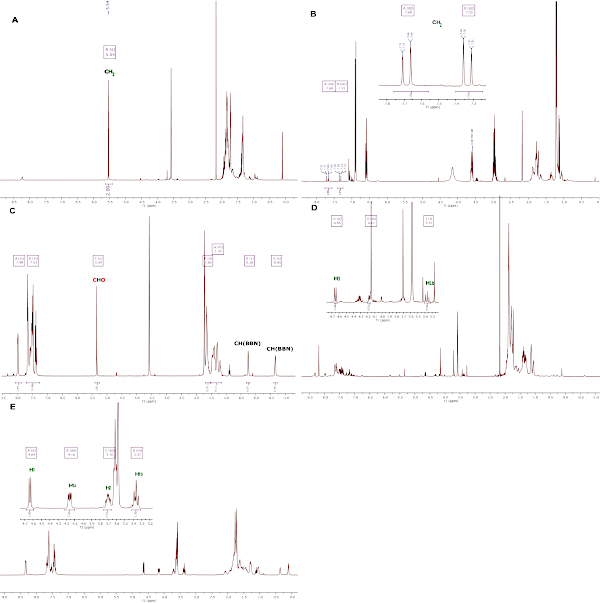
图 4:1H NMR 对化合物 1-4 的分析,于室温下在 THF-d8 中记录。(A)原位生成的化合物 1,(B)原位生成的化合物 2,(C)分离得到的化合物 3,(D)由 CO2 原位生成的化合物 4,(E)从 d,l-甘油醛中分离得到的化合物 4。请点击此处查看该图的放大版本。
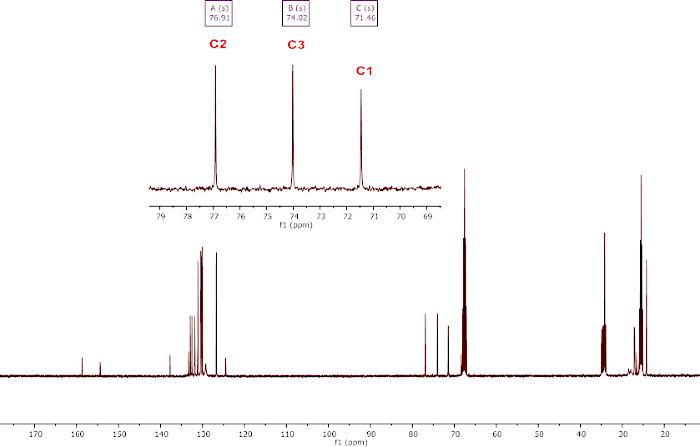
图 5:从 dl-甘油醛中分离得到的化合物 4 的代表性表征。 在室温下于 THF-d8 中记录的13C{1H} NMR 分析;插图:C1-C3 区域的放大图。 请点击此处查看该图的高清版本。
讨论
本文中,我们展示了将 CO2 一步法两步转化为复杂产物的多功能反应。该方法的第一步涉及使用氢硼烷还原剂对 CO2 进行选择性 4 e- 还原。此步骤至关重要,因为实现 4 e- 还原的选择性具有挑战性。目前仅有极少数体系被报道可实现双(硼基)缩醛的选择性生成23,24,25。在本研究中,一种铁氢配合物在温和条件(25 °C)下催化 CO2 与 9-BBN 的选择性 4 e- 还原反应,以极短的反应时间(45 分钟)得到化合物 1(图 2)18。我们的研究表明,反应条件极为关键。据我们实验结果,任何对浓度、溶剂、CO2 压力和温度的改变尝试均导致化合物 1 的产率下降。延长反应时间同样不利,因其会导致过度还原至甲醇水平,或使双(硼基)缩醛转化为多种低聚物。根据我们的经验,有必要通过原位 1H NMR 表征来验证该还原步骤的结果。该方法的可重复性需通过多次实验进行验证。
中间体1与位阻较大的苯胺发生原位缩合反应,生成相应的亚胺2(图2)。该方法操作简便,化合物2可高产率(83%)快速生成。此反应还可用于考察还原步骤的效率。该方法是目前唯一能够利用CO2合成亚胺官能团的方法。此外,中间体1已被证实可在多种缩合反应中作为亚甲基的多功能来源,用于构建C-N、C-O、C-C和C=C键18。因此,该方法为在缩合反应中以CO2替代甲醛提供了一条简便途径26。
中间体1与Ender的卡宾反应,根据反应条件的不同,生成化合物3或4(图3)20。通过深入的实验与理论研究,我们能够解释所观察到的反应活性。在此情况下,化合物1并不像甲醛那样发生反应,因为硼基片段保留在化合物3和4中。这一特征源于一种前所未有的O-硼基化Breslow中间体的形成(图3)27,28,29,30,31,32。该中间体在实验上尚未被观测到,但可能作为双功能的路易斯酸/路易斯碱活化剂,作用于CO2生成化合物3,或导致两个额外碳中心的偶联,从而生成化合物4。在两种产物中均生成了手性中心,而对于化合物4,由于桥连硼基片段的存在,两个手性中心C2和C3以非对映选择性的方式获得。
本文所展示的进展得益于所采用的“一锅法两步反应”策略,以及中间体1的高反应活性和多功能性;该中间体由CO2的选择性4e-还原生成。基于类似的方法,目前正在进行的研究致力于进一步拓展所合成分子的适用范围和结构复杂性,具体包括:i)通过使用其他氢硼烷还原剂来调控双(硼基)缩醛的性质;ii)探索使用其他有机催化剂的不同偶联反应条件。
披露
作者无任何利益冲突需要披露。
致谢
S. D. 感谢法国南部-比利牛斯大区(Région Midi-Pyrénées)和图卢兹联邦大学(Université Fédérale de Toulouse)提供的博士奖学金。D. Z. 感谢中国国家留学基金管理委员会(Chinese Scholarship Council)提供的博士奖学金。A. M. 感谢 COLFUTURO 提供的博士奖学金。S. B. 感谢法国国家科研署(ANR)JCJC 项目 "ICC" 以及 A. Leon 教授富有成效的讨论。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Wilmad 快速加压阀 NMR 管,5 mm 直径 | Sigma-Aldrich | Z562882-1EA | |
| PTFE 疏水滤膜针头过滤器 Ø 25 mm,孔径 0.22 µm | UGAP | 2528593 | |
| Fisher Porter | 自制系统 | ||
| 9-硼双环[3.3.1]壬烷二聚体 | Sigma-Aldrich | 178713 | |
| FeCl2(无水) | Strem | MFCD00011004 | |
| d,l-甘油醛 | Sigma-Aldrich | G5001 | |
| 2,6-二异丙基苯胺 | Sigma-Aldrich | 374733 | |
| 二甲基膦乙烷 | Strem | MFCD00008511 | |
| 四氢呋喃 | Carlo Erba | 溶剂 | |
| 乙醚 | Carlo Erba | 溶剂 | |
| 戊烷 | Carlo Erba | 溶剂 | |
| 氘代四氢呋喃(D8) | Eurisotop | D149FE |
参考文献
- Goeppert, A., Czaun, M., Jones, J. P., Surya Prakash, G. K., Olah, G. A. Recycling of carbon dioxide to methanol and derived products - closing the loop. Chemical Society Reviews. 43, 7995-8048 (2014).
- Appel, A. M., et al. Frontiers, Opportunities, and Challenges in Biochemical and Chemical Catalysis of CO2 Fixation. Chemical Reviews. 113 (8), 6621-6658 (2013).
- Aresta, M., Dibenedetto, A., Angelini, A. Catalysis for the Valorization of Exhaust Carbon: from CO2 to Chemicals, Materials, and Fuels. Technological Use of CO2. Chemical Reviews. 114 (3), 1709-1742 (2014).
- Poland, S. J., Darensbourg, D. J. A quest for polycarbonates provided via sustainable epoxide/CO2 copolymerization processes. Green Chemistry. 19, 4990-5011 (2017).
- Kember, M. R., Buchard, A., Williams, C. K. Catalysts for CO2/epoxide copolymerisation. Chemical Communications. 47 (1), 141-163 (2011).
- Klankermayer, J., Wesselbaum, S., Beydoun, K., Leitner, W. Selective Catalytic Synthesis Using the Combination of Carbon Dioxide and Hydrogen: Catalytic Chess at the Interface of Energy and Chemistry. Angewandte Chemie International Edition. 55 (26), 7296-7343 (2016).
- Tlili, A., Blondiaux, E., Frogneux, X., Cantat, T. Reductive functionalization of CO2 with amines: an entry to formamide, formamidine and methylamine derivatives. Green Chemistry. 17, 157-168 (2015).
- Bontemps, S. Boron-mediated activation of carbon dioxide. Coordination Chemistry Reviews. 308 (Part 2), 117-130 (2016).
- Chong, C. C., Kinjo, R. Catalytic Hydroboration of Carbonyl Derivatives, Imines, and Carbon Dioxide. ACS Catalysis. 5 (6), 3238-3259 (2015).
- Reuss, G., Disteldorf, W., Gamer, A. O., Hilt, A. Formaldehyde. Ullmann's Encyclopedia of Industrial Chemistry. , Wiley, Weinheim. (2003).
- Heim, L. E., Konnerth, H., Prechtl, M. H. G. Future perspectives for formaldehyde: pathways for reductive synthesis and energy. Green Chemistry. 19, 2347-2355 (2017).
- Zafar, I., Senad, N. The Formose Reaction: A Tool to Produce Synthetic Carbohydrates Within a Regenerative Life Support System. Current Organic Chemistry. 16 (6), 769-788 (2012).
- Delidovich, I. V., Simonov, A. N., Taran, O. P., Parmon, V. N. Catalytic Formation of Monosaccharides: From the Formose Reaction towards Selective Synthesis. ChemSusChem. 7 (7), 1833-1846 (2014).
- Ruiz-Mirazo, K., Briones, C., de la Escosura, A. Prebiotic Systems Chemistry: New Perspectives for the Origins of Life. Chemical Reviews. 114 (1), 285-366 (2014).
- Ricardo, A., Carrigan, M. A., Olcott, A. N., Benner, S. A. Borate Minerals Stabilize Ribose. Science. 303 (5655), 196(2004).
- Hein, J. E., Blackmond, D. G. On the Origin of Single Chirality of Amino Acids and Sugars in Biogenesis. Accounts of Chemical Research. 45 (12), 2045-2054 (2012).
- Bontemps, S., Vendier, L., Sabo-Etienne, S. Ruthenium-Catalyzed Reduction of Carbon Dioxide to Formaldehyde. Journal of the American Chemical Society. 136 (11), 4419-4425 (2014).
- Jin, G., Werncke, C. G., Escudié, Y., Sabo-Etienne, S., Bontemps, S. Iron-Catalyzed Reduction of CO2 into Methylene: Formation of C-N, C-O, and C-C Bonds. Journal of the American Chemical Society. 137 (30), 9563-9566 (2015).
- Bontemps, S., Vendier, L., Sabo-Etienne, S. Borane-Mediated Carbon Dioxide Reduction at Ruthenium: Formation of C1 and C2 Compounds. Angewandte Chemie International Edition. 51 (7), 1671-1674 (2012).
- Béthegnies, A., et al. Reductive CO2 Homocoupling: Synthesis of a Borylated C3 Carbohydrate. ChemCatChem. 11 (2), 760-765 (2019).
- Dombray, T., et al. Iron-Catalyzed C-H Borylation of Arenes. Journal of the American Chemical Society. 137 (12), 4062-4065 (2015).
- Allen, O. R., et al. Addition of CO2 to Alkyl Iron Complexes, Fe(PP)2Me2. Organometallics. 27 (9), 2092-2098 (2008).
- Das Neves Gomes, C., Blondiaux, E., Thuéry, P., Cantat, T. Metal-Free Reduction of CO2 with Hydroboranes: Two Efficient Pathways at Play for the Reduction of CO2 to Methanol. Chemistry - A European Journal. 20 (23), 7098-7106 (2014).
- Murphy, L. J., et al. Selective Ni-Catalyzed Hydroboration of CO2 to the Formaldehyde Level Enabled by New PSiP Ligation. Organometallics. 36 (19), 3709-3720 (2017).
- Courtemanche, M. A., et al. Intramolecular B/N frustrated Lewis pairs and the hydrogenation of carbon dioxide. Chemical Communications. 51, 9797-9800 (2015).
- Frogneux, X., Blondiaux, E., Thuéry, P., Cantat, T. Bridging Amines with CO2: Organocatalyzed Reduction of CO2 to Aminals. ACS Catalysis. 5 (7), 3983-3987 (2015).
- Berkessel, A., Yatham, V. R., Elfert, S., Neudörfl, J. M. Characterization of the Key Intermediates of Carbene-Catalyzed Umpolung by NMR Spectroscopy and X-Ray Diffraction: Breslow Intermediates, Homoenolates, and Azolium Enolates. Angewandte Chemie International Edition. 52 (42), 11158-11162 (2013).
- DiRocco, D. A., Rovis, T. Catalytic Asymmetric Cross-Aza-Benzoin Reactions of Aliphatic Aldehydes with N-Boc-Protected Imines. Angewandte Chemie International Edition. 51 (24), 5904-5906 (2012).
- Maji, B., Mayr, H. Structures and Reactivities of O-Methylated Breslow Intermediates. Angewandte Chemie International Edition. 51 (41), 10408-10412 (2012).
- Bugaut, X., Glorius, F. Organocatalytic umpolung: N-heterocyclic carbenes and beyond. Chemical Society Reviews. 41 (9), 3511-3522 (2012).
- Paul, M., et al. Breslow Intermediates from Aromatic N-Heterocyclic Carbenes Benzimidazolin-2-ylidenes, Thiazolin-2-ylidenes). Angewandte Chemie International Edition. 57, 8310-8315 (2018).
- Holland, M. C., Gilmour, R. Deconstructing Covalent Organocatalysis. Angewandte Chemie International Edition. 54 (13), 3862-3871 (2015).
重印与许可
