该方案可将人多能干细胞分化为肠道类器官。该方案通过模拟人类正常发育过程,将细胞依次分化为定型内胚层、后肠内胚层,最终形成肠上皮组织。因此,该方案适用于研究肠道发育以及疾病建模应用。
方法文章
生成人诱导多能干细胞来源的肠道类器官用于发育与疾病建模研究
* These authors contributed equally
本文内容
摘要
摘要
由hiPSC衍生的肠道类器官是由分化细胞自组装形成的上皮结构,能够形成代表人类肠道上皮的复杂三维结构,并表现出类似隐窝/绒毛的结构。本文描述了通过逐步分化hiPSC为定型内胚层,随后将其后部化形成后肠上皮,再转入三维培养条件以生成hiPSC来源的肠道类器官的方法。三维培养环境由细胞外基质(ECM)(例如Matrigel或其他兼容的ECM)组成,并添加SB202190、A83-01、胃泌素(Gastrin)、Noggin、EGF、R-spondin-1和CHIR99021。类器官每7天传代一次,通过机械破碎后转移至新鲜的细胞外基质中继续扩增。通过qPCR和免疫细胞化学检测证实,hiPSC衍生的肠道类器官包含成熟的肠道上皮细胞类型,如杯状细胞、潘氏细胞和肠上皮吸收细胞。此外,类器官表现出极性特征,其上皮细胞顶端表面表达绒毛蛋白(villin)。
所获得的类器官可用于模拟人类肠道发育以及多种人类肠道疾病,包括炎症性肠病。为模拟肠道炎症,可将类器官暴露于肿瘤坏死因子-α(TNF-α)、转化生长因子-β(TGF-β)和细菌脂多糖(LPS)等炎症介质中。暴露于促炎性细胞因子的类器官会表现出炎症和纤维化的表型反应。将健康个体来源的类器官与炎症性肠病(IBD)患者来源的人诱导多能干细胞(hiPSCs)衍生的类器官进行配对比较,可能有助于理解驱动IBD的潜在机制。这或可揭示新的治疗靶点和新型生物标志物,从而辅助疾病的早期诊断。
引言
多能干细胞(PSCs)具有自我更新能力以及分化为人体所有细胞类型的潜能,这些特性使其成为研究发育过程、疾病病理学和药物测试的宝贵工具1。人诱导性多能干细胞(hiPSC)在疾病建模研究中尤为有用,因为它们可来源于患者,能够直接捕获导致疾病表型的基因组2,3。此类hiPSC可被分化为受遗传缺陷影响的细胞类型,从而对疾病的分子机制进行细致研究4。
人类多能干细胞(PSCs)的分化方案旨在通过激活或抑制调控谱系承诺与特化的特定信号通路,引导细胞经历主要的发育阶段。维持hiPSC处于多能状态需要中等水平的Activin A(Act-A)信号;而高剂量Act-A处理3天可使hiPSC定向分化为定型内胚层(DE)5,6。Act-A与Wnt信号通路共同调控DE的前后轴身份。Act-A信号可诱导前肠(FG)标志物如HHEX、HNF4α和GATA4的表达,同时抑制后肠(HG)基因(如CDX2)的表达。Wnt信号则诱导DE的后部化,使其获得后肠基因表达谱7,8。一旦确立了后肠细胞身份,分化过程便可从二维(2D)体系转移至三维(3D)体系,并进一步引导形成肠类器官。
肠道类器官通常在基于三维细胞外基质(例如Matrigel或其他兼容的ECM)的培养系统中进行培养9,该基质由层粘连蛋白、IV型胶原和内联蛋白组成,并富含表皮生长因子(EGF)、成纤维细胞生长因子(FGF)、血小板源性生长因子(PDGF)和胰岛素样生长因子-1(IGF-1)等生长因子,以支持类器官的存活与增殖。类器官在含有胃泌素、Noggin和CHIR的确定培养基中培养,以在长期培养过程中促进和支持肠干细胞的生长与增殖。
当肠上皮细胞嵌入细胞外基质后,肠隐窝开始形成并逐渐扩展,最终形成球状结构。这些结构进一步成熟为类器官,能够模拟肠道上皮的生理功能。类器官通常可在体外培养超过1年,且其功能特征和基因表达谱无明显丢失。每周需进行传代,通过酶消化将类器官分解为较小片段,这些片段随后可自行重组成完整的类器官。
已建立的类器官系可作为多种肠道相关疾病(包括克罗恩病、溃疡性结肠炎和结直肠癌)的可靠模型10,11,12,13。相较于动物细胞,该模型更具优势,因其表达与这些疾病相关的人类基因,并且对外部刺激的反应更接近人体组织在体内的实际情况。
方案
注意:以下所有组织培养操作均应在 II 级生物安全柜中进行。
1. 人诱导性多能干细胞(hiPSCs)向后肠内胚层的分化
- 为了用细胞外基质包被细胞培养瓶,首先计算所需的基质量。以下以 Matrigel 包被 12 孔板为例。计算包被 12 孔板所需的细胞外基质用量,使用以下公式:
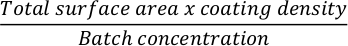
注意:使用所选的细胞外基质包被细胞培养皿。若使用 Matrigel,建议在接种细胞前 24 小时以 0.035 mg/cm2 的浓度进行包被,以促进分化。请查阅产品说明书上的批次浓度,并根据制造商的说明提前准备小份 aliquot。 - 使用 p1000 移液器将所需量的细胞外基质加入冷 DMEM 培养基中稀释。
- 使用 5 mL stripette 充分混匀。
- 向每个孔中加入 500 μL 稀释后的基质,轻轻摇动培养板使基质均匀分布,并在 37 °C 下孵育至少 12 小时。
- 在向培养板接种细胞前,用 500 µL PBS 洗涤每个孔,以去除多余的细胞外基质。这可防止分化过程中细胞脱落。
- 最后一次洗涤后保留 PBS 在孔中,直至准备接种细胞,以防止细胞外基质干燥。
- 为进行 hiPSCs 向定型内胚层(DE)或后肠(HG)的分化,取一培养于维持培养基(例如:Essential 8 培养基)中的 hiPSC 培养瓶,吸除培养基。(此处接种密度为 25,000 个细胞/cm2)。
注意:接种密度对成功分化至关重要,需针对每种 hiPSC 细胞系进行优化。 - 用 5 mL PBS 洗涤培养瓶中的细胞,吸除 PBS。
- 加入 2.5 mL 细胞解离液(例如 TrypLE),室温放置 4 分钟。吸除解离液,轻轻敲击培养瓶使细胞脱落。
- 用 5 mL 预热至 37 °C 的 DMEM 培养基洗涤培养瓶,并将所有细胞收集至 15 mL 离心管中。
- 取 10 µL 重悬的细胞悬液,用血细胞计数板测定细胞密度。
- 取足够量的细胞悬液,使细胞总数达到 1.05 × 10⁶ 个,置于 15 mL 离心管中。
- 以 160 × g 离心 3 分钟。离心期间,吸除细胞外基质包被的 12 孔板中的 PBS。
- 离心结束后,吸除上清液,将细胞沉淀重悬于含 ROCK 抑制剂(10 µM)的 12 mL 维持培养基中。
- 使用 p1000 移液器,向 12 孔板的每个孔中加入 1 mL 细胞悬液。充分重悬细胞,确保各孔间细胞分布均匀。
- 轻轻摇动培养板,使细胞在孔内均匀分布,但避免旋转混匀,以免细胞聚集于孔中央。
- 将培养板置于 37 °C、5% CO2 培养箱中孵育。
- 接种 24 小时后,更换为仅含维持培养基(例如 Essential 8 培养基)的培养液(不含 ROCK 抑制剂)。
- 为启动向 DE 的分化,根据 表 1 配制内胚层基础培养基。
注意:分化开始时,细胞汇合度应为 60–80%。 - 在内胚层基础培养基中加入 Activin A(100 ng/mL)和 Wnt3(50 ng/mL),配制 12 mL DE 培养基。
- 将培养基预热至 37 °C。
- 吸除组织培养板或培养瓶中各孔的培养基。
- 通过向 12 孔板的每个孔中加入 1 mL DE 培养基,启动 DE 分化。
- DE 分化开始后 24 小时(D1 DE),配制新鲜 DE 培养基并更换培养液。
- 在 48 小时(D2 DE)重复步骤 1.24。若此阶段出现大量细胞死亡,更换培养液前先用 500 µL PBS 洗涤所有孔。
注意:为确认内胚层分化成功,可通过流式细胞术检测 SOX17 的表达。通常在 D3 DE 时,我们期望 >80% 的细胞为 SOX17 阳性。若 SOX17 表达不理想,应优化细胞接种密度及 Activin A 的浓度。 - 此时启动 HG 分化,即 DE 分化开始后 72 小时。在内胚层基础培养基中加入 CHIR99021(3 µM)和 RA(1 μM),配制 12 mL HG 培养基(表 1)。
注意:在 D3 DE 时,细胞应已形成均匀的单层。良好的 DE 分化是后续分化阶段成功的关键。 - 吸除 DE 培养基。
- 通过向 12 孔板的每个孔中加入 1 mL HG 培养基,启动 HG 分化。
- 继续分化 4 天,每天更换培养液。
注意:为评估 DE 后端化是否成功,可通过流式细胞术检测 CDX2 的表达。在 HG 分化第 4 天(D4),我们通常期望 >80% 的细胞为 CDX2 阳性。若后端化效果不佳,应优化 CHIR99021 的浓度。 - 为提取 RNA 收集样本,吸除分化培养基,并用 500 µL PBS 洗涤孔。
- 吸除 PBS,加入 RNA 提取试剂盒中提供的适量细胞裂解缓冲液。
- 使用 p1000 移液器刮取孔底,确保所有细胞完全裂解。
- 吸出细胞裂解液,转移至洁净离心管中。
- 立即进行 RNA 提取,或在 -20 °C 冻存裂解液,待后续提取。
- 进行免疫染色时,吸除分化培养基,并用 500 µL PBS 洗涤孔。
- 吸除 PBS,加入 500 µL 4% PFA。
注意:PFA 具有毒性。操作时应穿戴适当的个人防护装备(PPE),并遵循本地实验室的 PFA 处置规程。 - 在 4 °C 下孵育 20 分钟。
- 移除 PFA,用 500 µL PBS 洗涤孔三次。
- 最后一次 PBS 洗涤后保留液体于孔中,直至准备进行免疫染色。
2. 肠类器官的传代
- 根据表2配制肠道基础培养基。
- 为从二维培养转为三维细胞培养,使用6孔板由hiPSCs生成定型内胚层(DE)细胞。用5 mL移液管将细胞单层从6孔板中脱离。
- 将细胞收集至15 mL离心管中,于400 × g离心1分钟,形成细胞沉淀。
- 将细胞沉淀重悬于含以下生长因子的肠道生长培养基中:SB202190(10 µM)、A83-01(500 nM)、胃泌素(Gastrin,10 nM)、Noggin(100 ng/µL)、EGF(500 ng/µL)、R-Spondin1(100 ng/mL)、CHIR99021(6 µM)、ROCK抑制剂(10 µM)。
- 根据接种的孔数加入适量的细胞外基质。可通过以下公式计算:
[1] 细胞外基质/培养基总体积(µL)= 30 µL × 48孔板的孔数
[2] 所需细胞外基质量(µL)= [1] 的结果 × 2/3
[3] 所需培养基体积(µL)= [1] 的结果 × 1/3 - 向48孔板每孔中心加入30 µL细胞悬液。
- 将培养板置于37 °C培养箱中孵育至少5分钟,使细胞外基质凝固。
- 待细胞外基质形成圆顶状凝固后,向每孔加入300 µL含所有生长因子的肠道生长培养基。
- 将培养板放回37 °C、5% CO2的培养箱中。
注意:若48小时后未观察到类器官形成和/或出现明显细胞死亡,可能需要优化ROCKi和NOGGIN的浓度。 - 传代类器官时,使用光学显微镜观察细胞,评估类器官的密度和大小,判断是否需要传代。
- 用冰浴PBS替换细胞培养基。
注意:类器官培养通常每5–7天需传代一次。当类器官腔内出现明显细胞碎片,且周围肠道生长培养基变黄时,需进行传代。 - 使用5 mL移液管以刮擦动作将类器官及细胞外基质球体从培养板上机械剥离。
- 将各孔中的类器官收集至15 mL离心管中。
- 将类器官悬液于400 × g离心1分钟,使类器官沉淀。小心吸除上清液至接近沉淀顶部,注意避免触及可见的细胞外基质层。
- 将沉淀重悬于15 mL冰浴PBS中。
注意:此步骤用于洗涤初次离心未完全去除的残留细胞外基质。 - 于400 × g离心1分钟。吸除上清液至剩余类器官沉淀。
- 将沉淀重悬于1 mL冰浴PBS中。使用P200移液器,通过反复吹打数次手动打散完整的类器官。
注意:使用光学显微镜观察类器官大小,判断是否需进一步解离。 - 加入9 mL不含生长因子的培养基。
- 于400 × g离心1分钟。吸除上清液至类器官沉淀。
- 使用以下公式计算所需细胞外基质和培养基的体积:
[1] 细胞外基质/培养基总体积(µL)= 30 µL × 48孔板的孔数
[2] 所需细胞外基质量(µL)= [1] 的结果 × 2/3
[3] 所需培养基体积(µL)= [1] 的结果 × 1/3 - 将类器官沉淀重悬于计算体积的含生长因子(包括Noggin和ROCK抑制剂)的肠道培养基中。
- 向该细胞悬液中加入所需体积的细胞外基质,并重悬以确保类器官均匀分布。
- 向48孔板每孔中心加入30 µL该悬液(建议使用预热至37 °C培养箱中的培养板)。
- 将培养板放回37 °C培养箱孵育5分钟,直至细胞外基质凝固。
- 配制含生长因子(+ ROCK抑制剂)的肠道培养基(每块48孔板约需17 mL)。
- 向每孔加入300 µL。
- 于37 °C、5% CO2条件下孵育。
- 传代后,每2–4天吸除肠道类器官的培养基,并更换为新鲜的含生长因子(不含Noggin和ROCK抑制剂)的肠道培养基。
注意:若48小时后未观察到类器官形成和/或出现明显细胞死亡,可能需要优化ROCKi和NOGGIN的浓度。
注意:肠道类器官在体内可响应多种炎症介质。TNFα是一种参与多种炎症过程的细胞信号蛋白。 - 为在肠道类器官中诱导炎症反应,仅用基础培养基配制浓度为40 ng/mL的TNFα溶液。
- 吸除48孔板中的培养基。
- 向每孔加入300 µL含40 ng/mL TNFα的预配基础培养基。
- 将培养板于37 °C孵育48小时,以模拟促炎环境。
注意:肠道类器官在体内可响应多种炎症介质。TNFα是一种参与多种炎症过程的细胞信号蛋白。 - 通过真空泵将剩余细胞吸入含5% Trigene的废液收集装置中处理。
结果
分化方案的示意图见图1A。在方案的第1天,hiPSCs应呈紧凑状态,形成小克隆,总体汇合度约为50-60%。诱导分化24小时后,定型内胚层(DE)细胞开始从干细胞克隆迁移出来,形成单层细胞。此过程在接下来的3天内持续进行,至DE分化的第3天(D3)应形成完整的单层细胞(图1)。在整个分化过程中应监测基因表达情况:多能性标志物(OCT4、NANOG、SOX2)在第0天(D0)高表达,并在DE分化过程中迅速下调。在DE分化期间,T基因的表达在D1达到峰值,随后EOMES和MIXL在D2达到峰值。DE相关基因(SOX17、FOXA2、GATA4、CXCR4)应在D2开始表达,并在D3达到高峰(图2和图3)。至DE第3天,细胞应形成单层,随后可进一步后部化为后肠内胚层。在后部化过程中,三维结构最早可在D2开始形成。然而,有时这些结构可能直到D4才出现,甚至完全不出现;这并不一定表明细胞无法继续发育并形成肠类器官(图1)。在后肠(HG)特化过程中,CDX2和HNF4a的表达应被诱导并随时间逐渐增强(图3)。
将二维细胞层转移至细胞外基质后,最初24小时内可观察到二维细胞团块。48小时后,细胞层应开始自发重组,形成更为致密的三维类球状结构,初期体积较小(图4A),随后在培养7–10天内逐渐增大并变得更加复杂(图4B 和 图4C)。类器官应待其形成明确的类器官/球状体形态,且具有明显极性上皮结构、腔面朝向类器官/球状体中心时,方可进行传代(图4D)。在此阶段,可利用免疫细胞化学染色验证肠道标志物(如villin和CDX2)的表达(图5)。并非所有二维细胞团块均能发育为类器官,且细胞外基质中可能存在部分死亡细胞。这些死亡的细胞层应予以忽略,直至存活细胞形成较大类器官并具备传代条件为止。
为了模拟炎症,可在组织培养基中加入TNFα,作用24-48小时。在与促炎分子孵育后,类器官采用与其分离和传代时相同的技术收集,并使用适用于QPCR或蛋白质印迹等应用的细胞裂解缓冲液进行裂解。如果需要较短时间的处理,应先将类器官从细胞外基质中分离,并在1.5 mL离心管中以悬浮状态暴露于TNFα。TNFα处理肠类器官48小时通常会诱导促炎标志物(TNFα、IL1B、IL8、IL23)的表达,同时对肠上皮标志物(LGR5、VIL)的表达产生抑制作用(图6)。
| 内胚层基础培养基 | 50 mL | |
| RPMI 1640 | 48.5 mL | |
| B27 补充剂 | 1 mL | |
| 1% NEAA | 0.5 mL | |
表1:内胚层分化用内胚层基础培养基的成分。
| 肠道基础培养基 | 50 mL | |
| Advanced DMEM/F12 | 46.5 mL | |
| HEPES 缓冲液 | 0.5 mL | |
| GlutaMAX | 0.5 mL | |
| 烟酰胺 | 0.5 mL | |
| N2 补充剂 | 0.5 mL | |
| B27 补充剂 | 1.0 mL | |
| 青霉素/链霉素 | 0.5 mL | |
表2:用于肠道类器官培养的肠道基础培养基成分
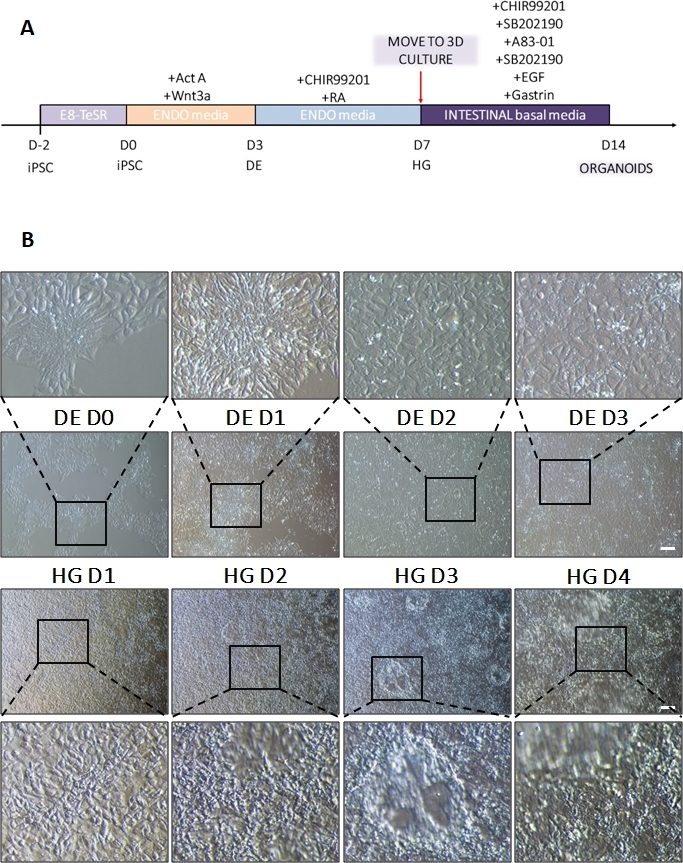
图1:hiPSC通过定型内胚层向后肠谱系分化过程中的形态学变化。
(A) 肠道分化方案的示意图。该hiPSC细胞系形成由小细胞构成的疏松克隆,细胞核质比较大。随着分化进行,细胞发生符合上皮-间充质表型转变的形态变化,至定型内胚层第3天(DE D3)时形成均一的单层细胞。在接收到适当信号后,定型内胚层细胞伸长,形成更致密的单层结构,三维球状体最早可在后肠第3天(HD D3)出现,但此现象依赖于所用细胞系,并非进入三维培养阶段的必要条件(B)。比例尺:100 µm。 请点击此处查看该图的放大版本。
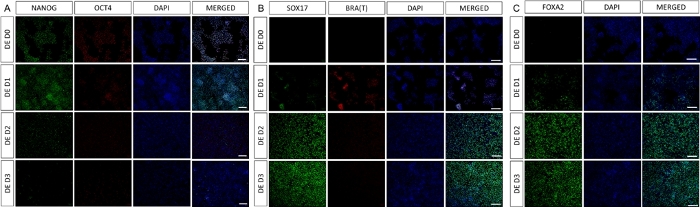
图2:hiPSCs向肝胚层内胚层分化诱导内胚层基因的表达。
hiPSCs向定型内胚层分化的免疫染色显示转录因子在蛋白水平的表达变化。多能性标志物(NANOG和OCT4)在定型内胚层第3天(DE D3)下调(A)。中内胚层标志物BRA(T)在方案第1天(D1)表达(B),而定型内胚层特异性转录因子SOX17和FOXA2在第2天(D2)出现(B & C)。比例尺:200 mm。请点击此处查看该图的放大版本。
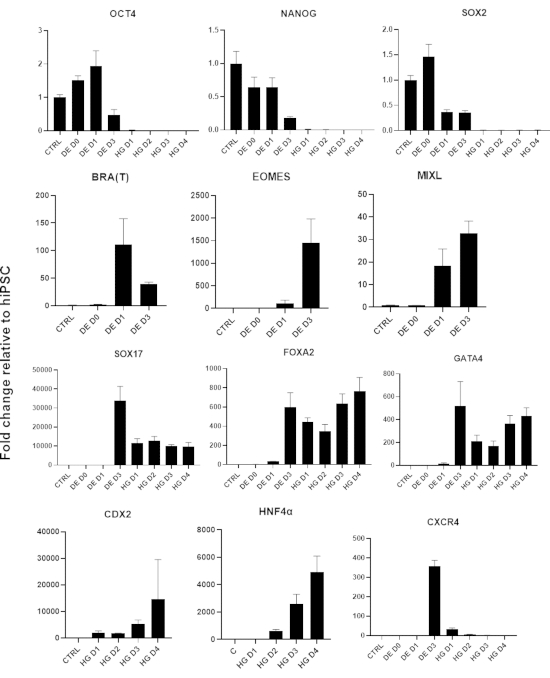
图3:hiPSC向后肠内胚层(HG)分化过程中通过qPCR检测的基因表达变化。
与多能性相关的基因被下调(OCT4、NANOG、SOX2),随后出现中内胚层基因(T、EOMES、MIXL1)的短暂表达,最终表达定型内胚层基因(SOX17、FOXA2、CXCR4)及后肠基因(CDX2、GATA4、HNF4a)。数据以均值±标准差表示。请点击此处查看该图的放大版本。
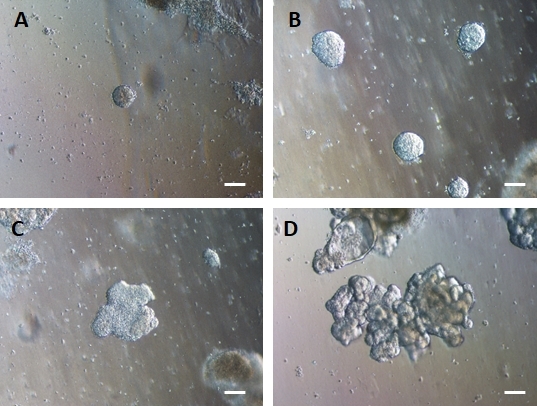
图4:人胃内胚层在三维细胞外基质培养中自组装形成三维肠类器官。
将人胃内胚层转移至适宜的三维细胞外基质培养环境中,最初形成小的实心细胞团块(A)。在培养7-10天后,人胃内胚层细胞团块逐渐扩展(B),随后变得不对称,并开始形成更复杂的上皮结构(C),最终发育为具有明显上皮形态的类器官,其腔面朝向类器官中心(D)。比例尺 = 50 µm 请点击此处查看本图的放大版本。
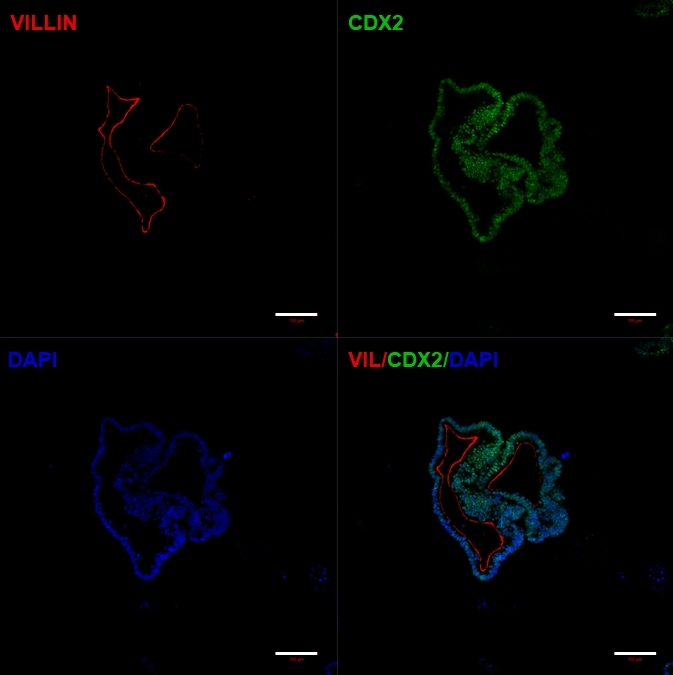
图5:已建立的由人诱导多能干细胞(hiPSC)分化的肠道类器官表达肠道标记物。
免疫细胞化学染色显示CDX2和Villin的表达。比例尺 = 100 µm 请点击此处查看该图的放大版本。
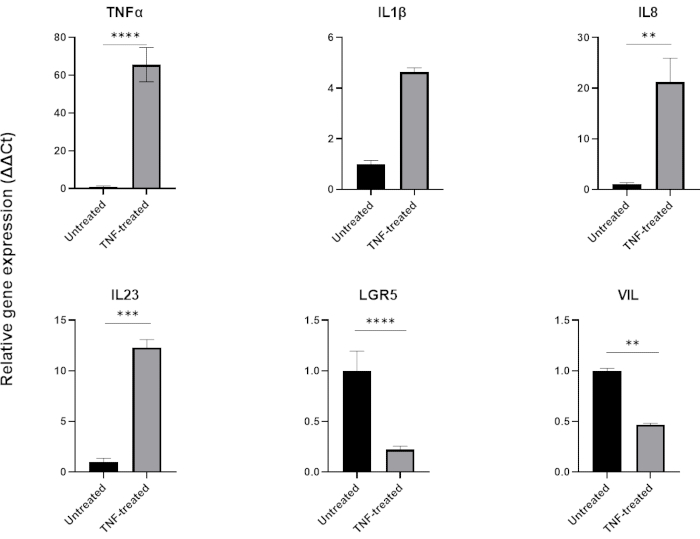
图6:TNFα 对健康肠道类器官炎症特征及肠细胞表达的影响。
健康结肠类器官经 TNFα(40 ng/mL)处理 48 小时后的炎症特征。暴露于 TNFα 后,促炎标志物(TNFα、IL-8 和 IL-23)的表达升高,而与此同时,肠上皮标志物(LGR5、VIL)的表达下调。统计分析采用双侧 student t 检验。数据以每组的均值 ± 标准差表示。*P < .01;**P < .001;***P < .0001。(n=3)。请点击此处查看该图的放大版本。
讨论
本文介绍了一种将人类多能干细胞分化为人类肠道类器官的实验方案。我们展示了其在炎症研究中的应用,但该方法也可应用于多种其他研究背景,并可结合CRISPR/Cas9基因编辑技术14,在任何遗传背景下进行。经过分化后,类器官遵循天然发育过程的分化序列,即定型内胚层、后肠内胚层,最终形成肠上皮。所得类器官可连续培养和传代超过12个月。
本方案的一个关键环节是在内胚层分化之前未分化干细胞的初始接种密度。如果该密度未得到充分优化,细胞很可能在初始定型内胚层(DE)分化的步骤中死亡(密度过低时)或降低DE分化的效率(密度过高时)。正确的起始密度需根据所使用的细胞系进行优化,合适的密度应使细胞在DE第3天(D3)结束时形成单层。应通过流式细胞术检测DE特化效率,我们通常观察到超过>80%的细胞对SOX17和/或CXCR4呈阳性。当SOX17阳性细胞比例低于60%时,会影响后肠(HG)模式化的效率,导致转移至细胞外基质后形成的类器官数量减少。这最终将导致类器官培养失败。为判断DE向HG模式化是否成功,我们通过流式细胞术评估CDX2阳性细胞的比例,通常预期超过>80%的细胞呈阳性。同样,若CDX2阳性细胞比例低于50%,则在转移至三维细胞外基质培养时生成的肠类器官数量将受到不利影响。
将二维单层细胞转入三维培养后,通常在转移后的24-48小时内会出现微小而致密的球形结构。根据所用细胞系的分化效率,可能会出现大片死亡细胞。我们并不立即传代以清除这些碎片,而是允许类器官充分形成并发育出更复杂、折叠的结构。在首次传代前等待7-10天,可确保存在足够数量的分裂细胞,从而生成大量新的肠类器官。培养物中仍存在的任何碎片,可在传代过程中通过轻柔离心轻松去除:将解离后的类器官与碎片混合物置于离心管中,以适当速度离心,使类器官沉淀成团,而细胞碎片仍悬浮于培养基中。随后可吸除上清液及细胞碎片,仅保留类器官沉淀物。
该方法的局限性在于,由hiPSC分化而来的细胞类型在基因表达和功能特征上通常并未完全成熟。为了确定hiPSC来源的肠组织是否适用于特定应用,应针对多种细胞类型对类器官进行表征,包括肠上皮细胞(VIL)、肠内分泌细胞(neurog3)、杯状细胞(MUC2)、过渡扩增细胞(CD133)、潘氏细胞(FZD5)以及LGR5+干细胞(LGR5),以明确类器官的细胞组成。
总体而言,该方案相较于其他多种类器官分化方案的主要优势在于,该培养平台通过使用小分子替代多种重组蛋白和条件培养基的制备,显著降低了成本15,16。向肠组织样类器官(HG)的分化过程非常简单且快速,可适用于人胚胎干细胞和诱导性多能干细胞,并获得一致的分化结果。只要严格遵循操作流程,并针对所使用的细胞系进行优化,该方法即可提供一个相对简便的模型平台,且不含污染性的间充质细胞,可用于在多种背景下研究肠上皮,包括炎症反应和宿主-病原体相互作用7。通过施加促纤维化刺激,随后利用QPCR、Western印迹和ELISA检测胶原蛋白、层粘连蛋白和纤连蛋白等细胞外基质蛋白的表达水平,可进一步用于肠道纤维化建模研究。在分化前,利用CRISPR/Cas9基因编辑技术对未分化的干细胞系进行修饰,可构建基因敲除或蛋白过表达的类器官,从而用于建立疾病特异性的类器官及更复杂的疾病模型14,17,18。
披露
作者无任何利益冲突需要披露。
致谢
NH 受英国医学研究理事会(MRC,项目编号 MR/S009930/1)和惠康信托基金(Wellcome Trust,项目编号 204267/Z/16/Z)资助,PD 受英国医学研究理事会博士生培训项目(MRC PhD DTP)资助,KLF 受英国生物技术和生物科学研究生理事会产业合作奖学金(BBSRC iCASE)资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| A83-01 | Tocris | 2939 | |
| Activin A | R&D | 338-AC | |
| Advanced DMEM/F12 (1X) | Life Technologies | 12654-010 | |
| B27 补充剂 | Gibco | 17504044 | |
| CHIR99021 | Sigma | SML1046-5MG | |
| 表皮生长因子 | R&D Systems | 236-EG-01M | |
| 胃泌素 | Sigma Aldrich | G9145 | |
| GlutaMAX (100X) | Life Technologies | 15630-056 | |
| 生长因子减少型 Matrigel | BD | ||
| HEPES 缓冲液 (1M) | Life Technologies | 15630-080 | |
| N2 补充剂 (100X) | Gibco | 17502-048 | |
| N-乙酰半胱氨酸 | Sigma Aldrich | A7250 | |
| 烟酰胺 | Sigma Aldrich | N0636 | |
| Noggin | R&D Systems | 6057-NG | |
| 非必需氨基酸 | Gibco | 11140-050 | |
| 多聚甲醛 | VWR | 9713.5 | |
| 青霉素/链霉素 | Gibco | 15140122 | |
| 磷酸盐缓冲液 | Gibco | 14190-094 | |
| 视黄酸 | Sigma | 302-79-4 | |
| ROCK 抑制剂 | Tocris | 1254/1 | |
| ROCK 抑制剂 Y-27632 | Tocris | 1254 | |
| RPMI | Sigma | R8758-500ml | |
| R-Spondin-1 | Peprotech | 120-38 | |
| SB202190 | Tocris | 1264 | |
| TrypLe Express | Gibco | 12604-021 | |
| Wnt 3a | R&D | 5036-WN |
参考文献
- Thomson, J. A., et al. Embryonic stem cell lines derived from human blastocysts. Science. 282, 1145-1147 (1998).
- Takahashi, K., Yamanaka, S. Induction of pluripotent stem cells from mouse embryonic and adult fibroblast cultures by defined factors. Cell. 126, 663-676 (2006).
- Takahashi, K., et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 131, 861-872 (2007).
- Rashid, S. T., et al. Modeling inherited metabolic disorders of the liver using human induced pluripotent stem cells. Journal of Clinical Investigation. 120, 3127-3136 (2010).
- Vallier, L., Alexander, M., Pedersen, R. A. Activin/Nodal and FGF pathways cooperate to maintain pluripotency of human embryonic stem cells. Journal of Cell Science. 118, 4495-4509 (2005).
- Jaremko, K. L., Marikawa, Y. Regulation of developmental competence and commitment towards the definitive endoderm lineage in human embryonic stem cells. Stem Cell Research. 10, 489-502 (2013).
- Forbester, J. L., et al. Interaction of Salmonella enterica Serovar Typhimurium with Intestinal Organoids Derived from Human Induced Pluripotent Stem Cells. Infection and Immunity. 83, 2926-2934 (2015).
- Hannan, N. R., et al. Generation of multipotent foregut stem cells from human pluripotent stem cells. Stem Cell Reports. 1, 293-306 (2013).
- Sato, T., et al. Single Lgr5 stem cells build crypt-villus structures in vitro without a mesenchymal niche. Nature. 459, 262-265 (2009).
- de Souza, H. S., Fiocchi, C. Immunopathogenesis of IBD: current state of the art. Nature Reviews Gastroenterology & Hepatology. 13, 13-27 (2016).
- Tripathi, K., Feuerstein, J. D. New developments in ulcerative colitis: latest evidence on management, treatment, and maintenance. Drugs in Context. 8, 212572(2019).
- Ganesh, K., et al. A rectal cancer organoid platform to study individual responses to chemoradiation. Nature Medicine. 25, 1607-1614 (2019).
- Fair, K. L., Colquhoun, J., Hannan, N. R. F. Intestinal organoids for modelling intestinal development and disease. Philosophical Transactions of the Royal Society B: Biological Sciences. 373, (2018).
- Cuevas-Ocaña, S., Yang, J. Y., Aushev, M., Schlossmacher, G., Bear, C. E., Hannan, N. R. F., Perkins, N. D., Rossant, J., Wong, A. P., Gray, M. A. A Cell- Based Optimised Approach for Rapid and Efficient Gene Editing of Human Pluripotent Stem Cells. Int. J. Mol. Sci. 24, 10266(2023).
- Spence, J. R., et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 470, 105-109 (2011).
- Sato, T., et al. Long-term Expansion of Epithelial Organoids From Human Colon, Adenoma, Adenocarcinoma, and Barrett's Epithelium. Gastroenterology. 141, 1762-1772 (2011).
- Giacalone, J. C., et al. CRISPR-Cas9-Based Genome Editing of Human Induced Pluripotent Stem Cells. Current Protocols in Stem Cell Biology. 44, 1-22 (2018).
- Bruntraeger, M., Byrne, M., Long, K., Bassett, A. R. CRISPR Gene Editing: Methods and Protocols. Luo, Y. , Springer. New York. 153-183 (2019).
重印与许可
