我们描述了一种系统性工作流程,通过研究TGF-β信号通路中涉及的蛋白和基因表达,来探究TGF-β信号传导及TGF-β诱导的上皮-间质转化(EMT)。该方法包括蛋白质印迹(Western blotting)、荧光素酶报告基因检测、定量PCR(qPCR)以及免疫荧光染色。
本文内容
勘误通知
Important: There has been an erratum issued for this article. View Erratum Notice
摘要
摘要
转化生长因子-β(TGF-β)是一种分泌型多功能因子,在细胞间通讯中发挥关键作用。TGF-β信号通路的异常可导致乳腺癌。TGF-β通过细胞膜表面特异性的TGF-β I型和II型受体(即TβRI和TβRII)发挥作用,这些受体含有内在的丝氨酸/苏氨酸激酶结构域。在TGF-β诱导形成异源复合物后,活化的TβRI通过磷酸化SMAD2和SMAD3启动胞内信号转导。这些活化的SMAD蛋白与SMAD4形成异源复合物,调控特定靶基因的表达,包括纤溶酶原激活物抑制因子1(PAI-1,由SERPINE1基因编码)。上皮-间质转化(EMT)的诱导使原发灶或远处定植过程中的上皮癌细胞获得侵袭性表型,从而推动肿瘤进展。TGF-β通过驱动EMT,作为乳腺癌侵袭的强效诱导因子。本文以人源性癌前MCF10A-RAS(M2)细胞和小鼠NMuMG上皮细胞为例,系统描述了研究TGF-β信号通路及EMT反应的方法。我们介绍了通过Western blot检测TGF-β诱导的SMAD2磷酸化水平、利用荧光素酶报告基因检测SMAD3/SMAD4依赖性转录活性,以及通过定量实时聚合酶链式反应(qRT-PCR)检测SERPINE1靶基因表达的方法。此外,还描述了通过观察细胞形态变化、上皮与间质标志物表达、丝状肌动蛋白染色以及E-钙黏蛋白免疫荧光染色来评估TGF-β诱导EMT的方法。两种选择性小分子TGF-β受体激酶抑制剂GW788388和SB431542被用于阻断TGF-β诱导的SMAD2磷酸化、靶基因表达以及EMT标志物的变化。此外,我们还描述了间质型小鼠乳腺Py2T上皮肿瘤细胞向脂肪细胞转分化的实验方法。对乳腺癌中TGF-β信号通路和EMT的研究方法,可能为乳腺癌的新型治疗策略提供支持。
引言
细胞因子转化生长因子-β(TGF-β)是一大类结构和功能相关调节性多肽的原型,该类多肽包括TGF-β家族(如TGF-β1、-β2和-β3)、骨形态发生蛋白(BMPs)以及激活素(activins)1,2。这些细胞因子在胚胎发育以及维持组织和器官稳态中均发挥重要作用3。TGF-β的异常调控可导致多种疾病,包括癌症4,5。TGF-β在肿瘤进展过程中具有复杂且双重的作用:在正常及癌前上皮细胞中,TGF-β通过抑制细胞增殖并诱导细胞凋亡而发挥肿瘤抑制作用6,7;然而,在肿瘤进展的晚期阶段,当抑瘤反应因癌基因激活或抑癌基因丢失而受阻时,TGF-β则转变为促瘤因子,通过促进癌细胞的上皮-间质转化(EMT),增强癌细胞的侵袭与转移能力,作用于肿瘤微环境中的多种细胞,并促进血管生成及免疫逃逸8,9,10。
TGF-β 以非活性前体分子的形式分泌,该前体包含成熟的C端TGF-β和潜伏相关肽(LAP)11。这一小型复合物可通过潜伏TGF-β结合蛋白(LTBP)共价结合12。成熟TGF-β的释放可由特异性蛋白酶切割LAP介导,也可通过整合素依赖性过程对LAP施加机械拉力来实现13,14。除LTBP外,糖蛋白A重复优势序列(GARP)在调节性T细胞(Tregs)表面高表达,并在调控TGF-β活化方面发挥与LTBP类似的作用15,16。GARP通过二硫键连接及非共价结合直接与潜伏型TGF-β结合。从GARP/TGF-β复合物中释放活化TGF-β需要整合素的参与17。成熟TGF-β结合TGF-β丝氨酸/苏氨酸激酶受体,即TGF-β I型(TβRI)和TGF-β II型(TβRII)受体18,从而启动信号传导。TGF-β与TβRII结合后促进TβRI的募集,并形成异源复合物。随后,TβRII激酶在富含甘氨酸和丝氨酸(GS)的短基序中的丝氨酸和苏氨酸残基上磷酸化TβRI,使其活化19,20。活化后的TβRI招募并磷酸化其底物——两种受体特异性SMAD蛋白(R-SMADs),即SMAD2和SMAD3(图1)。R-SMADs具有相似的整体结构,包含两个称为Mad同源结构域MH1和MH2,二者由一段富含脯氨酸的连接区隔开(图2)。SMAD3的MH1结构域内的DNA结合基序在SMAD2和SMAD3之间并不保守,且由于其MH1结构域中存在两段插入序列(外显子3和L1),SMAD2无法直接结合DNA。SMAD2和SMAD3可通过其C末端的SSXS基序磷酸化而被活化(图2)。磷酸化的SMAD2/3与通用的SMAD中介分子SMAD4形成异源复合物,该复合物转入细胞核,调控靶基因的转录(图1)7,21。这一经典的SMAD信号通路受到精确调控,可产生特定的细胞和组织反应,例如调控细胞命运以及肿瘤细胞的转移与侵袭22。除了TGF-β-SMAD信号通路外,非SMAD信号通路也可由受体直接激活,以调控下游的细胞反应23。
在肿瘤进展过程中,TGF-β诱导的SMAD依赖性和SMAD非依赖性信号通路的激活对于上皮-间质转化(EMT)的启动至关重要。EMT是一种可逆过程,肿瘤细胞由此从上皮表型去分化为间质表型,表现为细胞间连接的丧失以及顶-基底极性的降低,同时获得更强的运动能力和侵袭能力24。EMT的特征是间质标志物蛋白(如N-钙黏蛋白、波形蛋白、Zeb2和Snail1/2)表达上调,同时上皮标志物(如E-钙黏蛋白和β-连环蛋白)表达下调(图3)25。然而,从上皮状态向间质状态的转变常常不完全,细胞会获得混合的上皮和间质(E/M)特性。国际EMT协会近期发表的一篇论文提出,将经历中间E/M表型状态的细胞过程描述为上皮-间质可塑性(EMP)26。这种可塑性包括部分EMT、混合E/M状态、亚稳态EMT、EMT连续体以及EMT谱系26。在EMT过程中,肿瘤细胞获得癌症干细胞(CSC)特性,并对脱离诱导的凋亡产生更强的抗性27。尽管EMT负责原发性肿瘤细胞侵袭表型的获得并推动癌症进展,相反,间质-上皮转化(MET)已被证明在远处转移灶处播散性肿瘤细胞的增殖过程中发挥重要作用28,29。最近一项研究显示,由EMT产生的乳腺癌细胞可转分化为脂肪细胞,这可能为抑制转移以及克服肿瘤细胞和复发性癌症的治疗耐药性提供新策略30。鉴于TGF-β信号通路在乳腺癌发生中激活EMT的重要作用,本文提供了详细的实验方案,包括Western blotting、荧光素酶转录报告基因检测、定量实时聚合酶链反应(qRT-PCR)以及免疫荧光技术,用于研究TGF-β信号通路、TGF-β诱导的EMT,以及EMT来源的小鼠乳腺上皮肿瘤细胞向脂肪细胞的转分化过程。这些技术是细胞生物学领域最常用的分析工具。qRT-PCR可用于定量检测、表征和量化mRNA的表达水平。与另一种技术定量PCR(qPCR)相比,逆转录(RT)-PCR可用于半定量地测定mRNA的表达水平31,32。Western blotting可用于半定量地检测特定细胞裂解液样本中目标蛋白的表达水平,具有较高的灵敏度和特异性。因此,本文提供了一套系统的工作流程,用于分析从基因表达到蛋白表达的变化,以帮助研究TGF-β信号通路,该流程也可推广应用于其他信号通路的研究。
方案
1. 使用蛋白质印迹法分析转化生长因子-β诱导的SMAD2磷酸化
注意:以人乳腺癌前病变MCF10A-Ras 细胞为例,研究TGF-β信号通路的响应33。原则上,下述方法也适用于其他对TGF-β有响应的细胞系。
- 在含有 L-谷氨酰胺、5% 马血清、20 ng/mL 表皮生长因子(EGF)、10 mg/mL 胰岛素、100 ng/mL 霍乱肠毒素、0.5 mg/mL 氢化可的松以及 1:100 青霉素-链霉素(Pen-Strep)的杜尔贝科改良伊格尔培养基(DMEM)/F12 中,于 37 °C 培养乳腺上皮细胞系 MCF10A-Ras。
- 用 1 mL 0.25% 胰蛋白酶-EDTA 消化 MCF10A-Ras 细胞 1 分钟,使用细胞计数仪计数活细胞。
- 以每孔 5×10⁵ 个细胞的密度将细胞接种至 6 孔板中。
- 过夜培养后,用 TGF-β(5 ng/mL)或配体缓冲液(4 mM HCl,0.1% 无脂肪酸牛血清白蛋白(BSA))处理细胞 1 小时,随后移除培养基,并用 1 mL 磷酸盐缓冲液(PBS)轻轻洗涤细胞两次。
- 将 6 孔板置于冰上冷却细胞,加入 150 µL 预冷的放射免疫沉淀分析(RIPA)裂解缓冲液(150 mM NaCl,0.1% Triton X-100,0.5% 脱氧胆酸钠,0.1% SDS,50 mM Tris-HCl pH 8.0,并新鲜添加微型蛋白酶抑制剂混合物),在冰上裂解 10 分钟。
- 使用塑料细胞刮刀将贴壁细胞刮下,然后轻轻将细胞悬液转移至预冷的微量离心管中。
- 在 4 °C 条件下,以 150 倍重力(x g)离心裂解液 10 分钟,将上清液转移至新的 1.5 mL 微量离心管中。
- 使用去垢剂兼容型(DC)蛋白定量试剂盒测定蛋白浓度。
- 每份样品取 30 µg 蛋白上样至 10% 十二烷基硫酸钠聚丙烯酰胺凝胶电泳(SDS-PAGE)凝胶中,在 100 V 电压下电泳 1.5–2 小时。
- 将凝胶中的蛋白转移至 45 μm 聚偏二氟乙烯(PVDF)膜上,电压为 110 V,转移时间为 1–1.5 小时。
- 将 PVDF 膜转移至合适容器中,蛋白面(即面向凝胶的一面)朝上,用蒸馏水短暂漂洗。
- 弃去水,加入丽春红 S 溶液,将膜置于摇床上染色 1–2 分钟。
- 用蒸馏水快速漂洗并洗涤 1 分钟,以脱去膜上的染色。
- 随后将 PVDF 膜置于透射光源上拍照,以检测各泳道总蛋白上样量是否均一。
- 用含 0.1% Tween 20 的 Tris 缓冲盐水(TBST,20 mM Tris-HCl,pH 7.4,150 mM NaCl,0.1% Tween 20)洗涤膜,直至无可见染色。
- 将膜放入封闭缓冲液(含 5% 脱脂奶粉的 TBST 溶液)中,室温孵育 1 小时。
- 用 TBST 洗涤膜两次。
- 加入针对磷酸化 SMAD2(p-SMAD2;1:1000,自制34)、总 SMAD2/3(1:1000)和甘油醛-3-磷酸脱氢酶(GAPDH;1:1000)的一抗,4 °C 孵育过夜。
- 用 TBST 洗涤膜两次,再加入针对兔或鼠的二抗(1:5000),室温孵育 2 小时。
- 将 PVDF 膜与 Western ECL 底物孵育 30 秒,使用成像系统检测信号。
- 重复实验至少三次,以获得生物学重复样本。
2. TGF-β诱导的SMAD3依赖性转录应答分析
- 进行SMAD3/SMAD4依赖的CAGA12-荧光素酶转录报告基因检测。
- 按照步骤1所述方法培养并用胰蛋白酶消化MCF10A-Ras细胞。将细胞以5×10⁴个细胞/孔的密度接种至24孔板中,过夜培养使其贴壁。
- 接种后第二天,使用聚乙烯亚胺(PEI)将每孔细胞共转染100 ng的TGF-β/SMAD3可诱导型(CAGA)12荧光素酶转录报告基因质粒35和80 ng的β-半乳糖苷酶表达质粒。转染β-半乳糖苷酶质粒用于校正不同孔之间转染效率的差异。每个实验组均设三个重复孔。
- 转染后24小时,用无血清DMEM高糖培养基对细胞进行饥饿处理,6小时后向细胞中加入TGF-β(5 ng/mL)或配体缓冲液(4 mM HCl,0.1% BSA)作为溶剂对照。
- 再继续培养24小时后,用预热的PBS洗涤细胞两次。
- 每孔加入120 µL 1×裂解缓冲液,在4 °C轻轻振荡20分钟。
- 将30 µL裂解液转移至96孔白色检测板的各孔中,使用发光仪测定荧光素酶活性。
- 将50 µL裂解液转移至96孔透明板的各孔中,用于测定β-半乳糖苷酶活性。
- 将荧光素酶活性根据β-半乳糖苷酶活性进行归一化处理,并至少重复实验三次,以获得生物学重复数据。
- 使用定量实时聚合酶链式反应(qRT-PCR)分析TGF-β靶基因的表达水平。
- 按照步骤1所述方法培养并用胰蛋白酶消化MCF10A-Ras细胞。将细胞以5×10⁵个细胞/孔的密度接种至6孔板中,过夜培养使其贴壁。
- 用TGF-β(5 ng/mL)或配体缓冲液(4 mM HCl,0.1% BSA)处理细胞6小时,然后用1 mL PBS洗涤细胞两次。
- 使用RNA提取试剂盒提取总RNA。
- 使用NanoDrop测定RNA浓度,并以1 µg RNA为模板,利用第一链cDNA合成试剂盒进行cDNA合成。
- 使用实时PCR检测系统进行定量实时PCR(qRT-PCR),反应体系为10 µL,包含10倍稀释的cDNA、针对人源基因GAPDH(用于归一化)、SERPINE1(编码PAI-1蛋白,TGF-β/SMAD靶基因)、SMAD7(TGF-β/SMAD靶基因)的特异性正向与反向引物,以及qPCR预混液。每个实验组均设三个重复孔。
注:用于qRT-PCR检测靶基因的引物序列列于表1中。 - 采用以下qPCR反应条件:初始变性,95 °C 3分钟;变性,95 °C 10秒;退火,60 °C 30秒;延伸,80 °C 10秒;变性、退火和延伸循环共40次。
- 至少重复实验三次,以获得生物学重复数据。
3. TGF-β诱导的EMT分析
- 使用蛋白质印迹法在蛋白水平分析 EMT 标志物的表达。
注:本实验以小鼠 NMuMG 上皮细胞为例,展示 TGF-β 诱导的 EMT 分析过程36,37。- 在 37 °C 条件下,将 NMuMG 细胞培养于含 10% 胎牛血清和 1:100 青霉素-链霉素的 DMEM 高糖培养基中。采用第 1 步所述方法进行蛋白提取与检测。
注:本实验所用抗体如下:E-cadherin,1:1000;N-cadherin,1:1000;Snail,1:1000;Slug,1:1000;Tubulin,1:1000(图 3)。
- 在 37 °C 条件下,将 NMuMG 细胞培养于含 10% 胎牛血清和 1:100 青霉素-链霉素的 DMEM 高糖培养基中。采用第 1 步所述方法进行蛋白提取与检测。
- 采用第 2.2 步所述的定量实时 PCR 方法,在 mRNA 水平分析 EMT 标志物的表达。
注:本实验所用所有小鼠引物,包括 CDH1(编码 E-cadherin 蛋白)、SNAIL 和 ZEB2(图 3),均列于 表 1 中。 - 采用间接免疫荧光染色与直接荧光染色法分析 EMT 过程。
- E-cadherin 的间接免疫荧光染色
- 将无菌的 18 mm 见方玻璃盖玻片放入 6 孔板中(每孔一片)。
- 每孔加入 2 mL 完全 DMEM 培养基,接种 1×10⁵ 个 NMuMG 细胞,过夜培养使其贴壁。
- 轻柔地将带有贴壁细胞的盖玻片转移至新的 6 孔板中,每孔加入 2 mL 培养基。
- 用 TGF-β(5 ng/mL)或配体缓冲液(4 mM HCl,0.1% BSA)处理细胞 2 天。
- 吸除培养基,用 1 mL 预热的 PBS 轻柔洗涤细胞两次。
- 加入 1 mL 4% 多聚甲醛固定细胞,室温孵育 30 分钟,随后用 1 mL PBS 轻柔洗涤两次。
- 用 0.1% Triton X-100 室温透化固定细胞 10 分钟,PBS 洗涤两次。
- 用含 5% BSA 的 PBS 室温封闭 1 小时,PBS 洗涤两次。
- 在每片盖玻片上加入稀释于 PBS 中的 E-cadherin 一抗(1:1000),室温孵育 1 小时。
- 吸除一抗,用 PBS 洗涤盖玻片三次。
- 在每片盖玻片上加入稀释于 PBS 中的 Alexa Fluor 555 二抗(1:500),室温避光孵育 1 小时(用铝箔包裹避光)。
- 吸除二抗,用 PBS 洗涤盖玻片三次。
- 将盖玻片(细胞面朝下)用含 4′,6-二脒基-2-苯基吲哚(DAPI)的封片剂封固于载玻片上,置于 4 °C 避光保存。
- 使用 SP8 共聚焦显微镜观察染色结果。
- 丝状(F)-肌动蛋白的直接荧光染色。
- 按照步骤 3.3.1.1 至 3.3.1.9 制备样品。
- 加入 Alexa Fluor 488 Phalloidin(1:1000),室温避光孵育 1 小时,以标记丝状肌动蛋白(F-actin)。
- 用 PBS 洗涤细胞三次。
- 将盖玻片用含 DAPI 的封片剂封固于载玻片上,使用 SP8 共聚焦显微镜采集图像。
- E-cadherin 的间接免疫荧光染色
结果
TGF-β 信号通路分析
TGF-β 信号通路中的关键步骤是由 TβRI 激酶对 SSXS 基序中两个最靠近羧基末端的丝氨酸残基进行磷酸化(图2)38,39。为了研究 TGF-β 信号通路的响应情况,我们对磷酸化的 SMAD2 进行了蛋白质印迹分析。在癌前病变的人乳腺 MCF10A-Ras 细胞中,经 TGF-β 刺激 1 小时后,SMAD2 的磷酸化水平显著升高,而总 SMAD2/3 的表达水平不受 TGF-β 处理的影响(图4A)。通过使用 TGF-β 诱导的由 SMAD3/4 驱动的 CAGA-luc 转录报告基因检测,我们发现与未处理细胞相比,TGF-β 显著诱导了 MCF10A-Ras 细胞系中的荧光素酶报告基因活性(图4B)。此外,我们观察到一些已被充分表征的 TGF-β 直接转录靶基因,如 SMAD7 和 SERPINE1(编码 PAI-1 蛋白),在经 TGF-β 处理的 MCF10A-Ras 细胞中高度表达(图4C)。
TGF-β诱导的EMT分析
我们采用多种方法评估了TGF-β诱导的EMT,包括形态学变化、EMT标志物在mRNA和蛋白水平的表达,以及EMT标志物的免疫荧光染色36。经TGF-β处理1天和2天后,NMuMG 上皮 细胞由典型的上皮形态转变为纺锤形的间充质样形态,相差显微镜结果如图所示(图5A)。与形态学变化一致,我们观察到TGF-β处理导致间充质标志物蛋白表达增加,包括N-钙黏蛋白、Snail和Slug37(图5B)。相反,在TGF-β处理2天后,上皮标志物E-钙黏蛋白在NMuMG细胞中表达下调(图5B)。此外,我们通过定量实时聚合酶链式反应(qRT-PCR)检测了EMT标志物的基因表达。CDH1(编码E-钙黏蛋白蛋白)的表达显著降低,而间充质标志物如SNAIL和Zinc finger E-box-binding homeobox 2 (ZEB2)在TGF-β刺激后的NMuMG细胞中明显上调,与未处理组相比差异显著(图5C)。通过E-钙黏蛋白的免疫荧光染色进一步证实了TGF-β在NMuMG细胞中诱导的EMT。经TGF-β刺激2天后,NMuMG细胞中E-钙黏蛋白的表达低于未诱导对照组,共聚焦显微镜分析结果如图(图5D)。此外,在TGF-β存在条件下,NMuMG细胞形成了更多的肌动蛋白应力纤维,共聚焦显微镜图像如图所示(图5E)。
SB431542 和 GW788388 抑制 TGF-β 信号通路及 TGF-β 诱导的 EMT
SB431542 是 TβRI 激酶结构域的 ATP 竞争性抑制剂,TβRI 也称为活化素受体样激酶 5(ALK5),而 GW788388 可抑制 TβRI 和 TβRII 的激酶活性。这两种抑制剂均可抑制 TGF-β 受体信号传导40。因此,我们在存在 TGF-β 的情况下,用不同浓度的 GW788388 处理 NMuMG 细胞 1 小时。正如预期,GW788388 以剂量依赖的方式抑制了 TGF-β 诱导的 SMAD2 磷酸化(图 6A)。此外,SB431542 处理也阻断了 TGF-β 介导的 SMAD2 磷酸化(图 6A)。磷酸化的 SMAD2/3 与 SMAD4 形成异源复合物,并转位至细胞核内,调控靶基因的转录。因此,我们通过 SMAD2/3 的免疫荧光染色检测了 NMuMG 细胞中 SMAD2/3 的转位情况。结果显示,SB431542 和 GW788388 均显著抑制了 TGF-β 诱导的 SMAD2/3 在 NMuMG 细胞中的核转位和积累(图 6B)。此外,SB431542 和 GW788388 的抑制作用还体现在参与 EMT 的关键 TGF-β 靶基因的 mRNA 表达水平上,包括 PAI-1、SNAIL、E-cadherin 和 Fibronectin(图 6C)。这些数据表明,SB431542 和 GW788388 阻断了 TGF-β 信号通路及 TGF-β 诱导的 EMT。
间充质型乳腺癌细胞向脂肪细胞转分化的分析
上皮-间质转化(EMT)在增强肿瘤细胞可塑性方面发挥着关键作用,并导致治疗耐药性的产生。可通过转分化策略(例如强制性脂肪生成30)直接靶向并抑制癌细胞的可塑性。我们采用Py2T小鼠乳腺癌细胞作为EMT诱导癌细胞可塑性的细胞模型,该细胞系来源于携带小鼠乳腺肿瘤病毒-多瘤病毒中瘤抗原(MMTV-PyMT)转基因小鼠的乳腺组织。根据已建立的实验方案41,我们使用抗糖尿病药物罗格列酮处理EMT来源的Py2T小鼠乳腺癌细胞10天,以诱导其脂肪生成。通过油红O染色观察脂滴形成来评估脂肪生成情况。在罗格列酮处理的Py2T小鼠乳腺癌细胞中可明显检测到脂肪细胞(图7),表明单独使用罗格列酮处理足以促进EMT来源的乳腺癌细胞向脂肪细胞转分化。

图1:TGF-β/SMAD 信号通路。 TGF-β 信号通路的启动始于 TGF-β 与其 II 型受体(TβRII)结合,TβRII 是一种组成性活性激酶,可磷酸化 TGF-β I 型受体(TβRI)。随后,活化的 TβRI 激酶磷酸化 SMAD2/3。利用含有 SMAD2 羧基末端两个磷酸化丝氨酸残基的 SSXS 基序的肽段,制备了可识别磷酸化 SMAD2(p-SMAD2)的多克隆抗血清。因此,通过 Western 印迹分析 p-SMAD2 的表达水平可用于判断 TGF-β 信号通路的激活状态。磷酸化的 SMAD2/3 可与 SMAD4 形成异源复合物,并转位至细胞核内,调控转录反应。CAGA12-荧光素酶报告基因检测以及针对 TGF-β 靶基因(如 SMAD7 和 SERPINE1(编码 PAI-1 蛋白))mRNA 表达的定量实时 PCR(qRT-PCR),可用于分析 TGF-β 诱导的 SMAD3 依赖性转录反应。请点击此处查看该图的放大版本。
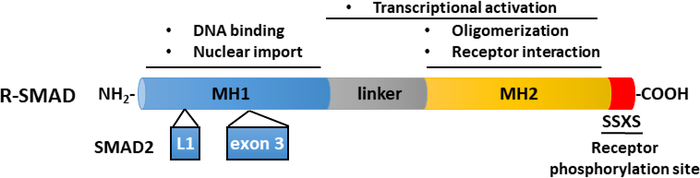
图2:R-SMAD蛋白(SMAD2和SMAD3)的示意图结构。 R-SMAD蛋白中的MH1(蓝色)和MH2(黄色)结构域是保守的,而连接区(灰色)则不保守。SMAD3的MH1结构域含有DNA结合基序,而SMAD2由于其MH1结构域中存在一段插入序列(外显子3),无法直接结合DNA。MH2结构域介导SMAD蛋白的寡聚化、与TGF-β受体的相互作用以及其他蛋白的结合,并参与转录调控。SMAD2和SMAD3可通过其C末端的SSXS基序(红色)发生磷酸化而被激活。 请点击此处查看该图的放大版本。
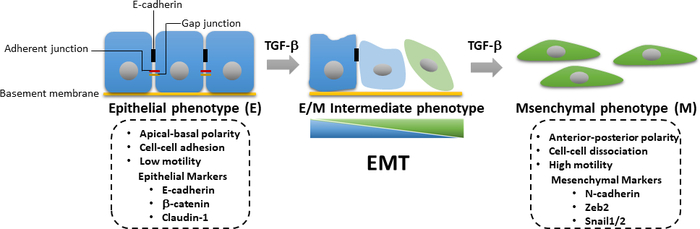
图3:TGF-β诱导的上皮-间质转化(EMT)。 在TGF-β诱导的上皮-间质转化(EMT)过程中,细胞失去上皮特性,获得间质特性,细胞运动能力和侵袭能力增强。EMT的诱导导致间质标志物如N-钙黏蛋白、Zeb2和Snail1/2的表达上调,同时上皮标志物如E-钙黏蛋白、β-连环蛋白和claudin-1的表达下调。上皮/间质(E/M)特性的逐步丧失或获得使细胞可逆地进入中间状态。请点击此处查看该图的放大版本。
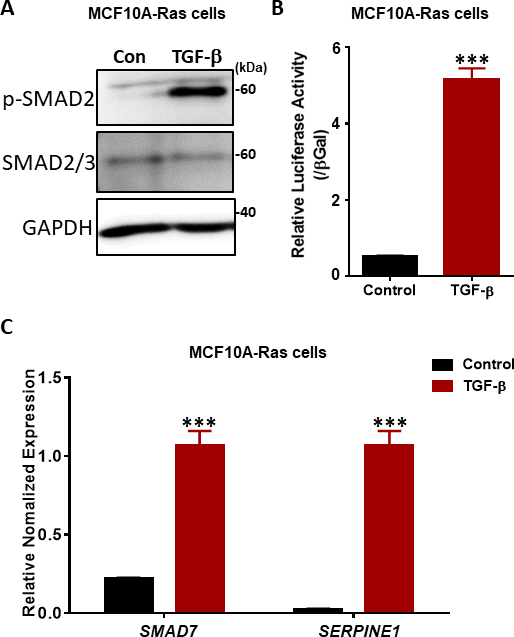
图4:MCF10A-Ras细胞中TGF-β信号通路的响应。 (A) MCF10A-Ras细胞经TGF-β(2.5 ng/mL)处理1小时或不处理,收集细胞裂解物后进行免疫印迹分析,检测磷酸化的SMAD2(p-SMAD2)、总SMAD2/3以及GAPDH(作为上样对照)。右侧显示分子量标记。Con:未用TGF-β处理的对照组。(B) 利用SMAD3–SMAD4依赖性的CAGA12-荧光素酶(LUC)转录报告系统分析TGF-β(5 ng/mL)在MCF10A-Ras细胞中的活性。数值经β-半乳糖苷酶(βGal)活性归一化。数据以均值±标准差表示,n = 3。Student’s t检验,***P ≤ 0.001。(C) 对经TGF-β(2.5 ng/mL)处理6小时的MCF10A-Ras细胞进行qRT-PCR分析,检测TGF-β靶基因SMAD7和SERPINE1(编码PAI-1蛋白)的表达水平。GAPDH作为内参对照。数据以均值±标准差表示,n = 3。Student’s t检验,***P ≤ 0.001。 请点击此处查看该图的放大版本。
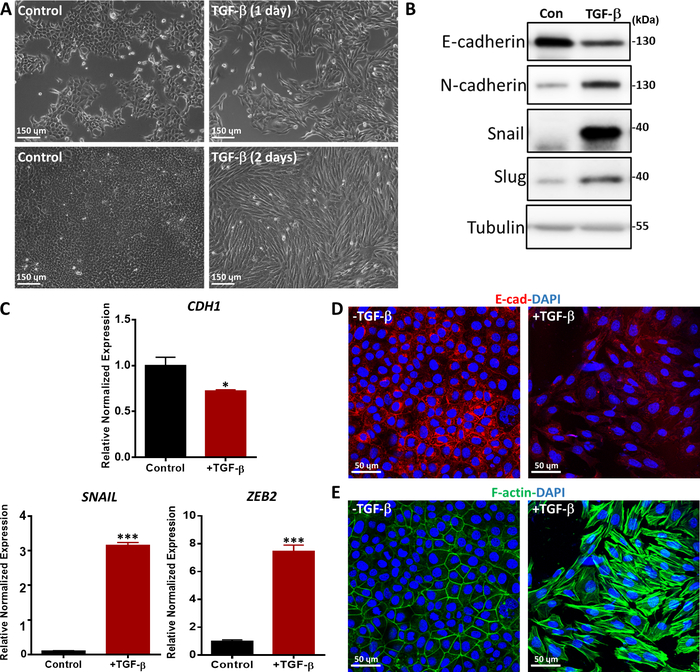
图5:TGF-β诱导NMuMG细胞发生EMT。 (A) NMuMG细胞经TGF-β(2.5 ng/mL)处理1天或2天后的形态学变化。在TGF-β存在下,NMuMG细胞转分化为间充质样表型。比例尺 = 150 µm。(B)NMuMG细胞在有或无TGF-β(5 ng/mL)条件下处理2天,通过Western blot检测EMT标志物。右侧所示为蛋白分子量标记。Con:未用TGF-β处理的对照组。(C)对经TGF-β(5 ng/mL)处理2天的NMuMG细胞中EMT标志物基因(CDH1(编码E-钙黏蛋白)、SNAIL和ZEB2)的表达水平进行分析。GAPDH作为内参。结果以均值±标准差表示,n = 3。Student t检验,*P ≤ 0.05,**P ≤ 0.01,***P ≤ 0.001。(D)经TGF-β(2.5 ng/mL)处理2天后,采用免疫荧光染色检测NMuMG细胞中上皮标志物E-钙黏蛋白(红色)的表达。细胞核用DAPI复染(蓝色)。图像通过共聚焦显微镜采集。比例尺 = 50 µm。(E)用荧光素标记的鬼笔环肽(绿色)对NMuMG细胞进行染色以显示F-actin结构,细胞核用DAPI复染(蓝色)。比例尺 = 50 µm。请点击此处查看该图的放大版本。
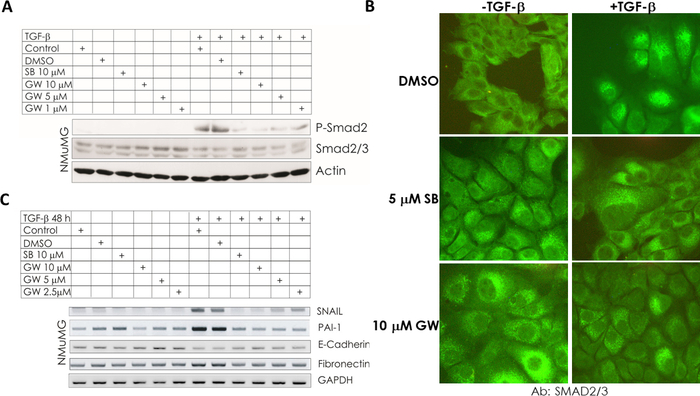
图6:SB431542 和 GW788388 抑制了 TGF-β 信号通路及 TGF-β 诱导的上皮-间质转化(EMT)。 (A) NMuMG 细胞在有或无 TGF-β(5 ng/mL)存在的情况下,用 10 µM SB431542(SB)或指定浓度的 GW788388(GW)处理 1 小时。细胞裂解物通过免疫印迹检测 p-SMAD2、SMAD2/3 和 GAPDH 的表达水平。(B) NMuMG 细胞在有或无 5 ng/mL TGF-β 存在的情况下,用 5 µM SB431542(SB)或 10 µM GW788388(GW)处理 1 小时,并通过免疫荧光染色检测 SMAD2/3 的核转位(绿色)。图像采用共聚焦显微镜采集。(C) 采用逆转录聚合酶链式反应(RT-PCR)分析 NMuMG 细胞经 SB 或 GW 处理并刺激 TGF-β 48 小时后,TGF-β 靶基因(包括 PAI-1)以及编码 EMT 标志物的基因(包括 SNAIL、E-Cadherin 和 Fibronectin)的表达情况。GAPDH 作为上样对照。Control 表示未经处理的细胞。本图已根据出版商许可,改编自 Petersen M. et al. 34。请点击此处查看该图的放大版本。
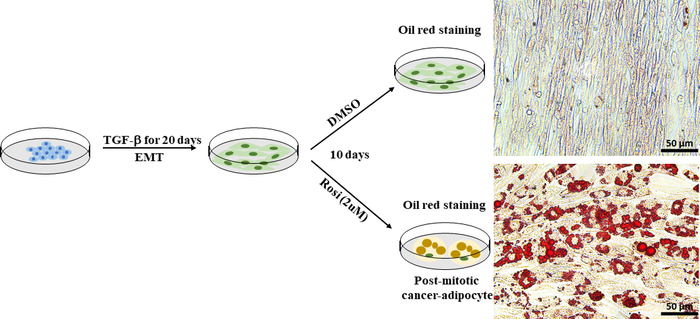
图7:经历上皮-间质转化(EMT)的Py2T小鼠乳腺癌细胞可被诱导分化为脂肪细胞。 Py2T小鼠乳腺癌细胞经2 ng/mL TGF-β处理20天以诱导完全的上皮-间质转化(EMT)。随后,细胞分别用DMSO作为溶剂对照或罗格列酮(2 µM)处理10天,以促进间充质样癌细胞的分化并诱导脂肪生成。培养基每2天更换一次。处理10天后,细胞用油红O染色。比例尺 = 50 µm。 请点击此处查看该图的放大版本。
| 物种 | 基因名称 | 正向引物 (5' 至 3') | 反向引物 (5' 至 3') | ||
| 人 | GAPDH | TGCACCACCAACTGCTTAGC | GGCATGGACTGTGGTCATGAG | ||
| SMAD7 | TCCAGATGCTGTGCCTTCC | GTCCGAATTGAGCTGTCCG | |||
| SERPINE1 | CACAAATCAGACGGCAGCACT | CATCGGGCGTGGTGAACTC | |||
| 小鼠 | GAPDH | TGGCAAAGTGGAGATTGTTGCC | AAGATGGTGATGGGCTTCCCG | ||
| CDH1 | ACCAAAGTGACGCTGAAGTC | GAGGATGTACTTGGCAATGG | |||
| SNAIL | CAGCTGGCCAGGCTCTCGGT | GCGAGGGCCTCCGGAGCA | |||
| ZEB2 | TTCTGCAAGCCTCTGTAGCC | TTCTGGCCCCATTGCATCAT | |||
表1:用于qRT-PCR的引物。
讨论
TGF-β/SMAD 信号通路在乳腺癌进展中发挥关键作用,因其可通过诱导上皮-间质转化(EMT)促进乳腺癌细胞的侵袭性和转移能力7。本文描述了一种系统的实验流程,用于研究从受体激活引发的 SMAD 活化,到 SMAD 介导的转录及生物学反应的 TGF-β 启动信号通路。我们首先分析 SMAD2 的磷酸化水平,继而检测 TGF-β 诱导的、SMAD3 依赖的转录反应以及 EMT 标志物在基因和蛋白水平的表达,以全面分析 TGF-β/SMAD 信号通路的响应情况,最后评估 TGF-β 诱导的 EMT 过程。我们采用含有源自 PAI-1 启动子的 CAGA 元件的 CAGA12-荧光素酶转录报告系统,以监测 TGF-β/SMAD 信号通路的活性35。该报告质粒的激活依赖于 SMAD3 和 SMAD4。既往研究表明,SMAD4 的敲低可显著减弱 TGF-β 诱导的 CAGA12-荧光素酶活性37。除报告基因检测外,检测内源性 SMAD 蛋白(包括 SMAD2 和 SMAD3)的磷酸化状态,是研究 TGF-β 信号响应的另一种方法。事实上,TGF-β 家族的其他成员,如生长分化因子(GDF)-8/肌肉抑制素和 GDF-9,也可通过结合 TβRI 激活 SMAD2/3 蛋白传递信号42,43,44。除 CAGA12-荧光素酶报告系统外,已有多种类似报告系统被用于检测 TGF-β 信号通路的激活。例如,一种含有源自 JunB 启动子的 (SBE)4-Lux 转录报告系统可被 TGF-β、激活素(activins)和骨形态发生蛋白(BMPs)有效诱导45。
Western blotting 和 qPCR 被用于分析 TGF-β 诱导的 EMT,这两种方法是研究上皮标志物(如 E-cadherin)和间充质标志物(如 N-cadherin、Snail、Slug 和 Zeb2)表达的经典手段。我们还进行了 E-cadherin 的间接免疫荧光染色以及 F-actin 的直接荧光染色。这些实验进一步验证了 TGF-β 处理后细胞的间充质表型。免疫荧光染色的局限性在于,细胞需要在抗体孵育和成像前进行固定,因此难以在活细胞中动态观察 EMT 标志物表达的变化。近年来,EMT 报告细胞系(如 A549 肺腺癌-vimentin-RFP)的设计使得通过红色荧光蛋白(RFP)标记的 vimentin 表达实时监测上皮细胞向间充质细胞转化成为可能。该平台可用于药物筛选和新药研发。46LifeAct染料是一种由17个氨基酸组成的多肽,可对活细胞中的F-actin结构进行染色,现已成为一种用于实时可视化肌动蛋白细胞骨架且不干扰细胞正常生理过程的重要工具47在本研究中,我们使用了两种小分子抑制剂SB431542和GW788388,以验证它们对TGF-β信号通路及TGF-β诱导的上皮-间质转化(EMT)的抑制作用。值得注意的是,GW788388可有效抑制TβRI和TβRII的活性,而SB431542仅对TβRI(以及ALK4和ALK7)具有抑制作用。既往研究表明,GW788388的抑制效力更强 体内 比SB43154240除了抑制EMT外,GW788388还降低了肾脏中纤维化标志物的表达,且在糖尿病小鼠中口服给予GW788388显著减轻了肾小球病变。25,48.
EMT 在促进癌细胞可塑性方面发挥关键作用,并导致耐药性和转移 49因此,利用特异性细胞毒性药物靶向EMT来源的细胞50 或通过间充质-上皮细胞转化(MET)诱导重新分化51 已被提出作为一种克服癌细胞转移和治疗耐药性的策略。然而,MET有助于远端器官中播散性癌细胞的增殖52,这在利用EMT逆转进行治疗时可能适得其反。最近,一项新研究报道了一种治疗性转分化策略,通过直接靶向EMT来源的乳腺癌细胞,将其诱导分化为脂肪细胞30该研究由 Ishay-Ronen 等30 使用了经长期TGF-β处理后发生向间充质细胞转化的Py2T小鼠上皮癌细胞。他们证明,罗格列酮联合MEK抑制剂可增强上皮分化和脂肪生成。然而,我们发现单独使用罗格列酮足以诱导间充质型Py2T小鼠细胞转分化为脂肪细胞。
总之,本研究中采用的方法为研究 TGF-β 信号通路及 TGF-β 诱导的上皮-间质转化(EMT)提供了一个逻辑清晰的工作流程。两种抑制剂 SB431542 和 GW788388 均可阻断 TGF-β 诱导的反应及 EMT 过程。此外,我们还证明了罗格列酮单独作用即可在某些 TGF-β 诱导的间充质型乳腺癌细胞中诱导脂肪生成。尽管本研究仅使用了少数几种乳腺癌细胞系来探究 TGF-β 的反应,但此处描述的方法可推广至其他(肿瘤)细胞。本研究中采用了不同浓度的 TGF-β 以诱导细胞反应。在大多数细胞类型中,TGF-β 在 0.01–10 ng/mL 的浓度范围内发挥其生物学活性,并呈剂量依赖性地诱导信号转导53。在包括牛主动脉内皮细胞在内的原代内皮细胞中,TGF-β 在 0.025 ng/mL 时即可显著诱导 SMAD2 的磷酸化,0.25 ng/mL 时达到峰值,并在更高浓度下维持该水平53。在本研究中,为了在 MCF10A-Ras 细胞中获得较强的反应信号,我们在转录报告基因检测中使用了较高浓度的 TGF-β(5 ng/mL)。SMAD2 的磷酸化及靶基因表达可在较低剂量的 TGF-β 刺激下被诱导,因此我们采用 2.5 ng/mL 的 TGF-β 处理细胞。然而,最适宜的工作浓度取决于具体的细胞类型及预期效应。为确定最佳 TGF-β 浓度,建议使用从低到高的不同剂量对细胞进行处理。
披露
作者无任何利益冲突需要披露。
致谢
我们感谢中国国家留学基金管理委员会(CSC)对 J.Z. 的支持以及荷兰癌症基因组中心(CGC.NL)对 P.t.D. 的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 试剂 | |||
| 18 mm边长的方形玻璃盖玻片 | Menzel Gläser | 631-1331 | |
| 4′,6-二脒基-2-苯基吲哚(DAPI) | Vector Laboratories | H-1200 | |
| Alexa Fluor 488 鬼笔环肽 | Thermo Fisher Scientific | A12379 | |
| Alexa Fluor 555 二抗 | Thermo Fisher Scientific | A-21422 | |
| E-钙黏蛋白抗体 | BD Biosciences | 610181 | |
| 甘油醛-3-磷酸脱氢酶(GAPDH)抗体 | Merck Millipore | MAB374 | |
| N-钙黏蛋白抗体 | BD Biosciences | 610920 | |
| Slug抗体 | Cell Signaling Technology | 9585 | |
| SMAD2/3抗体 | Becton Dickinson | 610842 | |
| Snail抗体 | Cell Signaling Technology | 3879 | |
| 微管蛋白抗体 | Cell Signaling Technology | 2148 | |
| 牛血清白蛋白 | Sigma-Aldrich | A2058 | |
| 霍乱肠毒素 | Sigma-Aldrich | C8052 | |
| Clarity Western ECL 底物 | Bio-Rad | 1705060 | |
| DC 蛋白检测试剂盒 | Bio-Rad | 5000111 | |
| DMEM-高糖培养基 | Thermo Fisher Scientific | 11965092 | |
| DMEM-高糖培养基 | Thermo Fisher Scientific | 11965092 | |
| Dulbecco’s 改良 Eagle’s 培养基(DMEM)/F12 | Thermo Fisher Scientific | 11039047 | |
| 表皮生长因子(EGF) | Merck Millipore | 01-107 | |
| 胎牛血清(FBS) | BioWest | S1860-500 | |
| GoTaq qPCR 主混合液 | PROMEGA | A600X | |
| 马血清 | Thermo Fisher Scientific | 26050088 | |
| 氢化可的松 | Sigma-Aldrich | H0135 | |
| 胰岛素 | Sigma-Aldrich | 91077C | |
| Mini 蛋白酶抑制剂混合液 | Roche | 11836153001 | |
| NucleoSpin RNA II 试剂盒 | BIOKE´ | 740955 | |
| 青霉素-链霉素(Pen-Strep) | Thermo Fisher Scientific | 15140148 | |
| 聚乙烯亚胺(PEI) | Polyscience | 23966 | |
| 聚偏二氟乙烯(PVDF)膜 | Merck Millipore | IPVH00010 | |
| Ponceau S 溶液 | Sigma-Aldrich | P7170 | |
| RevertAid 第一链 cDNA 合成试剂盒 | Thermo Fisher Scientific | K1621 | |
| 罗格列酮 | Sigma-Aldrich | 557366-M | |
| 脱脂牛奶 | Campina: Elk | ||
| 设备 | |||
| ChemiDoc 成像系统 | Bio-Rad | 17001402 | |
| CFX Connect 检测系统 | Bio-Rad | 1855201 | |
| 发光仪 | Perkin Elmer | 2030-0050 | |
| NanoDrop 2000/2000c 分光光度计 | Thermo Fisher Scientific | ND-2000 |
参考文献
- Tzavlaki, K., Moustakas, A. TGF-β Signaling. Biomolecules. 10 (3), (2020).
- Hao, Y., Baker, D., Ten Dijke, P. TGF-β-Mediated Epithelial-Mesenchymal Transition and Cancer Metastasis. International Journal of Molecular Sciences. 20 (11), (2019).
- Morikawa, M., Derynck, R., Miyazono, K. TGF-β and the TGF-β Family: Context-Dependent Roles in Cell and Tissue Physiology. Cold Spring Harbor Perspectives in Biology. 8 (5), (2016).
- Derynck, R., Akhurst, R. J. Differentiation plasticity regulated by TGF-β family proteins in development and disease. Nature Cell Biology. 9 (9), 1000-1004 (2007).
- Massague, J. How cells read TGF-β signals. Nature Reviews Molecular Cell Biology. 1 (3), 169-178 (2000).
- Seoane, J., Gomis, R. R. TGF-β Family Signaling in Tumor Suppression and Cancer Progression. Cold Spring Harbor Perspectives in Biology. 9 (12), (2017).
- Colak, S., Ten Dijke, P. Targeting TGF-β Signaling in Cancer. Trends in Cancer. 3 (1), 56-71 (2017).
- Suriyamurthy, S., Baker, D., ten Dijke, P., Iyengar, P. V. Epigenetic Reprogramming of TGF-β Signaling in Breast Cancer. Cancers (Basel). 11 (5), (2019).
- Drabsch, Y., Ten Dijke, P. TGF-β signalling and its role in cancer progression and metastasis). Cancer and Metastasis Reviews. 31 (3-4), 553-568 (2012).
- Goumans, M. J., Ten Dijke, P. TGF-β Signaling in Control of Cardiovascular Function. Cold Spring Harbor Perspectives in Biology. 10 (2), (2018).
- Robertson, I. B., Rifkin, D. B. Regulation of the Bioavailability of TGF-β and TGF-β-Related Proteins. Cold Spring Harbor Perspectives in Biology. 8 (6), (2016).
- Robertson, I. B., et al. Latent TGF-β-binding proteins. Matrix Biology. 47, 44-53 (2015).
- Khan, Z., Marshall, J. F. The role of integrins in TGF-β activation in the tumour stroma. Cell and Tissue Research. 365 (3), 657-673 (2016).
- Jenkins, G. The role of proteases in transforming growth factor-β activation. The International Journal of Biochemistry & Cell Biology. 40 (6-7), 1068-1078 (2008).
- Tran, D. Q., et al. GARP (LRRC32) is essential for the surface expression of latent TGF-β on platelets and activated FOXP3+ regulatory T cells. Proceedings of the National Academy of Sciences of the United States of America. 106 (32), 13445-13450 (2009).
- Stockis, J., Colau, D., Coulie, P. G., Lucas, S. Membrane protein GARP is a receptor for latent TGF-β on the surface of activated human Treg. European Journal of Immunology. 39 (12), 3315-3322 (2009).
- Wang, R., et al. GARP regulates the bioavailability and activation of TGF-β. Molecular Biology of the Cell. 23 (6), 1129-1139 (2012).
- Vander Ark, A., Cao, J., Li, X. TGF-β receptors: In and beyond TGF-β signaling. Cellular Signalling. 52, 112-120 (2018).
- Heldin, C. H., Miyazono, K., ten Dijke, P. TGF-β signalling from cell membrane to nucleus through SMAD proteins. Nature. 390 (6659), 465-471 (1997).
- ten Dijke, P., Hill, C. S. New insights into TGF-β-Smad signalling. Trends in Biochemical Sciences. 29 (5), 265-273 (2004).
- Miyazono, K. TGF-β signaling by Smad proteins. Cytokine & Growth Factor Reviews. 11 (1-2), 15-22 (2000).
- Yu, Y., Feng, X. H. TGF-β signaling in cell fate control and cancer. Current Opinion in Cell Biology. 61, 56-63 (2019).
- Zhang, Y. E. Non-Smad pathways in TGF-β signaling. Cell Research. 19 (1), 128-139 (2009).
- Katsuno, Y., Lamouille, S., Derynck, R. TGF-β signaling and epithelial-mesenchymal transition in cancer progression. Current Opinion in Oncology. 25 (1), 76-84 (2013).
- Lamouille, S., Xu, J., Derynck, R. Molecular mechanisms of epithelial-mesenchymal transition. Nature Reviews Molecular Cell Biology. 15 (3), 178-196 (2014).
- Yang, J., et al. Guidelines and definitions for research on epithelial-mesenchymal transition. Nature Reviews Molecular Cell Biology. 21 (6), 341-352 (2020).
- Zhang, Y., Weinberg, R. A. Epithelial-to-mesenchymal transition in cancer: complexity and opportunities. Frontiers in Medicine. 12 (4), 361-373 (2018).
- Brabletz, T., Kalluri, R., Nieto, M. A., Weinberg, R. A. EMT in cancer. Nature Reviews Cancer. 18 (2), 128-134 (2018).
- Ocana, O. H., et al. Metastatic colonization requires the repression of the epithelial-mesenchymal transition inducer Prrx1. Cancer Cell. 22 (6), 709-724 (2012).
- Ishay-Ronen, D., et al. Gain Fat-Lose Metastasis: Converting Invasive Breast Cancer Cells into Adipocytes Inhibits Cancer Metastasis. Cancer Cell. 35 (1), 17-32 (2019).
- Smith, C. J., Osborn, A. M. Advantages and limitations of quantitative PCR (Q-PCR)-based approaches in microbial ecology. FEMS Microbiology Ecology. 67 (1), 6-20 (2009).
- Bustin, S. A., Mueller, R. Real-time reverse transcription PCR (qRT-PCR) and its potential use in clinical diagnosis. Clinical Science. 109 (4), 365-379 (2005).
- Sundqvist, A., et al. JUNB governs a feed-forward network of TGF-β signaling that aggravates breast cancer invasion. Nucleic Acids Research. 46 (3), 1180-1195 (2018).
- Persson, U., et al. The L45 loop in type I receptors for TGF-β family members is a critical determinant in specifying Smad isoform activation. FEBS Letters. 434 (1-2), 83-87 (1998).
- Dennler, S., et al. Direct binding of Smad3 and Smad4 to critical TGF-β-inducible elements in the promoter of human plasminogen activator inhibitor-type 1 gene. The EMBO Journal. 17 (11), 3091-3100 (1998).
- Piek, E., Moustakas, A., Kurisaki, A., Heldin, C. H., ten Dijke, P. TGF-β type I receptor/ALK-5 and Smad proteins mediate epithelial to mesenchymal transdifferentiation in NMuMG breast epithelial cells. Journal of Cell Science. 112, Pt 24 4557-4568 (1999).
- Deckers, M., et al. The tumor suppressor Smad4 is required for transforming growth factor-β-induced epithelial to mesenchymal transition and bone metastasis of breast cancer cells. Cancer Research. 66 (4), 2202-2209 (2006).
- Souchelnytskyi, S., et al. Phosphorylation of Ser465 and Ser467 in the C terminus of Smad2 mediates interaction with Smad4 and is required for transforming growth factor-β signaling. Journal of Biological Chemistry. 272 (44), 28107-28115 (1997).
- Abdollah, S., et al. TβRI phosphorylation of Smad2 on Ser465 and Ser467 is required for Smad2-Smad4 complex formation and signaling. Journal of Biological Chemistry. 272 (44), 27678-27685 (1997).
- Petersen, M., et al. Oral administration of GW788388, an inhibitor of TGF-β type I and II receptor kinases, decreases renal fibrosis. Kidney International. 73 (6), 705-715 (2008).
- Gubelmann, C., et al. Identification of the transcription factor ZEB1 as a central component of the adipogenic gene regulatory network. Elife. 3, 03346(2014).
- Nickel, J., Ten Dijke, P., Mueller, T. D. TGF-β family co-receptor function and signaling. Acta Biochimica et Biophysica Sinica. 50 (1), 12-36 (2018).
- Mazerbourg, S., et al. Growth differentiation factor-9 signaling is mediated by the type I receptor, activin receptor-like kinase 5. Molecular Endocrinology. 18 (3), 653-665 (2004).
- Rebbapragada, A., Benchabane, H., Wrana, J. L., Celeste, A. J., Attisano, L. Myostatin signals through a transforming growth factor-β-like signaling pathway to block adipogenesis. Molecular and Cellular Biology. 23 (20), 7230-7242 (2003).
- Jonk, L. J., Itoh, S., Heldin, C. H., ten Dijke, P., Kruijer, W. Identification and functional characterization of a Smad binding element (SBE) in the JunB promoter that acts as a transforming growth factor-β, activin, and bone morphogenetic protein-inducible enhancer. Journal of Biological Chemistry. 273 (33), 21145-21152 (1998).
- Thiery, J. P., Sleeman, J. P. Complex networks orchestrate epithelial-mesenchymal transitions. Nature Reviews Molecular Cell Biology. 7 (2), 131-142 (2006).
- Riedl, J., et al. Lifeact: a versatile marker to visualize F-actin. Nature Methods. 5 (7), 605-607 (2008).
- Gellibert, F., et al. Discovery of 4-{4-[3-(pyridin-2-yl)-1H-pyrazol-4-yl]pyridin-2-yl}-N-(tetrahydro-2H- pyran-4-yl)benzamide (GW788388): a potent, selective, and orally active transforming growth factor-β type I receptor inhibitor. Journal of Medicinal Chemistry. 49 (7), 2210-2221 (2006).
- Ishay-Ronen, D., Christofori, G. Targeting Cancer Cell Metastasis by Converting Cancer Cells into Fat. Cancer Research. 79 (21), 5471-5475 (2019).
- Gupta, P. B., et al. Identification of selective inhibitors of cancer stem cells by high-throughput screening. Cell. 138 (4), 645-659 (2009).
- Pattabiraman, D. R., et al. Activation of PKA leads to mesenchymal-to-epithelial transition and loss of tumor-initiating ability. Science. 351 (6277), (2016).
- Gao, D., et al. Myeloid progenitor cells in the premetastatic lung promote metastases by inducing mesenchymal to epithelial transition. Cancer Research. 72 (6), 1384-1394 (2012).
- Goumans, M. J., et al. Balancing the activation state of the endothelium via two distinct TGF-β type I receptors. The EMBO Journal. 21 (7), 1743-1753 (2002).
重印与许可
勘误
Formal Correction: Erratum: Studying TGF-β Signaling and TGF-β-induced Epithelial-to-mesenchymal Transition in Breast Cancer and Normal Cells
Posted by JoVE Editors on 12/15/2020. Citeable Link.
An erratum was issued for: Studying TGF-β Signaling and TGF-β-induced Epithelial-to-mesenchymal Transition in Breast Cancer and Normal Cells. NMuMG was mislabeled as cancer cells.
NMuMG cells are non-transformed epithelial breast cells established from a mouse mammary gland. NMuMG cells are frequently used as a model system to investigate TGF-β-induced epithelial to mesenchymal transition (EMT). EMT is induced by TGF-β in premalignant human MCF 10A-RAS (M2) cells and mouse MMTV-PyMT breast cancer cell line. The article has been updated to reflect this.
