本方案重点介绍从速冻组织中制备染色质的方法,适用于交联染色质免疫沉淀(X-ChIP)后续进行定量PCR分析(X-ChIP-qPCR)或高通量测序(X-ChIP-seq)。
本文内容
摘要
摘要
交联染色质免疫沉淀(X-ChIP)是一种广泛使用的技术,用于评估宿主和/或病原体染色质上组蛋白修饰水平以及转录因子的占据情况。从组织中制备染色质会带来额外的挑战,必须克服这些挑战才能获得可重复且可靠的方法,使其与细胞培养中常用的方法相媲美。组织破碎和固定是实现染色质高效剪切的关键步骤。不同细胞类型和细胞簇的共存可能需要不同的剪切时间才能达到最佳片段大小,从而影响剪切的可重复性。本方法旨在从冷冻组织(肝脏)中获得可靠且可重复的宿主染色质样品,适用于染色质免疫沉淀定量PCR(ChIP-qPCR)和下一代测序(NGS)应用。我们发现,与仅进行匀浆处理相比,液氮研磨组织后再进行匀浆可显著提高可重复性,因为该方法能产生主要由解离的单细胞组成的悬液,从而实现高效的染色质剪切。此外,固定步骤应在温和旋转条件下进行,以确保交联均匀。固定后的材料适用于基于缓冲液的细胞核分离,以减少胞质蛋白以及病原体DNA和RNA(如适用)的污染,避免耗时的离心梯度分离。随后的超声处理将完成细胞核裂解并剪切染色质,根据所选剪切条件产生特定大小范围的片段。对于NGS应用,片段大小范围应控制在100至300 nt之间,而ChIP-qPCR分析则可接受较大片段(300–700 nt)。此类方法优化可显著提升对冷冻组织样本的染色质分析质量。
引言
自发现以来,哺乳动物细胞中的表观遗传调控日益受到重视1,因为对这类机制的理解不仅有助于深入认识细胞生物学,也对疾病和肿瘤生物学具有关键意义。此外,感染性病原体可能引起宿主的表观遗传改变2,而宿主细胞的机制也可能影响病原体(如持续性DNA病毒)的染色质结构3,4。这种宿主与病原体之间的相互作用似乎在感染的持续过程中发挥着作用2。
组蛋白蛋白通过与DNA的可逆结合形成一种称为核小体的复合物。核小体进一步形成更高层次的结构,即染色质。染色质重塑被证实可严格调控基因表达,通过控制转录因子(TFs)5对DNA的可及性来实现。这些因子可促进或阻断RNA聚合酶II(PolII)在基因启动子区域的招募,从而影响以DNA为模板的mRNA合成6。组蛋白蛋白含有位于组蛋白折叠结构两端的尾部7,这些尾部可发生翻译后修饰(PTMs),从而通过染色质结构的改变实现对基因转录的精细调控。大多数组蛋白PTMs位于尾部的N端,其中乙酰化和甲基化是研究最为深入的修饰类型,尽管磷酸化8、泛素化9和核糖基化10也已有报道。因此,对这些蛋白的表征与研究对于深入理解基因调控机制至关重要。
目前,已有少数几种成熟的方法和工具可用于研究DNA与蛋白质的直接相互作用:电泳迁移率变动实验(EMSA)、酵母单杂交实验(Y1H)和DNA足迹法11然而,这些方法主要关注 本身 关于单个DNA-蛋白质相互作用,且不适用于全基因组范围的研究。这些技术的另一个局限性在于所研究的DNA片段缺乏与组蛋白的关联。因此,这类方法无法反映转录机制的复杂性 体内 且未考虑重要的结构变化12 或其他必需的酶/辅因子13 可能影响(促进或抑制)蛋白质与DNA结合的因素。
使用甲醛(FA)等试剂固定细胞,从而获得蛋白质-DNA相互作用的体内快照,这一理念为染色质免疫沉淀实验(ChIP)的发展奠定了基础14。结合定量PCR(qPCR)技术以及高特异性抗体的可获得性,推动了ChIP-qPCR实验的建立。随后,随着下一代测序技术(NGS)的出现及其成本的不断降低,研究人员得以将ChIP实验与NGS方法相结合(即ChIP-seq),从而为研究染色质调控提供了强大的新工具。在这些实验中,分离或培养的细胞使用二琥珀酰亚胺基戊二酸酯(DSG)和/或FA进行固定,随后分离细胞核,将染色质片段化,并利用特异性抗体对目标蛋白结合的染色质进行沉淀。之后,纯化DNA并采用PCR或NGS方法进行分析。与EMSA、Y1H和DNA足迹法不同,ChIP实验能够提供细胞内蛋白质-DNA相互作用的整体快照,具有更高的灵活性,允许在同一份样本中分析多个基因座。然而,由于实验原理的限制,ChIP可能不仅检测到直接相互作用,也可能检测到间接相互作用,因此在研究直接蛋白质-DNA相互作用时,其精确性不及上述提及的其他方法。
从细胞培养材料中制备染色质的实验方案已十分成熟15,且具有高度可重复性,用户可在1至2个工作日内获得适用于qPCR和NGS分析的染色质样品。然而,从完整组织中获取高质量染色质仍具挑战性,原因在于需要在解离组织内细胞的同时,实现染色质的最佳固定和剪切。此外,不同类型组织的组成和形态各异,因此需要对现有实验方案进行相应调整16,17。与新鲜样本相比,使用冷冻保存的组织样本带来了额外的困难,这主要是由于难以在不造成大量材料损失的情况下获得单细胞悬液,从而导致染色质剪切不充分,影响下游应用。尽管如此,使用冷冻组织样本而非新鲜样本不仅提高了实验操作的灵活性,对于从事纵向研究或比较研究的研究人员而言,可能也是唯一可行的选择。目前已发表少量针对冷冻组织的染色质制备方案,这些方案大多基于样本解冻后进行切碎、手动或机械解离,或液氮研磨等步骤18,19,20。
本文介绍了一种针对冷冻未固定的肝组织样本优化的染色质制备方法15,该方法结合了液氮中组织研磨与研钵匀浆,可实现可重复的染色质剪切,适用于旨在分析病毒和宿主基因组的X-ChIP实验。
方案
根据欧盟指令86/609/EEC,并依照赫尔辛基宣言的原则,经德国汉堡市和汉堡州伦理委员会批准,对人源化肝脏小鼠进行组织取样21。
1. 试剂准备
- 用去离子水配制 1.25 M 甘氨酸溶液,使用孔径为 0.22 µm 的滤膜进行无菌过滤,4 °C 保存。
- 配制 5 M 氯化钠(NaCl)溶液,室温保存。
- 配制 CaCl2 溶液:在去离子水中加入 300 mM CaCl2 和 10 mM Tris-HCl(pH 8),使用孔径为 0.22 µm 的滤膜进行无菌过滤,室温保存。
- 用去离子水配制 10% Triton X-100 溶液,室温保存。
- 配制 Tris-EDTA 缓冲液:在去离子水中加入 1 mM EDTA 和 10 mM Tris(pH 8),4 °C 保存。
- 根据所需用量配制以下缓冲液:
- 配制缓冲液 A:在去离子水中加入 50 mM Hepes-KOH(pH 7.5)、140 mM NaCl、1 mM 乙二胺四乙酸(EDTA)、10% 甘油、0.5% NP-40 和 0.25% Triton X-100,使用孔径为 0.22 µm 的滤膜进行无菌过滤,4 °C 保存。
- 配制缓冲液 B:在去离子水中加入 10 mM Tris-HCl(pH 8)、200 mM NaCl、1 mM EDTA 和 0.5 mM 乙二醇双(2-氨基乙基醚)四乙酸(EGTA),使用孔径为 0.22 µm 的滤膜进行无菌过滤,4 °C 保存。
- 配制缓冲液 C:在去离子水中加入 1% SDS、10 mM EDTA 和 50 mM Tris-HCl(pH 8),使用孔径为 0.22 µm 的滤膜进行无菌过滤,室温保存。
- 配制染色质稀释缓冲液:在去离子水中加入 0.01% SDS、1.1% Triton X-100、1.2 mM EDTA、16.6 mM Tris-HCl(pH 8)和 166 mM NaCl,使用孔径为 0.22 µm 的滤膜进行无菌过滤,4 °C 保存。
2. 材料准备
- 准备干冰、冰和液氮。
警告:操作干冰和液氮时需格外小心,避免冻伤。 - 将离心机预冷至 4 °C。
注意:此步骤至关重要,可避免在洗涤过程中发生蛋白质降解和去交联,否则将降低染色质的质量。 - 将无菌培养皿置于干冰上,使其充分冷却。
注意:确保培养皿足够大,以便于切割操作。建议使用 100 mm 的培养皿或细胞培养皿。 - 取出所需体积的 1.25 M 甘氨酸溶液,使其升至室温。
- 取出所需体积的缓冲液 A、缓冲液 B 和 PBS,加入蛋白酶和/或去乙酰化酶及磷酸酶抑制剂至 1 倍浓度,并置于冰上。
- 取出所需体积的缓冲液 C,置于室温。在未特别说明前,不要加入蛋白酶和/或去乙酰化酶及磷酸酶抑制剂。
- 取出所需体积的室温 PBS。
警告:缓冲液 C 含有十二烷基硫酸钠(SDS),配制时应采取适当的安全防护措施。
注意:SDS 在低温下会析出沉淀,且蛋白酶和去乙酰化酶抑制剂在室温下不稳定。 - 按照供应商说明,将液氮注入研钵腔内进行预冷。将金属研杵在干冰中冷却至少 5 分钟。
注意:可使用其他类型的研钵替代本方案推荐的研钵。然而,本方案所用设备因其特殊结构,可在研磨过程中处理少量组织且几乎无损失。 - 将 Dounce 匀浆器及其配套的 A 型研杵置于冰上预冷。
注意:A 型研杵与匀浆器之间为松配合,有助于获得单细胞悬液,同时避免明显的细胞裂解。
3. 组织交联
- 在干冰上,使用解剖刀和镊子直接在培养皿上切割约 50 mg 冻存组织。
注意:建议将解剖刀保持在室温,这有助于切割操作。避免对解剖刀施加过大压力,以免导致组织碎片飞散至切割区域外。需注意,50 mg 组织(本例为肝脏)可获得约 500 万个细胞。需注意,温热的刀片会使组织边缘融化。然而,由于组织块相对较大,这种影响较为有限。当切割较小组织块时,使用低温解剖刀可能更有利,但需注意避免组织飞散。 - 将切割后的组织放入已预先在干冰上预冷的 1.5 mL 离心管中。避免组织解冻。
- 将装有组织的离心管转移至研钵中,静置 5 分钟。
注意:让样品在研钵中静置可进一步降低其温度(从 -80 °C 降至 -196 °C),从而提高组织硬度,使研磨步骤更易进行。 - 使用预冷的研杵对样品施加压力,直至肉眼不可见固体碎块。
注意:应避免因过度旋转导致研杵升温,否则会引起样品融化。每次完成样品研磨后,需用 70% 乙醇(EtOH)清洗研杵,并再次置于干冰上预冷。 - 将装有样品的离心管从研钵中取出,加入 950 µL 冰上预冷的含所需抑制剂的 PBS。轻柔吹打数次,直至样品完全重悬。立即进行步骤 3.6。
- 将组织悬液转移至匀浆器中,使用 A 型研杵进行 20–30 次研磨,以获得更细的悬液。避免产生气泡。
注意:研磨次数应根据组织的物理特性进行优化。此步骤可进一步解离研磨后形成的小细胞团簇。不恰当的匀浆处理可能影响剪切效率。 - 将匀浆液转移至另一已预先在冰上预冷的 1.5 mL 离心管中。
- 在 4 °C 条件下,以 1,300 x g 离心 5 分钟,小心弃去上清液。
- 通过轻柔吹打,将沉淀完全重悬于 950 µL 室温 PBS 中,并加入 63.6 µL 16% 无甲醇甲醛(FA),使终浓度为 1%。立即进行步骤 3.10。
警告:FA 为有毒化学品,应在通风橱内操作,并采取适当安全防护措施。
注意:重悬不完全可能导致固定过程中细胞聚集,从而阻碍后续裂解和剪切过程。 - 在室温下旋转孵育 10 分钟,随后立即进行步骤 3.11。
注意:旋转混匀有助于防止聚集。固定所需时间应根据目标蛋白和样品类型进行优化。需注意,过长的固定时间可能影响剪切效果。 - 在室温下加入 113 µL 1.25 M 甘氨酸,使终浓度为 125 mM,并旋转孵育 5 分钟。
注意:甘氨酸可淬灭固定反应,防止过度交联。 - 在 4 °C 条件下,以 1,300 x g 离心 3 分钟。
- 弃去上清液,用 950 µL 冰上预冷的含所需抑制剂的 PBS 轻柔吹打重悬沉淀。
- 在 4 °C 条件下,以 1,300 x g 离心 3 分钟。
- 重复步骤 3.13–3.14,并立即进入染色质分离步骤。
4. 染色质分离
- 向沉淀中加入950 µL含有必要抑制剂的缓冲液A,用移液器轻轻吹打混匀,直至沉淀完全重悬,然后在4 °C下旋转10分钟。
注意:此步骤可裂解固定的单细胞悬液,但不会裂解细胞核。这有助于去除细胞质蛋白和RNA。延长裂解时间可能有利于较难裂解的细胞,但会增加组织处理时间。此时可通过台盼蓝/DAPI染色后在显微镜下检查样品,以评估细胞簇大小及单细胞的存在情况。然而,由于固定组织材料的影响,单个细胞核可能不易观察清楚。 - 在4 °C下以2,000 × g离心5分钟,并小心弃去上清液。
- 向沉淀中加入950 µL含有必要抑制剂的缓冲液B,用移液器轻轻吹打混匀,直至沉淀完全重悬,然后在4 °C下旋转10分钟。
注意:此步骤用于洗去细胞核样品中的裂解缓冲液,以避免进一步的非预期裂解。 - 在4 °C下以2,000 × g离心5分钟。同时,将必要的抑制剂(与步骤2.5相同)加入缓冲液C中。
- 小心弃去上清液。
- 向沉淀中加入300 µL室温缓冲液C,并用力吹打。
- 涡旋震荡样品15–30秒,然后短暂离心以将管盖上的液滴收集至管底。
注意:此步骤对于释放并裂解固定细胞核至关重要。为保持样品完整性并同时避免SDS沉淀,在超声处理前应将样品置于冰上保持的塑料架中,使样品温度维持在9–11 °C。
5. 染色质片段化
- 将样品转移至三个洁净的0.65 mL超声认证管中,确保每管含有100 µL裂解的细胞核悬液。
注意:也可使用最大体积为300 µL的1.5 mL超声认证管,但需要配备专用的管架。由于每 管样品体积较小,0.65 mL管可提供更均一的剪切效果。 - 将染色质在高强度条件下进行28个循环的超声处理,设置为开启30秒、关闭30秒。确保超声水浴已充分冷却(使用冰或冷却装置)。
注意:此步骤在几乎所有情况下均需优化。用户应注意,延长剪切时间可产生更小且更均一的片段,但可能增加染色质质量下降的风险。应选择能够达到所需片段大小的最少循环次数。在优化该步骤时,建议进行细胞核染色以检查循环次数是否足以裂解大部分细胞核。 - 将超声处理后的染色质转移至预先在冰上预冷的新1.5 mL离心管中。
- 加入30 µL 10% Triton X-100溶液,并涡旋振荡5–10秒。
注意:Triton X-100可结合SDS,防止在4 °C时进一步沉淀。Triton X-100的终浓度应始终为1%。 - 在4 °C下以16,000 × g离心15分钟。
- 将上清液转移至一个预先在冰上预冷的洁净1.5 mL离心管中。
- 注意:上清液含有剪切后的染色质,应呈澄清状态。沉淀物包含"不可剪切"残留物,应较小(在肝组织中通常呈棕色)。若剪切不成功,可观察到以下迹象:染色质溶液未变澄清,且沉淀物大小与步骤4.5中的相似。
6. DNA 纯化
- 取10–25 µL剪切后的染色质转移至新离心管中,加入缓冲液C,使终体积达到200 µL。其余染色质储存于-80 °C,以备后续使用。如有需要,可在本步骤中断实验流程,并将样品暂时储存于-20 °C。
- 加入8 µL 5 M NaCl,在加热金属浴中65 °C孵育至少6小时,同时以1000 rpm振荡。
注意:此步骤用于解除染色质交联。如条件允许,建议延长至过夜孵育以提高脱交联效率。NaCl的存在可使该过程更高效。 - 将样品在室温下冷却5分钟,加入2 µL RNase A。
- 在37 °C下振荡孵育1小时,振荡速度为1000 rpm。
- 从加热金属浴中取出样品,加入7 µL 300 mM CaCl2和2 µL蛋白酶K。
- 将加热金属浴温度设为56 °C,在1000 rpm振荡条件下孵育30分钟。同时,为每个样品准备一个相分离离心管,于4 °C以16,000 x g离心1分钟。
注意:此类特殊离心管可简化核酸酚-氯仿抽提过程中的相分离操作。 - 从加热金属浴中取出离心管,在室温下静置平衡3分钟。
- 将400 µL样品转移至预先离心过的相分离离心管中。
- 加入400 µL酚-氯仿-异戊醇溶液(PCI),涡旋混匀5秒。
警告:PCI为高挥发性且有毒化合物,请务必在通风橱内采取必要的安全防护措施进行操作。 - 在4 °C下以16,000 x g离心5分钟。
- 加入400 µL氯仿,涡旋混匀5秒。
警告:氯仿为高挥发性且有毒化合物,请务必在通风橱内采取必要的安全防护措施进行操作。
注意:此步骤用于去除可能残留的酚,避免其对后续PCR等应用造成干扰。 - 在4 °C下以16,000 x g离心5分钟。
- 将上层水相400 µL转移至一个新的1.5 mL离心管中,该管中已预先加入24 µL 5 M NaCl和0.75 µL糖原。短暂涡旋混匀。
- 加入1,055 µL 100%乙醇(EtOH),充分涡旋混匀,确保混合均匀。
- 在-80 °C孵育1小时,或在-20 °C过夜(ON)。
注意:此步骤用于沉淀剪切后的DNA;为最大化回收率,建议选择过夜孵育。 - 在4 °C下以16,000 x g离心30分钟。
- 小心移除上清液,注意避免扰动沉淀。
- 加入500 µL预冷的70%乙醇(EtOH)。轻轻倾斜离心管,确保沉淀被充分洗涤。
注意:此步骤对于去除可能与核酸共沉淀的盐类残留至关重要,盐分可能干扰后续其他实验应用。 - 在4 °C下以16,000 x g离心15分钟。
- 小心彻底移除全部上清液,让沉淀在室温下干燥。
注意:将离心管置于37 °C加热金属浴中可缩短干燥所需时间。 - 加入50 µL Tris-EDTA溶液(TE缓冲液),将离心管置于37 °C加热金属浴中,在300 rpm振荡条件下孵育5–10分钟。
注意:此步骤确保沉淀完全溶解。本方案可在此处暂停,样品可在4 °C保存最多1周,或在-20 °C长期保存。 - 在1%琼脂糖凝胶上进行DNA分析。
7. DNA 大小分析
- 通过将1 g琼脂糖溶于100 mL电泳缓冲液(如Tris-乙酸-EDTA(TAE)或Tris-硼酸-EDTA(TBE))制备1%琼脂糖凝胶。加热悬浮液直至琼脂糖完全溶解。在倒入凝胶前,每100 mL琼脂糖溶液中加入10 µL溴化乙锭(EtBr)。
注意:EtBr是一种已知具有致癌性的DNA嵌入剂。请在通风橱内采取必要的安全防护措施进行操作。
备注:强烈建议使用EtBr染色(直接加入凝胶中或电泳后染色)。在处理DNA弥散条带时,其他DNA嵌入染料在我们实验中表现不佳。与较宽的加样孔相比,较窄的加样孔可提供更好的分辨率。 - 将10 µL样品与2 µL 6x上样染料混合。随后将10 µL样品加入凝胶孔中,并电泳至loading dye的最后一条带迁移至凝胶长度的2/3处。确保同时加入DNA Marker。
- 成像凝胶,并确认弥散条带的大小是否处于目标应用所需的范围内。
若染色质通过质量控制,则可用于后续实验。
结果
制备染色质是成功进行染色质免疫沉淀(ChIP)的关键步骤。为了从冷冻样本中获得高质量的染色质,我们应在固定前确保组织充分破碎,以避免组织团块的存在,这些团块可能阻碍有效的染色质剪切。图1展示了本实验方案的简要流程。仅通过研磨不足以完全解离组织,因为该方法会产生大小不一的细胞簇,且单细胞数量较少(图1a)。将初次研磨步骤与Dounce匀浆结合后,组织团块的数量显著减少,残留的团块也更小(图1b)。在完成固定和裂解步骤后,可见的单个细胞核数量增加(图1c),但其典型的球形形态已消失。经过28个循环的超声处理后,细胞核染色(Hoechst 33258/DAPI)基本不再可见,这正是染色质剪切成功的标志(图1d)。在对一份染色质样品进行解交联处理后,通过琼脂糖凝胶电泳观察DNA,若可见大小在100–300 bp范围内的DNA片段,则表明剪切成功(图2a)。DNA的产量可能因所制备组织样本的组成而异。此类染色质可成功用于ChIP-qPCR实验。如图2b所示,使用H3K4me3、H3K27ac(与活跃基因相关的修饰)和H3K27me3(与沉默基因相关的修饰)抗体均能有效沉淀染色质。与Homeobox C13(HOXC13)、Homeobox C12(HOXC12)以及小鼠髓鞘转录因子1(mMyt1)启动子区域相比,染色体1开放阅读框43(C1orf43)、蛋白酶体20S亚基β2(PSMB2)和甘油醛-3-磷酸脱氢酶(mGapdh)启动子区域在H3K4me3和H3K27ac修饰中显著富集(表1)。这是因为C1orf43、PSMB2和mGapdh在肝脏中持续转录,而HOXC13、HOXC12和mMyt1则处于沉默状态。H3K27me3的富集模式与上述两种修饰相反,进一步证实了ChIP实验的成功。由于这些小鼠的肝脏为嵌合体,因此我们能够同时分析小鼠和人类来源的染色质。此外,同一批染色质也可成功用于ChIP-seq实验。测序完成后,将测序读段比对至包含小鼠和人类基因组的联合索引,以减少未比对片段的数量。随后,根据物种来源对读段进行分离,并使用EaSeq22进行进一步分析。接着,在每个基因的转录起始位点(TSS)处测量信号强度,并按H3K4me3信号强度排序。图3a和图3c显示,在小鼠和人类染色质中,大量基因的TSS区域均显著富集H3K4me3和H3K27ac修饰。此外,H3K27me3的分布与H3K4me3/H3K27ac呈负相关。正如该翻译后修饰(PTM)的预期特征,H3K27me3在整个基因长度上均有分布,而不仅局限于TSS区域。图3b和图3d展示了HOXC/HoxC基因簇,该区域在小鼠和人类肝脏中均富含H3K27me3且转录失活。H3K4me3和H3K27ac的分布图谱显示这两个PTM在该区域呈现明显的峰状富集,而H3K27me3的信号强度则相对较低且分布更广。
由于染色质制备过程复杂,可能出现过度固定、裂解或超声时间不理想、细胞团块残留,或样本处理不当等情况。这些因素均会影响制备质量。在某些情况下,目标大小范围内的染色质片段富集仍可能存在,或向更大片段偏移;而在其他情况下,可能因过早裂解或剪切失败导致材料损失。 图4 展示了一些此类阴性及次优结果的示例。第3道和第4道显示片段大小在200 bp至800 bp之间富集。然而,明显可见片段大小范围从100 bp开始 >10,000 bp。泳道5和6显示在100–250 bp范围内有富集,且在制备过程中出现明显的物料损失。这可能解释了为何超声处理产生了更小的片段。泳道7显示制备效果略低于最佳水平,片段范围增大;而泳道8则显示出几乎完全的物料损失。这可能是由于核过早裂解或组织解离不充分,导致在步骤5.5之后发生后续损失。
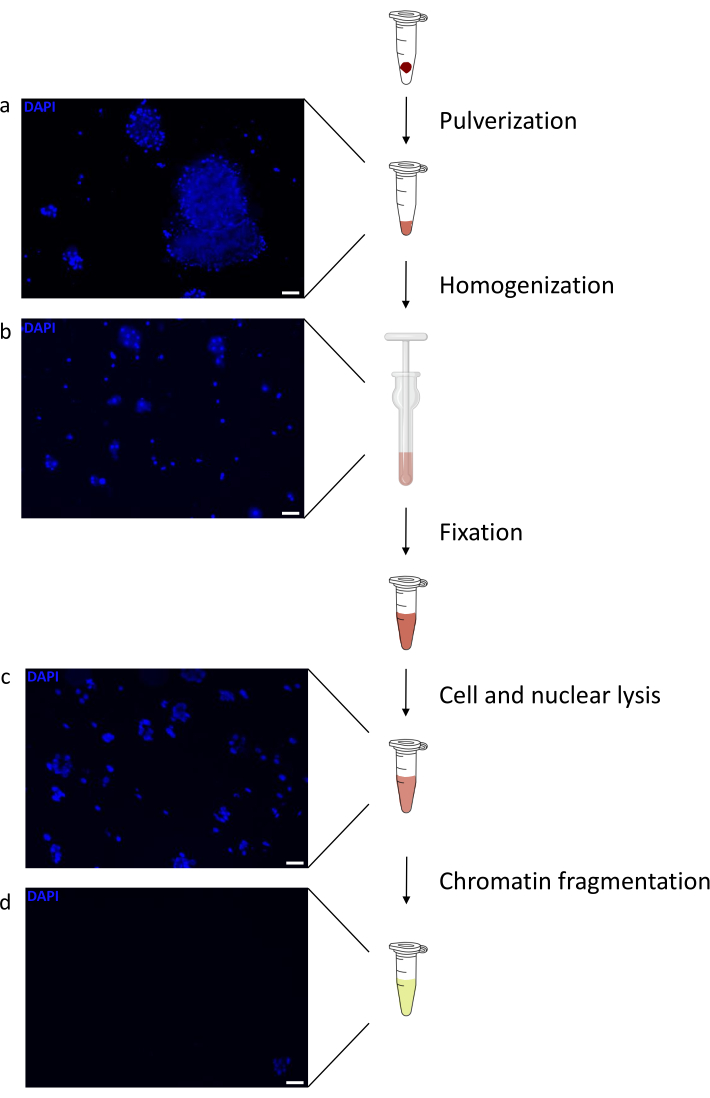
图1:染色质制备流程概览。 图像分别拍摄于组织研磨后(a)、进一步手动匀浆后(b)、细胞核裂解后(c)以及超声处理后(离心前)(d)。细胞核染色使用Hoechst 33258/DAPI。比例尺 = 200 µm。 请点击此处查看该图的放大版本。

图 2:代表性染色质剪切结果及其通过 ChIP-qPCR 评估的质量。 采用不同染色质制备方案获得的片段化染色质样品在 1% 琼脂糖凝胶上的电泳结果。加入未剪切染色质作为对照,以确保染色质/DNA 在前期未发生降解 (a)。对剪切后的染色质进行 ChIP-qPCR 检测以评估其质量,使用 H3K4me3、H3K27ac 和 H3K27me3 抗体沉淀新制备的染色质。 (b) 对人源(C1orf43 和 PSMB2)、小鼠(Gapdh)活性启动子以及人源(HOXC13、HOXC12)、小鼠(Myt1)非活性启动子进行 qPCR 分析。请点击此处查看该图的放大版本。
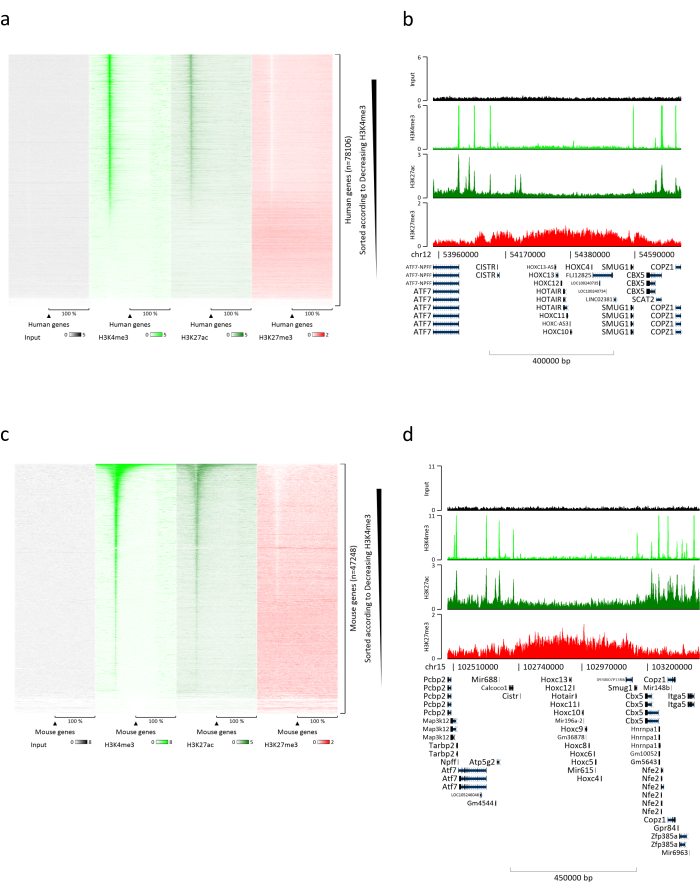
图3代表性ChIP-seq分析 将测序读段比对至由人和小鼠基因组(hg19 和 mm10)构建的索引。比对完成后,分离人源和小鼠源读段并进行后续分析。人源基因的热图显示,信号在转录起始位点(TSS)处定量,并按 H3K4me3 信号强度降序排列(a)。受抑制的人类基因簇示例(HOX 基因簇),其两侧为活跃基因(b)。小鼠基因的热图,其中信号在TSS处定量,并按H3K4me3信号强度降序排列(c). 受抑制基因的小鼠基因簇示例(Hox 基因簇),周围为活跃基因(d)。所有显示的数据均通过 EaSeq 进行了标准化处理 每 百万条读段 请点击此处查看此图的放大版本。

图4:次优及失败的染色质制备结果。 根据实验方案制备的剪切后染色质样品在1%琼脂糖凝胶上的电泳结果。图中包含用作对照的未剪切染色质(泳道2)、剪切效果不理想(泳道3-4)、剪切效果虽佳但存在明显样品损失(泳道5-6)、次优剪切(泳道7)以及严重样品损失(泳道8)。请点击此处查看该图的放大版本。
| 引物名称 | 序列 | |
| C1orf43 启动子 | 正向 | AGTGGGTGGAGAATGCAGAC |
| 反向 | GAGATTACCCCACCCCATTC | |
| PSMB2 启动子 | 正向 | CTTATTCAACCCCCGACAAA |
| 反向 | GATGAAGGACGGTGAGAGGA | |
| HOXC13 远端启动子 | 正向 | GAGCCCGAGATTCACTCAAC |
| 反向 | TTATGCCCAGTTTTGGGGTA | |
| HOXC12 远端启动子 | 正向 | AAAGCTTCCCACTGCAAAGA |
| 反向 | AAATCTGGGGGCGAACTACT | |
| mGAPDH 启动子 | 正向 | GGTCCAAAGAGAGGGAGGAG |
| 反向 | GCCCTGCTTATCCAGTCCTA | |
| mMYT 启动子 | 正向 | CAGCCCAATTCTAGCCACAT |
| 反向 | CCAAAGCAGGGGAGTAGGAG |
表1:用于ChIP-qPCR实验的活性与非活性基因的qPCR引物列表。
讨论
从速冻组织中制备染色质仍然具有挑战性,因为需要优化多个步骤才能获得可重复且可靠的结果。大多数已发表的方案16,23均要求在手动解离(捣碎)前先对组织进行切碎。我们尽可能避免在样本固定前引入可能导致蛋白质降解的操作步骤。研磨步骤已在冷冻肝脏样本制备中得到应用24,并使后续的手动解离更加简便且可重复(见图2a)。通过使用专为1.5 mL离心管设计的研钵(见方案部分),可在研磨过程中减少样本损失,从而能够处理如肝穿刺活检等少量组织样本。原则上,也可直接进行组织匀浆而省略研磨步骤;然而,根据我们的经验,未经预先研磨的组织匀浆可重复性较差,且在后续应用中出现问题的概率更高(数据未显示)。
从组织制备染色质时遇到的大多数问题源于样本本身的性质,以及无法准确判断细胞簇是否已足够小,从而在不损失质量的情况下完成固定。此外,若在每一步骤中都对每个等分试样进行检查,将耗费大量时间,并增加蛋白质降解的风险。
固定(步骤 3.9)是染色质制备过程中基本且关键的一步。由于组织的特性,本方案将固定步骤延迟至组织匀浆之后进行。这种延迟固定的策略有利于获得更均一的细胞悬液。然而,我们认识到,对于特别容易因操作而受损的靶标,可能需要在步骤 3.6 之前立即进行固定。这有助于保护极为敏感的蛋白质或翻译后修饰(PTMs),尽管可能会增加细胞簇的尺寸,而一旦固定,可能导致剪切不均一。本方案中使用的甲醛(FA)溶液浓度为常规标准浓度,但可根据需要进行调整以优化整体固定效果。此处选择的固定时间也反映了该领域常用的典型条件。若使用更高浓度的固定液,可相应缩短固定时间;若使用较低浓度,则应延长固定时间。操作者应注意,固定时间的改变可能导致样品过度固定,或为蛋白质降解留下空间。若目标是沉淀大分子复合物(或其部分组分)以及转录因子(TFs),建议采用两步固定法,即先使用 DSG 溶液再使用 FA 溶液25,26。在此情况下,DSG 可稳定蛋白质-蛋白质相互作用,而甲醛主要作用于 DNA-蛋白质之间的直接交联27。
操作者应考虑从第6.7步开始采用基于柱的DNA纯化试剂盒,该方法速度更快且不使用有毒化合物。然而,总会有一部分未结合的DNA损失。因此,我们建议采用经典的苯酚-氯仿抽提法,随后进行乙醇沉淀。此外,在进行琼脂糖凝胶电泳(第7.2步)之前,可先测定DNA浓度,并为每个加样孔加入相同量的DNA,以获得更清晰的结果图像。
本方案的一个局限性在于,我们仅使用人源化肝嵌合小鼠来源的肝组织样本探索并应用了该方案28。肝脏本身由上皮组织和结缔组织构成29。在病理状态下,可能伴有纤维化组织和脂肪组织的存在30,31,这会在组织解离过程中带来额外挑战。然而,我们认识到,在不优化解离和超声处理步骤的情况下,本方案可能不适用于骨组织、肌肉组织和脂肪组织。需要指出的是,由于目前尚无适用于所有组织类型的通用方案(如细胞培养样本所用的方案15),每种组织通常都需要一定程度的优化。尽管如此,我们相信,对于在组织成分上与肝脏相似的其他组织,例如肺、肠、胃、胰腺或肾脏组织,本方案在极少甚至无需优化的情况下也可成功应用。
我们的方案还已成功用于分析乙型肝炎病毒共价闭合环状DNA(cccDNA)上的转录因子和组蛋白修饰32。这为将该方法应用于其他影响肝脏的病毒基因组提供了可能,例如人巨细胞病毒33(hCMV)和人腺病毒34(HAdV)。也不排除该方法可用于分析在其他组织中建立持续性感染的其他DNA病毒,例如卡波西肉瘤相关疱疹病毒35(KHSV)、单纯疱疹病毒36(HSV1/2)、多瘤病毒、EB病毒37(EBV)。
披露
作者无任何利益冲突需要披露。
致谢
本研究由德国研究基金会(DFG)向 Maura Dandri 提供的资助(SFB 841 A5)以及由汉堡州研究计划(LFF-FV44:EPILOG)资助。
我们感谢 Tassilo Volz 博士、Yvonne Ladiges 和 Annika Volmari 提供的技术帮助以及对稿件的审阅。感谢 Thomas Günther 博士和 Adam Grundhoff 教授提供了非常有益的建议以及用于 ChIP-qPCR 分析的引物组合。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.22µm 无菌注射器滤器 | Labsolute | 7699822 | |
| 1.5 mL Safeseal 离心管 | Sarstedt | 7,27,06,400 | |
| 6× 橙色上样染料 | Thermofisher | R0631 | |
| 台式制冷离心机 | |||
| Bioruptor NGS | Diagenode | ||
| 刀片或手术刀 | |||
| 二水合氯化钙 | Carl Roth | HN04 | |
| 氯仿 | Sigma Aldrich (Merck) | C2432 | |
| cOmplete 蛋白酶抑制剂混合物 | Roche | 11697498001 | |
| 去乙酰化酶抑制剂 | Active Motif | 37494 | |
| Dounce 组织研磨器套装 | Sigma Aldrich (Merck) | DWK885300-0001-1EA | |
| EDTA 500 mM 溶液 | PanReac AppliChem | A4892 | |
| EGTA | Sigma Aldrich (Merck) | E4378 | |
| 溴化乙锭(EtBr) | Carl Roth | 2218 | 浓度:10 mg/mL |
| 无水乙醇 | CHEMSOLUTE | 2273 | |
| 甘油 | Sigma Aldrich (Merck) | G9012 | |
| 甘氨酸 | Carl Roth | 0079 | |
| 糖原 | Roche | 10901393001 | 浓度:20 mg/mL |
| 加热金属块 | |||
| HEPES | Sigma Aldrich (Merck) | H4034 | |
| LE 琼脂糖 | Biozym | 840000 | |
| 液氮冷却微型研钵 | Bel-Art | H37260-0100 | |
| 无甲醇甲醛 16% | Thermofisher | 28908 | |
| NP-40 | Roche | 11332473001 | |
| PBS 1× | Thermofisher | 10010015 | |
| Pefabloc SC-蛋白酶抑制剂 | Sigma Aldrich (Merck) | 11429868001 | |
| 相锁凝胶 - 重相 | QuantaBio | 2302830 | |
| 苯酚:氯仿:异戊醇 25:24:1 | Sigma Aldrich (Merck) | P3803 | |
| 氯化钾 | Carl Roth | 6781 | |
| 氢氧化钾 | Merck | 105033 | |
| 蛋白酶 K | Lucigen | MPRK092 | 浓度:50 µg/µL |
| RNase A | Lucigen | MRNA092 | 浓度:5 mg/mL |
| SDS 10% 溶液 | PanReac AppliChem | A3950 | |
| 无水碳酸钠 | Carl Roth | A135 | |
| 氯化钠 | Sigma Aldrich (Merck) | S7653 | |
| 无菌培养皿 | Sarstedt | 83,39,02,500 | |
| Tris-HCl 溶液 | Sigma Aldrich (Merck) | T2694 | |
| Triton-X100 | Sigma Aldrich (Merck) | X100 |
参考文献
- Waddington, C. H., Pantelouris, E. M. Transplantation of nuclei in newt's eggs. Nature. 172 (4388), 1050-1051 (1953).
- Silmon de Monerri, N. C., Kim, K. Pathogens hijack the epigenome: A new twist on host-pathogen interactions. American Journal of Pathology. 184 (4), 897-911 (2014).
- Knipe, D. M., et al. Snapshots: chromatin control of viral infection. Virology. 435 (1), 141-156 (2013).
- Tropberger, P., et al. Mapping of histone modifications in episomal HBV cccDNA uncovers an unusual chromatin organization amenable to epigenetic manipulation. Proceedings of the National Academy of Sciences of the United States of America. 112 (42), 5715-5724 (2015).
- Sproul, D., Gilbert, N., Bickmore, W. A. The role of chromatin structure in regulating the expression of clustered genes. Nature Reviews Genetics. 6 (10), 775-781 (2005).
- Fischle, W., Wang, Y., Allis, C. D. Histone and chromatin cross-talk. Current Opinion in Cell Biology. 15 (2), 172-183 (2003).
- Ling, X., Harkness, T. A., Schultz, M. C., Fisher-Adams, G., Grunstein, M. Yeast histone H3 and H4 amino termini are important for nucleosome assembly in vivo and in vitro: redundant and position-independent functions in assembly but not in gene regulation. Genes & Development. 10 (6), 686-699 (1996).
- Zhang, L., Eugeni, E. E., Parthun, M. R., Freitas, M. A. Identification of novel histone post-translational modifications by peptide mass fingerprinting. Chromosoma. 112 (2), 77-86 (2003).
- Wang, H., et al. Role of histone H2A ubiquitination in Polycomb silencing. Nature. 431 (7010), 873-878 (2004).
- Hassa, P. O., Haenni, S. S., Elser, M., Hottiger, M. O. Nuclear ADP-ribosylation reactions in mammalian cells: where are we today and where are we going. Microbiology and Molecular Biology Reviews. 70 (3), 789-829 (2006).
- Dey, B., et al. DNA-protein interactions: methods for detection and analysis. Molecular and Cellular Biochemistry. 365 (1-2), 279-299 (2012).
- Hager, G. L., McNally, J. G., Misteli, T. Transcription dynamics. Molecular Cell. 35 (6), 741-753 (2009).
- Nagy, Z., Tora, L. Distinct GCN5/PCAF-containing complexes function as co-activators and are involved in transcription factor and global histone acetylation. Oncogene. 26 (37), 5341-5357 (2007).
- Solomon, M. J., Larsen, P. L., Varshavsky, A. Mapping protein-DNA interactions in vivo with formaldehyde: evidence that histone H4 is retained on a highly transcribed gene. Cell. 53 (6), 937-947 (1988).
- Gunther, T., Theiss, J. M., Fischer, N., Grundhoff, A. Investigation of viral and host chromatin by ChIP-PCR or ChIP-Seq analysis. Current Protocols in Microbiology. 40, 11-21 (2016).
- Cotney, J. L., Noonan, J. P. Chromatin immunoprecipitation with fixed animal tissues and preparation for high-throughput sequencing. Cold Spring Harbor Protocols. 2015 (4), 419(2015).
- Haim, Y., Tarnovscki, T., Bashari, D., Rudich, A. A chromatin immunoprecipitation (ChIP) protocol for use in whole human adipose tissue. American Journal of Physiology-Endocrinology and Metabolism. 305 (9), 1172-1177 (2013).
- Castellano-Castillo, D., et al. Chromatin immunoprecipitation improvements for the processing of small frozen pieces of adipose tissue. PLoS One. 13 (2), 0192314(2018).
- Savic, D., Gertz, J., Jain, P., Cooper, G. M., Myers, R. M. Mapping genome-wide transcription factor binding sites in frozen tissues. Epigenetics Chromatin. 6 (1), 30(2013).
- Perna, A., Alberi, L. A. TF-ChIP method for tissue-specific gene targets. Frontiers Cell Neuroscience. 13, 95(2019).
- Allweiss, L., et al. Proliferation of primary human hepatocytes and prevention of hepatitis B virus reinfection efficiently deplete nuclear cccDNA in vivo. Gut. 67 (3), 542-552 (2018).
- Lerdrup, M., Johansen, J. V., Agrawal-Singh, S., Hansen, K. An interactive environment for agile analysis and visualization of ChIP-sequencing data. Nature Structural & Molecular Biology. 23 (4), 349-357 (2016).
- Perna, A., Alberi, L. A. TF-ChIP Method for Tissue-Specific Gene Targets. Frontiers in Cellular Neuroscience. 13, 95(2019).
- Liang, N., Fan, R., Goni, S., Treuter, E. Preparation of Frozen Liver Tissues for Integrated Omics Analysis. Methods in Molecular Biology. 1951, 167-178 (2019).
- Liu, Z., et al. Proteomic and network analysis of human serum albuminome by integrated use of quick crosslinking and two-step precipitation. Scientific Reports. 7 (1), 9856(2017).
- Singh, A. A., et al. Optimized ChIP-seq method facilitates transcription factor profiling in human tumors. Life Science Alliance. 2 (1), 201800115(2019).
- Aoki, T., et al. Bi-functional cross-linking reagents efficiently capture protein-DNA complexes in Drosophila embryos. Fly. 8 (1), 43-51 (2014).
- Allweiss, L., Dandri, M. Experimental in vitro and in vivo models for the study of human hepatitis B virus infection. Journal of Hepatology. 64, 1 Suppl 17-31 (2016).
- Krishna, M. Microscopic anatomy of the liver. Clinics in Liver Disease. 2, Suppl 1 4-7 (2013).
- Tannapfel, A., et al. Histopathological diagnosis of non-alcoholic and alcoholic fatty liver disease. Virchows Archiv. 458 (5), 511-523 (2011).
- Schuppan, D., Afdhal, N. H. Liver cirrhosis. Lancet. 371 (9615), 838-851 (2008).
- Allweiss, L., et al. Therapeutic shutdown of HBV transcripts promotes reappearance of the SMC5/6 complex and silencing of the viral genome in vivo. Gut. , 322571(2021).
- Gerna, G., Kabanova, A., Lilleri, D. Human cytomegalovirus cell tropism and host cell receptors. Vaccines. 7 (3), (2019).
- Echavarria, M. Adenoviruses in immunocompromised hosts. Clinical Microbiology Reviews. 21 (4), 704-715 (2008).
- Frohlich, J., Grundhoff, A. Epigenetic control in Kaposi sarcoma-associated herpesvirus infection and associated disease. Seminars in Immunopathology. 42 (2), 143-157 (2020).
- Nicoll, M. P., Proenca, J. T., Efstathiou, S. The molecular basis of herpes simplex virus latency. FEMS Microbiology Reviews. 36 (3), 684-705 (2012).
- Thorley-Lawson, D. A., Hawkins, J. B., Tracy, S. I., Shapiro, M. The pathogenesis of Epstein-Barr virus persistent infection. Current Opinion in Virology. 3 (3), 227-232 (2013).
重印与许可
