本文介绍了一种经过优化的滤膜上消化方案,并详细说明了以下步骤:蛋白质消化、肽段纯化以及数据非依赖性采集分析。该策略应用于表达性前列腺分泌物——尿液样本的分析,可实现尿液蛋白质组的高覆盖度和低缺失值的无标记定量分析。
本文内容
摘要
摘要
滤器辅助样品制备法(FASP)因其能够浓缩稀释样品,并且兼容多种去垢剂,已被广泛用于蛋白质组学样品制备。FASP等自下而上(bottom-up)的蛋白质组学工作流程越来越多地依赖于数据非依赖性分析(DIA)模式下的液相色谱-串联质谱(LC-MS/MS)方法,这种扫描方式可实现深度的蛋白质组覆盖,并显著降低数据缺失率。
本报告中,我们将详细介绍一种结合FASP方法、双层StageTip纯化步骤以及DIA模式下LC-MS/MS技术的尿液蛋白质组作图工作流程。作为模型样本,我们分析了前列腺按摩后尿液(EPS-尿液),即在进行直肠指检(DRE)后采集的尿液样本,该样本在前列腺癌生物标志物发现研究中具有重要意义。
引言
蛋白质组学技术的持续发展有望通过提供存在于多种样本(如组织和生物体液)中关键分子效应物的高分辨率图谱,在疾病诊断和治疗反应预测方面产生重大影响。从分析角度来看,尿液具有多个优势,例如易于采集,且其蛋白质组相较于其他生物体液具有更高的稳定性1。在泌尿系统癌症的生物标志物发现研究中,尿液的蛋白质组学分析尤为值得关注,因为它能够实现对目标组织附近区域的无创取样2。特别是,一种在前列腺相关疾病研究中具有前景的样本是EPS-尿液3,4(即直肠指检(DRE)后收集的尿液样本)。在样本采集前进行的这一操作可使尿液富含前列腺特异性蛋白。EPS-尿液是研究前列腺相关疾病(包括前列腺癌(PCa))的理想候选样本5,因为通过直肠指检,肿瘤分泌的蛋白质可释放至尿液中,从而提高检测到癌组织特异性蛋白的可能性。
质谱(MS)在实现潜在蛋白质生物标志物的检测与定量方面发挥着关键作用。在过去二十年中,得益于质谱仪器和数据分析软件的持续改进,基于质谱的蛋白质组学分析方案使得单次液相色谱-串联质谱(LC-MS/MS)运行中可检测到的蛋白质数量不断增加6。
基于质谱的蛋白质组学样品制备通常包括对蛋白质混合物进行酶解消化,可通过多种方案实现,例如:溶液内消化、MStern印迹7、悬浮捕获(S-trap)8、固相增强型样品制备(SP3)9、StageTip内消化10以及滤膜辅助样品制备(FASP)11。所有这些方案均可用于尿液蛋白质组学研究,尽管在鉴定出的蛋白质和肽段数量以及重复性方面结果可能有所不同12。
在本研究中,我们的关注点集中在采用FASP方案对EPS-尿液进行分析。FASP方案最初设计用于分析从组织和细胞培养物中提取的蛋白质,但随后其应用范围扩展至其他类型的样本,如尿液13。与直接在溶液中进行消化的方法相比,FASP是一种更为灵活的蛋白质组学策略14,因为它能够在酶解前有效去除蛋白质混合物中的去垢剂及其他污染物(如盐类)15,从而允许选择最优的蛋白质溶解条件。此外,FASP的另一个特点是能够实现样本浓缩。这一点在尿液蛋白质组学分析中尤为重要,因为它允许从相对较大的样本体积(数百微升)开始实验。鉴于FASP方案的潜力,已有多个研究致力于工作流程的自动化,旨在降低实验变异性,并实现大量样本的并行处理16。
在我们的工作流程中,FASP 之后采用数据非依赖性分析(DIA)模式进行 LC-MS/MS 检测,该方法可实现高蛋白质组覆盖率、良好的定量精确性以及较低的缺失值发生率。DIA 是一种高灵敏度的方法,其特点是所有离子均被选中进行 MS/MS 扫描,这与数据依赖性分析(DDA)相反,在 DDA 中仅对强度最高的离子进行碎裂。质谱仪在 DIA 模式下运行时,通过不同隔离宽度的扫描循环覆盖整个 m/z 前体离子范围。该方法能够在单位时间内可重复地检测到大量肽段,从而提供样本的蛋白质组学快照17。此外,DIA 产生的数据还具有另一个重要特性:支持事后(a posteriori)分析18。DIA 数据比 DDA 获得的数据更为复杂,因为在 DIA 中,每个 m/z 窗口内多个前体离子共存并被共同隔离,导致 MS/MS 谱图为复合谱图19。将这些复合的 MS/MS 谱图解析为独立且特异的肽段信号,需要依赖两个关键要素:谱图数据库和专用的数据分析软件。谱图数据库通常通过数据依赖性实验生成,一般需结合肽段分级分离以最大化蛋白质组覆盖率,从而提供一份包含数千个在特定样本中可检测到的前体离子及其对应肽段 MS/MS 谱图的实验列表。数据分析软件则利用谱图数据库中的信息解析 DIA 数据,生成特异的提取离子色谱图,实现肽段的鉴定与定量。尽管目前无数据库依赖的 DIA 数据分析已成为可能,但基于数据库的 DIA 方法在蛋白质组覆盖率方面仍表现更优20。
此处描述的样品制备方案(图1)包括以下步骤:离心(去除细胞碎片)、FASP消化、StageTip纯化21、蛋白质定量以及DIA分析。该方案最初设计用于前列腺癌生物标志物研究中EPS尿液的分析,但也可适用于任何尿液样本的蛋白质组学分析。
方案
本研究获得了卡坦扎罗Magna Graecia大学机构伦理委员会的批准(批准号:RP 41/2018)。所有参与本研究的患者均签署了书面知情同意书。
1. 样品制备
- 采集后2小时内,将EPS-尿液样本在室温下以2,100 × g 离心10分钟。将上清液储存于-80 °C,直至使用。
2. 样品解冻
- 在消化前一日,将样品从 -80 °C 转移至 -20 °C。
- 在样品处理前,先将样品在 4 °C 下放置 15–20 分钟,然后置于室温下。
3. FASP 试剂准备
- 同一天配制以下溶液:尿素缓冲液、50 mM 碘乙酰胺(IAA)的尿素缓冲液、50 mM 三乙基碳酸氢铵(TEAB)以及 500 mM 二硫苏糖醇(DTT)。
- 配制尿素缓冲液(8 M 尿素,100 mM Tris-HCl pH 8):取 4,800 mg 尿素,加入 1 mL 1 M Tris pH 8 后,用 HPLC 水定容至 10 mL。每份样品需使用 800 µL 尿素缓冲液。
- 配制 500 mM 二硫苏糖醇(DTT):将 38.5 mg DTT 溶于 500 µL HPLC 水中。每份样品需使用 66.7 µL DTT。
- 配制 50 mM 碘乙酰胺(IAA)的尿素缓冲液:将 9.25 mg IAA 溶于 1 mL 尿素缓冲液中。每份样品需使用 50 µL IAA。
- 配制 50 mM 三乙基碳酸氢铵(TEAB):将 150 µL 1 M TEAB 加入 2.85 mL HPLC 水中。每份样品需使用 460 µL TEAB。
- 用 HPLC 水配制胰蛋白酶溶液(100 ng/µL)。该溶液可于 -80 °C 保存,使用前立即解冻。每份样品需使用 2 µL(200 ng)。
4. 通过FASP进行蛋白质消化
- 将每份 EPS-尿液样本 500 µL 与 66.7 µL 10% (w/v) 十二烷基硫酸钠 (SDS)、66.7 µL 500 mM DTT 和 33.3 µL 1 M Tris pH 8 混合稀释,以溶解蛋白质并还原二硫键。在 95 °C 下轻轻振荡孵育 10 分钟。
- 在滤膜装置(10 kDa)中加入 300 µL 稀释后的 EPS-尿液样本,于 14,000 x g 20分钟。
- 向滤膜中加入 200 µL 尿素缓冲液,于 14,000 x g 离心 g 15分钟。重复此步骤,然后弃去流出液。
- 加入50 µL IAA溶液,6,000 x g离心 g 25 分钟。
- 加入 200 µL 尿素缓冲液,于 14,000 x g 离心 g 20分钟。重复此步骤,然后弃去穿流液。
- 加入200 µL 50 mM三乙基碳酸氢铵缓冲液(TEAB),在14,000 × g离心20分钟。重复此步骤。
- 将滤器单元转移至新的收集管中。
- 加入60 µL 50 mM TEAB缓冲液和200 ng胰蛋白酶,将样品置于37 °C恒温混匀仪中过夜孵育。
注意:为避免样品在过夜孵育过程中蒸发,需用一层铝箔包裹每个滤膜单元,再用一层帕拉膜(parafilm)包裹。 - 胰蛋白酶孵育后,加入140 µL水,将小管在14,000 × g离心25分钟,收集消化液(180–200 µL)。
5. SCX 纯化试剂的准备
- 按以下步骤配制 1 mL 洗涤液 1(0.5% 甲酸(FA)和 20% 乙腈(ACN)):将 50 µL 的 10% FA 和 200 µL 的 100% ACN 加入 750 µL 的 HPLC 水中。每个样品需要 100 µL 洗涤液 1。
- 按以下步骤配制 1.5 mL 洗涤液 2(0.5% FA 和 80% ACN):将 75 µL 的 10% FA 和 1.2 mL 的 100% ACN 加入 225 µL 的 HPLC 水中。每个样品需要 190 µL 洗涤液 2。
- 配制 100 µL 洗脱液(500 mM 醋酸铵(AA)和 20% ACN):将 25 µL 的 2 M AA 和 20 µL 的 100% ACN 加入 55 µL 的 HPLC 水中。
- 按以下步骤制备 StageTips。
- 使用钝头注射器针头(16 号)将一层 SCX 树脂填充至 200 µL 移液枪头中。将 StageTip 插入预先打孔的微量离心管盖中,以固定微柱。
- 将该管盖组装到一个已移除原盖的 2 mL 微量离心管上。组装好的微型固相萃取(micro-SPE)离心装置应可放入台式离心机中。由于打孔的管盖制备繁琐,可多次重复使用。
6. SCX 纯化
- 使用洗涤液2将每个样品的30 µL稀释至120 µL。
- 在提取树脂上加入50 µL洗涤液1,以400 × g离心2分钟,对StageTip进行预处理。由于流动阻力取决于提取树脂在移液枪头中的填充紧密程度,可能需要调整离心速度,以获得20–30 µL/min的流速。在上样和洗涤过程中,应尽量避免柱尖干燥。
- 用50 µL洗涤液2对StageTip进行平衡,并以400 × g离心2分钟。
- 以较低的离心速度加载稀释后的样品(120 µL)。
- 用50 µL洗涤液2洗涤StageTip,并以400 × g离心2分钟。再用50 µL洗涤液1重复洗涤一次。
注意:此步洗涤后,树脂必须完全干燥。 - 使用较低的离心速度,缓慢加入7 µL洗脱液(500 mM醋酸铵(AA)和20%乙腈),洗脱肽段混合物。
- 加入27 µL的0.1%甲酸(FA),以稀释醋酸铵,并制备用于LC-MS/MS初步进样的样品。最终稀释至34 µL后,尿液与肽段溶液的体积比为1:1(1 µL纯化后的消化产物对应于1 µL原始尿液样品)。
7. 使用 DDA 分析通过外标法进行蛋白质定量(图 2)
- 通过将 2 µL 肽段消化产物注入 LC-MS/MS 并将所得总肽段峰面积与以下方式构建的校准曲线进行插值,确定样品中的蛋白质量:
- 使用 HeLa 消化原液(100 µg/µL)配制五种不同浓度的 HeLa 消化溶液(1 ng/µL、2.5 ng/µL、7.5 ng/µL、25 ng/µL、75 ng/µL)。
- 每种 HeLa 溶液重复进样两次(2 µL)。
- 设置 LC-MS/MS 方法。
- 将 2 µL 的五种 HeLa 肽段混合物分别注入,在一根长 15 cm、内径 75 µm、填充有 3 µm C18 硅胶颗粒的色谱柱上,以 230 nL/分钟的流速,采用 75 分钟的线性梯度进行肽段分离。流动相由 A 相(0.1% 甲酸,2% 乙腈)和 B 相(0.1% 甲酸,80% 乙腈)组成。
- 通过在 60 分钟内将 B 相比例从 6% 升至 42%,再在额外 8 分钟内升至 100%,进行梯度洗脱。维持 100% B 相 5 分钟,然后在 2 分钟内返回至 0% B 相。
- 采用 DDA 模式,设置 top-12 采集方法,MS 全扫描范围为 350–1800 m/z,分辨率 70,000,AGC 目标值 1e6,最大注入时间 50 ms。前体离子隔离窗口设为 1.6 m/z,分辨率 35,000,AGC 目标值 1e5,最大注入时间 120 ms,HCD 碎裂能量为 25 NCE(归一化碰撞能量),动态排斥时间为 15 秒。
- 使用 Sequest 作为搜索引擎,以 HUMAN Uniprot 完整蛋白序列数据库进行原始数据文件分析。在本研究所展示的实验中,数据库下载于 2016 年 3 月,包含 42,013 条序列。
- 采用以下参数设置:MS 容差 15 ppm,MS/MS 容差 0.02 Da,酶选择胰蛋白酶并允许两个漏切位点。将赖氨酸、丝氨酸、苏氨酸、酪氨酸的羧甲基化(+57.021)和甲硫氨酸的氧化设为可变修饰,半胱氨酸的羧甲基化(+57.021)设为固定修饰。肽段和蛋白鉴定的错误发现率(FDR)阈值设为 0.01,并使用 Percolator 进行过滤。
- 计算所有 MS1 肽段信号的峰面积,并求所有肽段的总面积。
- 将 EPS-尿液样品获得的肽段混合物取 2 µL,采用与 HeLa 样品相同的 LC-MS/MS 方法进样,并使用与 HeLa 数据处理相同的参数分析原始数据文件。
- 通过加和所有已鉴定肽段的峰面积,计算肽段信号的总强度,并与外标曲线进行插值。由此可获得 EPS-尿液蛋白消化产物中肽段含量的合理估计值。
8. C18 StageTip 方案的试剂准备
- 配制500 µL溶液A(0.1%三氟乙酸(TFA),50%乙腈(ACN)):将250 µL 100%乙腈和10 µL 5% TFA加入240 µL HPLC用水中。
- 配制2 mL溶液B(0.1% TFA):将40 µL 5% TFA加入1960 µL HPLC用水中。
- 配制100 µL洗脱溶液(0.1%甲酸(FA),50%乙腈(ACN)):将1 µL 10%甲酸和50 µL 100%乙腈加入49 µL HPLC用水中。
- 按先前所述方法制备StageTips。本实验使用C18萃取 disks。
9. SCX/C18 StageTip 实验方案
注意:通过 C18 StageTip 方案纯化 EPS-尿液消化产物,以去除盐分。
- 从2 µg肽段(通过初步进样定量)开始,用洗脱液2 SCX将消化产物溶液稀释4倍,随后按上述(第部分)所述步骤进行操作 "SCX 纯化"用洗脱液(500 mM 醋酸铵(AA)和 20% 乙腈(ACN))缓慢洗脱肽段混合物,使用较低的离心速度(流速为 5 µL/min),收集 7 µL 洗脱液。
- 用150 µL含0.1%三氟乙酸(TFA)的溶液酸化SCX洗脱液,使pH低于3,有机溶剂浓度低于5%。
- 用50 µL溶液A对C18 StageTip进行预处理,并以400 x g离心 g 孵育2分钟。用50 µL溶液B平衡C18 StageTip,然后在400 x g下离心 g 2 分钟。
- 使用较低的旋转速度,将样品缓慢加载到stage-tip上。
- 用50 µL溶液B洗涤C18 StageTip,然后离心。
- 使用较低的离心速度,用10 µL洗脱液缓慢洗脱肽混合物。
- 在30 °C下,使用真空离心浓缩仪将洗脱液(10 µL)干燥3分钟。加入47 µL 0.1% 甲酸(FA)。预计肽段浓度为40 ng/µL。采用DIA模式进行LC-MS/MS分析。
10. DIA 分析(图3)
- 纳升液相色谱分离:使用15 cm长、内径75 µm、填充有3 µm C18硅胶颗粒的色谱柱,在230 nL/min流速下采用140分钟线性梯度分离肽段混合物。
- 以230 nL/min流速进行梯度洗脱,90分钟内将流动相B的比例从3%升至25%,随后30分钟内从25%升至40%,最后8分钟内从40%升至100%。
- 在100% B条件下保持10分钟后,用流动相A平衡色谱柱15分钟。
- 质谱参数:采用以下扫描循环进行数据非依赖采集(DIA)分析:(i) 一次全扫描MS事件,分辨率17,500(自动增益控制目标值1e6,最大注入时间50 ms),随后为 (ii) 20个隔离宽度为20 m/z的窗口,起始于m/z 350,(iii) 5个隔离宽度为50 m/z的窗口,以及(iv) 1个隔离宽度为200 m/z的窗口,DIA扫描范围截止于m/z 1200。DIA扫描在分辨率35,000下进行(自动增益控制目标值5e5,最大注入时间120 ms,归一化碰撞能量25 NCE)。
11. 用于文库构建的高pH反相C18分级分离
注意:将 EPS-尿液代表性样本混合,样本量需超过 10 µg,以便通过以下步骤建立用于 DIA 分析的数据依赖型谱库:
- 用0.2%的TFA将肽混合物(11 µg)酸化,并将所得溶液加载至C18 StageTip上,该StageTip填充有两层萃取盘以提高载样量。我们估计单个微盘(来自16号规格注射器针头)的载样量在5–10 µg范围内。
- 按照C18纯化中已描述的方法对固定相进行活化和平衡。
- 通过逐步洗脱(n=10)进行肽段分级,洗脱液为含有0.2%氢氧化铵、10 mM TEAB以及体积分数递增的乙腈(4%、8%、12%、16%、20%、24%、28%、32%、40%、80%)的溶液,采用高pH反相C18柱进行分离。
- 使用DIA方法相同的色谱参数分析这10个组分。将质谱仪设置为DDA模式,采用此前初步分析中使用的参数(见"基于DDA分析的外标法蛋白质定量")。
12. 数据分析
- 通过导入高反相C18分级分离的DDA LC-MS/MS实验所获得的蛋白质鉴定结果,在专用于DIA分析的软件中生成谱图库。
- 将用于鉴定和定量的碎片离子的最小和最大数量分别设置为3和6,并以Q值0.01对获得的结果进行过滤。
- 导入DIA原始文件,并为每个原始文件关联用于构建谱图库时所使用的相同FASTA文件。
- 将用于蛋白质定量的独特肽段的最小和最大数量分别设置为1和10。
- 通过累加碎片离子峰面积来计算每个蛋白质的强度。
- 生成一个矩阵,包含各样本中已定量蛋白质的强度值。
结果
尿液蛋白质组学分析方案包括以下步骤:FASP消化、通过外标校准法估计蛋白质含量、双阶段StageTip纯化(SCX和C18)以及DIA模式下的LC-MS/MS分析。
蛋白质消化后,对所得肽段进行StageTip SCX纯化,随后进行初步上样。通过处理LC-MS/MS原始数据文件,获得鉴定出的肽段数量、鉴定出的蛋白质数量以及检测到的肽段峰面积。将所有鉴定出的肽段峰面积加和得到的总面积,用于通过外标法插值估算蛋白质含量:外标为以五种不同上样量(分别为2、5、15、50、150 ng)注入的HeLa蛋白质消化产物。本研究中分析的六个样品的蛋白质含量因样品而异,平均值为78 ng/µL。
蛋白质定量后,从每个样本中取 2 µg 消化后的蛋白质,通过顺序排列的 SCX 和 C18 StageTip 进行纯化,然后进行 DIA 分析。用于搜索 DIA 数据的谱图库是通过对代表性样本(例如,样本混合物)进行高 pH 反相分级分离及 DDA LC-MS/MS 分析后建立的。根据上述参数,我们在所研究的六个 EPS 尿液样本中累计鉴定并定量了 2387 个蛋白质组(补充表 1 和 图 4)。
为了从定性角度评估已鉴定和定量的蛋白质列表的相关性,将所得矩阵与先前在直接获取的 EPS22 中鉴定出的 624 种蛋白质列表进行比较。该样本通过更具侵入性的方法采集,已被证实是潜在前列腺癌生物标志物的重要来源。在 EPS 尿液样本中,我们的 FASP/DIA 方案成功检测到了 624 种蛋白质中的 508 种。

图1:蛋白质组学工作流程。 请点击此处查看本图的放大版本。

图 2:基于外标法(HeLa 消化液)的蛋白质定量实验设计示意图。 请点击此处查看该图的放大版本。
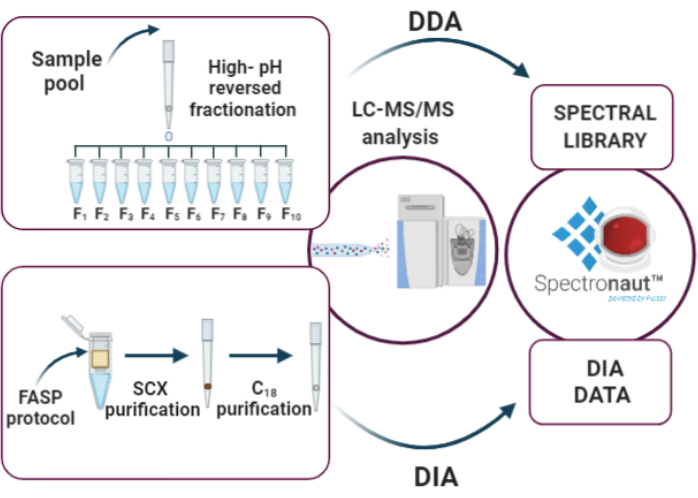
图3:DIA分析的关键步骤:(i)通过高pH反相分馏和DDA分析构建谱图库,(ii)采用DIA方法进行样品分析,(iii)使用Spectronaut进行数据分析。请点击此处查看该图的高清版本。
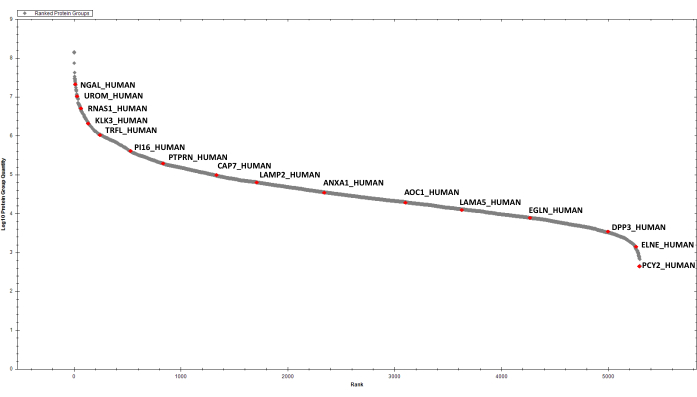
图4:检测到的EPS尿液蛋白质的排序图。部分选定的蛋白已标注。 请点击此处查看该图的放大版本。
补充表1:Spectronaut中六个EPS尿液样本中定量蛋白质的代表性表格。 请点击此处下载该表格。
讨论
本研究提出了一种分析EPS-尿液样本的策略。FASP方案是尿液蛋白质组学的理想选择,因为它允许在酶解前对样本进行浓缩。事实上,采用该流程,可将数百微升的尿液样本加载到单个滤膜上并进行处理。此外,滤膜上的消化步骤在变性条件的选择上具有相对较高的灵活性。在本研究中,通过将尿液样本稀释于含有Tris、SDS和DTT的缓冲液中(终浓度:50 mM Tris、1% SDS、50 mM DTT)实现蛋白质变性。为了防止活性蛋白酶引起不必要的降解,样本解冻后立即进行高效变性。通过将洗涤体积从100 µL增加至200 µL,对原始FASP方案进行了优化。这样可更有效地去除残留物,特别是滤膜中的去垢剂。
在酶解后,使用快速LC-MS/MS数据依赖方法通过外标法进行蛋白质定量,然后对所有样品(起始量均为2 µg)进行后续步骤,包括双层StageTip纯化以及DIA模式下的LC-MS/MS分析。
FASP 的多功能性与 DIA 方法相关联,后者是一种灵敏度高且缺失值数量较少的方法。17在本研究中,共鉴定并定量了2387种蛋白质,从而能够绘制出EPS尿液详细的蛋白质组学图谱。上述2387种蛋白质的鉴定与定量得益于通过构建丰富的质谱谱图库而实现,该谱图库的获得 通过 高pH反相肽段分级分离,以及我们针对广泛目标的DIA方法 m/z 前体范围。该工作流程鉴定出在直接EPS分析中先前发现的超过80%的蛋白质,表明EPS尿蛋白质组中有相当一部分确实来源于表达的前列腺分泌物,因此是前列腺组织特异性蛋白质的丰富来源26.
综上所述,我们的实验设计结合了FASP的多功能性与DIA的高灵敏度,以获得尿液蛋白质组的丰富图谱。该策略推荐用于分析EPS-尿液样本,但也可推广至一般的尿液蛋白质组学研究,甚至其他类型的样本。
披露
所有作者均声明无利益冲突。
致谢
本工作由意大利大学与研究部(MIUR,Ministero Università Ricerca,PRIN 2017 项目资助,授予 MG)以及卡拉布里亚大区 FESR 2014–2020 计划行动 1.2.2 资助。 "INNOPROST".
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 1 M Tris HCL pH 8.0 | Lonza | 51238 | |
| 用于合成的2-碘乙酰胺 | Merck | 8047440100 | |
| 用于HPLC LC-MS级的乙腈 | VWR | 83640.290 | |
| 乙酸铵 | Fluka | 9690 | |
| 氢氧化铵溶液 | Sigma | 30501 | |
| 氢氧化铵滴定标准品,5N 水溶液 | Merck | 318612-500ML | |
| 二硫苏糖醇 | Amresco | 0281-25G | |
| Empore 47 mm 阳离子萃取盘 | Microcolumn | 2251 | |
| Empore C18 萃取盘 | Varian | 12145004 | |
| Optima级甲酸 | Fisher Scientific | A117-50 | |
| Hela蛋白消化标准品 | Fisher Scientific | 88329 | |
| 带有Ultracel-10膜的Microcon-10kDa离心过滤装置 | MERCK | MRCPRT010 | |
| 十二烷基硫酸钠溶液 | Merck | 71736-500ML | |
| 三乙基铵碳酸氢盐缓冲液 | Merck | T7408-100ML | |
| 三氟乙酸 | Riedel-de Haën | 34957 | |
| 来源于猪胰腺的胰蛋白酶 | Merck | T6567-1MG | |
| 尿素 | Merck | U6504-500G | |
| 用于HPLC梯度的水 | Fisher Scientific | W/0106/17 | |
| Proteome Discoverer 1.4 | Thermo Fisher Scientific | ||
| Spectronaut 14.0 | Biognosys |
参考文献
- Hüttenhain, R., Soste, M., Selevsek, N., et al. Reproducible quantification of cancer-associated proteins in body fluids using targeted proteomics. Sci Transl Med. 4 (142), 10(2013).
- Roobol, M. J., Carlsson, S. V. Risk stratification in prostate cancer screening. Nature Reviews Urology. 10 (1), 38-48 (2013).
- Principe, S., et al. Identification of prostate-enriched proteins by in-depth proteomic analyses of expressed prostatic secretions in urine. Journal of Proteome Research. 11 (4), 2386-2396 (2012).
- Kim, Y., et al. Targeted proteomics identifies liquid-biopsy signatures for extracapsular prostate cancer. Nature Communications. 7, 1-10 (2016).
- Drake, R. R., et al. Clinical collection and protein properties of expressed prostatic secretions as a source for biomarkers of prostatic disease. Journal of Proteomics. 72 (6), 907-917 (2009).
- Macklin, A., Khan, S., Kislinger, T. Recent advances in mass spectrometry based clinical proteomics: Applications to cancer research. Clinical Proteomics. 17 (1), 1-25 (2020).
- Berger, S. T., et al. MStern blotting-high throughput polyvinylidene fluoride (PVDF) membrane-based proteomic sample preparation for 96-well plates. Molecular and Cellular Proteomics. 14 (10), 2814-2823 (2015).
- Zougman, A., Selby, P. J., Banks, R. E. Suspension trapping (STrap) sample preparation method for bottom-up proteomics analysis. Proteomics. 14 (9), 1006(2014).
- Hughes, C. S., et al. Ultrasensitive proteome analysis using paramagnetic bead technology. Molecular Systems Biology. 10 (10), 757(2014).
- Kulak, N. A., Pichler, G., Paron, I., Nagaraj, N., Mann, M. Minimal, encapsulated proteomic-sample processing applied to copy-number estimation in eukaryotic cells. Nature Methods. 11 (3), 319-324 (2014).
- Wiśniewski, J. R., Zougman, A., Nagaraj, N., Mann, M. Universal sample preparation method for proteome analysis. Nature Methods. 6 (5), 359-362 (2009).
- Ding, H., et al. Urine Proteomics: Evaluation of Different Sample Preparation Workflows for Quantitative, Reproducible, and Improved Depth of Analysis. Journal of Proteome Research. 19 (4), 1857-1862 (2020).
- Zhao, M., et al. A comprehensive analysis and annotation of human normal urinary proteome. Scientific Reports. 7 (1), 1-13 (2017).
- Wiśniewski, J. R. Quantitative Evaluation of Filter Aided Sample Preparation (FASP) and Multienzyme Digestion FASP Protocols. Analytical Chemistry. 88 (10), 5438-5443 (2016).
- Wiśniewski, J. R., Zielinska, D. F., Mann, M. Comparison of ultrafiltration units for proteomic and N-glycoproteomic analysis by the filter-aided sample preparation method. Analytical Biochemistry. 410 (2), 307-309 (2011).
- Yu, Y., et al. Urine sample preparation in 96-well filter plates for quantitative clinical proteomics. Analytical Chemistry. 86 (11), (2014).
- Gillet, L. C., et al. Targeted data extraction of the MS/MS spectra generated by data-independent acquisition: A new concept for consistent and accurate proteome analysis. Molecular and Cellular Proteomics. 11 (6), 1-17 (2012).
- Liu, Y., Hüttenhain, R., Collins, B., Aebersold, R. Mass spectrometric protein maps for biomarker discovery and clinical research. Expert Review of Molecular Diagnostics. 13 (8), 811-825 (2013).
- Gallien, S., Duriez, E., Demeure, K., Domon, B. Selectivity of LC-MS/MS analysis: Implication for proteomics experiments. Journal of Proteomics. 81, 148-158 (2013).
- Muntel, J., et al. Advancing Urinary Protein Biomarker Discovery by Data-Independent Acquisition on a Quadrupole-Orbitrap Mass Spectrometer. Journal of Proteome Research. 14 (11), 4752-4762 (2015).
- Rappsilber, J., Mann, M., Ishihama, Y. Protocol for micro-purification, enrichment, pre-fractionation and storage of peptides for proteomics using StageTips. Nature Protocols. 2 (8), 1896-1906 (2007).
- Kim, Y., et al. Identification of Differentially Expressed Proteins in Direct Expressed Prostatic Secretions of Men with Organ-confined Versus Extracapsular Prostate Cancer. Molecular & Cellular Proteomics. 11 (12), 1870-1884 (2012).
- Decramer, S., et al. Urine in clinical proteomics. Molecular and Cellular Proteomics. 7 (10), 1850-1862 (2008).
- Thongboonkerd, V. Practical points in urinary proteomics. Journal of Proteome Research. 6 (10), 3881-3890 (2007).
- Konvalinka, A., Scholey, J. W., Diamandis, E. P. Searching for new biomarkers of renal diseases through proteomics. Clinical Chemistry. 58 (2), 353-365 (2012).
- Drake, R. R., et al. In-Depth Proteomic Analyses of Direct Expressed Prostatic Secretions. Journal of Proteome Research. 9 (5), 2109-2116 (2010).
重印与许可
