为了更深入地研究造血干细胞生物学及血液系统恶性肿瘤,有必要建立能够真实模拟造血干细胞和祖细胞(HSPCs)中体细胞突变的新型策略。本文介绍了一种结合使用CRISPR/Cas9与双rAAV供体转导技术,在HSPCs中模拟杂合功能获得性突变的实验方案。
本文内容
摘要
摘要
在个体整个生命周期中,造血干细胞和祖细胞(HSPCs)会积累体细胞突变。其中一些突变会改变HSPCs的增殖和分化等生物学功能,从而促进血液系统恶性肿瘤的发生。为了建模、表征并深入理解这些反复出现的体细胞突变所导致的功能性后果,需要对HSPCs进行高效且精确的遗传操作。突变可能对基因产生有害影响,导致基因功能丧失(loss-of-function, LOF);而与此截然相反的是,某些突变可能增强基因功能,甚至赋予其新的特性,称为功能获得(gain-of-function, GOF)。与LOF突变不同,GOF突变几乎总是以杂合状态存在。目前的基因组编辑技术尚无法实现对单个等位基因的选择性靶向,因而限制了对杂合GOF突变的建模能力。本文提供了一种详细的实验方案,通过结合CRISPR/Cas9介导的同源定向修复(HDR)与重组腺相关病毒6型(AAV6)技术高效递送DNA供体模板,实现对人类HSPCs中杂合GOF热点突变的精准构建。尤为重要的是,该策略采用双荧光报告系统,可实现对成功完成杂合编辑的HSPCs进行追踪与纯化。该方法可用于精确研究GOF突变如何影响HSPCs的功能及其向血液系统恶性肿瘤发展的进程。
引言
随着成簇规律间隔短回文重复序列(CRISPR)/Cas9 技术的发展,科学家的研究工具箱中增添了一种全新且极为强大的工具。该技术可实现基因组的精确编辑,不仅在科研领域被证明极为有用(详见 Hsu 等人综述1),而且近年来已成功应用于临床环境2,3,4。CRISPR/Cas9 编辑策略依赖于 Cas9 蛋白和单导向 RNA(sgRNA)的共同作用5,6,7。在宿主细胞中,Cas9 蛋白被引导至与 sgRNA 序列互补的 DNA 特定位点,并在此处引发 DNA 双链断裂(DSB)。一旦产生 DSB,细胞将启动两种主要且相互竞争的修复机制:非同源末端连接(NHEJ)和同源定向修复(HDR)。NHEJ 是一种易出错的修复机制,为主要使用的修复途径,常导致插入或缺失(indels);而 HDR 则利用姐妹染色单体作为修复模板,具有高度精确性,但仅限于细胞周期的 S 期或 G2 期发生8。在基因组编辑中,可通过提供一个两侧带有与 Cas9 诱导的 DSB 两端 DNA 序列相同的同源臂的供体模板,利用 HDR 实现 DNA 的靶向修饰(图 1)。用于 HDR 的供体模板类型会显著影响编辑效率。在人类造血干细胞和祖细胞(HSPCs)的基因工程中,近期研究表明腺相关病毒 6 型(AAV6)是递送单链 DNA 模板的优良载体9,10。
CRISPR/Cas9基因组编辑可用于治疗性纠正有害突变11 但也可用于将致病性突变引入DNA,以模拟癌症的发生发展12血液癌症,例如白血病,会发展 通过 健康造血干细胞中体细胞突变的有序获得13,14早期遗传事件导致克隆性增殖优势,进而引发意义未明的克隆性造血(clonal hematopoiesis of indeterminate potential, CHIP)15,16进一步获得的突变最终将导致白血病转化和疾病的发生。在调控自我更新、存活、增殖和分化的基因中均可发现体细胞突变。17.
引入单个突变 通过 将基因组编辑技术应用于健康的造血干细胞和祖细胞(HSPCs),可精确模拟这一逐步发生的白血病发生过程。在急性髓系白血病(AML)等髓系肿瘤中,仅发现有限数量的反复出现的突变18,19 这使得该疾病特别适合利用基因组编辑工具进行模拟。
体细胞突变可能仅发生在一个等位基因上(单等位基因/杂合突变)或同时发生在两个等位基因上(双等位基因/纯合突变),并对基因功能产生显著影响,可能导致功能丧失(LOF)或功能获得(GOF)。当一个等位基因受影响时,LOF突变导致基因功能部分丧失;当两个等位基因均受影响时,则导致基因功能完全丧失;而GOF突变则导致基因活性增强或获得新功能。GOF突变通常为杂合型20。
重要的是,基因型(杂合与纯合)对准确模拟突变具有重大影响;因此,为了构建杂合的热点功能获得性突变,必须对基因的单个等位基因进行靶向操作。易错的非同源末端连接(NHEJ)会导致不同长度的插入或缺失(indels)。21 可能导致不同且不可预测的生物学后果。然而,由于NHEJ是细胞在产生DNA双链断裂后主要采用的修复途径,目前大多数用于操控HSPC的CRISPR/Cas9平台均无法精确预测其遗传结果22,23相比之下,利用CRISPR/Cas9介导的双链断裂(DSBs),并结合以重组腺相关病毒(rAAV)载体为基础的DNA供体模板进行基因组编辑 通过 HDR 可实现人类 HSPC 中等位基因特异性的突变插入11,24将突变序列与野生型(WT)序列同时整合,并在各自的等位基因上连接不同的荧光报告基因,可用于筛选杂合基因型图2该策略可作为一种强大工具,用于精确表征复发性白血病相关杂合型功能获得性热点突变对造血干细胞和祖细胞功能、疾病起始及进展的影响。
本文提供了一种高效构建在原代人造血干细胞和祖细胞(HSPC)中反复出现的杂合型功能获得性(GOF)突变的详细实验方案。该策略结合使用CRISPR/Cas9系统与双AAV6转导,分别提供野生型(WT)和突变型DNA供体模板,以实现目标杂合GOF突变的构建。以钙网蛋白(CALR)基因中反复出现的1型突变(52 bp缺失)为例进行说明25。在CALR基因第9外显子中的杂合GOF突变常见于骨髓增殖性肿瘤,如原发性血小板增多症(ET)和原发性骨髓纤维化(PMF)26。CALR是一种定位于内质网的蛋白质,主要在新合成蛋白质的折叠过程中发挥质量控制功能。其结构可分为三个主要结构域:氨基端(N端)结构域和富含脯氨酸的P结构域,参与蛋白质的分子伴侣功能;C结构域则参与钙离子的储存与调控27,28。CALR突变导致+1移码,从而转录产生一个新的延长的C末端,并丢失内质网(ER)滞留信号(KDEL)。研究表明,突变型CALR能够结合血小板生成素(TPO)受体,引发不依赖TPO的信号传导,导致细胞增殖增强29。

图1:NHEJ 与 HDR 修复。 DNA 发生双链断裂后,NHEJ 和 HDR 修复机制的简化示意图。请点击此处查看此图的放大版本。

图2:双等位基因HDR编辑策略的示意图。 示意图显示了供体模板整合到靶向等位基因中,随后翻译成功能性mRNA的过程。橙色虚线框表示对应于左侧同源臂(LHA)和右侧同源臂(RHA)的区域,理想的同源臂长度为每个400 bp。绿色虚线框表示对应于SA序列的区域,SA的长度为150 bp。请点击此处查看该图的放大版本。
方案
本方案需要使用健康供体来源的CD34+ HSPCs 需要获得当地机构审查委员会(IRB)的伦理批准,并签署知情同意书。CD34+ 本方案中使用的造血干细胞和祖细胞(HSPCs)分离自足月分娩的脐带血(UCB)>妊娠34周)。在分娩前已获得母亲的知情同意,并已从格拉茨医科大学获得脐带血采集的伦理批准(IRB批准号:31-322 ex 18/19)。本方案中使用的所有材料的完整清单见于 材料表.
1. sgRNA 设计与切割效率评估
- 在在线数据库工具(例如 COSMIC, https://cancer.sanger.ac.uk/cosmic)中搜索目标突变的位置及正确的转录本。
- 使用 sgRNA 设计工具,选择位于突变位点附近(外显子靶向)或前一个内含子中(内含子靶向)的 sgRNA。本实验方案中使用 Benchling 的在线工具。有关 sgRNA 设计可用的在线工具列表,请参见材料表。
- 选择+(创建)选项 > DNA 序列 > 导入 DNA 序列 > 从数据库导入。输入目标基因(例如 CALR),选择物种为人类 > 搜索 > 选择正确的转录本(例如 CALR-201 -ENST00000316448)> 导入。选择拟引入双链断裂(DSB)的目标区域(例如第7内含子)。
- 在屏幕右侧选择CRISPR选项,并选择设计和分析向导序列。选择单导向序列,将向导序列长度保持为 20 bp,并设置 SpCas9 编辑所用的 PAM 序列为 NGG。
- 选择具有高靶上评分(在目标位点编辑概率高)和高靶外评分(在非目标位点编辑概率低)的向导序列。至少选择三个向导序列进行测试,以确定表现最佳的 sgRNA。从商业供应商处订购化学修饰的合成 sgRNA。
注意:建议在此阶段先少量订购合成 sgRNA 用于初步筛选。一旦确定表现良好的 sgRNA,再进行大量订购。 - 解冻 2 × 10⁵–5 × 10⁵ 个 CD34+ HSPCs,将细胞转移至 10 mL 预热的 RPMI1640 培养基中,该培养基需添加 1% 抗生素(例如青霉素/链霉素)。
注意:应使用纯度 >90% 的 CD34+ HSPCs,以获得最佳且可重复的实验结果。 - 在室温(RT)下以 350 × g 离心 10 分钟。用血细胞计数板计数细胞,并将细胞重悬于 SFEM II 培养基中,该培养基需补充 0.2% 青霉素/链霉素(P/S)、100 ng/mL 血小板生成素(TPO)、100 ng/mL 干细胞因子(SCF)、100 ng/mL FMS 样酪氨酸激酶 3 配体(FLT3L)、100 ng/mL 白细胞介素-6(IL-6)、35 nM UM171 和 0.75 µM StemRegenin1(SR1),调整细胞浓度至 2.5 × 10⁵ 个细胞/mL。在 37 °C、5% CO2 条件下孵育 48–72 小时。
注意:此后该完全培养基将简称为 HSPC 保留培养基。 - 将细胞收集至 15 mL 离心管中并进行计数。通过台盼蓝染色排除法检测细胞活力。
- 开始前,打开转染系统并选择适用的比色皿选项。为 HSPCs 选择合适的程序和核转染溶液(见材料表)。每个 100 µL 比色皿中可核转染 2 × 10⁵ 至 5 × 10⁶ 个细胞。预留少量细胞(例如 1 × 10⁵–2 × 10⁵ 个)继续在培养基中培养 48 小时,作为野生型(WT)对照。
- 制备 RNP 复合物。在 1.5 mL 离心管中加入 15 µg Cas9 蛋白和 8 µg sgRNA(摩尔比为 1:2.5),在加热块中 25 °C 孵育 10 分钟。
- 在 RNP 复合物孵育期间,将细胞在室温下以 350 × g 离心 5 分钟,用移液器弃去上清液。将细胞重悬于 100 µL 核转染溶液中。
- 将细胞与 RNP 复合物混合后转移至比色皿中。轻轻敲击比色皿,以去除转移过程中可能形成的气泡。
- 将比色皿插入转染系统的支架中,使用 DZ-100 程序进行电穿孔。
- 电穿孔后立即加入 400 µL 预热的不含 P/S 的 HSPC 保留培养基。
- 使用细口转移移液器将细胞转移至含有预热的不含 P/S 的 HSPC 保留培养基的培养板中。根据细胞数量,选择合适的培养板(24 孔、12 孔或 6 孔板),使细胞密度维持在 0.25 × 10⁶ 至 1 × 10⁶ 个细胞/mL 之间。
- 将培养板置于 37 °C、5% CO2 的培养箱中,核转染后的细胞孵育 6–8 小时。
- 孵育 6–8 小时后,弃去旧培养基,更换为新鲜预热的含 P/S 的 HSPC 保留培养基。将细胞重悬至浓度为 2.5 × 10⁵ 至 5 × 10⁵ 个细胞/mL,并转移至 细胞培养板(24 孔、12 孔或 6 孔板)中。在 37 °C、5% CO2 条件下继续孵育 48 小时。
- 收集 2 × 10⁵ 个细胞,在室温下以 350 × g 离心 5 分钟。开始前,将加热块预热至 65 °C 和 98 °C。
- 弃去上清液,将细胞重悬于 1.5 mL 离心管中的 1 mL 1× DPBS 中,在室温下以 350 × g 离心 5 分钟。
- 弃去上清液,将细胞重悬于 50 µL DNA 提取液中,涡旋振荡 15 秒。
- 在 65 °C 孵育 6 分钟,涡旋振荡 15 秒,再在 98 °C 孵育 2 分钟。
- 使用引物通过 PCR 扩增 DSB 区域,引物应扩增出约 400–600 bp 的片段,且 DSB 位于片段中心。PCR 反应中使用 0.5–1 μL 提取的 DNA。
注意:由于 DNA 提取液的成分影响,无法通过分光光度法准确测定 DNA 浓度。 - 将 PCR 产物与 DNA 分子量标记物一起在 1.5% 琼脂糖凝胶上以 100 V 电泳 45–60 分钟。将凝胶置于蓝光或紫外透射仪上观察。
- 根据制造商说明书,使用市售试剂盒从凝胶中切取正确大小的 DNA 条带进行回收(见材料表)。
- 使用 PCR 的正向或反向引物对样品进行 Sanger 测序。对于长度为 400–600 bp 的 PCR 产物,测序需 75 ng DNA,浓度为 5 ng/μL,总体积为 15 μL。
- 将测序文件上传至专门用于分析编辑效率的软件,通过识别 sgRNA 诱导的插入和缺失来评估 sgRNA 的编辑效率,并选择表现最佳的 sgRNA 进入后续实验。
注意:材料表中列出了专用的在线分析工具。该分析需要转染组和野生型 HSPCs 的 .ab1 文件、sgRNA 序列以及 PAM 序列。
2. 同源定向修复(HDR)载体构建
- HDR 模板设计
注意:应设计两种 HDR 模板:一种用于野生型(WT)序列,另一种用于突变序列。- 将目标基因的基因组序列和编码序列(CDS)导入合适的分子克隆软件中(专用工具列于材料表中)。从基因组序列文件中,通过在 DSB 的 5' 端选择理想长度为 400 bp 的区域来设计左侧同源臂(HA)。将该序列粘贴到新文件中。
- 如果 sgRNA 靶向的是内含子,则需要包含剪接受体(SA)序列。选择靶向内含子的最后 150 bp,并将其粘贴至左侧 HA 之后。如果直接靶向外显子,则无需此序列(图 3)。
- 从 CDS 文件中选择目标 cDNA。若靶向外显子序列,确保 cDNA 紧接在 DSB 位点下游起始,并包含目标基因的所有后续外显子以及终止密码子;若靶向内含子,则确保 cDNA 从下一个外显子的第一个密码子开始。对 cDNA 进行密码子优化,并将其插入 SA 序列之后。为此可使用专用的在线工具(材料表)。
- 在目标 cDNA 后插入一个 3' 多聚腺苷酸化(PolyA)信号(例如 SV40 或 bGH)(表 1)。在 PolyA 信号之后,插入一个用于荧光蛋白的启动子序列(例如脾灶形成病毒 [SFFV] 或聚泛素 C [UBC],见表 1)。
- 插入荧光蛋白的序列(即 GFP、BFP 或 mCherry 中的一种)。再插入第二个但不同的 PolyA 信号。
注意:插入不同的 PolyA 序列可避免因模板中存在两个相同序列而导致的质粒细菌重组或序列比对问题。 - 从基因组序列文件中,通过在 DSB 的 3' 端选择理想长度为 400 bp 的区域来设计右侧同源臂(HA)。将该序列插入第二个 PolyA 之后。
- 复制整个模板,并修改其中的目标 cDNA,使其包含所需突变的序列。
- 将荧光蛋白替换为另一种不同的荧光蛋白。例如,若 WT 模板使用 GFP,则突变模板应更换为 BFP 或 mCherry。将 HDR 模板构建并克隆至 pAAV-MCS 质粒(或其他合适的骨架)中。
注意:用于组装的片段可通过 PCR 制备或商业订购,且需包含与其相邻片段重叠的序列。若目标突变为点突变、小插入或小缺失,则可通过在含有 WT cDNA 的 HDR 模板上进行定点诱变,利用 PCR 制备突变型 cDNA。 - 采用热激法将组装产物转化至感受态Escherichia coli中。开始前,将细菌置于冰上解冻 10 分钟。
- 向 50 μL 细菌中加入 2 μL 组装产物。轻轻弹动混匀内容物。
- 将样品置于冰上 30 分钟。随后转移至设定为 42 °C 的金属浴中 30 秒。
- 再次将样品放回冰上 5 分钟。加入 450 μL 室温 SOC 培养基,并在 37 °C 下孵育 1 小时。
- 将样品涂布于含氨苄青霉素的 LB 琼脂平板上。对每个样品,分别涂布细菌溶液三种不同稀释度的 100 μL(未稀释、1:5 和 1:10),以获得可挑取单菌落的 LB 琼脂平板。在 37 °C 下过夜培养。
- 次日,每样品挑取三个菌落。将菌落转移至含有 4 mL 添加氨苄青霉素的 LB 培养基的 15 mL 带盖离心管中,并在 37 °C 摇床中过夜培养。
- 从每个菌落的细菌溶液中分装 500 µL 并冷藏备用。按照制造商说明书进行质粒 DNA 小提。
- 送样进行 Sanger 测序,以确认质粒的正确组装。使用足够数量的引物分布于整个质粒,确保无间断的序列验证,理想情况下每个区域应通过正向和反向读长覆盖两次。
- 将含有正确组装质粒的细菌溶液 200 µL 加入 200 mL 添加氨苄青霉素的 LB 培养基中,并在 37 °C 摇床中过夜培养。
- 按照制造商说明书进行中提或大提质粒 DNA。将质粒 DNA 储存于 −20 °C。
- 重组 AAV6 制备
注意:需分别制备两种 AAV6:一种携带 WT HDR 模板的 rAAV6,另一种携带突变 HDR 模板的 rAAV6。本节仅描述一种病毒的制备步骤。- 解冻 HEK293T 细胞,将细胞转移至 10 mL 预热的 DMEM 培养基中(含 10% FBS、1% P/S 和 25 mM HEPES),并在室温下以 350 x g 离心 5 分钟。
- 将细胞重悬至浓度为 1 x 10⁵ 个细胞/mL,并转移至合适的培养瓶(例如 175 cm2 培养瓶)。将培养瓶置于 37 °C / 5% CO2 培养箱中。
注意:应提前解冻 HEK293T 细胞,以便细胞充分恢复并获得足够数量的细胞(生产一种病毒需要 11 x 107 个细胞)。建议在至少传代三次后使用细胞,并保持传代次数低于 20 次。HEK293T 细胞每周应传代三次。培养过程中,细胞融合度不应超过 70%–80%。用于 AAV 制备的 DMEM 也应预先添加 L-谷氨酰胺和丙酮酸钠。 - 将细胞收集至 50 mL 离心管中,并在室温下以 350 x g 离心 5 分钟。
- 将细胞重悬于 20 mL DMEM 培养基中(含 10% FBS、1% P/S 和 25 mM HEPES),并用血球计数板计数。使用台盼蓝排除死细胞。
- 在 175 cm2 培养瓶中接种 3 x 10⁶ 个细胞,加入 20 mL DMEM 培养基(含 10% FBS、1% P/S 和 25 mM HEPES)。为生产一种病毒,至少准备四个 175 cm2 培养瓶。在 37 °C / 5% CO2 条件下孵育 3 天。
注意:此步骤最好在周五进行,以便细胞在周末期间扩增。 - 收获并计数 HEK293T 细胞。
- 为制备其中一种病毒,准备十个 150 mm 培养皿,每个培养皿中含 11 x 106 个 HEK293T 细胞,加入 20 mL DMEM 培养基(含 10% FBS、1% P/S 和 25 mM HEPES)。
- 将培养皿置于 37 °C / 5% CO2 培养箱中 24 小时。小心弃去旧培养基,更换为 20 mL 不含抗生素的 DMEM 培养基(含 10% FBS、25 mM HEPES 和 1 mM 丁酸钠)。操作前检查细胞融合度不得超过 80%。
- 准备两个 15 mL 离心管用于转染混合物。向管 1 中加入 5 mL 低血清培养基、60 µg rAAV6 突变 HDR 质粒和 220 µg pDGM6(辅助质粒)。向管 2 中加入 5 mL 低血清培养基和 1120 µL 1 mg/mL 聚乙烯亚胺溶液(PEI,转染试剂)。
- 将管 2 的内容物加入管 1 中,涡旋 30 秒。室温孵育 15 分钟,以确保 DNA 被充分包裹进 PEI 微粒中。
注意:溶液放置时间不得超过 20 分钟。 - 小心地将 1.1 mL 溶液逐滴加入每个培养皿中,并轻轻摇晃使其均匀分布。将培养皿置于 37 °C / 5% CO2 培养箱中 48 小时。
- 48 小时后,向每个培养皿中加入 250 µL 0.5 M EDTA,并将培养皿放回培养箱 10 分钟。通过冲洗细胞收集细胞,并转移至 500 mL 离心管或多个 50 mL 离心管中。
- 在 4 °C 下以 2,000 x g 离心 10 分钟。弃去上清液。为确保完全去除上清液,再次在 4 °C 下以 2,000 x g 离心 1 分钟。
- 弃去任何残留的上清液。任何残余上清液都可能影响病毒纯化效果。
- 通过涡旋松解沉淀,并根据制造商说明书使用 AAV 纯化试剂盒(见材料表)提取病毒。或者,也可采用碘克沙醇梯度超速离心法进行提取30,31。
- 将纯化的病毒分装并储存于 −80 °C。通过功能滴定或数字液滴 PCR(ddPCR)32 定量 AAV 滴度,以确定最佳转导条件。
- 重复上述过程以制备 rAAV6 WT HDR 质粒。
- 通过 ddPCR 进行 AAV 滴度测定
- 开始前,将加热金属浴设定为 65 °C 和 98 °C。
- 向 5 µL 病毒中加入 15 µL DNA 提取液以提取病毒 DNA。涡旋 15 秒。
- 在 65 °C 下孵育 6 分钟。涡旋 15 秒。在 98 °C 下孵育 2 分钟。
- 使用提取的 DNA(即病毒 DNA 的 1:4 稀释液)用无核酸酶水(nf)H2O 进行系列稀释(1:400、1:40,000、1:160,000、1:640,000),用于 ddPCR。
注意:若不立即进行 ddPCR,稀释液可储存于 −20 °C。 - 为 ddPCR 选择三种稀释度。稀释度的选择取决于病毒浓度。优先选择三种不同稀释度(例如 1:40,000、1:160,000 和 1:640,000),以找到处于仪器检测限范围内的最佳稀释度。
- 操作时将试剂保持在冰上。配制主混合液(所有样本均设复孔)。每反应体系包括:12.5 µL ddPCR Supermix for Probes(不含 dUTP)、1.25 µL PrimeTime Std qPCR Assay AAV-ITR(见材料表)和 6.25 µL nf-H2O。
- 将 5 µL DNA 与 20 µL 主混合液混合。对 1:40,000、1:160,000 和 1:640,000 稀释度均执行此操作。
- 将卡盒放入卡盒架中。向标为“Oil”的孔中加入 70 µL 生成油。注意避免产生气泡。
- 向标为“Sample”的孔中加入 20 µL 样品体积。注意避免产生气泡。
- 用垫圈密封卡盒,并将其放入液滴生成仪中。按下仪器启动按钮生成液滴,取下垫圈后,使用多通道移液器小心地将 40 µL 生成的液滴转移至 96 孔板中。操作应缓慢,避免破坏液滴或引入气泡。
- 使用 PCR 板封膜(红色条纹朝上)密封 96 孔板,并用 PCR 板封膜机封口。将板放入热循环仪中。
- 设置反应体积为 40 µL,盖温为 105 °C,升降温速率为 2 °C/s。按照表 2中描述的程序运行 PCR。
- 在使用前 30 分钟开启液滴读取仪。打开桌面上的软件。
- 输入板布局,在实验选项卡中选择ABS,在 Supermix 选项卡中选择ddPCR Supermix。然后先点击PRIME,再点击软件中的FLUSH SYSTEM以启动系统。
- 将板放入读取仪中。开始运行,完成后将数据导出为 CSV 文件,以便后续以电子表格形式分析。
注意:软件生成的数值为每 µL 的基因组拷贝数(GC)。需乘以稀释倍数:GC/µL × 5(主混合液中的 DNA 稀释倍数)× 初始稀释倍数(如 40,000 或 160,000)。
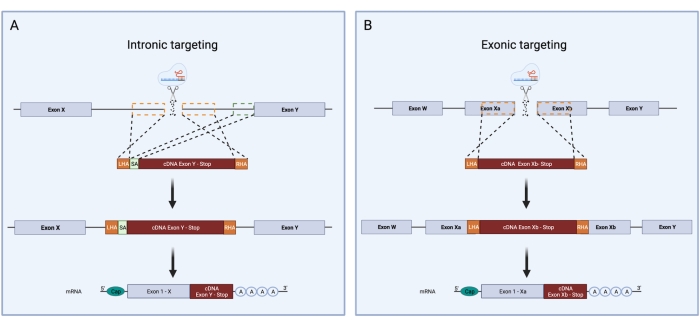
图3:CRISPR/Cas9 HDR敲入过程中内含子和外显子靶向策略的示意图。 CRISPR/Cas9 HDR敲入中内含子与外显子靶向策略的示意图比较。(A) 在内含子靶向过程中,DNA的内含子区域引入一个双链断裂。HDR模板由左同源臂(LHA)、cDNA序列和右同源臂(RHA)组成。内含子靶向还需存在一个包含3'剪接位点、分支点和多嘧啶 tract 的剪接受体(SA)。这有助于实现正确的剪接。绿色虚线框表示对应于SA序列的区域,SA的大小为150 bp。(B)外显子靶向依赖于在外显子区域直接产生双链断裂。HDR模板由左同源臂(LHA)、cDNA序列和右同源臂(RHA)组成。橙色虚线框表示对应于LHA和RHA的区域。理想的同源臂(HAs)大小为每个400 bp。请点击此处查看该图的放大版本。
| 启动子 | ||||
| 名称 | 长度 | 描述 | ||
| SFFV | 492 bp | 脾灶形成病毒启动子。强效哺乳动物启动子。组成型表达 | ||
| UBC | 400 bp | 来源于人泛素C基因的启动子。组成型表达。 | ||
| CMV | 508 bp | 来源于巨细胞病毒的启动子。可能含有增强子区域。组成型表达。强效哺乳动物启动子。可被沉默。 | ||
| EF-1a | 1182 bp | 人真核翻译延伸因子1α启动子。组成型表达。强效哺乳动物启动子。 | ||
| EFS | 200-300 bp | EF-1α无内含子短形式 | ||
| CAG | 584 bp | 杂合哺乳动物启动子,包含CMV早期增强子(C)、鸡β-肌动蛋白启动子(A)以及兔β-珠蛋白基因的剪接受体(G)。组成型表达。 | ||
| 多聚腺苷酸化(PolyA)信号 | ||||
| 缩写 | 长度 | 描述 | ||
| SV40 PolyA | 82-122 bp | 猴病毒40多聚腺苷酸化信号 | ||
| bGH PolyA | 224 bp | 牛生长激素多聚腺苷酸化信号 | ||
| rbGlob PolyA | 56 bp | 兔β-珠蛋白多聚腺苷酸化信号 | ||
表1:启动子与多聚腺苷酸化信号。
| 步骤 | 温度 | 时间 | 循环次数 |
| 酶活化 | 95°C | 10分钟 | 1x |
| 变性 | 94°C | 30秒 | 42x |
| 退火 | 60°C | 1分钟 | |
| 延伸 | 72°C | 30秒 | |
| 酶失活 | 98°C | 10分钟 | 1x |
| 保存 | 4°C | ∞ |
表2:数字滴式PCR程序。
3. HSPC 的编辑
- 造血干细胞和祖细胞(HSPCs)的转染与转导
- 解冻CD34+ HSPCs,并将细胞转移至10 mL预热的含1%青霉素-链霉素(P/S)的RPMI培养基中。在室温下以350 x g离心10分钟。
- 将细胞重悬于HSPC维持培养基中,调整细胞浓度至2.5 x 10⁵ 个细胞/mL,并在37 °C、5% CO2条件下培养48–72小时。
- 将细胞收集至15 mL离心管中。用台盼蓝排斥法计数细胞并检测细胞活力。每个电穿孔比色皿可转染2 x 10⁵至5 x 10⁶个细胞。根据计算的细胞总数准备相应数量的比色皿。
- 制备RNP复合物。在1.5 mL离心管中加入15 µg Cas9蛋白和8 µg sgRNA(摩尔比为1:2.5),在加热块中25 °C孵育10分钟。
- 在RNP复合物孵育期间,将细胞以350 x g离心5分钟,并弃去上清液。
- 将细胞重悬于100 µL电穿孔溶液中。将细胞与RNP复合物混合后转移至电穿孔比色皿中。
- 轻轻敲击比色皿,以去除转移过程中可能形成的残留气泡。
- 将比色皿插入转染系统的电穿孔槽中,并按照sgRNA设计部分所述条件进行电穿孔。
- 电穿孔后立即加入400 µL预热的不含P/S的HSPC维持培养基,并用细口移液器将细胞转移至含有500 µL预热的不含P/S的HSPC维持培养基的组织培养板中。根据细胞数量选择合适的培养板(24孔、12孔或6孔板),使细胞密度维持在0.25 x 106至1 x 10⁶ 个细胞/mL之间。将培养板置于37 °C、5% CO2的培养箱中孵育。
- 将含有冻存rAAV的冻存管置于冰上解冻。通过移液器将最适量的每种rAAV6加入细胞悬液中进行转导。为获得较高的转导效率,应在电穿孔后20–30分钟内完成转导。
注:每种病毒(一种用于野生型HDR模板,另一种用于突变型HDR模板)的最佳浓度需通过实验确定。通常,每细胞5,000–10,000基因组拷贝(GC/cell)(例如,1 x 106个细胞使用5 x 10⁹ GC)可实现高效转导。 - 用移液器轻轻混匀细胞悬液。将转导后的细胞在37 °C、5% CO2条件下孵育6–8小时。孵育结束后,将细胞收集至离心管中,并在室温下以350 x g离心5分钟。
- 弃去旧培养基,更换为新鲜的预热HSPC维持培养基,并补充P/S。
- 将细胞重悬于浓度为2.5 x 10⁵–5 x 10⁵ 个细胞/mL的培养基中,并转移至经组织培养处理的细胞培养板(24孔、12孔或6孔板)中。在37 °C、5% CO2 条件下继续培养48小时,随后进行分选。
- 携带杂合GOF突变的工程化HSPCs的流式分选
- 将细胞收集至15 mL离心管中,在室温下以350 x g离心5分钟。弃去上清液,将细胞重悬于含0.1% BSA的1 mL DPBS中,再次在室温下以350 x g离心5分钟。
- 弃去上清液,根据细胞数量将细胞重悬于适量的含0.1% BSA的DPBS中。
注:建议细胞重悬体积不少于200 μL,且细胞浓度不超过1 x 10⁷ 个细胞/mL,以降低堵塞分选仪的风险。 - 将细胞转移至配有盖子的无菌FACS管中。根据所用荧光蛋白的兼容性,向细胞悬液中加入7-AAD或其他活死细胞染料,用于排除死细胞。
- 将同时表达两种荧光报告蛋白的活细胞分选至含有200 µL HSPC维持培养基的收集管中。
注:应设置仅转导AAV的细胞作为适当对照,以确保分选过程中门控设置的准确性。 - 将分选后的细胞在室温下以350 x g离心5分钟,然后重悬于HSPC维持培养基中,调整细胞浓度至2.5 x 10⁵ 个细胞/mL,用于后续扩增培养或直接进行功能检测。
4. 基因编辑成功性的验证
- 基因组DNA提取
- 开始前,将加热块设定至 65 °C 和 98 °C. 收集 2 x 10⁵ 基因组编辑并分选纯化的细胞,350 x g 离心 g 5 分钟。
- 按照先前所述方法提取基因组DNA。可直接使用DNA溶液进行PCR,或于−20 °C.
- 内外PCR
- 设计两条引物以扩增5'插入位点(图 4A:引物正向1靶向左同源臂外侧的基因组位点;引物反向2靶向整合序列。
- 对于内外侧PCR,每个反应需配制以下PCR混合液:
10 µL PCR预混液(2倍浓度;参见 材料表)
1 µL 引物1的正向引物(10 µM 储备液
1 µL 引物2的反向序列(10 µM 储备液
0.5-1.0 µL 提取的DNA
无核酸酶 H2O至最终体积 20 µL
注意:进行多个反应时,建议配制主混合液,并额外增加一个反应量,以弥补移液误差。必须包含无模板对照以及模拟处理样品的模板DNA。 - 使用适当的热循环程序进行PCR反应(参见试剂盒说明书)。
注意:建议首先通过计算引物的 Tm 值,并使用可进行梯度温度扩增的 PCR 仪运行 PCR,以测试引物对的最佳退火温度。 - 在1.5%琼脂糖凝胶中以100 V电压电泳运行PCR产物和DNA分子量标准,时间45–60分钟(图4B将凝胶置于蓝光或紫外透射仪上,从凝胶中切下条带。
- 使用DNA凝胶回收试剂盒从条带中提取DNA。将提取的PCR样品与合适的引物一同送交进行Sanger测序,以确认目标cDNA在内源基因座中的正确且无缝整合。
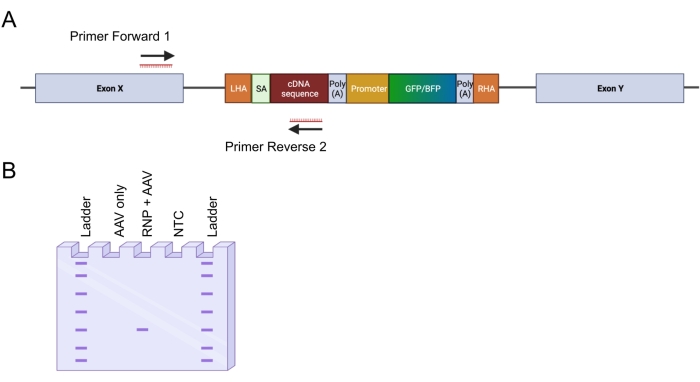
图 4:通过内外 PCR 验证基因组整合。 (A)内外 PCR 策略的示意图。在所示策略中,设计了两个引物。正向引物 1 靶向 LHA 之外的基因组位点,反向引物 2 靶向密码子优化序列。(B)琼脂糖凝胶电泳示意图。仅成功编辑的细胞(RNP + AAV)在内外 PCR 中产生 PCR 产物,而未编辑的样本(仅 AAV)不会产生 PCR 产物。缩写:NTC = 无模板对照。 请点击此处查看该图的放大版本。
结果
通过应用上述方案,可获得杂合型1类 CALR 在脐带血来源的HSPCs中可重复地引入突变。该突变包含外显子9(该基因最后一个外显子)中的52 bp缺失 CALR),导致发生+1移码,从而翻译出一个新的带正电荷的C末端结构域26,33. 为了介绍 CALR 在内源基因位点引入突变时,采用了位于第9外显子上游的内含子靶向策略,因为该策略可在Cas9诱导的双链断裂未被修复的情况下,避免编码序列发生意外改变 通过 HDR 机制。在此特定情况下,由于第7内含子区域具有较高的靶向特异性序列、较低的脱靶序列,并且同源臂设计理想(无序列重复),因此针对该区域设计了 sgRNA。 图 5A).
随后设计了两种供体模板,并将其包装到AAV6载体中。为了实现从内源性外显子到整合cDNA的正确剪接,供体模板包含以下元件:(i) 一个SA序列,包括3'剪接位点、分支点和多嘧啶 tract;(ii) 外显子8-9的密码子优化cDNA序列,该序列包含野生型(CALRWT)或突变型(CALRDEL)序列,并带有终止密码子;(iii) 猴病毒40(SV40)polyA信号;(iv) 在独立的内部启动子——脾灶形成病毒(SFFV)启动子控制下,编码一种荧光蛋白的序列;随后是(v) 牛生长激素(bGH)polyA信号。包含CALRWT cDNA的供体模板设计为携带GFP表达盒,而包含CALRDEL cDNA序列的供体模板则设计为携带BFP表达盒。整个构建片段两侧分别带有左、右同源臂(图5A)。
在使用RNP复合物转染并用rAAV6病毒感染细胞两天后,通过流式细胞术对细胞进行分析。可检测到四个主要细胞群:(i)既不表达GFP也不表达BFP的细胞,代表未发生基于HDR的基因组编辑的细胞;(ii)仅GFP阳性的细胞,代表仅整合了野生型(WT)构建体的细胞;(iii)仅BFP阳性的细胞,代表仅整合了突变型构建体的细胞;以及(iv)GFP和BFP双阳性细胞,代表同时整合了野生型和突变型序列的细胞(图5B)。为了获得携带杂合型1型CALR突变的纯HSPC细胞群,通过流式细胞术对双阳性细胞进行分选。将两个野生型序列均敲入的HSPC用作对照细胞(GFP+ mCherry+;图5B)。另一种有效的对照细胞选择是荧光蛋白在安全位点(如AAVS1位点)发生双等位基因整合的HSPC(未展示)。经台盼蓝染色排除法对分选后的HSPC进行细胞计数,结果显示超过90%的细胞具有活性。
通过应用“内外”PCR策略,确认了构建体在靶位点的无缝整合(图6A)。在本实验中,我们分别进行了两次独立的“内外”PCR,一次用于检测敲入的CALRWT序列(图6A中凝胶电泳的第1泳道),另一次用于检测敲入的CALRDEL序列(图6A中凝胶电泳的第2泳道)。对从凝胶条带中提取的DNA进行Sanger测序,证实了野生型(WT)和突变型序列已正确插入至CALRDEL/WT HSPC中(图6B)。
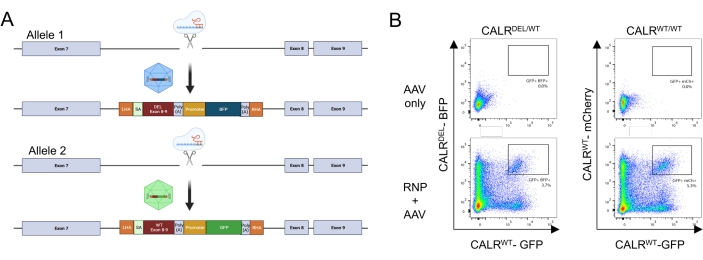
图5:携带杂合型 CALR 突变的造血干细胞和祖细胞(HSPC)的生成。(A)代表性示意图,展示插入杂合型 CALR 突变的基因编辑策略。RNP 复合物靶向 CALR 基因第7外显子与第8外显子之间的内含子区域。两个腺相关病毒(AAV)分别携带突变型第8-9外显子及BFP标记,以及野生型(WT)第8-9外显子及GFP标记,作为供体修复模板,促进突变序列在一个等位基因中的整合,同时野生型序列在另一等位基因中的整合。(B)代表性流式细胞术图谱,显示在对HSPCs进行转染和转导后48小时,GFP与BFP或GFP与mCherry的表达情况。请点击此处查看该图的放大版本。
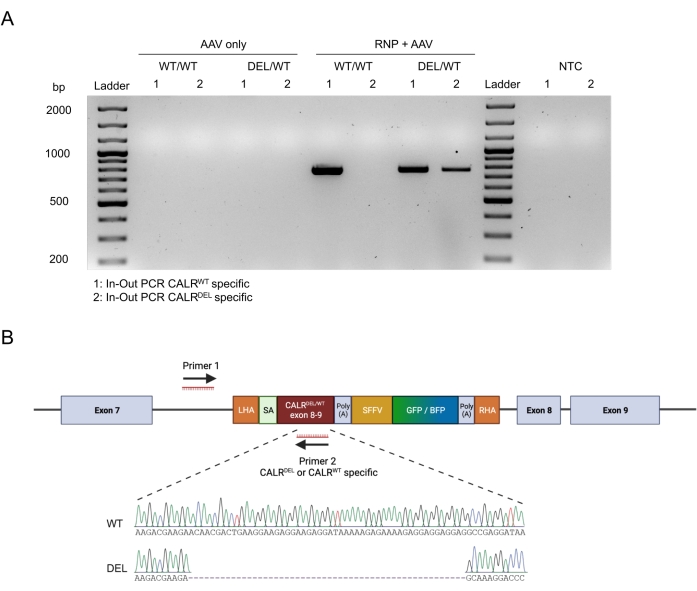
图6:HSPC中成功实现CALR杂合突变的验证。 (A)对从AAV对照、CALRWT/WT和CALRDEL/WT中提取的基因组DNA进行“in-out”PCR后,PCR产物的凝胶电泳结果。使用了100 bp DNA Marker。缩写:NTC = 无模板对照。(B)对CALRDEL/WT样本进行“in-out”PCR后获得的Sanger测序结果,证实了野生型和突变序列的成功整合。请点击此处查看该图的放大版本。
讨论
对人类原代造血干细胞和祖细胞(HSPCs)进行高效而精确的遗传操作,为探索和理解影响正常造血过程以及最重要的是造血细胞白血病转化的机制提供了重要机遇。
本方案描述了一种高效改造人HSPC以表达常见杂合型功能获得性突变的策略。该方法利用CRISPR/Cas9技术,并以rAAV6载体作为DNA模板供体,将野生型和突变型DNA序列精确插入其内源性基因位点。通过将改造后的cDNA(野生型和突变型)与独立的荧光报告蛋白偶联,可实现对明确处于杂合状态的细胞进行富集和追踪。
与常用的慢病毒(LV)载体方法相比,该策略具有多项优势。其中一个主要优势在于,基于CRISPR/Cas9的系统能够对内源性基因位点进行精确编辑,从而保留内源性启动子和调控元件。这使得编辑基因在细胞中的表达具有高度均一性,而使用慢病毒载体方法则难以实现这一目标。慢病毒载体介导的基因转移会导致基因以半随机方式整合,且倾向于插入转录活跃区域34。这可能导致转移基因的过表达以及编辑细胞之间的异质性,最终给突变功能和基因相互作用的研究与分析带来困难。第二个优势是,该系统作为一种位点特异性编辑系统,可消除插入突变所带来的风险35。
双荧光报告基因策略可实现对两个等位基因均成功编辑的细胞进行精确富集与追踪,其中一个等位基因整合了野生型cDNA,另一个等位基因整合了突变型cDNA序列。仅表达单一报告基因的细胞,可能代表仅发生单等位基因整合,或两个等位基因均整合了携带相同荧光报告基因的HDR模板。上述两种情况只有在获得单细胞来源的克隆并进行 individually 分析时,才能被精确区分。然而,造血干细胞和祖细胞(HSPCs)的增殖能力有限 体外,并且在长期培养过程中,造血干细胞和祖细胞(HSPCs)会开始分化为更成熟的子代细胞,从而失去自我更新和移植能力。这使得筛选并扩增携带目标杂合突变的单细胞克隆变得不可行。采用双荧光蛋白策略并结合流式细胞术对携带杂合突变的细胞进行富集,可克服长期培养所引发的上述问题 体外 培养。
在此特定示例中,成功证明了可以对造血干细胞和祖细胞(HSPCs)进行高效改造和分选,从而获得携带杂合型CALRDEL/WT 突变的纯HSPC群体。
然而,该系统不仅限于构建杂合的移码突变,还可轻松用于创建其他类型的突变,包括错义突变和无义突变。通过使用包含野生型(WT)或突变序列并搭配不同荧光报告蛋白的腺相关病毒(AAV)组合,该系统还可用于引入纯合突变(同时转导两种均携带突变cDNA但带有不同荧光报告蛋白的重组AAV)或甚至修复突变(同时转导两种均携带野生型cDNA但带有不同荧光报告蛋白的AAV)。此外,需要指出的是,该策略不仅限于引入致癌的获得功能(GOF)突变。事实上,本方案所述的方法可用于多种替代策略,包括基因敲除、基因替换36,37、外源基因的靶向敲入(例如嵌合抗原受体)38,以及致病突变的修复11,39。
将CRISPR/Cas9与AAV6及多种荧光报告基因相结合的策略,已被证明适用于多种其他细胞类型,包括T细胞、浆细胞样树突状细胞、诱导性多能干细胞、神经干细胞以及气道干细胞24,38,40,41,42,43,44。该策略可用于制备性能更优的嵌合抗原受体(CAR)T细胞。例如,最近有研究报道,在CAR T细胞中通过CRISPR/Cas9介导敲除TGFBR2基因,可显著增强其在富含TGF-β的免疫抑制性肿瘤微环境中的功能45。此类方法可提供一种一步式方案,既实现T细胞的CAR表达工程化改造,又通过在TGFBR2基因的两个等位基因中特异性插入CAR来实现该基因的敲除。此外,该方法还可通过将CAR整合至T细胞受体α恒定区(TRAC)基因,用于生成通用型CAR T细胞46,47。
为了提高实验的可重复性并确保细胞编辑的高效性,需要注意一些关键因素。成功实现细胞编辑的主要关键点包括:(i) sgRNA 的选择,(ii) HDR 模板的设计,以及 (iii) rAAV6 的制备。
选择高效能的sgRNA至关重要,因为它将决定HDR模板能够整合到的等位基因的最大数量。由于目前已有多种可用的软件,候选sgRNA的筛选已大大简化。通过选定目标区域,软件可提供一系列候选sgRNA,并附带“靶上得分”和“脱靶得分”,分别表示在目标位点和非目标位点进行编辑的可能性。这些得分基于已发表的评分模型计算得出48,49。尽管这为选择高效能sgRNA提供了良好的起点,但仍需实验验证sgRNA的实际表现,因为其在计算机预测(in silico)中的性能并不总能反映其在体外(in vitro)的实际编辑效率。因此,强烈建议设计并测试至少三个sgRNA,以提高找到最优sgRNA的概率。一旦确定了真正高效能的sgRNA,即可进一步开展HDR模板的设计工作。
设计HDR模板时应考虑以下注意事项。左侧和右侧同源臂(LHA和RHA)应分别覆盖sgRNA切割位点上下游各400 bp的序列,因为较短的同源臂可能导致HDR频率降低。可引入的cDNA大小 通过 HDR 依赖于 AAV 的包装能力,其容量约为 4.7 kb。由于 HDR 模板中必须包含多个元件(LHA、RHA、SA、PolyA、启动子和荧光报告基因序列),可用于插入突变或野生型 cDNA 的空间十分有限。若目标突变位于基因的 3' 端附近,或目标基因的编码序列(CDS)整体较短,则此限制不构成问题。然而,当突变位于长 CDS 基因的转录起始位点(TSS)附近,且 CDS 长度超过 AAV 剩余包装容量时,上述方法可能不可行。为克服这一问题,Bak 及其同事近期开发了一种策略,即将 HDR 模板拆分至两个 AAV 载体中。该策略依赖于两次独立的 HDR 介导整合,以实现大片段基因的最终无缝整合50.
病毒的质量及其滴度是影响细胞基因组编辑成功与否的另外两个关键因素。为了获得最佳产量,在培养过程中应避免 HEK293T 细胞达到完全汇合。理想情况下,当 HEK293T 细胞汇合度达到 70%–80% 时即应进行传代。此外,不应将 HEK293T 细胞长期培养,因为这会降低其产生病毒的能力。HEK293T 细胞在传代 20 次后需重新复苏新的细胞。获得高病毒滴度对于提高实验的效率和可重复性至关重要。病毒滴度过低将导致转导造血干细胞和祖细胞(HSPCs)时需要使用大量重组腺相关病毒(rAAV)溶液。一般原则是,加入电转染细胞的 rAAV 溶液体积不应超过 HSPC 维持培养基总体积的 20%。过高的 AAV 溶液体积可能导致细胞死亡增加、增殖能力下降以及转导效率降低。因此,若病毒滴度较低,建议进一步浓缩病毒。
综上所述,本实验方案通过同时使用CRISPR/Cas9系统和rAAV6供体质粒,并结合双荧光报告系统,提供了一种可重复、精确且高效操控人类造血干细胞和祖细胞(HSPCs)的方法。该方法已被证实是研究正常造血干细胞生物学特性以及突变在白血病发生过程中作用的有力工具。
披露
作者无任何利益冲突需要披露。
致谢
本工作获得了奥地利科学基金(FWF;项目编号 P32783 和 I5021)向 A.R. 提供的资助。此外,A.R. 还获得了奥地利内科学会(Joseph Skoda 研究奖学金)、奥地利血液学与肿瘤学学会(OeGHO;临床研究资助)以及 MEFOgraz 的额外资助。 T.K. 是白血病研究会的特聘研究员 & 淋巴瘤协会
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 175 cm²细胞培养瓶,带透气盖,经组织培养处理 | 康宁 | 431080 | |
| 150 mm × 25 mm 培养皿 | 康宁 | 430599 | |
| 293T | DSMZ | ACC 635 | https://www.dsmz.de/collection/catalogue/details/culture/ACC-635 |
| 4D Nucleofector 核心单元 | Lonza | - | 对于人HSPC的核转染,使用DZ-100程序。 |
| 4D Nucleofector X单元 | Lonza | - | |
| 500 ml 离心管 | 康宁 | 431123 | |
| 7-AAD | BD 生物科学 | 559925 | |
| AAVpro 纯化试剂盒 | Takara | 6666 | |
| Alt-R S.p. Cas9 核酸酶 V3 | Integrated DNA Technologies (IDT) | 1081058 | |
| Avanti JXN-30 超速离心机 | 贝克曼库尔特 | - | |
| Benchling sgRNA 设计工具 | 用于sgRNA设计的在线工具:http://www.benchling.com/crispr | ||
| 牛血清白蛋白(BSA) | Sigma-Aldrich | A7906-100G | |
| C1000 Touch 梯度PCR仪 | 伯乐(Bio-Rad) | - | |
| 化学修饰的合成sgRNA | Synthego | 网站:https://www.synthego.com/products/crispr-kits/synthetic-sgrna 靶向 CALR 第7内含子的 sgRNA 序列:5’-CGCCTGTAATCCTCGCCCAG-3’ 将80个核苷酸的SpCas9支架序列添加到20个核苷酸的RNA序列上,以完成sgRNA的构建。在首尾3个碱基处添加2'-O-甲基化学修饰,并在前3个和最后2个碱基处添加3'硫代磷酸酯键。 或者,可从 IDT(https://eu.idtdna.com/site/order/oligoentry/index/crispr)和 Trilink(https://www.trilinkbiotech.com/custom-oligos)获取化学修饰的合成 sgRNA | |
| CHOPCHOP sgRNA 设计工具 | 用于sgRNA设计的在线工具:http://chopchop.cbu.uib.no | ||
| Costar 24孔透明TC处理多孔板 | 康宁 | 3526 | |
| CRISPick sgRNA 设计工具 | 用于sgRNA设计的在线工具:https://portals.broadinstitute.org/gppx/crispick/public | ||
| CRISPOR sgRNA 设计工具 | 用于sgRNA设计的在线工具:http://crispor.tefor.net | ||
| ddPCR 96孔板 | 伯乐(Bio-Rad) | 12001925 | |
| 探针法ddPCR超级混合液(不含dUTP) | 伯乐(Bio-Rad) | 1863024 | |
| DG8磁珠试剂盒(适用于QX200/QX100微滴生成仪) | Bio-Rad | 1864008 | |
| DG8 QX200/QX100 微滴生成仪用垫圈 | 伯乐(Bio-Rad) | 1863009 | |
| DreamTaq Green PCR Master Mix (2X) | 赛默飞世尔科技 | K1081 | |
| 探针用液滴生成油 | Bio-Rad | 1863005 | |
| 杜尔贝科’高糖 Dulbecco 改良 Eagle 培养基(DMEM) | Sigma-Aldrich | D6429-6X500ML | |
| 杜尔贝科’磷酸盐缓冲液(DPBS) | Sigma-Aldrich | D8537-500ML | |
| FACSAria Fusion | BD 生物科学 | - | |
| Falcon 5 mL 圆底管 | 康宁 | 352054 | |
| 胎牛血清(FBS)Good Forte(热灭活),500 ml | Pan Biotech | P40-47500 | |
| FlowJo 10.8.0 | BD 生物科学 | - | |
| GenAgarose L.E. | Inno-train | GX04090 | |
| GeneRuler 100 bp Plus DNA Ladder | 赛默飞世尔科技 | SM0321 | |
| Gibson Assembly Master Mix | New England Biolabs Inc. (NEB) | E2611L | |
| HEK293T | |||
| HEPES 溶液 | Sigma-Aldrich | H0887-100ML | |
| ICE | Synthego | https://ice.synthego.com | |
| IDT 密码子优化工具 | IDT | https://www.idtdna.com/pages/tools/codon-optimization-tool | |
| IDT sgRNA 设计工具 | 用于sgRNA设计的在线工具:https://www.idtdna.com/site/order/designtool/index/CRISPR_CUSTOM | ||
| LB肉汤(Lennox)EZMix粉末微生物培养基 | Sigma-Aldrich | L7658-1KG | |
| LB 肉汤加琼脂(Lennox)EZMix 粉末微生物培养基 | Sigma-Aldrich | L7533-1KG | |
| Midori Green Advance | Nippon Genetics | MG04 | |
| Monarch 质粒小提试剂盒 | NEB | T1010L | |
| Monarch DNA 胶回收试剂盒 | NEB | T1020L | |
| NEB 5-alpha 感受态大肠杆菌(高效率) | NEB | C2987U | |
| 无核酸酶水,5×100 ml | Ambion | AM9939 | |
| NucleoBond Xtra Midi | Macherey-Nagel | 740410 | |
| Opti-MEM 低血清培养基,500 ml | Gibco | 31985070 | |
| P3 原代细胞 4D-核转染器 X Kit L | Lonza | V4XP-3024 | Lonza P3 原代细胞溶液提供为 2.25 mL P3 原代细胞核转染溶液和 0.5 mL 补充剂 1。重组时,将补充剂 1 加入 P3 原代细胞核转染溶液中并混匀。 |
| pAAV-MCS2 | Addgene | 46954 | |
| 可穿刺PCR板热封膜 | 伯乐(Bio-Rad) | 1814040 | |
| pDGM6 | Addgene | 110660 | |
| 青霉素-链霉素(P/S) | Gibco | 15140122 | |
| 聚乙烯亚胺(PEI) | Polysciences | 23966 | 将50 mg PEI加入离心管中,加入50 mL pH 4.5的PBS(用HCl配制)。将离心管置于70℃水浴中溶解°C水浴中,每10分钟涡旋一次,直至溶液完全溶解。待溶液升至室温后,经0.22 μm滤膜过滤除菌 μm 滤膜,制备 1120 μL 等分试样,于 -80 保存°C. |
| 聚苯乙烯试管,带卡扣盖 | |||
| 引物 | Eurofins | - | 引物由 Eurofins(eurofinsgenomics.eu)合成,为未经修饰、无盐的定制寡核苷酸。引物设计采用 PRIMER-Blast(https://www.ncbi.nlm.nih.gov/tools/primer-blast/)完成。 引物1 正向: AAGTGATCCGTTCGCCATGAC 引物2 逆转录 CALR 野生型特异性:ACGTCCTCTTCCTCGTCCTC; 引物2 逆转录 CALR 缺失特异性:CCAACCCTGGAGACACGCTTC |
| PrimeTime qPCR 引物检测 | IDT | - | PrimeTime qPCR 探针检测(1 条探针/2 条引物) 可从 IDT 公司订购(https://eu.idtdna.com/site/order/qpcr/assayentry)。规格:标准品 - qPCR 检测试剂盒,500 次反应;引物 1 正向引物(5'-3'):GGAACCCCTAGTGATGGAGTT;引物 2 反向引物(5'-3'):CGGCCTCAGTGAGCGA;探针(5'-3'):CACTCCCTCTCTGCGCGCTCG;5' 端荧光染料/3' 端淬灭剂:FAM/ZEN/IBFQ;引物与探针比例:3.6 |
| PX1 PCR板封膜机 | Bio-Rad | 1814000 | |
| QuantaSoft 软件 | 伯乐(Bio-Rad) | ||
| Quick Extract DNA提取溶液 | Lucigen | QE0905T | |
| QX200 微滴生成仪 | Bio-Rad | 1864002 | |
| QX200 微滴读取仪 | 伯乐(Bio-Rad) | ||
| 重组人 Flt3-配体 | Peprotech | 300-19 | |
| 重组人 IL-6 | Peprotech | 200-06 | |
| 重组人 SCF | Peprotech | 300-07 | |
| 重组人TPO | Peprotech | 300-18 | |
| RPMI 1640 | Sigma-Aldrich | R8758-6X500ML | |
| SnapGene | Dotmatics | 分子克隆软件 https://www.snapgene.com *也可使用 Benchling (https://www.benchling.com) 和 Geneious (https://www.geneious.com)。 | |
| Soc 出芽培养基 | NEB | B9020S | |
| 丁酸钠 | Sigma-Aldrich | B5887-1G | |
| Stem Regenin 1 (SR1) | Biogems | 1224999 | |
| StemSpan SFEM II | STEMCELL Technologies | 9655 | |
| TAE 缓冲液(Tris-乙酸-EDTA)50X | 赛默飞世尔科技 | B49 | |
| TIDE | http://shinyapps.datacurators.nl/tide/ | ||
| 0.4% 台盼蓝 | Sigma-Aldrich | T8154-100ML | |
| TrypLE(含酚红),500 ml | 赛默飞世尔科技 | 16605-028 | |
| UltraPure 0.5:EDTA,pH 8.0,100 ml | 赛默飞世尔科技 | 15575-038 | |
| UM171 | STEMCELL Technologies | 72914 | |
| Vector Builder 密码子优化工具 | 载体构建 | https://en.vectorbuilder.com/tool/codon-optimization.html |
参考文献
- Hsu, P. D., Lander, E. S., Zhang, F. Development and applications of CRISPR-Cas9 for genome engineering. Cell. 157 (6), 1262-1278 (2014).
- Gillmore, J. D., et al. CRISPR-Cas9 in vivo gene editing transthyretin amyloidosis. New England Journal of Medicine. 385 (6), 493-502 (2021).
- Frangoul, H., et al. CRISPR-Cas9 gene editing for sickle cell disease and β-thalassemia. New England Journal of Medicine. 384 (3), 252-260 (2021).
- Stadtmauer, E. A., et al. CRISPR-engineered T cells in patients with refractory cancer. Science. 367 (6481), (2020).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-823 (2013).
- Ran, F. A., et al. Genome engineering using the CRISPR-Cas9 system. Nature Protocols. 8 (11), 2281-2308 (2013).
- Heyer, W. D., Ehmsen, K. T., Liu, J. Regulation of homologous recombination in eukaryotes. Annual Review of Genetics. 44, 113-139 (2010).
- Veldwijk, M. R., et al. Pseudotyped recombinant adeno-associated viral vectors mediate efficient gene transfer into primary human CD34+ peripheral blood progenitor cells. Cytotherapy. 12 (1), 107-112 (2010).
- Song, L., et al. High-efficiency transduction of primary human hematopoietic stem cells and erythroid lineage-restricted expression by optimized AAV6 serotype vectors in vitro and in a murine xenograft model in vivo. PLoS One. 8 (3), 58757(2013).
- Dever, D. P., et al. CRISPR/Cas9 β-globin gene targeting in human haematopoietic stem cells. Nature. 539 (7629), 384-389 (2016).
- Drost, J., et al. Sequential cancer mutations in cultured human intestinal stem cells. Nature. 521 (7550), 43-47 (2015).
- Jan, M., et al. Clonal evolution of preleukemic hematopoietic stem cells precedes human acute myeloid leukemia. Science Translational Medicine. 4 (149), (2012).
- Corces-Zimmerman, M. R., Hong, W. J., Weissman, I. L., Medeiros, B. C., Majeti, R. Preleukemic mutations in human acute myeloid leukemia affect epigenetic regulators and persist in remission. Proceedings of the National Academy of Sciences of the United States of America. 111 (7), 2548-2553 (2014).
- Jaiswal, S., et al. Clonal hematopoiesis and risk of atherosclerotic cardiovascular disease. New England Journal of Medicine. 377 (2), 111-121 (2017).
- Genovese, G., et al. Clonal hematopoiesis and blood-cancer risk inferred from blood DNA sequence. New England Journal of Medicine. 371 (26), 2477-2487 (2014).
- Papaemmanuil, E., et al. Genomic classification and prognosis in acute myeloid leukemia. New England Journal of Medicine. 374 (23), 2209-2221 (2016).
- Cancer Genone Atlas Research Network. Genomic and epigenomic landscapes of adult de novo acute myeloid leukemia. New England Journal of Medicine. 368 (22), 2059-2074 (2013).
- Ball, M., List, A. F., Padron, E. When clinical heterogeneity exceeds genetic heterogeneity: thinking outside the genomic box in chronic myelomonocytic leukemia. Blood. 128 (20), 2381-2387 (2016).
- Varmus, H. E. The molecular genetics of cellular oncogenes. Annual Review of Genetics. 18, 553-612 (2003).
- Cox, D. B. T., Platt, R. J., Zhang, F. Therapeutic genome editing: Prospects and challenges. Nature Medicine. 21 (2), 121-131 (2015).
- Tothova, Z., et al. Multiplex CRISPR/Cas9-based genome editing in human hematopoietic stem cells models clonal hematopoiesis and myeloid neoplasia. Cell Stem Cell. 21 (4), 547-555 (2017).
- Mandal, P. K., et al. Efficient ablation of genes in human hematopoietic stem and effector cells using CRISPR/Cas9. Cell Stem Cell. 15 (5), 643-652 (2014).
- Bak, R. O., Dever, D. P., Porteus, M. H. CRISPR/Cas9 genome editing in human hematopoietic stem cells. Nature Protocols. 13 (2), 358-376 (2018).
- Foßelteder, J., et al. Human gene-engineered calreticulin mutant stem cells recapitulate MPN hallmarks and identify targetable vulnerabilities. Leukemia. , (2023).
- Nangalia, J., et al. Somatic CALR mutations in myeloproliferative neoplasms with nonmutated JAK2. New England Journal of Medicine. 369 (25), 2391-2405 (2013).
- Merlinsky, T. R., Levine, R. L., Pronier, E. Unfolding the role of calreticulin in myeloproliferative neoplasm pathogenesis. Clinical Cancer Research. 25 (10), 2956-2962 (2019).
- Belčič Mikič, T., Pajič, T., Zver, S., Sever, M. The contemporary approach to CALR-positive myeloproliferative neoplasms. International Journal of Molecular Sciences. 22 (7), 3371(2021).
- How, J., Hobbs, G. S., Mullally, A. Mutant calreticulin in myeloproliferative neoplasms. Blood. 134 (25), 2242-2248 (2019).
- Grieger, J. C., Choi, V. W., Samulski, R. J. Production and characterization of adeno-associated viral vectors. Nature Protocols. 1 (3), 1412-1428 (2006).
- Zolotukhin, S., et al. Recombinant adeno-associated virus purification using novel methods improves infectious titer and yield. Gene Therapy. 6 (6), 973-985 (1999).
- Aurnhammer, C., et al. Universal real-time PCR for the detection and quantification of adeno-associated virus serotype 2-derived inverted terminal repeat sequences. Human Gene Therapy Methods. 23 (1), 18-28 (2011).
- Klampfl, T., et al. Somatic mutations of calreticulin in myeloproliferative neoplasms. New England Journal of Medicine. 369 (25), 2379-2390 (2013).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduction and Targeted Therapy. 6 (1), 1-24 (2021).
- Montini, E., et al. The genotoxic potential of retroviral vectors is strongly modulated by vector design and integration site selection in a mouse model of HSC gene therapy. The Journal of Clinical Investigation. 119 (4), 964-975 (2009).
- Vaidyanathan, S., et al. Targeted replacement of full-length CFTR in human airway stem cells by CRISPR-Cas9 for pan-mutation correction in the endogenous locus. Molecular Therapy. 30 (1), 223-237 (2022).
- Cromer, M. K., et al. Gene replacement of α-globin with β-globin restores hemoglobin balance in β-thalassemia-derived hematopoietic stem and progenitor cells. Nature Medicine. 27 (4), 677-687 (2021).
- Wiebking, V., et al. Genome editing of donor-derived T-cells to generate allogenic chimeric antigen receptor-modified T cells: Optimizing αβ T cell-depleted haploidentical hematopoietic stem cell transplantation. Haematologica. 106 (3), 847-858 (2021).
- Wilkinson, A. C., et al. Cas9-AAV6 gene correction of beta-globin in autologous HSCs improves sickle cell disease erythropoiesis in mice. Nature Communications. 12 (1), 1-9 (2021).
- Dever, D. P., et al. CRISPR/Cas9 genome engineering in engraftable human brain-derived neural stem cells. iScience. 15, 524-535 (2019).
- Laustsen, A., et al. Interferon priming is essential for human CD34+ cell-derived plasmacytoid dendritic cell maturation and function. Nature Communications. 9 (1), 1-14 (2018).
- Bak, R. O., et al. Multiplexed genetic engineering of human hematopoietic stem and progenitor cells using CRISPR/Cas9 and AAV6. eLife. 6, 27873(2017).
- Nakauchi, Y., et al. The cell type-specific 5hmC landscape and dynamics of healthy human hematopoiesis and TET2-mutant preleukemia. Blood Cancer Discovery. 3 (4), 346-367 (2022).
- Vaidyanathan, S., et al. selection-free gene repair in airway stem cells from cystic fibrosis patients rescues CFTR function in differentiated epithelia. Cell Stem Cell. 26 (2), 161-171 (2020).
- Tang, N., et al. TGF-β inhibition via CRISPR promotes the long-term efficacy of CAR T cells against solid tumors. JCI Insight. 5 (4), 133977(2020).
- Georgiadis, C., et al. Long terminal repeat CRISPR-CAR-coupled "universal" T cells mediate potent anti-leukemic effects. Molecular Therapy. 26 (5), 1215-1227 (2018).
- Ren, J., et al. Multiplex genome editing to generate universal CAR T cells resistant to PD1 inhibition. Clinical Cancer Research. 23 (9), 2255-2266 (2017).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature Biotechnology. 31 (9), 827-832 (2013).
- Doench, J. G., et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature Biotechnology. 34 (2), 184-191 (2016).
- Bak, R. O., Porteus, M. H. CRISPR-mediated integration of large gene cassettes using AAV donor vectors. Cell Reports. 20 (3), 750-756 (2017).
重印与许可
