本文建立了一种用于制备受精后小鼠胚胎单细胞和细胞核高质量悬液的流程,以进行单细胞和单细胞核测序。
本文内容
摘要
摘要
近十年来,单细胞技术已成为研究基因表达动态、细胞异质性以及样本内细胞状态的金标准。在单细胞技术发展之前,捕获早期发育过程中动态的细胞图谱和快速的细胞转变是极为有限的。本文设计了一种稳健的流程,用于对从胚胎第6.5天(E6.5)到第8天(E8)的小鼠胚胎进行单细胞和细胞核分析,这一时期对应于原肠胚形成(gastrulation)的起始和完成阶段。原肠胚形成是发育过程中的一个基本事件,其建立了三个胚层:中胚层、外胚层和内胚层,这些胚层对器官发生至关重要。目前已有大量文献报道了将单细胞组学技术应用于野生型原肠胚期胚胎的研究。然而,对突变型胚胎的单细胞分析仍较为稀少,且通常局限于通过流式细胞分选(FACS)获得的细胞群体。这在一定程度上是由于技术限制所致,包括基因分型的需求、定时交配、每窝妊娠中具有目标基因型的胚胎数量,以及此阶段每个胚胎所含细胞数目的限制。本文提出了一种旨在克服上述限制的方法。该方法建立了繁殖和定时妊娠的操作规范,以提高获得同步妊娠且具有目标基因型胚胎的概率。通过优化胚胎分离流程,并结合当天完成的基因分型方案(3小时),可在同一天内完成基于微滴的单细胞分析,从而确保细胞的高存活率和可靠的结果。该方法还包含了从胚胎中高效分离细胞核的操作指南。因此,这些策略提高了在原肠胚阶段对突变型胚胎进行单细胞分析的可行性。我们预期该方法将有助于解析突变如何塑造原肠胚的细胞图谱。
引言
原肠胚形成是正常发育所必需的基本过程。这一快速而动态的过程发生在多能性细胞转变为决定器官如何形成的谱系特异性前体细胞时。多年来,原肠胚形成一直被定义为形成三个基本均一的细胞群体:中胚层、外胚层和内胚层。然而,高分辨率技术以及越来越多的胚胎干细胞模型1,2揭示了早期胚层之间存在前所未有的异质性3,4。这表明,关于原肠胚中不同细胞群体的调控机制,仍有大量未知有待揭示。小鼠胚胎发育是研究原肠胚形成期间早期细胞命运决定的最佳模型之一3,5。小鼠的原肠胚形成过程非常迅速,整个过程在48小时内完成,从胚胎发育第6.5天(E6.5)持续至第8天(E8)5。
单细胞技术的最新进展使得对野生型小鼠胚胎发育进行精细图谱绘制成为可能,从而全面概述了原肠胚形成期间胚胎的细胞和分子景观3,4,6,7,8。然而,在这些阶段对突变型胚胎的分析相对较少,通常仅限于通过流式细胞分选(FACS)获得的细胞群体9,10。相关文献的匮乏反映了在操作需要基因分型的原肠胚期胚胎并制备单细胞悬液过程中所面临的技术挑战。由于原肠胚形成过程本身进展迅速,捕捉这一动态过程尤其困难,这对理解突变型胚胎尤为关键。妊娠时间的精确控制和同步化至关重要,因为即使定时妊娠之间存在微小差异,也可能被误判为由突变基因引起的发育表型。当突变基因本身影响原肠胚形成过程时,这一点尤为重要13,14。本研究建立了通过观察阴道栓(即雌性小鼠交配后阴道内形成的凝固精液团块)实现妊娠同步化的操作指南。此外,设计了一种策略,用于从E6.5至E8阶段的突变型原肠胚中获取高质量的单细胞数据。该策略旨在克服每胎中具有目标基因型的胚胎数量稀少,以及胚胎或细胞经历冻融过程后活力下降所带来的限制。
本文介绍了一种优化的方法,从通过阴道栓确定定时妊娠,到单细胞/细胞核的最终测序。该方法阐述了如何增加同步妊娠的数量以获得更多具有目标基因型的胚胎、如何改进细胞/细胞核的分离以提高细胞活力,以及同日基因分型的实验流程。本论文还描述了在不同原肠胚形成时间点进行胚胎分离的过程。该技术有助于增加可用于测序的高质量胚胎细胞/细胞核数量,确保获得高质量的测序数据。因此,该方法将为需要进行基因分型的原肠胚单细胞研究开辟新的途径。
方案
本方案及所述所有动物实验均已正式获得天普大学机构动物照护与使用委员会的批准,并符合该委员会根据国际实验动物评估与认证协会指南所制定的机构规定。所述所有小鼠均采用 C57/BL6N 背景品系。在这些研究中未观察到任何动物健康问题。
1. 繁殖群体与定时交配
- 通过观察阴道栓来确定妊娠时间。发现阴道栓当天的中午定为 E0.5。
- 将小鼠饲养在含有碎硬木屑垫料和纸质筑巢材料的笼子中。
- 每个笼子应提供小鼠饲料、新鲜饮水和一种环境丰富化物品(例如隧道和筑巢材料)。在定时交配期间,每天记录并收集种群信息。
- 记录所有相关信息,例如小鼠年龄、雌性小鼠既往妊娠次数、雄性小鼠造成阴道栓的次数,以及雌性小鼠的动情周期阶段(图2)。
注意:已经生产过1-2次的雌性小鼠在后续妊娠中通常会产下更多的仔鼠。
- 在开始定时交配前,将雄性小鼠单独饲养于笼中,持续至少1周。在开始交配的一周内,将至少1只雌性小鼠与雄性小鼠共同放入同一笼中。
注意:根据批准的动物实验方案,允许且更推荐在交配笼中加入2-3只雌性小鼠,以提高阴道栓的形成率。 - 设置至少4组交配组合(每1只雄性配2只雌性),以增加不同笼子间同步妊娠的可能性(即同一天出现多个阴道栓),从而提高在相同发育阶段分离到更多胚胎的数量。
- 理想情况下应在下午或傍晚5点前安排交配,将雌性小鼠放入雄性小鼠笼中,或反之。若在4-5天内未发生交配,建议每隔一天更换一次交配对象。
注意:若无法在次日清晨检查阴道栓,应在前一晚将交配对分开(例如周末或节假日)。 - 每天清晨检查阴道栓,最好在上午9点之前完成。
- 检查阴道栓时,轻轻抓住雌性小鼠尾根部,观察阴道口,寻找白色或乳白色胶状物。阴道栓通常较明显,若不清晰,可用镊子轻轻探查阴道口。仅选择明显可见的阴道栓用于后续操作。参见 图2C。
注意:必须尽可能在清晨尽早检查阴道栓,以免错过潜在的妊娠。阴道栓可能在12小时后脱落或溶解。
注意:即使观察到阴道栓,也不能保证雌性小鼠一定怀孕。若观察到部分或无阴道栓,但雌性小鼠阴道口周围有红肿现象,则不应将其用于后续实验,因为此类情况下阴道栓难以留存。交配后是否成功妊娠的概率因小鼠品系而异,并取决于交配时雌性所处的动情周期阶段(图2)。
- 检查阴道栓时,轻轻抓住雌性小鼠尾根部,观察阴道口,寻找白色或乳白色胶状物。阴道栓通常较明显,若不清晰,可用镊子轻轻探查阴道口。仅选择明显可见的阴道栓用于后续操作。参见 图2C。
- 一旦观察到阴道栓,立即记录日期。发现阴道栓当天的中午即定义为 E0.5。将雌性小鼠从交配笼中分离,并根据所需原肠胚发育阶段进行胚胎分离。
注意:本方法无法精确确定交配时间。通常认为交配发生在前一晚午夜左右,因此在发现阴道栓当天的中午,胚胎被视为已发育半天(E0.5)。
2. 原肠胚形成期间小鼠胚胎的分离
- 在开始胚胎分离之前,准备好所有必需的试剂和设备。
- 用70%乙醇彻底清洁操作区域。确保所有解剖工具(镊子和剪刀)均已清洗并灭菌。准备5 mL无菌的杜氏改良伊格尔培养基(DMEM)/10%胎牛血清(FBS)和20 mL磷酸盐缓冲液(DPBS)。-/- 并置于冰上。
- 使用配备透射光台和相机的体视显微镜进行所有分离操作,以辅助进行整体发育表型分析。
- 对怀孕小鼠实施安乐死后立即开始分离操作。
- 将怀孕的母鼠置于 CO2 含 CO 的腔室2 调节流速至每分钟置换笼体积的20%。密切观察小鼠,并通过观察呼吸运动消失确认死亡。
- 维持 CO2 在呼吸运动停止后继续灌流2分钟。通过颈椎脱位确认安乐死。
- 将小鼠置于坚固、平坦的表面上,使其保持正常直立姿势。然后,用一只手的拇指和食指抵住其头骨基部后颈部,向前下方推动,同时用另一只手握住尾根部向后拉。
- 通过触诊颈椎的分离情况来验证脱位的有效性。当脊髓被切断时,在枕骨髁与第一颈椎之间可触及一个2-4毫米的间隙。
注意:不要同时对多只怀孕母鼠实施安乐死,否则会影响细胞活力。如果获得机构动物护理和使用委员会(IACUC)或同等机构批准,可使用异氟烷作为替代麻醉剂。
- 将怀孕的母鼠仰卧放置,并用乙醇消毒阴道开口附近的区域。
- 使用解剖剪和镊子,提起靠近阴道开口处的皮肤褶皱,剪出一个小的V形切口,缓慢暴露怀孕母鼠的子宫(图3 [黄色箭头]
- 用镊子夹住怀孕母鼠一侧的子宫角,沿其边缘剪开,注意去除宫颈。将子宫角放入含有DPBS的10 cm培养皿中-/- 置于冰上(图3).
注意:根据胚胎分离阶段的不同,子宫将呈现较小或较大的着床位点(即呈串状排列的“珍珠”状结构)。
- 使用解剖剪和镊子,将每个包含蜕膜肿胀的植入部位(“珍珠”)剪下,并放入新鲜的DPBS中-/- 在冰上的6 cm培养皿中(图3).
注:一只平均妊娠的母鼠通常会有约6-8个已着床的胚胎。 - 取一个着床部位,置于体视显微镜载物台上的新6 cm培养皿中,并加入500 µDPBS L-/- 在其上方。调节显微镜和光源的焦距(图3).
注意:根据植入部位的大小,DPBS 的用量可能有所不同;目标是使用足量的 DPBS 使植入部位完全浸没。 - 使用尖头解剖镊,去除植入部位的子宫肌层。用一只手的镊子固定植入部位,另一只手缓慢将另一对镊子从子宫角切开的植入部位末端插入,逐步暴露膨大的蜕膜图3).
注意:不要用力牵拉或拉扯子宫表面,以免导致蜕膜肿胀破裂,甚至胚胎溶解。 - 在分离出蜕膜肿胀组织后,继续操作以暴露胚胎。
- 用一对镊子夹住蜕膜肿胀的抗胚端,另一对镊子缓慢进行水平切割,约 ¼ 从蜕膜肿胀的子宫系膜端(即蜕膜肿胀通常较尖的一端)测量其大小。
- 现在,用两把镊子从蜕膜肿胀的抗胚端缓慢推动,胚胎将从新切开的胚端弹出图3).
注意:不要撕裂蜕膜肿胀部分,否则会破坏胚胎。如有必要,可在蜕膜肿胀的胚结末端进行较小的切口。
- 胚胎暴露后,去除附着的胚外组织。
- 在暴露过程中,壁层卵黄囊和外胎盘锥可能自发从胚胎上脱落,若未脱落,则使用一对镊子将其与相关的母体血液一并移除。随后,使用两对镊子,用其中一对固定胚胎,另一对缓慢将脏层卵黄囊从胚胎上剥离。
- 使用 P20 移液器,将卵黄囊连同不超过 10 个 µDPBS L-/- 从培养皿转移到置于冰上的8联管聚合酶链式反应(PCR)管中,用于当天基因分型。
注意:卵黄囊样本必须避免被怀孕母体的组织污染。污染可能导致胚胎基因型鉴定错误。
- 拍摄新鲜分离胚胎的明场图像,以确保同窝胚胎的发育阶段相似。使用 P200 移液器,用 50 μL 液体缓慢吹打胚胎 µ加入1 mL DMEM/10% FBS,转移至预冷的1.5 mL离心管中,置于冰上。胚胎需始终保持在冰上,直至基因型确认完毕。
注意:胚胎置于冰上保存 3-4 小时内无明显降解,但不得超过此时间,否则细胞活力将下降。应相应标记胚胎及基因分型管。建议拍摄明场图像,以识别和记录胚胎间的显著表型差异。 - 对所有剩余的蜕膜肿胀重复上述步骤。每次分离后均需清洁所有解剖工具,并使用新的塑料耗材,以确保无先前分离样品的交叉污染。
注意:从怀孕母鼠体内取出植入部位开始,解剖操作应控制在1小时内完成。 - 在进入当天基因分型步骤之前,先从下一只怀孕母鼠中分离胚胎(如果已鉴定出多只同步妊娠的母鼠)。
3. 同日基因分型(图4)
- 将每个卵黄囊在8联排PCR管中进行消化。使用P20移液器,向每个卵黄囊样本中加入19.3 µL PCR模板DNA裂解缓冲液和0.7 µL浓度为0.2 µg/mL的蛋白酶K。
- 涡旋震荡样本10秒,然后使用配备8联排管适配器的小型离心机在1,000 × g 条件下离心10秒,使样本沉降至管底。将8联排PCR管置于85 °C金属浴中孵育45分钟,每5分钟取出涡旋震荡5秒。
注:在消化过程中定期涡旋震荡样本,有助于在45分钟内最大程度实现细胞裂解。 - 45分钟后,使用配备8联排管适配器的小型离心机在1,000 × g 条件下离心10秒,随后进行PCR以完成目标基因型鉴定。作为参考,本文提供了一种Cre-lox系统的示例方案。以下是Cre基因型鉴定的PCR条件示例:设计引物以扩增目标Cre位点的5'和3'区域。
- 为进行Cre基因型鉴定的PCR反应,需为每个含有卵黄囊样本的8联排PCR管配制PCR主混合液,组分如下:10 µL Taq DNA聚合酶混合液、0.5 µL浓度为0.5 µM的正向Cre引物、0.5 µL浓度为0.5 µM的反向Cre引物、5 µL经PCR认证的水以及4 µL卵黄囊基因组DNA。
注:若采用原本优化用于小鼠尾部组织基因型鉴定的方案,建议加入双倍量的DNA,以获得更清晰的结果。 - 配制好PCR主混合液后,运行PCR热循环扩增程序。Cre基因型鉴定的循环条件如下:(1) 95 °C预变性3分钟,(2) 95 °C变性30秒,(3) 55 °C退火30秒,(4) 72 °C延伸30秒,重复步骤(2)至(4)共34个循环,(5) 72 °C终延伸10分钟,(6) 4 °C保存。将PCR产物在1%琼脂糖凝胶上电泳,据此判断基因型。
注:若需进行多个PCR反应以完成基因型鉴定,建议同时运行各PCR反应以优化时间安排。为加快流程,可在实验前一天预先制备琼脂糖凝胶并于4 °C过夜保存。对于基因型不明确的样本,不应纳入分析。在分析样本时,应同时考虑其基因型和发育阶段,因为同窝胚胎可能处于不同的原肠胚形成阶段,从而可能影响实验结果。在对LoxP等位基因进行基因型鉴定时,凝胶中预期的PCR条带大小可能因所使用的Cre驱动子不同而有所差异。例如,若Cre驱动子在脏层卵黄囊中表达,则Cre阳性(Cre+)胚胎中的Loxp条带将相对于Cre阴性(Cre-)胚胎发生偏移;然而,若Cre不在脏层卵黄囊中表达,则Cre+与Cre-胚胎中的Loxp条带大小相同(即Loxp等位基因在卵黄囊谱系中未发生切除)。携带一个Cre+等位基因和两个Loxp等位基因的胚胎被视为条件性敲除(conditional KO)胚胎。但为了确认floxed基因的删除情况,建议在表达Cre驱动子的细胞中进一步验证该基因的敲除效果,可通过重复基因型鉴定流程或对floxed基因的mRNA水平进行qPCR分析来实现(图4D、E)。 - 将剩余的已消化卵黄囊样本储存于-20 °C冰箱中以长期保存。
4. 胚胎细胞解离及细胞活力检测
- 基因型确认后,取一支 P200 移液器,吸取 50 µL DMEM/10% FBS。将相同基因型的胚胎汇集至新的1.5 mL离心管中,并将试管置于冰上。
注意:如果每组胚胎数量少于5个(E7-E7.5)或少于3个(E7.75-E8),则不得继续实验,因为细胞数量和存活率将显著下降。 - 根据基因型将胚胎混合后,让胚胎沉降至管底。通过加入50 μL预冷的PBS洗涤混合胚胎。 µDPBS L-/-,然后等待胚胎沉降,再尽可能移除 DPBS-/- 尽可能不将胚胎从管中取出的情况下完成此步骤,重复两次。
注意:将1.5 mL离心管靠近光源或朝向窗户,有助于观察胚胎沉降至管底的过程。 - 加入100 µL 胰蛋白酶加入汇集的胚胎中,于 37 ℃ 孵育 °在热块中孵育5分钟。每隔30秒轻轻弹击1.5 mL离心管,以促进细胞解离。
注意:在胰蛋白酶消化过程中,请勿使用涡旋振荡器或移液器,以免损伤细胞。若 pooling 的胚胎数量超过 5 个(E7–E7.5)或 3 个(E7.75–E8),应在另一管中进行胰蛋白酶消化,并加入等量的胰蛋白酶(约 20 µL 每胚胎)。使用约 20 µL 每胚胎(E6.5–E7.5),35 µL 每胚胎(E7.75),以及 40 µE8 胚胎用 L - 5分钟后,用300 μL µL DMEM/10% FBS。将收集的胚胎以100 x g 在室温(RT)下孵育4分钟。离心后,所有样品中均会出现少量沉淀。将沉淀重悬于40 μL中 µL DMEM/10% FBS,并置于冰上。
注意:沉淀物的大小将根据 pooling 的胚胎数量而有所不同。沉淀物可能不可见,但仍需进行下一步操作。用于中和胰蛋白酶的 DMEM/10% FBS 的体积取决于所添加胰蛋白酶的体积,需加入胰蛋白酶体积 3 倍的 DMEM/10% FBS。 - 确定重悬细胞的浓度(40 µL)使用自动细胞计数仪进行计数。混合 5 µL 的细胞,含 5 µL 台盼蓝加入新的 1.5 mL 离心管中。充分吹打混匀后取样至载玻片,测定细胞数量和细胞活力。细胞最佳浓度为 700–1200 个细胞/µL,且细胞活力为90%或更高。
注意:如果浓度低于 200 个细胞/μLµ若存活率低于50%,则停止实验。若细胞浓度过高,需稀释细胞悬液并重新计数细胞。若观察到细胞团块,应使用细胞筛过滤,以确保获得单细胞悬液。 - 使用微流控芯片进行单细胞分隔,并遵循微流控芯片制造商提供的操作流程11.
5. 细胞核分离小鼠胚胎(适用于 E8 及以后较大胚胎时期的选择方案)
- 按照表1配制新鲜的裂解缓冲液和洗涤缓冲液,并置于冰上。
注意:细胞核分离可在新鲜或冷冻样品上进行。若样品为冷冻状态,请将其置于冰上解冻2-5分钟。 - 实验开始前,确认所有胚胎的基因型,并仅将基因型明确的胚胎进行合并。
- 使用P200移液器,向1.5 mL离心管中合并的胚胎加入50 µL细胞核裂解缓冲液,每种突变组至少包含3个胚胎。将样品与裂解缓冲液在冰上孵育5分钟,每30秒涡旋震荡一次。
- 孵育5分钟后,在4 °C下以500 ×g离心5分钟。使用P200移液器小心吸除上清液,并将沉淀重悬于50 µL洗涤缓冲液中。充分重悬后,在4 °C下再次以500 × g离心5分钟。
- 吸除上清液,将沉淀重悬于40 µL DPBS-/-中。使用自动细胞计数仪对细胞进行计数。取5 µL细胞核悬液与5 µL台盼蓝混合于新的1.5 mL离心管中。充分吹打混匀后,将混合液加载至计数板,以测定细胞数量和存活率。
注意:细胞核膜对台盼蓝具有通透性,因此分离得到的细胞核会被台盼蓝染色。在自动细胞计数仪中,死亡细胞百分比可用于估算所分离细胞核的比例(图5A)。 - 若完整细胞核比例大于90%(即至少90%的细胞核被台盼蓝染色且呈圆形、饱满形态;参见图5B、C),则可继续使用微流控芯片,并遵循芯片制造商提供的操作流程11。
6. 单细胞分选(包括cDNA扩增和文库构建)
- 为获得最佳结果,在完成微流控芯片操作后应立即按照制造商提供的单细胞RNA测序方案进行操作11。设定目标细胞回收数为6000个或更多。
7. 测序
- 文库构建完成后,使用自动电泳分析仪测定各样本的片段大小分布和浓度。
注意:最佳片段大小分布范围为 300–1000 bp。 - 样本已准备好加载至测序仪。将不同样本的文库混合在一起。混合文库的最终上样浓度为 750 pM,总体积为 24 µL。按照测序仪制造商的 protocol 将混合文库加入试剂盒中12。
- 根据所需的测序深度,对加载到预组装流动池和试剂盒中的文库进行双端、双索引测序。微流控芯片制造商规定的测序读长如下11:Read 1:28 个循环,i7 Index:10 个循环,i5 Index:10 个循环,Read 2:90 个循环。测序完成后,数据进入生物信息学分析流程。
- 采用生物信息学方法进行质量控制,包括评估测序细胞数、每个细胞的读段数以及每个细胞比对到的基因数。
注意:为获得最佳结果,测序细胞数应至少达到目标细胞数的 80%。建议每个细胞的读段数至少为 30,000,检测到的基因数超过 3,000(适用于小鼠样本)。
结果
本文设计的方法专门用于改进从E6.5至E8阶段胚胎样本的单细胞组学制备。该稳健的流程包括五个主要步骤:同步化定时交配、胚胎分离、同日基因分型、细胞解离以及细胞活力评估(图1A)。尽管本文数据主要聚焦于E7至E7.5时间点,但该方法也可应用于至E8的胚胎(图1B),仅需对操作步骤进行微小调整(参见实验方案中的相关注释)。同步化定时交配通过将两只雌性小鼠与一只雄性小鼠共同饲养实现。每天早晨10点前检查阴道栓,若观察到明显栓块,则当天中午记为E0.5(图2A)。在本研究中,获得理想阴道栓的条件为:将处于动情期或动情前期的雌性小鼠与既往繁殖中能成功产生多个栓块的雄性小鼠配对(图2B)。仅将明显可见的栓块用于后续胚胎分离(图2C)。
发育时间根据时间表进行估算 图2A对于E7.5,胚胎解剖于第7天中午12点开始th 检测到栓塞的次日 图3 在E7.5时期展示了一例成功的胚胎分离。在处死妊娠母鼠后,解剖取出子宫角,逐个切下蜕膜肿胀组织,暴露出胚胎,并分离卵黄囊用于基因分型(图3).
同一天基因分型在胚胎分离后3小时内完成,具体步骤如下 图4A将胚胎置于冰上进行基因分型,以保持其完整性。切勿冷冻胚胎,否则会降低每个胚胎的可存活细胞数量。 图4B,C 显示卵黄囊内脏层、壁层内胚层囊以及与母体血液相关的外周胎盘锥体。内脏卵黄囊用于基因分型(图4C)。消化卵黄囊后,制备PCR反应体系并进行PCR扩增。将所得PCR产物在琼脂糖凝胶上进行电泳分离。 图4D 显示LoxP和野生型等位基因(分别为597 bp和498 bp)以及Cre等位基因(650 bp)的预期片段大小. 在 图4E,展示了来自携带 Cre 和 LoxP(flox)等位基因交配对的6个胚胎的卵黄囊基因分型示例。凝胶图显示了所分析的6个胚胎中 Cre 和 LoxP 等位基因的PCR产物。2号和5号胚胎均携带两个flox等位基因和一个cre等位基因,因此被视为条件性基因敲除胚胎(图4E,红点)。胚胎1和3具有两个flox等位基因,但Cre检测为阴性;因此,被视为flox对照。胚胎4具有两个flox等位基因,并在Cre等位基因处显示微弱条带,导致基因型“不明确”。该胚胎未进一步处理(或者,实验人员可考虑重复基因分型,或使用表达Cre的细胞对条件性基因敲除进行二次验证)。需要注意的是,本实验所用的Cre驱动系在卵黄囊内脏层中不表达。15因此,LoxP等位基因在Cre阳性胚胎与Cre阴性胚胎的凝胶电泳图中未出现迁移差异。
成功的单细胞实验需要具备足够的细胞数量和良好的存活率。细胞存活率低、死细胞比例高、存在细胞聚团或大量碎片的悬液不适合进行后续处理。最佳条件为每微升含有 700–1200 个活细胞,且存活率 >90%。图 5A 展示了细胞存活率良好与不理想的示例图。相同的评估标准也可用于细胞核分离,如 图 5B 所示。但需特别注意,台盼蓝染色在细胞与细胞核中的判断标准不同:活细胞不摄入台盼蓝,而活细胞核则会摄入台盼蓝。若细胞/细胞核悬液质量理想(存活率 >90%),则可按照制造商的操作说明,使用微流控芯片进行单细胞分选11。对于细胞/细胞核存活率介于 60%–89% 的悬液,图 5C 提供了相应的故障排查方案。若存活率无论细胞总数多少均低于 60%,建议停止实验。
从处死怀孕母鼠到文库构建的整个流程总共需要在同一天内完成,耗时8小时(即步骤2至步骤6必须在同一天完成)。根据单细胞测序试剂盒生产商提供的操作流程11,使用E7胚胎获得的细胞进行单细胞RNA测序文库构建,细胞活力处于次优至最优条件之间,目标回收细胞数约为2000个(图6)。图6A展示了在次优和最优条件下scRNA-seq文库的代表性片段大小分布,表明细胞活力对整个单细胞分选过程无显著影响,片段大小分布在400–500 bp之间。这说明次优条件不会影响文库制备过程。图6B展示了成功与次优单细胞RNA测序实验的结果。测序完成后对样本进行了质量控制检查,发现在细胞活力次优的情况下,仅有10%的细胞被成功测序;相比之下,最优样本中测序成功的细胞比例更高,达到总细胞数的91%。条形码图谱进一步证实,与最优条件相比,次优条件下的背景噪音更大。对两个实验均进行了聚类分析,在最优条件下识别出9个聚类,而在次优条件下仅识别出4个聚类。利用已知标记基因3对聚类进行注释后,在E7胚胎中鉴定出预期的细胞类型,包括上胚层(epiblast)和原条(primitive streak)(图6B)。由于各聚类中已知标记基因富集程度不足,次优实验中的聚类无法完成有效注释。这突显了在发育这一阶段获得高质量细胞对于数据准确表征的重要性。

图 1:小鼠原肠胚单细胞RNA测序样本制备的优化。(A)从原肠胚中获取高质量细胞和/或细胞核的工作流程示意图。(B)小鼠胚胎在E7至E8阶段原肠胚形成过程中的代表性明场图像及改编示意图3。比例尺:125 µm。请点击此处查看该图的放大版本。

图 2:在原肠胚形成期间高效同步定时妊娠以进行胚胎分离的策略。(A) 示意图显示了定时妊娠的操作流程,以及从检测阴道栓到分离胚胎以分析特定原肠胚阶段的时间表。(B) 雌性小鼠动情周期各阶段的代表性图像,标示出最适于交配的阶段。(C) 示意图说明如何检查阴道栓,以及无栓、部分栓和适合用于胚胎分离的完整栓的示例。每张图像下方为阴道开口的放大图。阴道栓(阴道口内的凝固精液)以红箭头标出。请点击此处查看该图的放大版本。

图3:用于单细胞RNA测序的E7.5胚胎的解剖与基因分型。 分离E7.5胚胎并解剖脏层卵黄囊过程的示意图与实际图像。黄色箭头指示妊娠母鼠的子宫位置,黄色虚线圆圈标出胚胎所在区域。虚线表示解剖过程中切割的部位。“M”表示中膜端,“AM”表示反中膜端。体视显微镜图像中的比例尺为400 µm。请点击此处查看该图的放大版本。

图4:从小鼠原肠胚发育阶段胚胎的卵黄囊进行当日基因分型。(A)卵黄囊当日基因分型的工作流程示意图。(B)壁层卵黄囊和外周胎盘锥体及其相关母体血液的代表性图像。(C)E7.5胚胎中由虚线标示的脏层卵黄囊。比例尺:200 µm。(D)野生型(+/+)、杂合型(Flox/+)和纯合型flox(Flox/Flox)以及Cre基因分型(Mesp1cre15)的代表性凝胶图,显示观察到的DNA片段大小。(E)来自6个胚胎(1-6)卵黄囊的Cre和flox等位基因的当日基因分型结果。其中两个基因型为flox/flox且Cre阴性(-)的胚胎为flox对照组(蓝色圆点),而flox/flox且Cre阳性(+)的胚胎为条件性基因敲除组(红色圆点)。胚胎4因Cre条带微弱(flox/flox且Cre结果不明确)而不符合标准,因此被排除在后续分析之外。相同基因型的胚胎被合并后用于单细胞RNA测序。需注意,由于所使用的Cre(Mesp1cre)不在卵黄囊中表达,因此卵黄囊中Cre等位基因的存在不会影响flox条带的大小。请点击此处查看该图的放大版本。
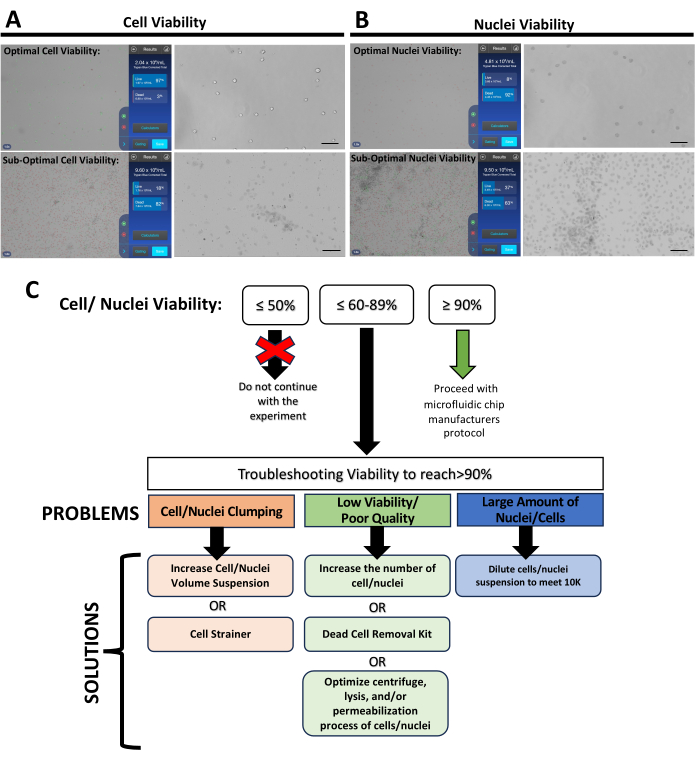
图5:细胞质量与细胞核活力的评估。(A)来自E7.5胚胎的细胞活力处于最佳与非最佳状态的代表性图像。(B)来自E8胚胎的细胞核活力处于最佳与非最佳状态的代表性图像。(C)故障排除流程图,列出了在开始单细胞分选前可采取的潜在解决方案,以提高细胞活力。请点击此处查看该图的放大版本。
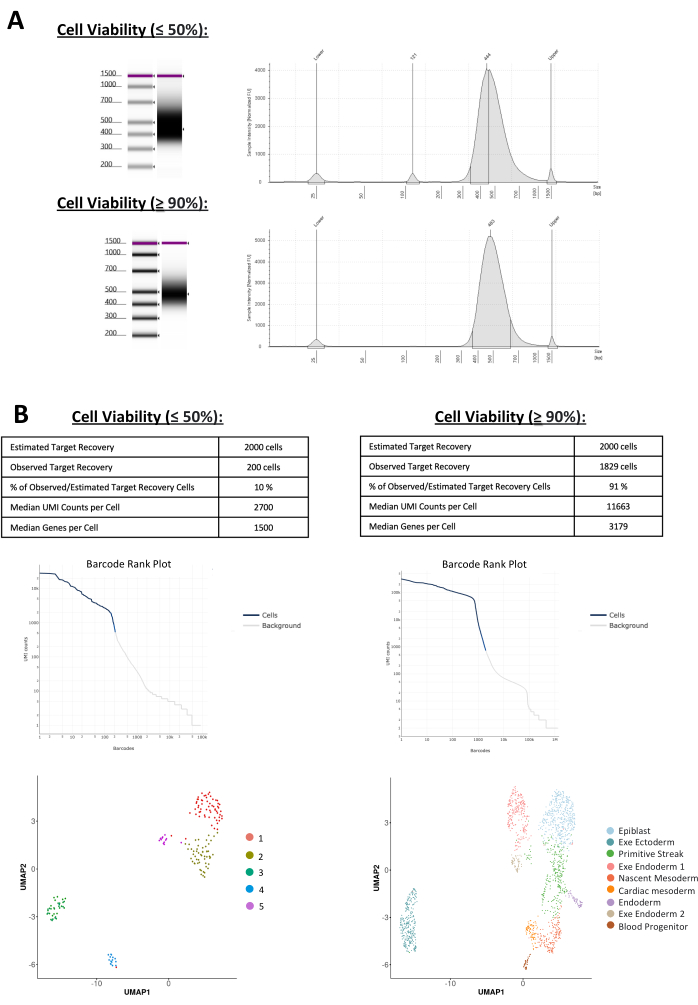
图6:E7小鼠胚胎的单细胞RNA测序。(A)E7小鼠胚胎单细胞RNA测序文库在亚优和最优细胞活力条件下的片段大小分布代表性图谱,主峰位于400-500 bp附近。请注意,这两种条件下的图谱相似,表明细胞活力不影响文库的质量控制。(B)E7小鼠胚胎在亚优和最优条件下单细胞RNA测序结果分析,显示目标捕获情况、条形码排序以及通过均匀流形近似与投影(UMAP)分布实现的细胞类型聚类。请点击此处查看该图的放大版本。
| 裂解缓冲液 | |||
| 试剂名称 | 储存浓度 | 终浓度 | 总体积 1 mL |
| Tris-HCL (Ph7) | 1 M | 10 mM | 10 µL |
| NaCl | 5 M | 10 mM | 2 µL |
| MgCl2 | 0.1 M | 3 mM | 3 µL |
| Tween-20 | 20% | 0.10% | 5 µL |
| Nondiet P40 | 10% | 0.10% | 10 µL |
| Digitonin | 5% | 0.01% | 2 µL |
| DTT | 1 M | 1 mM | 1 µL |
| RNase inhibitor | 40 U/µL | 1 U/µL | 25 µL |
| Nuclease-free Water | -- | -- | 924 µL |
| 洗涤缓冲液 | |||
| 试剂名称 | 储存浓度 | 终浓度 | 总体积 1 mL |
| BSA in PBS | 10% | 1% | 100 µL |
| PBS | -- | -- | 900 µL |
表1:细胞核分离裂解缓冲液与洗涤缓冲液的成分。
讨论
本文介绍了一种用于从小鼠原肠胚中获取高质量单细胞和细胞核悬液的稳健流程,该流程专门设计用于促进对早期发育过程中细胞命运决定机制的研究。该方法通过优化需要基因型分析(如性别或体细胞基因)的胚胎分析,填补了原肠胚形成研究领域的一个关键空白。通过利用基因突变小鼠模型并对完整小鼠胚胎进行高分辨率单细胞测序,该流程可进一步加深对小鼠早期原肠胚基因表达谱的理解。本方法通过Cre重组酶系统展示了使用基因突变小鼠模型在早期发育时间点获得高质量细胞和细胞核用于单细胞组学研究的可行性。该方法经历了多次尝试后逐步完善,在此前的实验中,样本未能达到文库构建和测序所需的质量标准。本方法通过优化三个关键步骤,能够从E8之前的小鼠胚胎中获得足够数量的细胞/细胞核:(1)同步化定时交配以增加胚胎数量;(2)当天完成基因分型以避免冻融过程;(3)评估细胞/细胞核的活力,以避免对濒死细胞进行测序。该方案已成功应用于单细胞RNA测序(scRNA-seq),但本方案所获得的细胞或细胞核悬液也可用于其他对细胞活力有要求的测序平台,例如smart-seq、drop-seq和cel-seq16。
在E7胚胎阶段,细胞数量可能因品系和突变基因型的不同而有所差异。通常,一个E7胚胎的细胞数可从数百到数千不等,且获得具有目标基因型的胚胎较为困难,每只怀孕母鼠通常仅有1至2个胚胎符合标准。本方案可从每个E7胚胎中捕获约300个可用于单细胞分析的活细胞。曾尝试通过快速冷冻来自不同天数怀孕母鼠的胚胎以扩大胚胎样本量,但该方法未能成功,因为即使添加了冷冻保护剂,解冻后细胞活力也严重受损。为应对这一挑战,优化了小鼠的繁殖策略及怀孕母鼠的同步化处理。为提高多次分离的成功几率,建议使用此前已生产过1至2次的雌鼠进行繁殖和分离,因其更可能产下较大量的仔鼠。监测雌鼠动情周期至关重要;动情前期和动情期是交配更易发生的阶段。若出现繁殖困难,且连续四天未观察到阴栓形成,更换交配对象将有助于解决问题。
需要注意的是,该方法存在一个局限性:它依赖于观察到的阴栓,而即使观察到阴栓,也不能保证雌鼠一定怀孕,仅能表明发生了交配行为。因此,增加每天观察到的阴栓数量,将提高每天获得多只怀孕雌鼠以及更多阳性基因型的概率。本方案以原肠胚形成期(E7至E7.75)的胚胎阶段为例,验证了该方法的可行性。然而,该流程可适用于E6.5至E8阶段的胚胎。对于E6.5胚胎,建议增加同步化妊娠的数量,以获得至少7只具有目标基因型的胚胎用于合并样本。而对于E8胚胎,则建议将每只胚胎消化所用的胰蛋白酶体积从20 µL增加至约40 µL。目标是在进行分选前,获得浓度为700–1200个细胞/µL的细胞或细胞核悬液。
良好的细胞活力对于单细胞测序的成功至关重要。在制造商提供的微流控芯片设计中,单个细胞会被分隔到含有已知条形码凝胶珠的凝胶珠乳滴(GEMs)中11。然而,该过程的一个显著局限性在于,高质量和低质量的单细胞均可能被分隔进入。即使活细胞数量充足(例如 1000 个细胞/µL),但如果细胞悬液的活力较低(例如 1000 个活细胞和 1000 个死细胞,导致细胞活力为 50%),测序实验仍可能失败。为获得最佳结果,建议细胞活力达到约 90%。若细胞活力处于 60%–89% 之间,可采取特定措施以提高实验成功率。然而,若细胞活力低于 60%,则强烈不建议继续进行实验。其原因为,濒死细胞会被“捕获”在分隔凝胶中,后续的文库构建和质量控制可能不会显示出明显异常,但实际测序实验可能完全失败,因为大多数测序读长将比对到线粒体、核糖体或凋亡相关基因,从一开始就表明细胞活力不佳。本文所展示的数据提供了一种针对原肠胚期小鼠胚胎的高质量单细胞测序流程。该方法可广泛应用于研究发育过程中多种不同的遗传突变小鼠模型。
披露
作者无任何利益冲突需要披露。
致谢
我们感谢福克斯蔡斯癌症中心基因组学核心实验室以及Jonathan Whetstine博士实验室成员Zach Gray、Madison Honer和Benjamin Ferman为测序实验提供的技术支持。我们感谢Estáras博士实验室成员以及轮转研究生Alex Morris在单细胞研究的初步分析中所做出的贡献。本研究由美国国立卫生研究院(NIH)资助,项目编号为R01HD106969和R56HL163146,授予Conchi Estaras。此外,Elizabeth Abraham获得了T32培训基金5T32HL091804-12的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 10 cm 培养皿 | Genesee Scientific | 25-202 | |
| 1000 µL 超长移液屏障吸头 | Genesee Scientific | 23-430 | |
| 20 µL 超长移液屏障吸头 | Genesee Scientific | 24-404 | |
| 300 µL 超长移液屏障吸头 | Genesee Scientific | 24-415 | |
| 37 µm 可逆滤网,小型 | Stem Cell | 27215 | |
| 6 cm 培养皿 | Genesee Scientific | 25-260 | |
| 8联管 PCR 管 | Genesee Scientific | 27-125U | |
| 琼脂糖 | Apex Bioresearch Product | 20-102 | |
| Benchmark Scientific BSH300 MyBlock 迷你干浴仪 | Genesee | 31-437 | |
| Benchmark Scientific Z216-MK Z216MK Hermle 制冷微量离心机 | Genesee | 33-759R | |
| 牛血清白蛋白(BSA) | Sigma-Aldrich | A2153 | |
| Chromium 控制器 | 10X | PN-1000127 | |
| Chromium Next GEM 单细胞 3' 试剂盒 v3.1 | 10X | PN-1000269 | |
| Countess 3 自动细胞计数仪 | Invitrogen | AMQAX2000 | |
| Countess 细胞计数板载玻片 | Invitrogen | C10283 | |
| D1000 试剂 | Agilent | 5067-5583 | |
| D1000 ScreenTape | Agilent | 5067-5582 | |
| 皂苷 | ThermoFisher Scientific | BN2006 | |
| DirectPCR 卵黄囊试剂 | Viagen | 201-Y | |
| 二硫苏糖醇(DTT) | ThermoFisher Scientific | R0861 | |
| DNA LoBind 管 1.5 mL | Eppendorf | 22431021 | |
| 杜尔贝科改良伊格尔培养基(DMEM, 1x) | CORNING | 10-013-CV | |
| 杜尔贝科磷酸盐缓冲液(Dulbecco's PBS) | GenClone | 25-508 | |
| Dumont #5 精细镊子 | Fine Science Tools | 11254-20 | |
| Dumont #5SF 镊子 | Fine Science Tools | 11252-00 | |
| 乙醇 | Koptec | V1401 | |
| EVOS M7000 成像系统 | Invitrogen | AMF7000 | |
| 精细剪刀 - 锐利型 | Fine Science Tools | 14060-11 | |
| GoTaq G2 Green Master Mix | Promega | M7823 | |
| Graefe 镊子 | Fine Science Tools | 11049-10 | |
| MgCl2 | ThermoFisher Scientific | AC223211000 | |
| MiniAmp 热循环仪 | Applied Biosystems | A37834 | |
| NaCl | Fisher Chemical | S271-500 | |
| NextSeq 1000/2000 P2 试剂(100 个循环)v3 | Illumina | 20046811 | |
| NextSeq2000 | Illumina | ||
| Nikon SMZ 1000 体视显微镜 | Nikon | ||
| Nondiedt P40 | Sigma-Aldrich | 74385 | |
| 无核酸酶水 | GenClone | 25-511 | |
| 光学管条 8x(401428) | Agilent | 401428 | |
| 光学管盖条 8x(401425) | Agilent | 401425 | |
| Poseidon 31-511 HS24 微型离心机,配备 24 x 1.5/2.0 mL 转子,每台 1 台离心机 | Genesee | 31-511 | |
| 蛋白酶 K | Sigma-Aldrich | P6556 | |
| Qubit dsDNA 定量检测试剂盒 | Invitrogen | Q32851 | |
| Qubit Flex 3 | Invitrogen | ||
| RNase 抑制剂 | Fisher Scientific | 12-141-368 | |
| 标准齿镊 | Fine Science Tools | 11000-12 | |
| Tape Station 加样吸头 | Agilent | 5067-5598 | |
| Tapestation 4150 | Agilent | G2992AA | |
| Tris-HCl(pH 7) | Quality Biological | 351-007-101 | |
| 台盼蓝染液 0.4% | Thermo Fisher Scientific | T10282 | |
| Tryple Express | Gibco | 12604-021 | |
| Tween-20 | Bio-Rad | 1662404 | |
| IKA MS3 涡旋混合器,配备 96 孔板适配器 | IKA | 3617000 |
参考文献
- Arias, A. M., Marikawa, Y., Moris, N. Gastruloids: Pluripotent stem cell models of mammalian gastrulation and embryo engineering. Dev Biol. 488, 35-46 (2022).
- Kim, Y., Kim, I., Shin, K. A new era of stem cell and developmental biology: from blastoids to synthetic embryos and beyond. Exp Mol Med. 55 (10), 2127-2137 (2023).
- Pijuan-Sala, B., et al. A single-cell molecular map of mouse gastrulation and early organogenesis. Nature. 566 (7745), 490-495 (2019).
- Mittnenzweig, M., et al. A single-embryo, single-cell time-resolved model for mouse gastrulation. Cell. 184 (11), E22 P2825-P2842 (2021).
- Bardot, E. S., Hadjantonakis, A. K. Mouse gastrulation: Coordination of tissue patterning, specification and diversification of cell fate. Mech Dev. 163, 103617(2020).
- Argelaguet, R., et al. Multi-omics profiling of mouse gastrulation at single-cell resolution. Nature. 576 (7787), 487-491 (2019).
- Chan, M. M., et al. Molecular recording of mammalian embryogenesis. Nature. 570 (7759), 77-82 (2019).
- Mohammed, H., et al. Single-cell landscape of transcriptional heterogeneity and cell fate decisions during mouse early gastrulation. Cell Rep. 20 (5), 1215-1228 (2017).
- Lescroart, F., et al. Defining the earliest step of cardiovascular lineage segregation by single-cell RNA-seq. Science. 359 (6380), 1177-1181 (2018).
- Scialdone, A., et al. Resolving early mesoderm diversification through single-cell expression profiling. Nature. 535 (7611), 289-293 (2016).
- Chromium Next GEM single cell 3' reagent kits v3.1: User guide. 10X Genomics. , Available from: https://www.10xgenomics.com/support/single-cell-gene-expression/documentation/steps/library-prep/chromium-single-cell-3-reagent-kits-user-guide-v-3-1-chemistry (2024).
- NextSeq 1000/2000 Sequencing v2.0 Protocol. Illumina. , Available from: https://support-docs.illumina.com/SW/ClarityLIMS-INT/Content/SW/ClarityLIMS/Integrations/NextSeq10002000Intv20Config.htm (2024).
- Dai, H. Q., et al. TET-mediated DNA demethylation controls gastrulation by regulating Lefty-Nodal signalling. Nature. 538, 528-532 (2016).
- Li, Q., et al. editing-mediated one-step inactivation of the Dnmt gene family reveals critical roles of DNA methylation during mouse gastrulation. Nat Commun. 14 (1), 2922(2023).
- Saga, Y., et al. MesP1 is expressed in the heart precursor cells and required for the formation of a single heart tube. Development. 126 (15), 3437-3447 (1999).
- Ziegenhain, C., et al. Comparative analysis of single-cell RNA sequencing methods. Mol Cell. 65 (4), 631-643 (2017).
重印与许可
标签
