本文介绍了一种可用于通过免疫荧光显微镜成像五种或更多荧光参数的方法。文中概述了一种从这些图像中提取单个细胞并采用类似流式细胞术设门策略进行单细胞分析的分析流程,该流程可识别组织切片中的细胞亚群。
本文内容
摘要
摘要
利用组织学方法研究中枢神经系统(CNS)等组织切片中免疫细胞多样性的应用,受到单次成像所能检测的荧光参数数量的严重限制。大多数免疫细胞亚群是通过流式细胞术利用多种蛋白标志物的复杂组合来定义的,通常需要四个或更多参数才能明确鉴定,而大多数常规显微镜无法满足这一需求。由于流式细胞术需将组织解离,导致空间信息丢失,因此亟需能够在保留空间信息的同时解析复杂细胞类型功能的技术。本文通过建立一种扩展可成像荧光参数数量的方法,解决了上述问题:该方法采集光谱重叠荧光染料的信号,并利用光谱拆分技术分离各个独立荧光染料的信号。随后,通过分析流程对这些图像进行处理,将高参数组织学图像中的单个细胞提取出来,从而在单细胞水平上分析每个细胞独特的荧光特性。借助类似流式细胞术的设门策略,可将细胞分型并映射回组织切片,不仅能够量化其丰度,还能揭示它们与组织微环境之间的相互作用。总体而言,本研究展示了组织流式细胞术(histoflow cytometry)在组织切片中研究复杂免疫细胞群体方面的简便性与潜力。
引言
由免疫系统细胞和胶质细胞驱动的炎症可导致中枢神经系统(CNS)的慢性疾病,其中这两类细胞群体可相互促进对方的活性1,2,3。目前,阐明免疫系统如何与中枢神经系统的这些组分相互作用以促进中枢神经系统炎症,是一个重要的研究热点,而单细胞RNA测序等高参数技术的应用极大推动了该领域的进展。通过单细胞RNA测序,我们发现,在多种中枢神经系统疾病中,胶质细胞与免疫系统之间存在广泛的相互通讯4,5,6。深入理解这些相互作用如何影响疾病进程,对于揭示这些疾病的生物学机制至关重要。
单细胞测序分析存在一个问题是,这些技术需要将组织解离以获得单个细胞或细胞核,从而导致空间信息的完全丢失。了解细胞在组织中的位置对于理解其在驱动炎症过程中的作用至关重要。例如,在神经炎症过程中,B细胞等免疫细胞可在中枢神经系统(CNS)中聚集;然而,它们很少进入CNS实质,而是主要集中于CNS屏障区域7。鉴于其定位特征,这些细胞通过与CNS实质中的胶质细胞直接物理接触来参与炎症的可能性较低,提示它们与胶质细胞之间的任何相互作用可能通过分泌因子介导。此外,CNS疾病中的病理变化常具有特定结构特征8,9,因此细胞在组织中的定位可能关键性地决定其是主动参与疾病进程还是仅作为旁观者存在。因此,利用空间定位信息来评估细胞在病理过程中的作用至关重要。
研究组织中的细胞通常采用免疫组织化学或免疫荧光显微镜技术。这些技术的一个问题是,通常只能同时对最多四个参数进行成像。这对于这些技术而言是一个主要限制,因为从流式细胞术和单细胞RNA测序分析中我们已知,许多细胞群体需要两个或更多参数才能被鉴定;此外,在寻找特定细胞类型的亚群时,通常需要更多的参数10。因此,使用常规成像技术来研究细胞亚群在组织内可能的相互作用是不切实际的。
这一问题已通过一些较新的高参数方法得到部分解决,这些方法能够保留空间信息,例如空间RNA测序11和成像质谱流式技术12。尽管这些技术具有重要价值,但仍存在若干问题,例如尚未广泛普及、将三维数据简化为二维,以及需要较高的专业技术才能实施。另一种称为连续染色的技术,即先用一组抗体对组织进行染色,随后灭活该组抗体,再用另一组抗体进行染色,可在无需特殊设备或专业技术的情况下实现高参数组织学分析13,14,15。然而,连续染色过程极为耗时,且需要大量的显微镜成像时间,对于没有配备个人显微镜的实验室而言可能不具可行性。因此,亟需发展能够在广泛可用的显微镜上及时实现更多荧光参数同步成像的技术。
获取高参数数据后,另一个问题随之出现:传统的图像分析方法难以成功分析此类数据。诸如人工计数或阈值分割等技术,仅在分析仅涉及单一参数,或多个标记物具有相同定位且仅对重叠信号进行计数的情况下才可行。这一限制使得传统分析方法无法有效处理高参数数据集。目前已有成功分析此类数据集的方法,即从组织学图像中对单个细胞进行分割,然后采用类似流式细胞术的设门策略来鉴定细胞类型16,17。然而,这些分析方法还存在另一个问题:它们仅适用于所有目标细胞在物理上相互分离的数据集,因为这些技术并未采用能够准确分离彼此接触的细胞的方法。因此,亟需一种新方法,能够在细胞彼此接触的情况下,仍对组织学切片进行单细胞分析。
本文介绍了一种称为组织流式细胞术(histoflow cytometry)的简单实验方案,该方法此前已有报道18,可利用广泛可用的显微镜同时成像更多荧光参数。该方案通过使用光谱重叠的染料对组织进行染色,然后采用光谱补偿技术去除重叠通道间的信号串扰,从而获得清晰的单染结果。为了便于高参数组织学图像的分析,本文还描述了一个详细的分析流程,该流程可从组织切片中提取单个细胞,并利用类似流式细胞术的设门策略将细胞分类到不同的细胞群中。该方案适用于细胞呈弥散分布或紧密聚集的组织,因此在研究中枢神经系统(CNS)在稳态及神经炎症状态下的组织时具有广泛的适用性。因此,组织流式细胞术是一种研究复杂细胞类型间相互作用的有效技术,可在保留空间信息的同时,利用多种细胞标志物对细胞进行鉴定。
方案
本方案不涉及用于组织学的组织切片;有关组织学切片的详细描述,请参见Jain等人的文献18或19。本方案适用于载玻片上的任何已切片组织。本文以先前所述方法18从免疫动物中分离的腹股沟淋巴结为例进行说明。本方案的操作步骤和时间线总结于图1中。本研究中所用试剂和设备的详细信息列于材料表中。
1. 组织切片染色
注意:除了使用研究者感兴趣的全部抗体标记对组织进行染色外,研究者还应在相邻或完全相同的组织切片上制备单色对照(每种拟使用的荧光参数各一个),每个单色对照仅使用产生一种荧光参数信号所需的试剂进行染色。
- 配制破膜封闭缓冲液和破膜染色缓冲液(组成见表1)。
- 在室温下将玻璃载片上的组织切片解冻,并用擦拭纸擦去冷凝水。使用疏水性标记笔勾画出需要染色的组织边界,待标记干燥。
- 将组织切片浸入磷酸盐缓冲液(PBS)中1分钟以重新水化组织。轻轻甩去PBS,并用擦拭纸去除多余的PBS,注意不要直接接触组织。
- 加入足量的4%多聚甲醛(PFA)覆盖组织,以固定组织。室温孵育20分钟。
注意:PFA可能具有毒性,应在通风橱内操作。
备注:此步骤仅适用于新鲜冷冻组织。若组织已预先固定,则可跳过此步骤。此处描述的是PFA固定法,但也可根据实验需求采用其他固定方法。 - 将载片置于PBS浴中,轻轻振荡洗涤1分钟,然后取出载片。更换PBS,重复洗涤3次。
- 轻轻甩去多余的PBS,并用擦拭纸去除残留液体,避免直接接触组织。
- 确定在步骤1.12中需要使用的二抗及其来源物种。向破膜封闭缓冲液中加入这些物种的正常血清,使每种血清的终浓度为5%,以强化破膜封闭缓冲液。
备注:使用二抗有助于增强信号强度。因此,建议将产生弱信号的一抗与二抗配对使用以放大信号。如果所有待染靶标本身荧光足够强,无需二抗,则可跳过步骤1.7–1.12和步骤1.15。 - 加入足量强化后的破膜封闭缓冲液覆盖各组织,以阻断抗体的非特异性结合。将载片置于避光、湿润的环境中,室温孵育1–8小时。
- 将未标记的一抗按实验确定的稀释比例加入破膜染色缓冲液中(所用一抗的物种或免疫球蛋白同种型应各不相同,并能被研究人员计划在步骤1.12中使用的二抗所区分)。
- 倒掉破膜封闭缓冲液,并用擦拭纸去除残留液体,避免直接接触组织。加入足量含有已稀释一抗的破膜染色缓冲液覆盖组织,4 °C孵育12–48小时。
备注:研究人员需自行确定抗体孵育的最佳时间。 - 配制封闭缓冲液和染色缓冲液(表1)。
- 将二抗按实验确定的稀释比例加入步骤1.11中配制的染色缓冲液中。所用二抗应针对步骤1.9中使用的一抗的相同物种或抗体同种型。
- 配制淬灭缓冲液(如表1所示)。
备注:此步骤有助于降低组织的自发荧光。如无需此步骤,可跳过步骤1.13和1.14。 - 按步骤1.5–1.6所述方法洗涤组织。然后加入足量淬灭缓冲液覆盖载片上的组织,室温孵育1–2分钟。
- 按步骤1.5–1.6所述方法洗涤组织。然后将步骤1.12中配制的、已稀释于染色缓冲液中的二抗加入组织,确保组织完全被染色缓冲液覆盖。4 °C孵育2–8小时。
- 在步骤1.11中配制的封闭缓冲液中加入50 µL正常血清(来自步骤1.18中将使用的抗体所对应的物种),终浓度为5%,以配制封闭溶液。
- 按步骤1.5–1.6所述方法洗涤组织。然后加入步骤1.16中配制的含正常血清的封闭溶液,确保组织完全被染色缓冲液覆盖。室温孵育1–8小时。
- 将实验确定稀释比例的荧光素标记一抗加入步骤1.11中配制的染色缓冲液中,配制染色溶液。同时,按实验确定的稀释比例向染色溶液中加入核染料(如核黄)。
备注:仅当研究人员需要使用额外的、无需二抗进行信号放大的抗体标记时,才需执行步骤1.18–1.19。若不使用标记一抗,可在步骤1.12中加入核染料。 - 轻轻甩去封闭缓冲液,并用擦拭纸去除残留液体,避免直接接触组织。加入足量步骤1.18中配制的染色溶液覆盖组织,4 °C孵育12–48小时。
- 按步骤1.5–1.6所述方法洗涤组织。每张载片上滴加5滴封片剂,避免产生气泡,然后缓慢倾斜地将玻璃盖玻片轻轻覆盖在组织上,确保组织完全被封片剂浸没并排除所有气泡。将载片置于4 °C避光保存,直至准备成像。
2. 组织切片成像
注意:在此阶段,组织切片已使用所有目标抗体对所有拟成像条件进行染色,而单色对照则在每个切片上仅使用一种荧光参数进行染色。成像应使用配备多个可调检测器的显微镜进行,这些检测器可调节以检测特定波长范围的光信号;理想情况下,显微镜应具备尽可能多的激光激发谱线。
- 将一张完全染色的玻片放入显微镜中,并设置显微镜,使用计划用于采集数据的物镜对切片进行成像。
- 根据组织所染荧光染料的种类,确定用于激发这些荧光染料所需的激发激光谱线,并确定每种荧光染料发射光谱中信号最强的发射波长范围。
注意:在线荧光光谱查看工具(例如,参见 材料表可用于确定荧光染料的最佳激发波长以及确定荧光染料检测的最佳波长范围。用于组织流式细胞术的荧光染料应选择在最佳激发激光波长或最佳发射波长范围上具有差异的染料,以便相互区分。激发/发射波长越接近的荧光染料,越难以分离。本研究中所使用的荧光染料详见结果部分。 - 开放软件 1(参见 材料表在共聚焦显微镜中)并选择 配置选项卡 在顶部,然后选择 硬件按钮 在左侧并更改 位深度 转换为16位。
注意:建议在数据采集时使用较高的位深度(如16位数据),因为这将提高光谱补偿的准确性。此外,提高像素密度、增加扫描线平均次数以及在z轴堆栈中设置更多的步进层数,均可改善光谱分离的质量。 - 选择 获取标签 在屏幕顶部,输入格式设置以包含图像的像素密度(通常,较高的分辨率会产生更好的结果)。
- 如果可用,选择 双向 采集以加快成像速度,前提是该功能已进行充分校准。
- 选择一个 针孔值 对于共聚焦显微镜(通常在400-600 nm之间),较小的针孔值通常可获得更高质量的组织流式细胞术结果,但针孔值过小会增加图像采集难度,可能需要更长的成像时间或更高的激发强度才能获得图像。
- 选择 显示顺序扫描面板 在左侧菜单顶部点击以打开顺序扫描选项。使用 '+' 添加序列以设置额外的激发波长,每个序列包含在步骤 2.2 中确定的一个激发波长。
- 打开所有需要的激光器,方法是单击相应的 开启 点击屏幕中央与目标激光器关联的按钮,将其切换至开启状态。进入每个特定序列后,在屏幕中央将激光功率调整至所需数值,每个序列将使用一种激发波长。
- 转动 在 根据每条激光线需要成像的荧光染料,在屏幕底部的每个序列中设置所需数量的检测器。调整 范围 通过双击检测器的范围,并输入需要采集的波长上下限范围来设置检测器。
注意:建议尽可能使用高灵敏度检测器,理想情况下所有通道应使用相同类型的检测器进行采集,但此要求并非强制。 - 按压 实时按钮,然后聚焦于样品。使用 自动缩放按钮 在软件中查看图像左侧,以评估各通道信号是否达到充分饱和。用户应调整每个序列中的增益值和激光强度,直至自动缩放不达到最大值(16位数据为65535),但所有通道的信号均接近饱和。
注意:由于不同的荧光染料在亮度上可能存在差异,且不同抗体靶标的丰度也各不相同,当同一激光激发多种荧光染料时(此情况下激光强度不可调整,否则会同时影响两种荧光),需要相应调整检测器的灵敏度——对于强荧光信号应使用低灵敏度,而对于弱荧光信号则应使用高灵敏度。为获得最佳结果,实验中各通道的荧光信号应尽量平衡,使每个通道的信号强度大致相当,这有助于减少光谱渗漏至其他通道的现象,并增强信号强度。由于不同样本中目标标记物的表达丰度可能存在差异,建议在多种实验条件下测试显微镜设置,以确认在任何实验条件下均未发生荧光淬灭。 - 显微镜参数设定完成后,将单色对照玻片载入显微镜,为每种荧光染料寻找具有代表性的染色区域。通过将焦平面调至样本下方并点击 开始 z 轴堆叠菜单中的按钮,然后将焦距调至样本上方并点击 结束 按钮
- 选择步骤数量及各步骤间的距离(并使用与完全染色切片成像时相同的步骤数量以及像素密度和位深度等参数),然后按下 开始按钮.
注意:理想情况下,这些图像应包含载玻片上真实染色所能找到的最亮信号。 - 在完成单色对照的成像后,继续使用相同的显微镜设置对所有完全染色的样品进行成像。
3. 荧光补偿
- 在软件1中打开.lif文件并点击 流程标签页.
- 选择 染料分离模块 然后选择 自动染料分离 选项。选择 手动方法 用于染料分离并选择 无需重新缩放.
- 打开其中一个单色对照图像。通过观察每个通道的灰度窗口,手动检查单色对照中是否存在从一个通道到下一个通道的光谱渗漏现象,以确认非目标通道中是否出现信号。使用 自动缩放 如有需要,可点击按钮以查看微弱的透射信号。
- 通过在屏幕上的矩阵中手动输入数值(通常为 0-1,其中 0 表示无串色,1 表示 100% 串色),然后按下 应用 测试串色是否已被充分去除。应重复此步骤,直至除目标通道外所有其他通道的信号均降低至背景水平。
注意:过度补偿将导致结果不准确,因此必须将荧光降低至背景水平,但不能低于背景水平。过度补偿的数据会表现为一个通道具有信号,而其他通道在目标信号位置出现黑洞状的空白区域。图2). - 完成一个单色对照后,将数值记录在矩阵中,然后 重置 基质,并移至下一个单色对照。对每个单色对照重复此过程。
注意:第一种染料位于“染料1”行中,需要从染料1中去除的荧光量将显示在相邻的列中。 - 将从每个对照中获得的所有数值汇总到一个矩阵中 应用 将该矩阵应用于完全染色的样本。如果分离效果准确,则将此设置应用于实验中的所有图像;否则,重新评估单色对照。
注意:有效的补偿应尽可能消除各通道间的串色,总结及图示如下所示 图3. - 将所有补偿后的文件保存为一个独立的 .lif 文件。
4. 使用 ilastik 鉴定细胞核和细胞
- 在 FIJI 中打开已补偿的 .lif 文件20。启用超堆栈中的堆栈视图,并选择一幅图像。
- (可选)使用矩形工具等选择工具,框选需要分析的图像区域,并排除不需要分析的区域。通过点击 图像 > 裁剪功能 对图像进行裁剪。
注意:减小图像尺寸有助于在后续步骤中降低随机存取存储器(RAM)的占用,并提高处理速度。 - 将图像另存为 .tif 文件。同时,通过点击 插件 > ilastik > 导出 hdf5,使用 FIJI 的 ilastik 插件将图像保存为 hdf5 文件。将文件保存为 "自定义名称".h5,压缩级别设为 0。
- 打开 Ilastik21,创建一个像素分类项目。进入“添加新输入数据”界面,使用 添加新 > 添加独立图像 功能,至少添加 3 幅具有代表性的图像。
- 右键单击其中一幅图像,选择 编辑属性,并将 显示模式 更改为灰度模式。
- 在屏幕左侧,选择 特征选择 选项卡。点击 选择特征,选中程序允许使用的最高 sigma 值以下的所有特征,然后点击 确定。
- 接着选择 训练选项卡。在选中 标签一 的情况下,使用画笔工具突出显示感兴趣的目标细胞(图 4),确保高亮区域包含细胞内部(细胞质和细胞核)以及细胞膜。
- 在所有训练样本中重复此操作,确保选中所有感兴趣的细胞类型,并从每个样本中选择具有不同强度、形态和组织定位的多个细胞。
注意:根据所选染色标记的不同,目标细胞可能存在或不存在胞内染色或细胞膜染色。无论是否使用了胞内染色,均应确保高亮区域包含目标细胞最外侧的染色信号,并覆盖细胞内部区域。 - 接下来,使用 标签二 高亮所有非目标细胞的区域(图 4)。这些区域可包括空白区域、未标记的细胞核或不表达目标标记物的组织。务必包含紧邻目标细胞的周围空间,以帮助模型更精确地学习细胞边界。
- 使用 实时更新 功能评估训练结果在目标图像上的表现。若训练效果不理想,请继续执行步骤 4.7 至 4.9 进行补充训练;若结果满意,则点击 预测导出 选项卡。
- 将数据源设置为 概率值。点击 选择导出图像设置 按钮,然后将 c 参数设置为导出 0–1 范围的数值(假设标签 1 对应感兴趣的目标参数)。
- 将数据类型转换为 16 位整型,并以 hdf5 格式导出至指定目录,文件名自定义(建议使用 {nickname} mask.h5),然后点击 确定。
- 点击 批量处理 选项卡。按下 选择原始数据文件 按钮,选中所有需要处理的 .h5 文件,然后点击 打开。点击 处理所有文件。
- 重复执行步骤 4.4 至 4.13,但此次目标改为识别细胞核并排除其他所有内容(图 4)。将此结果作为独立的预测文件导出,用于识别细胞核。
- 打开 Ilastik,创建一个新的数据转换项目。使用 添加新 > 添加独立图像 功能,在“输入数据”选项卡中添加一个具有代表性的 hdf5 文件。
- 点击 数据导出 选项卡,点击 选择导出图像设置 按钮,将数据源设置为 输入。将格式更改为多页 TIFF,使用选择功能指定保存路径,并将文件名设置为 {nickname}。点击 确定。
- 点击 批量处理 选项卡,使用 选择输入数据文件 按钮选中所有 hdf5 文件,然后点击 处理所有文件 按钮。
- 打开软件 2(参见 材料表),使用 添加文件 按钮导入在步骤 4.3 和 4.17 中生成的所有 tif/tiff 文件。选择输出文件的保存位置,点击 全部开始 按钮,将所有文件转换为 .ims 格式。这些文件现已准备好用于软件 3 中的分析(参见 材料表)。
5. 软件3中的分析
- 打开包含所有荧光染色图像的其中一个文件。选择 编辑-> 添加通道,并添加对应于细胞核和细胞体掩膜的 .ims 文件。对所有样本重复此操作。
- 点击 新建细胞 按钮。选择 检测细胞核和细胞 选项,然后继续。
- 选择 细胞核掩膜 作为检测细胞核的源通道,并选择 通过种子点分割细胞核的高级选项。输入细胞核直径值,然后继续。
注意:最佳细胞核直径值需通过运行模拟并手动评估来确定——若程序分割不足(多个细胞核被合并为一个),或过度分割(单个细胞核被分为多个),均需调整该参数。 - 设置质量评估值,然后继续。通常建议保留所有细胞核,因为遗漏细胞核可能导致多个细胞融合为一个。
- 设置用于生成细胞核表面的阈值,然后继续。确保即使较暗的细胞核也被包含在阈值范围内。阈值不宜过低,否则可能高估细胞核大小,或将碎片误判为细胞核染色。
- 设置每个细胞核的最小体素数量值,然后继续。通常建议保留所有对象,除非可通过此参数排除碎片或其他非细胞核结构。
- 选择 细胞边界与细胞质 选项,选择 细胞掩膜 作为检测细胞体的源通道,然后继续。
- 设置合适的细胞阈值,以准确捕获所有目标细胞,但不应过低以致包含背景信号或非特异性检测信号。选择分割相邻细胞的选项,确保 每个细胞仅含一个细胞核,并通过 细胞核间距 进行分离。同时选择 基于细胞核扩展细胞 选项,然后继续。
- 设置每个细胞的最小体素数量值,然后继续。通常建议保留所有对象,除非可通过此参数排除碎片或其他非细胞结构。
- 通过检查是否存在多个细胞被融合或细胞缺失的情况,评估所生成的细胞表面是否准确。若表面生成效果不理想,请返回第 5.2 步,尝试新的参数设置,直至确定最优条件。
- 确定最佳参数后,在左侧菜单中点击 已创建的细胞对象,点击 创建选项卡,然后点击 保存批处理参数 按钮,以保存当前设置。
- 打开多个 Software 3 窗口,并在每个窗口中加载不同的图像。在每个窗口中点击新的 细胞 按钮,在 常用创建参数 菜单中选择已保存的设置,并让每个窗口运行至完成。根据需要重复此过程,直至所有样本均被分析完毕。
注意:同时运行多个 Software 3 实例可加快分析速度,但可并行运行的窗口数量取决于执行分析的计算机中央处理器(CPU)处理速度及可用内存(RAM)容量。 - 所有样本分析完成后,在每幅图像的左侧菜单中点击 已创建的细胞对象,进入 统计选项卡。点击 配置可见统计值列表 按钮,除“细胞强度均值”外取消选择所有统计项,然后点击 确定。
- 对于每幅需要分析的图像,点击统计选项卡中的 将所有统计数据导出到文件 按钮,并将文件保存至指定位置。
6. 组织流式细胞术分析及细胞群在组织切片上的定位作图
- 在 Anaconda 中打开 Anaconda 和 JupyterLab。接着,打开 补充代码文件 1 中提供的脚本。通过 运行 菜单选择 运行所有单元格 来执行代码,或按顺序逐个选择并运行各个单元格,即选择 运行所选单元格。
- 当系统提示输入源文件时,输入在步骤 5.14 中导出的荧光值文件所在的目录路径。可通过查看其中一个导出的 .csv 文件的属性,复制其文件路径并粘贴到提示框中获得该路径。
- 接下来,程序将要求指定处理后文件的输出位置。请输入一个适合保存处理后文件的目录路径。程序将自动检测该文件夹中包含的荧光通道数量。
- 运行代码的下一部分,以使用各通道名称对数据进行注释。可根据需要修改代码,将 "numberOfChannels" 参数设置为与步骤 6.3 中检测到的通道数一致。此外,可通过重复 'ChX':'Marker' 行并修改标记名称,根据需要为任意数量的通道自定义名称。
- 运行下一行代码将在指定位置生成一个已注释的 .csv 文件,其中包含数据集中所有荧光参数。对每一份 Software 3 导出的数据集重复执行步骤 6.1–6.5,以生成所有数据对应的 .csv 文件。
- 通过打开 Software 4(参见 材料表)并将 .csv 文件拖入程序窗口,将其转换为 .fcs 文件。Software 4 将自动开始将这些文件转换为 .fcs 格式。
- 在 Software 4 中双击其中一个 样本,以打开该样本的窗口。使用 Software 4 中的设门工具建立设门策略。建议首先根据一个包含所有目标细胞的谱系定义标记进行设门,然后依次对稀有亚群进行排除性设门,最后分析更丰富的细胞类型。
- 建立设门策略后,通过在菜单中右键单击该 群体 并选择 导出 来检验设门的准确性。将所有参数导出为包含表头的 .csv 文件。
- 在 Anaconda 中打开 JupyterLab,然后打开 补充代码文件 2 中提供的脚本并运行代码。当提示输入 Software 4 文件的位置时,请输入上一步生成的导出 .csv 文件的目录路径。可通过查看该导出 .csv 文件的属性,复制其文件路径并粘贴到提示框中获得该路径。
- 当提示输入输出位置时,选择任意目标目录路径,并确保路径末尾包含文件名(例如“文件目录”\filename.txt)。运行代码其余部分。
- 复制 .txt 文件中的文本内容,并在 Software 3 中打开与导出数据所基于的相同样本对应的 .ims 文件。点击文件中的 细胞对象,切换到 统计标签页,将文本粘贴至搜索栏并开始搜索。所有目标细胞将被高亮显示。
- 手动检查设门策略是否成功捕获了所有目标细胞。如果细胞数量被低估或高估(示例见 图 5),返回步骤 6.7,调整设门范围,并重新评估新设门是否能准确捕获目标细胞。对设门策略中的所有门重复此过程,并在多个样本上验证设门效果。
- 当所有设门均经过验证后,使用 Software 4 的 表格编辑器 功能导出数据,并采用首选的分析方法进行数据分析。
注意:可通过在 Software 3 中按照步骤 6.8–6.11 的方法识别已设门的细胞群体,并基于所选细胞创建表面,从而将细胞群体映射回组织切片上。此操作可针对每个已设门的细胞群体进行,如 图 6 和 图 7 所示。
结果

图1:组织流式细胞术工作流程。 组织切片使用光谱重叠的染料进行染色(步骤1)。通过将单个激发激光与可调带通滤光片配对,采集各通道图像,以最大程度减少荧光染料之间的光谱渗漏(步骤2)。根据单色染色组织对照样本生成的补偿矩阵,对通道间的光谱渗漏进行校正(步骤3)。随后使用 ilastik 软件识别图像中的细胞核和细胞(步骤4),并在 Software 3 中将细胞分割为单个细胞(步骤5)。在将所有数据从 Software 3 导出至 Software 4 以进行流式细胞术分析之前,可整合其他参数。随后将细胞身份信息从 Software 4 导出,并映射回原始组织中的细胞编号,以解析组织切片中细胞的空间定位(步骤6)。美元符号代表需要购买的商业软件,计算机符号代表免费软件。每个步骤的大概耗时显示在沙漏图标旁。所用商业软件列于材料表中。本图改编自 Jain 等人18。请点击此处查看此图的放大版本。
在图3中,淋巴结组织使用大鼠抗小鼠CD138抗体与驴抗大鼠Dylight 405二抗、Nuclear Yellow、与Alexa Fluor 488偶联的大鼠抗小鼠CD4抗体、与PerCP-eF710偶联的大鼠抗小鼠IgD抗体、兔抗小鼠Iba1抗体与驴抗兔Alexa Fluor 546二抗、与PE-eF610偶联的大鼠抗小鼠CD3ε抗体、与Alexa Fluor 647偶联的大鼠抗小鼠B220抗体,以及与APC-R700偶联的大鼠抗小鼠CD45抗体进行染色。使用405 nm紫色激光激发Dylight 405和Nuclear Yellow染料,其发射光分别在408–438 nm和460–530 nm范围内检测。使用488 nm绿色激光激发Alexa Fluor 488和PerCP-eF710染料,其发射光分别在495–545 nm和682–750 nm范围内检测。使用552 nm黄绿色激光激发Alexa Fluor 546和PE-eF610染料,其发射光分别在557–600 nm和615–652 nm范围内检测。使用640 nm红色激光激发Alexa Fluor 647和APC-R700染料,其发射光分别在647–682 nm和700–750 nm范围内检测。

图2:补偿不足与良好补偿的示例。 使用与PE-eFluor 610偶联的抗体对微球进行染色,并在对应于PE-eFluor 610(PE-eF610)和Alexa Fluor 546(A546)的通道中成像。对同一图像的A546通道应用不同程度的补偿(欠补偿为减少10%,正确补偿为减少28%,过补偿为减少60%),以消除来自PE-eF610荧光染料的串色信号,从而产生不同程度的信号分离。为了更清晰地显示补偿程度,提供了串色图像的增亮版本。黄色箭头指向每幅图像中的相同区域,该区域对应于PE-eF610通道中真实染色的区域。比例尺:4 µm。 请点击此处查看该图的放大版本。

图3使用染色组织切片进行荧光补偿。 (A-C) 使用与所列荧光染料偶联的单克隆抗体对淋巴结组织切片进行染色。随后在所有通道中对未补偿的单染样本进行成像(A,顶部),并对单色对照应用了补偿A,底部)。B) 不同通道间的串色现象在(A)进行定量(当前图像的平均荧光强度除以当前荧光染料通道的平均荧光强度),并以热图形式呈现。白色方块表示串色率超过100%的数值。C通过比较完全染色样本中Iba1-A546与CD3-PEeF610的光谱分离情况,评估未补偿及基于细胞的补偿条件下的光谱重叠。比例尺: 30 µm该图改编自 Jain 等人的研究。18. 请点击此处以查看此图的放大版本。
按照本方案(总结见图1),光谱重叠的荧光染料应能被有效分离,如图3A、B所示。尽管染料的完全分离可能无法实现,但分离程度应足以清晰区分不同的细胞类型(图3C)。如果在另一通道中仍可见光谱重叠细胞的残留信号,则可能表明仍存在串色现象,图像可能需要重新处理(图2)。此外,若补偿后的信号强度低于背景染色相关的荧光水平,则表明存在过度补偿,并会在原先串色的位置出现黑色区域(图2)。过度补偿可能导致应用补偿的通道中真实信号的丢失,必须避免。然而,若本方案已正确执行,则补偿不应存在问题,因此研究者应考虑所观察到的串色现象是人为假象还是生物学现象的一部分。
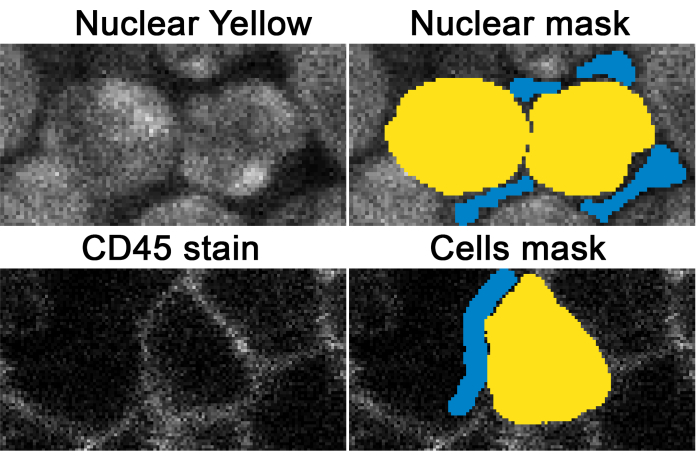
图4:基于ilastik的细胞核与细胞检测示例。 利用细胞核的黄色染色(左上图)识别细胞核(右上图中黄色部分)以及非细胞核区域(蓝色部分)。代表性CD45染色(左下图所示)用于识别细胞(右下图中黄色部分)以及非细胞区域(蓝色部分)。该图改编自Jain等人的研究18。请点击此处查看此图的放大版本。
一旦染料被准确分离,将组织分解为单个细胞对于进行单细胞分析至关重要。此处描述的方案采用用户自定义的机器学习方法(图4),即使在细胞紧密聚集的情况下(如图6所示的淋巴结中),也能实现细胞的分离。
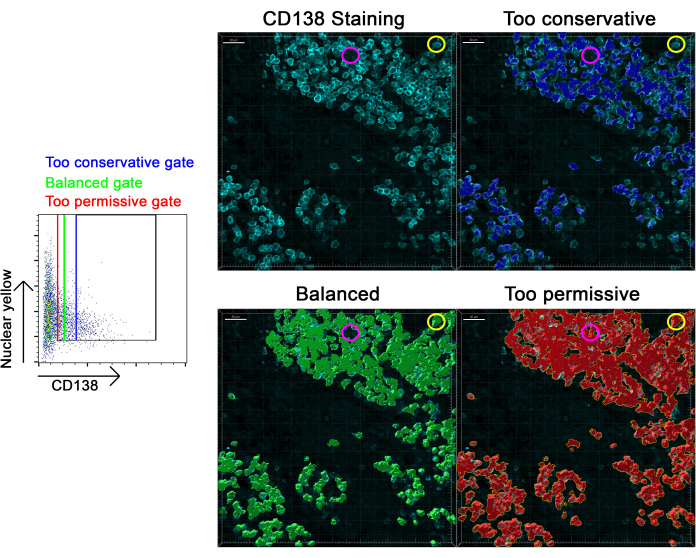
图5评估门控设置是否正确。 代表性淋巴结中CD138染色(呈青色)图像如左图所示,通过三个独立门控(左侧点图)来鉴定CD138+ 组织中的细胞。CD138 的一个过于保守的估计+ 细胞显示为蓝色门控,并以蓝色映射到组织中。CD138的平衡估计+ 细胞显示为绿色门控,并以绿色映射到组织中。CD138 的估计过于宽松+ 细胞显示为红色门控区域,并以红色映射到组织上。黄色圆圈标识了CD138的区域+ 细胞未被过于保守的门控所识别,而品红色圆圈标示的区域中并无CD138+细胞,却声称含有CD138+ 细胞因过于宽松的门控而通过。比例尺: 30 µm. 请点击此处以查看此图的放大版本。
在确定流式细胞术分析中设门的精确位置时(如图5所示),应格外谨慎,以确保这些设门不会高估或低估细胞的数量。应通过将细胞映射回组织(如图5所示)来判断表达目标标记物的细胞是否被有效纳入分析中。如果入选的细胞过多(例如,不表达CD138的细胞被误判为CD138+),则应调整设门使其更为严格;如果入选的细胞过少,则应使设门更为宽松。设门应优化其选择性,优先优化上游设门,随后依次优化后续各设门。最终,有效的设门策略优化应能够清晰分辨出目标细胞亚群(图6和图7)。

图6:基于流式细胞术的组织切片中细胞鉴定。(A)从 Software 3 导出的淋巴结组织切片中单个细胞的荧光值,使用 Software 4 进行分析,根据所示的设门策略鉴定特定细胞群。(B)在 Software 4 中鉴定出的细胞群被映射回同一组织切片,并为每个细胞群生成表面轮廓。CD45 染色未显示。比例尺:30 µm。本图改编自 Jain 等人18。请点击此处查看此图的放大版本。

图7:小鼠淋巴结中各单个染色及细胞群的分析。 上排图显示免疫细胞标志物的单个染色结果,每个单染图像下方展示的是在图6A中圈选的相应细胞群。比例尺:30 µm,位于左上角图中。本图改编自 Jain 等人18。请点击此处查看该图的放大版本。
该技术先前已用于表征神经炎症期间免疫细胞向脊髓的浸润,并验证了通过组织流式细胞术和流式细胞术检测到的浸润免疫细胞比例相当18。该技术还经过验证,证明其在小鼠脾脏和脑组织中同样有效,并能够识别不同处理条件之间的差异,这些差异在相同的流式细胞术实验中得到了重现(未发表数据)。该技术还被用于分析接受中枢神经系统模型立体定位注射的小鼠的脊髓组织。

图8:人扁桃体切片中8种染料的分离。 人扁桃体切片使用CD20标记B细胞,同时使用IgM、IgA和IgG标记浆细胞。此外还加入了Blimp1和CD38染色以进一步验证浆细胞身份,并使用Ki67标记增殖细胞。合并图像中未显示核黄染色。比例尺:22 µm。 请点击此处查看该图的放大版本。
该技术也可用于分析人类组织切片。以下以人类扁桃体组织切片染色为例,使用了8种标记物进行染色:与Dylight 405偶联的山羊抗人IgM抗体、Nuclear Yellow、与Alexa Fluor 488偶联的山羊抗人IgA抗体、小鼠抗人CD20抗体联合与PerCP-eFluor 710偶联的山羊抗小鼠F(ab')2片段、与Cy3偶联的山羊抗人IgG抗体、兔抗人Ki67抗体联合与PE-Alexa Fluor 610偶联的山羊抗兔抗体、大鼠抗人Blimp1抗体联合与Alexa Fluor 647偶联的驴抗大鼠抗体,以及与APC-R700偶联的小鼠抗人CD38抗体。经过补偿后,可在扁桃体切片中清晰观察到这些标记物的分离效果(图8)。这表明该技术在不同组织和物种中均具有应用价值。
| 溶液名称 | 成分 | 配制方法 | ||||
| 封闭缓冲液 | 10% 马血清、1% BSA 和 0.1% 冷鱼皮明胶溶于 PBS | 将 5 mL 马血清、0.5 g BSA 和 50 μL 冷鱼皮明胶加入 45 mL PBS 中。将该溶液分装至 15 mL 离心管中,于 -20 °C 保存备用。 | ||||
| 通透与封闭缓冲液 | 10% 马血清、1% BSA、0.1% 冷鱼皮明胶、0.1% Triton X-100 和 0.05% Tween-20 溶于 PBS | 将 5 mL 马血清、0.5 g BSA、50 μL 冷鱼皮明胶、50 μL Triton X-100 和 25 μL Tween-20 加入 45 mL PBS 中。将该溶液分装至 15 mL 离心管中,于 -20 °C 保存备用。 | ||||
| 通透与染色缓冲液 | 1% BSA、0.1% 冷鱼皮明胶和 0.5% Triton X-100 溶于 PBS | 将 0.5 g BSA、50 μL 冷鱼皮明胶和 250 μL Triton X-100 加入 50 mL PBS 中。将该溶液分装至 15 mL 离心管中,于 -20 °C 保存备用。 | ||||
| 淬灭缓冲液 | 5% Trueblack、66.5% 乙醇、28.5% 水 | 将 Trueblack 溶液于 70 °C 预热 5 分钟。然后将 50 μL Trueblack 加入 950 μL 70% 乙醇中,配制成 Trueblack 缓冲液。每次使用前新鲜配制。每张载玻片约需 500 μL,具体用量取决于组织样本的性质。 | ||||
| 染色缓冲液 | 1% BSA 和 0.1% 冷鱼皮明胶溶于 PBS | 将 0.5 g BSA 和 50 μL 冷鱼皮明胶加入 50 mL PBS 中。将该溶液分装至 15 mL 离心管中,于 -20 °C 保存备用。 | ||||
表1:染色组织切片所需的溶液及其成分列表。
补充代码文件 1:一个 Python 脚本,用于从每个通道收集荧光值并生成一个汇总文件。 请点击此处下载该文件。
补充代码文件 2:一个 Python 脚本,用于将所有门控细胞的 ID 编号列表生成到文本文件中。 请点击此处下载该文件。
讨论
本文描述了组织流式细胞术(histoflow cytometry)的应用,该技术此前已被验证18。研究表明,在使用光谱重叠染料对组织切片进行染色时,可通过光谱补偿消除通道间的信号溢出,从而实现比传统方法更多数量的荧光参数的清晰分辨。由于高参数组织学图像难以通过传统方法进行分析,本文提供了一种分析流程,用于从这些图像中分割出单个细胞。通过导出这些单个细胞的荧光特征,证明了类似于流式细胞术中的单细胞分析同样可应用于组织学图像。与流式细胞术缺乏空间分析能力不同,本文证明组织流式细胞术可将通过设门策略鉴定出的细胞群映射回组织切片,以评估其空间定位。总体而言,本文证明了组织流式细胞术结合了流式细胞术与组织学各自的优势。
尽管组织流式细胞术具有保留空间信息的优点,但它也存在许多与传统组织学相同的局限性。流式细胞术擅长对整个组织中的细胞进行定量,而组织学通常仅通过分析少量被认为具有代表性的组织切片来进行。为了准确量化组织中的细胞数量,需要对从组织中获取的每一张切片都进行成像,并分别计数其中的细胞数量,这在实际操作中是不现实的。另一个问题是,在组织切片过程中,部分细胞可能被切成两半,而无法重建这些细胞的完整形态。事实上,本文列出的实验方案的一个局限性在于,其未包含任何排除组织边缘处细胞的方法。尽管存在这些局限性,组织流式细胞术相较于传统流式细胞术的一个优势在于,无需将组织解离为单细胞悬液,从而避免了因解离过程可能引入的细胞群体偏差或某些细胞类型捕获不足的问题22。因此,尽管组织流式细胞术相较于传统流式细胞术具有多项优势,但实现对整个组织的全面定量测量仍将持续面临挑战。
此处展示的是,可以分离八种光谱重叠的荧光参数;然而,已有研究成功分离了13种荧光染料17。可分离染料的数量取决于采集数据所用显微镜的性能。不同荧光染料在最佳激发波长及其最常见的发射波长方面存在差异。通过使用更广泛的激发波长以更精确地匹配荧光染料的最佳激发波长,并调节发射检测器以精确匹配其最常发射的波长,此类显微镜能够最大化荧光染料之间的分离效果。最小化光谱重叠对于生成高质量数据至关重要,因为对通道间的信号渗漏(bleed-through)进行补偿可能会影响相互作用荧光染料的检测动态范围。因此,基于发射和激发波长的分离是区分荧光染料的关键第一步。根据显微镜的性能以及需要成像的荧光参数数量,可能需要将具有相同激发波长但发射波长不同的多个荧光染料分配至同一条激光线。这通常通过基础荧光染料与偶联荧光染料联合使用来实现,其中偶联染料在更长波长处发射,因而可根据其发射波长加以区分。总体而言,为了有效分离,荧光染料必须在其激发频率或发射频率上有所区别。
实现完美的补偿受到多种因素的复杂影响,其中包括补偿的空间特性。首先,荧光染料是否发射光子在一定程度上具有随机性23,导致每幅图像中收集到的光子倾向于集中在染色密集的区域。然而,染色较稀疏的区域可能由于偶然原因发射出一个光子,该光子出现在某个重叠的检测通道中,但未出现在主通道中。由于补偿是基于每个体素(voxel)进行的,因此在缺乏空间共定位的情况下,光谱重叠无法在补偿过程中被有效去除。这一点在图2中可以观察到:补偿后,染色密集区域的信号被降低(如微珠的边缘),但微珠中心区域的信号并未被消除,因为该区域染色极少,且与存在串色的通道之间缺乏足够的重叠。微珠中心出现的这种染色信号可能还涉及另一个影响补偿的因素:来自焦平面以外区域产生的光子可能进入焦平面内的体素中,但这种现象在主通道和需要补偿的通道中难以同时重现24。因此,这类“噪声”无法通过常规补偿有效去除,否则可能导致过度补偿。部分上述问题可通过采用线平均法加以缓解,即对单个体素的荧光值进行多次测量,并取其平均值以减少随机事件的影响。若使用共聚焦显微镜,还可缩小针孔尺寸,以排除离焦光子进入成像结果25,26。然而,这些改进措施会增加图像采集时间,可能导致总耗时显著延长。
尽管该技术是利用共聚焦显微镜拍摄的图像开发的,但它同样适用于其他类型的显微镜。已有研究者将类似方法成功应用于双光子显微镜所获取的图像17。虽然该技术也可用于宽场显微镜拍摄的图像,但共聚焦显微镜具有若干优势,能够更有效地分辨光子是否来源于焦平面内。由于对光子位置的精确分辨(即光学切片能力)直接影响补偿的质量,因此在宽场显微镜下所得图像的补偿效果可能相对较差。这一问题可通过去卷积方法去除离焦光子,从而提高宽场图像的分辨率来加以改善27。一个重要的注意事项是:去卷积是否适用于本实验流程,取决于在所有分析图像中各通道的荧光值是否仍保持相互间的比例关系。如果去卷积处理后的荧光值变得任意化,则基于某一图像生成的相同补偿矩阵很可能无法成功应用于其他图像。总体而言,决定显微镜是否可采用此工作流程的最关键因素,在于其探测器的检测范围是否可灵活调节。若具备该能力,则可通过在不同检测窗口中采集发射光谱,将经同一激发光激发的多种荧光染料区分开来。
如果将多重荧光参数检测与可对同一样本组织进行多次连续染色的技术相结合,例如IBEX14,15,荧光参数的数量可进一步显著增加13。通过连续染色技术,理论上可实现对无限数量的参数进行检测;然而,该方法可能极为耗时。结合本文所述的补偿方法与连续染色技术,可显著缩短成像所需时间,因为在每轮染色中可同时检测更多通道。本文所描述的分析流程可根据需要扩展至任意数量的标记物,并且适用于经过连续染色处理的组织切片。
该分析流程中的一个关键步骤是从组织学图像中分割出单个细胞。寻找能够准确从组织学图像中分割细胞的有效策略是一个普遍存在的问题28,目前仍在不断开发新的方法。尽管本方法能够有效分离紧密聚集的细胞,但细胞的精确边界往往并不理想。因此,建议用户将分析范围仅限于其感兴趣的细胞群体,因为需要分离的细胞越少,细胞边界的准确性就越高。用户还可以通过在ilastik中定义多个细胞群体来实现更好的细胞分离,使程序能够区分不同的细胞群体。然而,这种方法的一个问题是,以这种方式定义的细胞无法在Software 3中合并为同一个“细胞”对象,可能导致细胞被重复计数。尽管如此,如果实验对细胞边界的精确性要求较高,仍可采用此方法。建议用户在新开发的分割算法出现时积极尝试,并将其整合到本分析流程中,以获得更优的结果。
在开发新的组织流式细胞术检测 panel 时,可能会遇到若干问题。首先,不同荧光标记物产生的荧光强度应大致相近,这一点至关重要。如果某一荧光染料明显比另一种更亮,则当该染料的信号溢出至另一荧光染料通道时,可能会出现问题,因为溢出信号可能掩盖该通道中的真实染色信号。这一点在图3中可见,Alexa Fluor 546 对 PE-eFluor 610 通道产生了严重的信号溢出。尽管可通过补偿消除部分溢出信号,但由于离焦光信号无法被完全去除,通常仍会残留一定程度的背景荧光,导致补偿不完全。此外,显微镜所用的大多数探测器并不具备流式细胞仪探测器那样宽广的动态范围。因此,当某一通道内的信号溢出增加时,该探测器的动态范围将更多地被其他荧光染料的信号所占据,而来自目标荧光染料的信号所占比例则减少。当从存在严重溢出的通道中移除补偿时,虽然可以解析出真实信号,但对该标记物呈阳性与阴性的细胞之间的信号差异将变小,可能导致无法分辨中间状态,甚至难以区分阳性与阴性细胞。因此,应尽量避免通道之间的信号重叠。其次,不同组织之间标记物的亮度可能发生变化。例如,一套在淋巴结上有效的标记物组合,在脾脏或中枢神经系统中可能不再适用,因为某一标记物可能变得过亮或过暗,导致该通道对其他通道产生过度溢出,或被其他通道的溢出信号所淹没。在这种情况下,可能需要更换标记物所使用的荧光染料,或将直接标记的一抗更换为使用二抗检测系统。最后,当通道间存在过度重叠时,可充分利用标记物在亚细胞定位上的差异。如果两个通道之间存在严重重叠,但其中一个为核标记物,另一个为细胞表面标记物,则由于补偿不会作用于相同的体素(voxel),光谱重叠对彼此的影响将极小。在设计 panel 时,应尽可能确保重叠的通道在空间定位上不同,或确保这些标记物表达于不同的细胞群体中。
总体而言,组织流式细胞术被证明是一种在单细胞水平上分析组织学图像的多功能技术。相较于以往技术仅能分析非直接接触的细胞,该分析流程能够分离相互接触的细胞,因此适用于研究处于稳态或炎症过程中损伤部位免疫细胞聚集的组织内细胞。
披露
作者无经济利益冲突。
致谢
感谢霍奇基斯脑研究所高级显微镜平台提供的成像设施与专业技术支持。Rajiv W. Jain(RWJ)获得了卡尔加里大学“Eyes High”博士后项目以及加拿大多发性硬化症协会与罗氏加拿大公司联合资助的无限制性教育博士后奖学金的支持。V. Wee Yong(VWY)获得了加拿大研究主席一级计划的薪金资助。本研究得到了加拿大卫生研究院基金(资助号:1049959)、加拿大多发性硬化症协会基金(资助号:3236)以及美国国防部国会指定多发性硬化症研究计划的运营资金支持。图1 使用 BioRender.com 制作。本出版物中改编的图示最初发表于《免疫学杂志》(The Journal of Immunology)。Rajiv W. Jain、David A. Elliott 和 V. Wee Yong,2023年。利用组织流式细胞术对高参数组织学图像进行单细胞分析。《免疫学杂志》(J. Immunol)。210: 2038–2049。版权所有 © [2023]。美国免疫学家协会(The American Association of Immunologists, Inc)。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 100% 乙醇 | Sigma | 676829-1L | |
| 4% 多聚甲醛(PFA) | Electron Microscopy Sciences | 157-4 | |
| Anaconda | N/A | N/A | https://www.anaconda.com/download |
| 牛血清白蛋白 | Sigma | A4503-50G | |
| 冷鱼染色明胶 | Sigma | G7765 | |
| 从 Imaris.ipynb 脚本中整合多通道数据 | N/A | N/A | https://github.com/elliottcalgary/Histoflow-Cytometry-Analysis- |
| 将 FlowJo 输出结果转换为用于 Imaris 细胞筛选的 txt 文件的 ipynb 脚本 | N/A | N/A | https://github.com/elliottcalgary/Histoflow-Cytometry-Analysis- |
| 驴抗大鼠 Alexa Fluor 647 | JacksonImmunoResearch | 712-605-153 | 1:300 浓度 |
| 驴抗大鼠 DyLight 405 | Jackson ImmunoResearch | 712-475-153 | 1:200 浓度 |
| 驴血清 | JacksonImmunoResearch | 017-000-001 | |
| F(ab')2-山羊抗小鼠 IgG PerCP-eFluor 710 | Thermofisher | 46-4010-82 | 1:25 浓度 |
| FIJI | N/A | N/A | https://imagej.net/software/fiji/ |
| FlowJo | FlowJo LLC | 软件 4 | |
| 荧光光谱查看器 | https://www.thermofisher.com/order/fluorescence-spectraviewer/#!/ | ||
| Fluoromount-G | Southern Biotech | 0100-01 | |
| 新鲜冷冻人扁桃体切片 | amsbio | HF-707 | |
| 玻璃盖玻片 | VWR | 48393 106 | |
| 山羊抗人 IgA Alexa Fluor 488 | JacksonImmunoResearch | 109-546-011 | 1:400 浓度 |
| 山羊抗人 IgG Cy3 | JacksonImmunoResearch | 709-166-098 | 1:400 浓度 |
| 山羊抗人 IgM Dylight 405 | JacksonImmunoResearch | 109-476-129 | 1:300 浓度 |
| 山羊抗兔 A546 | Thermo Fisher Scientific | A-11035 | 1:250 浓度 |
| 山羊抗兔 IgG PE-Alexa Fluor 610 | Thermofisher | A-20981 | 1:250 浓度 |
| 马血清 | Sigma | H1138 | |
| Ilastik | N/A | N/A | https://www.ilastik.org/ |
| Ilastik FIJI 插件 | N/A | N/A | https://www.ilastik.org/documentation/fiji_export/plugin |
| Imaris 文件转换器 | Oxford Instruments | 软件 2 | |
| 带细胞模块的 Imaris | Oxford Instruments | 软件 3 | |
| kimwipe | Kimtech | 34155 | |
| LasX 生命科学软件 | Leica | 软件 1 | |
| 小鼠抗人 CD20 | VWR | CA95024-322 | 1:40 浓度 |
| 小鼠抗人 CD38 APC-R700 | BD Biosciences | 564980 | 1:20 浓度 |
| 正常山羊血清 | JacksonImmunoResearch | 005-000-001 | |
| 正常小鼠血清 | JacksonImmunoResearch | 015-000-001 | |
| 正常兔血清 | JacksonImmunoResearch | 011-000-001 | |
| 正常大鼠血清 | JacksonImmunoResearch | 012-000-120 | |
| 核黄染料(Nuclear Yellow) | Abcam | ab138903 | 用 DMSO 溶解至 2 mg/ml 浓度,并避光保存于 4°C |
| PAP 笔 | Cedarlane | MU22 | |
| PBS | Gibco | 10010-023 | |
| 兔抗人 Ki67 | Abcam | ab15580 | 1:500 浓度 |
| 兔抗小鼠 Iba1 | Wako | 019-19741 | 1:500 浓度 |
| 大鼠抗人 Blimp1 | Thermofisher | 14-5963-82 | 1:40 浓度 |
| 大鼠抗小鼠 B220 Alexa Fluor 647 | BioLegend | 103226 | 1:250 浓度 |
| 大鼠抗小鼠 CD138 | Biolegend | 142502 | 1:200 浓度 |
| 大鼠抗小鼠 CD3 PE-eFluor 610 | Thermo Fisher Scientific | 61-0032-82 | 1:40 浓度 |
| 大鼠抗小鼠 CD4 Alexa Fluor 488 | BioLegend | 100529 | 1:200 浓度 |
| 大鼠抗小鼠 CD45 别藻红蛋白-R700 | BD Biosciences | 565478 | 1:50 浓度 |
| 大鼠抗小鼠 IgD PerCP-eFluor 710 | Thermo Fisher Scientific | 46-5993-82 | 1:50 浓度 |
| SP8 共聚焦显微镜 | Leica | ||
| 吐温 X-100(Triton X-100) | Sigma | X100-500ml | |
| Trueblack | Biotium | 23007 | |
| 吐温-20(Tween-20) | Sigma | P7949-500ml | |
| Ultracomp ebeads | Thermofisher | 01-2222-42 |
参考文献
- Bar-Or, A., Li, R. Cellular immunology of relapsing multiple sclerosis: interactions, checks, and balances. Lancet Neurol. 20 (6), 470-483 (2021).
- Borst, K., Dumas, A. A., Prinz, M. Microglia: Immune and non-immune functions. Immunity. 54 (10), 2194-2208 (2021).
- Han, R. T., Kim, R. D., Molofsky, A. V., Liddelow, S. A. Astrocyte-immune cell interactions in physiology and pathology. Immunity. 54 (2), 211-224 (2021).
- Absinta, M., et al. A lymphocyte-microglia-astrocyte axis in chronic active multiple sclerosis. Nature. 597 (7878), 709-714 (2021).
- Piwecka, M., Rajewsky, N., Rybak-Wolf, A. Single-cell and spatial transcriptomics: Deciphering brain complexity in health and disease. Nat Rev Neurol. 19 (6), 346-362 (2023).
- Schirmer, L., et al. Neuronal vulnerability and multilineage diversity in multiple sclerosis. Nature. 573 (7772), 75-82 (2019).
- Jain, R. W., Yong, V. W. B cells in central nervous system disease: Diversity, locations and pathophysiology. Nat Rev Immunol. 22 (8), 513-524 (2022).
- Lassmann, H. Multiple sclerosis pathology. Cold Spring Harb Perspect Med. 8 (3), (2018).
- Yong, V. W. Microglia in multiple sclerosis: Protectors turn destroyers. Neuron. 110 (21), 3534-3548 (2022).
- Sharma, S., Boyer, J., Teyton, L. A practitioner's view of spectral flow cytometry. Nat Methods. 21 (5), 740-743 (2024).
- Longo, S. K., Guo, M. G., Ji, A. L., Khavari, P. A. Integrating single-cell and spatial transcriptomics to elucidate intercellular tissue dynamics. Nat Rev Genet. 22 (10), 627-644 (2021).
- Ramaglia, V., et al. Multiplexed imaging of immune cells in staged multiple sclerosis lesions by mass cytometry. Elife. 8, e48051(2019).
- Bolognesi, M. M., et al. Multiplex staining by sequential immunostaining and antibody removal on routine tissue sections. J Histochem Cytochem. 65 (8), 431-444 (2017).
- Radtke, A. J., et al. IBEX: An iterative immunolabeling and chemical bleaching method for high-content imaging of diverse tissues. Nat Protoc. 17 (2), 378-401 (2022).
- Radtke, A. J., et al. IBEX: A versatile multiplex optical imaging approach for deep phenotyping and spatial analysis of cells in complex tissues. Proc Natl Acad Sci U S A. 117 (52), 33455-33465 (2020).
- Gerner, M. Y., Kastenmuller, W., Ifrim, I., Kabat, J., Germain, R. N. Histo-cytometry: A method for highly multiplex quantitative tissue imaging analysis applied to dendritic cell subset microanatomy in lymph nodes. Immunity. 37 (2), 364-376 (2012).
- Kotov, D. I., Pengo, T., Mitchell, J. S., Gastinger, M. J., Jenkins, M. K. Chrysalis: A new method for high-throughput histo-cytometry analysis of images and movies. J Immunol. 202 (1), 300-308 (2019).
- Jain, R. W., Elliott, D. A., Yong, V. W. Single-cell analysis of high-parameter histology images using histoflow cytometry. J Immunol. 210 (12), 2038-2049 (2023).
- JoVE Science Education Database. General Laboratory Techniques. Histological Sample Preparation for Light Microscopy. JoVE. , Cambridge, MA. (2023).
- Schindelin, J., et al. Fiji: An open-source platform for biological-image analysis. Nat Methods. 9 (7), 676-682 (2012).
- Berg, S., et al. ilastik: Interactive machine learning for (bio)image analysis. Nat Methods. 16 (12), 1226-1232 (2019).
- Reichard, A., Asosingh, K. Best practices for preparing a single cell suspension from solid tissues for flow cytometry. Cytometry A. 95 (2), 219-226 (2019).
- Ruhlandt, D., et al. Absolute quantum yield measurements of fluorescent proteins using a plasmonic nanocavity. Commun Biol. 3 (1), 627(2020).
- Combs, C. A., Shroff, H. Fluorescence microscopy: A concise guide to current imaging methods. Curr Protoc Neurosci. 79, 1-25 (2017).
- Elliott, A. D. Confocal microscopy: Principles and modern practices. Curr Protoc Cytom. 92 (1), e68(2020).
- Jonkman, J., Brown, C. M., Wright, G. D., Anderson, K. I., North, A. J. Tutorial: Guidance for quantitative confocal microscopy. Nat Protoc. 15 (5), 1585-1611 (2020).
- McNally, J. G., Karpova, T., Cooper, J., Conchello, J. A. Three-dimensional imaging by deconvolution microscopy. Methods. 19 (3), 373-385 (1999).
- Stringer, C., Wang, T., Michaelos, M., Pachitariu, M. Cellpose: A generalist algorithm for cellular segmentation. Nat Methods. 18 (1), 100-106 (2021).
重印与许可
