本方案描述了进行酵母表面展示筛选实验的关键步骤,以富集能够结合目标抗原的蛋白质变体。
本文内容
摘要
摘要
蛋白质工程能够改进特定蛋白质的现有功能,或产生新的功能。在蛋白质工程领域中,最广泛使用且用途多样的工具之一是酵母表面展示技术,该技术可将一组随机化的蛋白质表达于酵母细胞表面。表型(例如酵母表面展示蛋白与目标抗原的结合)与基因型(编码该蛋白质变体的质粒)之间的关联,使得能够针对所需特性对该文库进行筛选,并对富集的变体进行后续测序。通过结合磁珠筛选与流式细胞分选技术,可选择并富集对目标抗原结合能力增强的蛋白质变体。值得注意的是,除了亲和力成熟之外,即使初始无结合亲和力,也可通过该方法实现对目标抗原的结合。本文提供了一个逐步操作的实验方案,涵盖酵母表面展示筛选实验的所有关键步骤,并给出了典型的酵母表面展示结果示例。我们证明,酵母表面展示是一种适用广泛且稳健的方法,任何具备流式细胞仪的分子生物学实验室均可建立该技术。
引言
酵母表面展示是蛋白质工程领域中的关键技术之一。该技术能够筛选出具有理想特性的蛋白质变体,例如亲和力或稳定性得到改善的变体。该技术于1997年首次被提出1,是除噬菌体展示2,3、核糖体展示4和哺乳动物细胞展示5,6,7之外最常用的展示技术之一。目的蛋白(POI)通过与锚定蛋白融合而展示在酵母细胞表面。存在多种不同的锚定蛋白,其中最常见的是将POI融合至酵母交配蛋白Aga2p的C末端1,8。此外,POI通常两侧带有两个标签,例如血凝素标签(HA标签)和c-myc标签,这使得可通过荧光标记的抗体和流式细胞术检测展示水平(图1A)。典型的酵母筛选流程包括磁珠筛选与流式细胞分选的结合使用。磁珠筛选能够处理大量细胞,并富集那些即使亲和力较低但仍能与靶抗原结合的蛋白质变体,因为抗原负载的磁珠与细胞表面展示蛋白之间的多价相互作用会产生亲和力效应,从而避免低亲和力变体的丢失(图1B)。流式细胞分析与分选的优势在于可以直观地观察展示的POI变体与标记抗原的结合情况。因此,可对结合阳性细胞群进行分选和培养,经过多轮分选后逐步富集具有理想特性的蛋白质变体。此外,还可进行额外的随机突变循环,以进一步增加多样性,从而提高发现有助于提升蛋白质亲和力和/或稳定性的新突变的概率。
酵母表面展示具有若干优势,例如:(a)真核表达系统能够实现蛋白质的氧化折叠以及真核生物特有的翻译后修饰(如N-糖基化);(b)由于可检测蛋白两侧的两个肽段标签,实现表达水平的归一化;(c)可通过流式细胞术直观监测筛选进程(如结合细胞的比例和结合强度);(d)可在酵母上直接分析单个蛋白质突变体(如分析其热稳定性及亲和力),从而为繁琐的蛋白质表达与纯化提供一种节省时间的替代方案9。事实上,这两种亲和力(KD 值)以及稳定性(T50 酵母表面展示蛋白的亲和力值与使用生物物理方法及可溶性蛋白获得的数据表现出良好的相关性9,10,11,12酵母表面展示技术已被用于多种蛋白质的改造,例如抗体片段13,14,15,16,10th III型纤连蛋白结构域17,18, rcSso7d19,20或 knottins21同样,研究人员已通过改变随机化位置以及氨基酸密码子的使用来优化酵母文库的设计17,22,23酵母表面展示技术已被证实可成功用于稳定性工程14,15,24,25,亲和力18,26,27酶活性28,29,30,31和蛋白质表达32此外,利用酵母表面展示技术,还实现了更复杂的应用,例如在小分子存在或不存在条件下的条件性结合20.
在本方案中,我们以G4文库(基于10)为例,详细描述了利用酵母表面展示技术进行筛选实验的全部关键步骤th III型纤连蛋白结构域(Fn3),在小分子A1120存在下针对人视黄醇结合蛋白4(hRBP4)抗原筛选获得20该筛选旨在获得一种依赖于小分子的蛋白质-蛋白质相互作用,该小分子可作为分子开关使用。值得注意的是,尽管酵母表面展示技术存在其他替代方法,但典型的酵母筛选通常以靶向抗原的结合为目标,且不预先具备结合亲和力。本文涵盖了酵母筛选实验的全部步骤,包括酵母文库的培养、磁珠筛选、流式细胞分选以及通过易错PCR(epPCR)进行的亲和力成熟。因此,本方案是对以往酵母表面展示方案的补充。33,34 并可作为酵母表面展示筛选的基础图1)与任意选定的酵母文库和目标抗原结合使用。

图1:酵母表面展示原理及酵母表面展示筛选的典型工作流程。(A)将目的蛋白(POI)克隆至酵母表面展示载体中,通常在其N端和C端分别带有HA标签和c-myc标签。该构建体与酵母交配蛋白Aga2p融合,以实现在细胞表面的展示。图中所示蛋白为来自PDB ID: 6QBA20的工程化结合蛋白“RS3”。(B)流程图展示了酵母表面展示筛选的典型工作流程,该流程结合了通过磁珠筛选和流式细胞分选富集具有理想特性的蛋白变体,以及利用epPCR进行亲和力成熟的过程。请点击此处查看该图的放大版本。
方案
1. 酵母文库的解冻与培养
- 在室温下解冻足量的冷冻酵母文库分装样品,并立即用 SD-CAA 培养基(见表 1)稀释至 OD600 约为 1(相当于 1 × 10⁷ 个细胞/mL)。
注意:确保文库的多样性被覆盖至少 10 倍。因此,如果文库大小为 2.5 × 10⁸ 个克隆(本示例中使用的 G4 文库的多样性),则应在 250 mL SD-CAA 培养基中接种至少 2.5 × 10⁹ 个细胞,以达到 OD600 为 1。本方案也可从液体培养物(刚转化文库的酵母细胞)开始。 - 评估活细胞数量。
- 从该酵母悬液(OD600 为 1)中取 100 µL 分装样品,用 900 µL SD-CAA 培养基在微量离心管中进行 1:10 的系列稀释。
- 制备至 10-5 的稀释度,并将 10-3、10-4 和 10-5 稀释液各 100 µL 涂布于 SD-CAA 平板(表 1)。在 30 °C 下培养 2–3 天。确保解冻后的活细胞数量至少超过文库多样性 10 倍。
- 同时,继续处理剩余的细胞悬液,将含有 G4 文库的酵母培养物置于玻璃烧瓶中,在 30 °C 摇床(180 rpm)中过夜培养。过夜培养后,进入第 2 部分(诱导蛋白在酵母表面表达)。
- 培养 2–3 天后,通过肉眼观察计数 SD-CAA 平板上的菌落数。计算解冻后最终活细胞数量时,需考虑稀释倍数以及涂布体积(即 100 µL)与原始培养液体积(即 250 mL)的比例。
活细胞数/mL = 平板上菌落数 × 稀释倍数
活细胞总数 = (活细胞数/mL)× 培养液体积
| 培养基/缓冲液 | 组分 | 浓度 [g/L] | 备注/说明 | |||
| SD-CAA | D-葡萄糖 | 20 | 将所有培养基组分溶于1000 mL ddH2O中,并使用一次性0.22 µm无菌滤器进行无菌过滤。 | |||
| 酵母氮源基础 | 6.7 | |||||
| 酪蛋白氨基酸 | 5 | |||||
| 柠檬酸一水合物 | 7.4 | |||||
| 三水合柠檬酸钠 | 10.83 | |||||
| SG-CAA | D-半乳糖 | 20 | 将所有培养基组分溶于1000 mL ddH2O中,并使用一次性0.22 µm无菌滤器进行无菌过滤。 | |||
| D-葡萄糖 | 2 | |||||
| 酵母氮源基础 | 6.7 | |||||
| 酪蛋白氨基酸 | 5 | |||||
| 七水合磷酸氢二钠 | 10.2 | |||||
| 一水合磷酸二氢钠 | 8.56 | |||||
| SD-CAA 平板 | 山梨醇 | 182 | 将山梨醇、七水合磷酸氢二钠、一水合磷酸二氢钠和琼脂粉溶于900 mL ddH2O中,高压灭菌。将剩余组分溶于100 mL ddH2O中,过滤除菌,待高压灭菌后的培养基冷却至温热时加入。 | |||
| 七水合磷酸氢二钠 | 10.2 | |||||
| 一水合磷酸二氢钠 | 7.44 | |||||
| 琼脂粉 | 15 | |||||
| D-葡萄糖 | 20 | |||||
| 酵母氮源基础 | 6.7 | |||||
| 酪蛋白氨基酸 | 5 | |||||
| YPD | 蛋白胨 | 20 | 配制10倍浓度D-葡萄糖储备液(200 g/L),并使用一次性0.22 µm无菌滤器过滤除菌。将蛋白胨和酵母提取物溶于900 mL ddH2O中,高压灭菌。待冷却至温热时,加入100 mL 10倍D-葡萄糖溶液。 | |||
| 酵母提取物 | 10 | |||||
| D-葡萄糖 | 20 | |||||
| YPD 平板 | 蛋白胨 | 20 | 配制10倍浓度D-葡萄糖储备液(200 g/L),并使用一次性0.22 µm无菌滤器过滤除菌。将蛋白胨、酵母提取物和琼脂粉溶于900 mL ddH2O中,高压灭菌。待冷却至温热时,加入100 mL 10倍D-葡萄糖溶液。 | |||
| 酵母提取物 | 10 | |||||
| D-葡萄糖 | 20 | |||||
| 琼脂粉 | 15 | |||||
| PBSA | BSA | 1 | 将BSA溶于PBS中,并使用一次性0.22 µm无菌滤器进行无菌过滤。 | |||
表1:培养基与缓冲液成分。
2. 酵母表面蛋白表达的诱导
- 经过过夜培养后,酵母培养物的 OD600 通常达到 2-20。使用分光光度计测量 OD600 以确定酵母培养物的密度。
注意:OD 测量值仅在 0.1-1 范围内呈线性。因此,需在 SD-CAA 培养基中进行稀释(通常为 1:20 和 1:50),以准确测定 OD600。- 将细胞用 SD-CAA 稀释至 OD600 为 1,并确保覆盖 10 倍多样性(即,G4 文库稀释时使用 2.5 × 10⁹ 个细胞)。在 30 °C 条件下继续振荡培养,使细胞进入对数生长期。
- 从过夜培养物中制备酵母文库的甘油保存液(覆盖 50 倍多样性),保存于含 15% 甘油的 SD-CAA 培养基中。具体操作为:将所需数量的酵母细胞离心(2000 × g,3 分钟,4 °C),弃去上清液,将细胞沉淀重悬于 1 mL 含 15% 甘油的 SD-CAA 培养基中。立即于 -80 °C 冻存甘油保存液。
注意:若在冷冻前将酵母培养物培养至稳定期,可提高细胞存活率。在后续筛选轮次中,当文库多样性降低时,通常只需取 700 µL 酵母培养物与 300 µL 含 50% 甘油的 SD-CAA 混合即可。此时酵母培养物在稳定期的 OD600 通常为 15,但实际数值可能因所用分光光度计而异。因此,可通过连续多次测量 OD600 来确定稳定期。若在 2 小时培养期间 OD600 值不再上升,则表明已进入稳定期。
- 在酵母培养物稀释后 4-6 小时(此时典型的 OD600 值为 4-6),取适量体积的细胞,以 2000 × g 离心 5 分钟,以覆盖 10 倍多样性,并弃去上清液。
- 将细胞沉淀重悬于 SG-CAA 培养基中(见表 1),调节至 OD600 为 1,并转移至新的玻璃锥形瓶中。
注意:在含半乳糖的培养基中重悬可激活半乳糖诱导型启动子,从而诱导目标蛋白在细胞表面表达。 - 将酵母培养物在 20 °C、180 rpm 振荡条件下过夜培养,以诱导目标蛋白(POI)在细胞表面表达。过夜诱导后,酵母培养物的 OD600 通常达到 2-5;若将诱导温度升高至 37 °C,则 OD600 值通常为 4-10。
注意:将温度降低至 20 °C 可减缓细胞生长,通常可获得更高的表面展示水平。然而,在 37 °C 下诱导可能有助于增强对稳定化突变体的选择压力35。
3. 酵母文库的第一轮磁珠筛选(阳性筛选)
注意:标准微珠筛选程序包含6 个步骤(表2)。
| 天数 | 步骤 | |
| 0 | 过夜培养 | |
| 1 | 诱导酵母细胞表面蛋白表达 | |
| 2 | 第一次磁珠筛选,包含1轮阳性筛选 | |
| 3 | 去除磁珠,传代培养,诱导酵母细胞表面蛋白表达,并冻存文库 | |
| 4 | 第二次磁珠筛选,包含3轮阴性筛选和1轮阳性筛选 | |
| 5 | 去除磁珠,并冻存文库 | |
表2:酵母文库磁珠筛选的典型时间线。
- 磁珠的制备
- 准备第一次磁珠筛选所需的磁珠(见材料表):每管中,将10 µL生物素结合磁珠(4 × 10⁵ 珠子/µL)重悬于990 µL PBSA(表1)中进行洗涤,将管子置于磁力架上2分钟(管盖打开)。小心移除上清液。用1 mL PBSA重复洗涤一次。
注意:若需要多个含有相同生物素化抗原的磁珠管,可在本步骤中合并于同一管中制备,以获得均匀的抗原-磁珠溶液。 此时,下一步中抗原的用量需相应增加。 - 在1.5 mL微量离心管中,将磁珠重悬于总体积为1 mL的PBSA中,并加入6.7–33 pmoles的生物素化抗原(本例中:6.86 µL浓度为0.125 mg/mL的人RBP4)。
注意:虽然6.7 pmoles抗原已足够,但如果抗原充足,建议使用33 pmoles。若筛选目标为与小分子药物或配体结合的抗原(如本例),则该药物/配体必须在筛选过程中存在,并应在本步骤中加入(本例中:5 µM A1120)。 - 在4 °C下轻轻振荡或旋转孵育2小时。
注意:此步骤期间可同时准备细胞。 - 孵育结束后、加入细胞前,将管子置于磁力架上2分钟(管盖打开),移除上清液,并用1 mL PBSA如上所述洗涤负载抗原的磁珠。重复洗涤一次。
注意:若筛选的是与药物或配体结合的抗原,则洗涤缓冲液中应含有过量的该药物或配体(本例中:5 µM A1120)。 - 将负载抗原的磁珠重悬于50 µL PBSA中(如适用,需含药物或配体)。
注意:若为多个管子准备了相同的负载抗原磁珠,则应相应调整体积(对于G4文库,此处最终体积为100 µL,可供两管使用)。
- 准备第一次磁珠筛选所需的磁珠(见材料表):每管中,将10 µL生物素结合磁珠(4 × 10⁵ 珠子/µL)重悬于990 µL PBSA(表1)中进行洗涤,将管子置于磁力架上2分钟(管盖打开)。小心移除上清液。用1 mL PBSA重复洗涤一次。
- 酵母细胞的制备
- 按上述方法测定诱导后酵母培养物的OD600 。
- 收集足够数量的细胞,使其数量达到文库多样性的10倍(2000 x g,10分钟,4 °C)。对于G4文库,离心使用2.5 x 10⁹个细胞。移除上清液,并用10 mL PBSA洗涤细胞。
- 再次离心(2000 x g,10分钟,4 °C),并将细胞重悬于适量PBSA中,使细胞浓度为1.25 x 10⁹ 个细胞/mL(本例中:2 mL),转移至微量离心管中。
注意:PBSA的体积取决于细胞数量。 - 离心(2000 x g,3分钟,4 °C),并重悬于950 µL PBSA中。
- 酵母细胞与负载抗原磁珠的孵育
- 将50 µL负载抗原的磁珠加入950 µL细胞悬液中,在4 °C下振荡或旋转孵育2小时。
- 孵育结束后,将细胞-抗原-磁珠混合液置于磁力架上(管盖打开)。用移液器将管盖内液体转移回管中,确保整个酵母培养物均经历磁选。静置2分钟后,小心弃去未结合的细胞。立即用1 mL PBSA洗涤。
注意:若筛选在药物/配体存在下进行(本例中为A1120),则PBSA中必须含有该药物/配体。 - 用PBSA洗涤后,迅速将细胞重悬于1 mL SD-CAA中,防止细胞干燥。
- 加入200 mL SD-CAA,并按上述方法进行系列稀释。取100 µL涂布于SD-CAA平板,30 °C培养2–3天,以测定新的最大多样性。本例中,G4文库在第一次磁珠筛选后的多样性为1.25 x 10⁶ 个细胞。
注意:由于本筛选轮次中原始文库被10倍过量取样,可合理推断富集后的文库中大多数克隆会重复出现多次。因此,实际多样性会更低,该数值应视为最大估计值。通常,第一轮筛选可使多样性至少降低100倍。将剩余培养物(200 mL)在30 °C下振荡(180 rpm)培养至少16小时。可在过夜培养后暂停实验流程,将细胞置于4 °C保存。
4. 去除磁珠及下一轮磁珠筛选前的培养
- 测量OD600 如上所述。沉淀足够数量的细胞,使其覆盖多样性至少10倍(2000 × g,3 分钟,室温)。弃去上清液,将细胞重悬于 1 mL SD-CAA 中。
- 转移至微量离心管中,打开管盖,置于磁力架上静置2分钟。将未结合的细胞转移至新的微量离心管中,并重复分离步骤。
- 将未结合的细胞在100 mL SD-CAA中稀释,于30 °C、180 rpm振荡培养至OD600 达到3-4时。
注意:如果 OD600 在去除珠子之前,若pH值低于4,则细胞无需孵育可直接进行诱导。 - 当 OD600 当达到3-4时,离心足够数量的细胞,以至少10倍(2000 ×)覆盖其多样性 g,3 分钟,室温)并重悬于 SG-CAA 中至 OD600 于20 °C、180 rpm摇床中过夜培养以诱导蛋白表达。
- 当剩余的SD-CAA酵母培养物达到稳定生长期(OD600 超过15时,沉淀足够的细胞以 覆盖多样性 50 倍(2000 ×) g,3分钟,室温)。冷冻 通过离心(2000 x g,3 分钟),随后 在含15% SD-CAA中重悬细胞沉淀 甘油并于 -80 °C 下保存。
5. 第二轮磁珠筛选,包含3次阴性筛选和1次阳性筛选
- 按照上述方法准备细胞和抗原磁珠。同时准备不含抗原的裸磁珠溶液,用于阴性筛选。
注意:由于需进行三次阴性筛选,可将裸磁珠合并制备,供全部三轮使用。 - 洗涤后,将抗原磁珠重悬于 50 µL PBSA 中, 并将裸磁珠重悬于 150 µL PBSA 中(若该批磁珠用于全部三轮阴性筛选)。
- 进行第一轮阴性筛选时,将 50 µL 洗涤后的裸磁珠加入 950 µL 洗涤后的细胞悬液(PBSA 中),于 4 °C 孵育 1.5 小时。
- 孵育结束后,将含有裸磁珠-细胞悬液的离心管置于磁力架上,打开管盖。用移液器将管盖内的液体移回管中,静置 2 分钟。将未结合的细胞转移至新的微量离心管中,并加入 50 µL 洗涤后的裸磁珠。
- 重复上述操作,再进行两轮阴性筛选。同时,准备用于阳性筛选的抗原负载磁珠。
- 完成三轮阴性筛选后,向细胞中加入 50 µL 抗原负载磁珠溶液,于 4 °C 孵育 2 小时。
- 将含有抗原负载磁珠的细胞置于磁力架上,打开管盖,用移液器将管盖内的液体移回管中,静置 2 分钟后弃去未结合的细胞。
- 后续所有步骤均按照首次抗原磁珠筛选所述方法进行。与第一次阳性筛选(步骤 3.3.2)唯一不同的是洗涤次数:用 PBSA 洗涤磁珠-细胞悬液时,由一次改为两次,以提高筛选的严谨性。
注意:通常情况下,多样性会再次降低 10–100 倍。经过第二次磁珠筛选后,G4 文库的最大多样性为 3.45 × 10⁵ 个细胞。如前所述,由于文库存在过量取样,实际多样性预计更低。
6. 通过流式细胞分选筛选文库
- 在SG-CAA中过夜诱导表面表达后,测定OD600 如上所述。收集足够数量的细胞,使其覆盖多样性数量的10倍(2000 ×) g,5 分钟,室温)。弃去上清液。
- 将沉淀重悬于PBSA中,并转移至微量离心管。使用3 x 10⁷ 每个试管准备用于染色的细胞。根据样本多样性准备相应数量的试管。另设一个不加抗原的染色对照管。
注意:例如,如果 30 x 106 细胞应进行分选,离心沉淀300 × 106 离心细胞以获得可见的细胞沉淀,并防止后续步骤中的细胞丢失。用5 mL PBSA重悬细胞,分装3至4份,每份500 µL至微量离心管中。制备的细胞数量应约为实际分选所需数量的3倍,因为在染色过程中会损失部分细胞。若筛选过程在药物/配体存在下进行,需额外制备仅含抗原但不含药物/配体的对照组。 - 再次离心(2000 × g) g,5 分钟,室温),将沉淀重悬于 200 µL 含抗原(含 5 µM A1120 的 hRBP4)的 PBSA 中,4 °C 孵育 1 小时。
注意:从这一步开始的所有操作均需在冰上进行,并使用预冷的试剂。为防止抗体或抗原耗尽,所有试剂的添加量应相对于反应管中酵母展示蛋白的总量保持化学计量过量。否则,由于抗原和/或抗体的量有限,可能导致酵母展示突变体的结合受到限制。通常情况下, 5 × 10⁴ 以每酵母细胞的分子数进行计算,并建议加入至少10倍化学计量过量的抗原和抗体。若抗原量非常有限,可将过量比例降至5倍。有关避免配体耗竭的详细计算说明及示例已在先前的实验方案中提供9. - 孵育后,离心细胞(2000 x g,5 分钟,4 °C)并用 1 mL PBSA 洗涤(若筛选过程中存在药物/配体(如此处的 A1120),则洗涤缓冲液中也需含有该成分)。
- 将细胞重悬于含有用于展示染色及结合抗原检测的抗体的100 µL冷PBSA中,在4 °C孵育30分钟。
- 使用抗c-myc抗体(终稀释度1:100)检测完整长度的展示型目的蛋白(POI)。使用抗HA抗体(终稀释度1:50)检测展示蛋白的总量。使用Penta-His抗体(终稀释度1:20)或链霉亲和素(终稀释度1:200)分别筛选结合于含有6x His标签或生物素的可溶性抗原的酵母细胞。
- 在分选轮次之间交替使用检测试剂,以防止富集与二抗试剂结合的蛋白变体。
注意:可使用不同的荧光染料组合,但 Alexa Fluor 488 和 Alexa Fluor 647 是较佳选择,因其在流式细胞术中无需补偿。为防止抗体耗尽,其添加量应相对于试管中酵母展示蛋白的总数保持化学计量过量。通常计算依据为每 5 × 10⁶ 个细胞4 每个酵母细胞中的分子数。更详细的解释见之前的实验方案9.
- 孵育后,离心细胞(2000 x g,5 分钟,4 °C)后,向沉淀中加入 1 mL PBSA(含药物/配体,针对 hRBP4 筛选的 G4 文库为 5 µM A1120),再次离心。弃去大部分上清液,仅保留 20–30 µL 以防止沉淀干燥。
- 将沉淀物在分选前立即用预冷的PBSA重悬,并分选展示具有所需特性的Fn3分子(即在A1120存在下结合hRBP4)的酵母细胞。
注意:门控策略如图所示 图2A. - 将细胞直接分选至SD-CAA培养基中,分选后补充适量SD-CAA培养基,于30 °C、180 rpm振荡培养。
注意:分选后若体积显著增加,需进行离心处理(2000 × g,5 分钟,室温),以去除多余的鞘液,然后将细胞重悬于新鲜的 SD-CAA 培养基中。记录分选至新离心管中的细胞数量,该数值将作为下一轮分选的新最大多样性值。如上所述,由于文库的过度取样,文库的实际多样性将低于该数值。 - 重复进行多轮流式细胞分选,以观察酵母文库中结合蛋白变体的富集情况(图2B).
注意:在分析性流式细胞实验中,将文库并排比较可能会很有帮助。在后续筛选轮次中,降低抗原浓度有助于区分低亲和力与高亲和力结合子,并可特异性分选在低浓度下对靶标表现出较强结合信号的蛋白质变体图 2C)。在后续筛选轮次中,还可针对提高的热稳定性进行分选。为此,按照第7节所述方法,通过epPCR对文库进行随机突变。参照其他流式细胞分选轮次的方法,进行细胞诱导、OD测定以制备细胞600, 以及细胞的洗涤。将酵母细胞置于冰上 PBSA 中孵育 10 分钟,随后在热循环仪中于升高温度下进行 10 分钟热激孵育。之后再次将细胞置于冰上 10 分钟,接着进行染色实验流程。稳定性增强的突变体可抵抗热变性,因此在热孵育后仍能保持结合能力。可根据野生型蛋白的初始热稳定性选择不同的热激温度进行测试,通常 40–80 °C 的温度范围较为合适。然而,当温度超过 48 °C 时,酵母细胞的存活率将急剧下降。因此,如步骤 7.1 所述,在对热激处理后的酵母文库进行分选后,有必要提取质粒。在此情况下,需使用富集后的突变体重新转化新鲜的 EBY100 细胞,再进入下一轮分选。36提高热稳定性的更详细方案可参见其他文献37如果所展示蛋白的变性是可逆的,则该方法将无效。 alternatively,可在分选前一天于37 °C而非20 °C诱导蛋白表达,并分选仍能高效展示全长蛋白的变异体。
7. 通过易错PCR进行亲和力成熟以引入随机突变
注意:使用错误倾向PCR(epPCR)进行亲和力成熟可以在第一次流式细胞分选之前,或在多轮流式细胞分选之间进行。在存在A1120的情况下对G4文库进行筛选时,亲和力成熟是在第一轮流式细胞分选之前进行的。具体方案还取决于磁珠筛选后的文库规模以及流式细胞术可检测到的结合信号强度。特别是当磁珠筛选后的亲和力较低,不足以在流式细胞实验中产生可检测信号时(因为抗原在洗涤步骤中会快速解离), epPCR 可产生亲和力改善的变体,从而能够在后续通过流式细胞术进行检测和筛选。
- 使用商业质粒小提 II 试剂盒(见材料表)对富集的酵母文库进行酵母小量提取 DNA 操作,具体步骤如下:
- 测定过夜培养物的细胞密度,于早晨稀释至 OD600 为 0.2,并在 30 °C 下振荡培养。
- 当 OD600 达到 0.6 时,取 3 mL 培养物,以 600 xg 离心 2 分钟收集细胞。
- 向沉淀中加入 200 µL 溶液 1,再加入 6 µL Zymolyase。通过轻弹或轻微涡旋重悬沉淀,并在 37 °C 下孵育 3 小时。
- 加入 200 µL 溶液 2,轻轻混匀;再加入 400 µL 溶液 3,再次轻轻混匀。
- 以最高速度离心 3 分钟。
- 将上清液转移至 Spin-I 柱中,以最高速度离心 30 秒,弃去穿流液。
- 用含乙醇的 550 µL 洗涤缓冲液洗涤,以最高速度离心 2 分钟。
- 将柱子转移至新的微量离心管中,以最高速度离心 2 分钟,以去除残留的洗涤缓冲液。
- 将柱子转移至另一新的微量离心管中,加入 10 µL 无核酸酶水,以最高速度离心 1 分钟,以洗脱 DNA。
- 进行初步 PCR 扩增,以获得用于易错 PCR(epPCR)的模板。
- 使用引物对酵母表面展示载体中插入片段外侧区域进行 PCR 扩增,以扩增 DNA。
注:由于在酵母小提过程中会同时洗脱大量酵母基因组 DNA,因此建议进行此步骤,以获得纯净的 DNA 片段作为后续 epPCR 的模板。 - 对于 pCTCON2 载体,使用正向引物 5'- GGCTCTGGTGGAGGCGGTAGCGGAGGCGGAG
GGTCGGCTAGC 和反向引物 5'- CTATTACAAGTCC
TCTTCAGAAATAAGCTTTTGTTCGGATCC,按照表 3中列出的反应组分和表 4中所示的循环条件进行 PCR。 - 使用 PCR 与 DNA 清纯化试剂盒纯化 PCR 产物,用 20 µL 无核酸酶 H2O 洗脱。
- 使用引物对酵母表面展示载体中插入片段外侧区域进行 PCR 扩增,以扩增 DNA。
- 进行易错 PCR(epPCR)以引入随机突变。
- 使用核苷酸类似物进行 epPCR,反应组分见表 5,反应条件见表 6。
- 将全部 epPCR 产物在 120 V 条件下于 1% 制备型琼脂糖凝胶上电泳 45 分钟。加入 DNA 标记物,并在 epPCR 产物与 DNA 标记物之间留出一个空泳道。切下对应于插入片段预期大小的目标条带,使用凝胶回收试剂盒纯化,并测定 DNA 浓度。
- 通过 PCR 扩增随机化后的 DNA。
- 使用 Q5 聚合酶扩增 50 ng DNA。每轮电转化设置两份 100 µL 的 PCR 反应体系(见表 7),PCR 条件见表 8。使用与第一轮 PCR 相同的引物。
注:酵母电转化需要大量 DNA。 - 取 5 µL PCR 产物在 1% 琼脂糖凝胶上进行电泳分析,120 V 电泳 45 分钟。
- 使用 Q5 聚合酶扩增 50 ng DNA。每轮电转化设置两份 100 µL 的 PCR 反应体系(见表 7),PCR 条件见表 8。使用与第一轮 PCR 相同的引物。
- 通过乙醇沉淀法纯化扩增后的 DNA。
- 将两份 100 µL 的 PCR 产物合并。加入 20 µL(总体积的 10%)经无菌过滤的 3 M 醋酸钠(pH 5.2)。
注:该缓冲液可提前配制,并在室温下保存数月。 - 加入 440 µL 100% 乙醇(或至少 2 倍体积),在室温下孵育 2 分钟。
- 在室温下以 20,000 x g 离心 5 分钟。弃去上清液,加入 500 µL 70% 乙醇并短暂混匀。
- 在室温下以 20,000 x g 离心 5 分钟。弃去上清液,加入 500 µL 100% 乙醇并短暂混匀。
- 在室温下以 20,000 x g 离心 5 分钟。弃去上清液,将 DNA 沉淀置于超净台中干燥,直至乙醇完全挥发。
注:可使用 48 °C 的加热模块加速干燥过程。DNA 沉淀可能始终不可见。 - 将干燥的 DNA 沉淀溶解于 10 µL 无核酸酶 H2O 中。
注:应尽可能使用最小体积溶解 DNA。无需测定 DNA 浓度。
- 将两份 100 µL 的 PCR 产物合并。加入 20 µL(总体积的 10%)经无菌过滤的 3 M 醋酸钠(pH 5.2)。
| 体积 [µL] | 终浓度 | |
| 5x Q5 增强剂 | 10 | 1x |
| 5x Q5 缓冲液 | 10 | 1x |
| 引物 fwd 10 µM | 2.5 | 0.5 µM |
| 引物 rev 10 µM | 2.5 | 0.5 µM |
| dNTPs 10 mM | 1 | 200 µM |
| Q5 DNA 聚合酶 | 0.5 | 20 U/mL |
| 酵母质粒小提 DNA | 10 | |
| 无核酸酶水 H2O | 13.5 |
表3:1的条件st 步进PCR,用于从分离的酵母质粒小提物中扩增目的基因(POI基因)。
| 步骤 | 温度 | 时间 |
| 初始变性 | 98 °C | 30 s |
| 25 个循环 | 98 °C | 10 s |
| 72 °C | 30 s | |
| 72 °C | 30 s | |
| 最终延伸 | 72 °C | 2 min |
| 保存 | 4 °C |
表4:1的循环条件st PCR扩增从分离的酵母质粒小量提取物中获得的目的基因(POI基因)。
| 体积 [µL] | 终浓度 | |
| 无核酸酶水 H2O | 加至 50 | |
| 10x Thermopol 缓冲液 | 5 | 1x |
| Primer_fwd (10 µM) | 2.5 | 0.5 µM |
| Primer_rev (10 µM) | 2.5 | 0.5 µM |
| dNTPs (10 mM) | 1 | 200 µM |
| 8-oxo-dGTP (100 µM) | 1 | 2 µM |
| dPTP (100 µM) | 1 | 2 µM |
| 第一轮 PCR 产物 | XX | 50 ng |
| Taq DNA 聚合酶 | 0.5 | 0.05 U/µL |
表5:在使用1对POI DNA进行扩增后,进行epPCR的反应条件st 步进PCR
| 步骤 | 温度 | 时间 |
| 初始变性 | 94 °C | 30 s |
| 15 个循环 | 94 °C | 45 s |
| 60 °C | 30 s | |
| 72 °C | 1 min | |
| 最终延伸 | 72 °C | 10 min |
| 保存 | 4 °C |
表6:易错PCR的循环条件。
| 体积 [µL] | 终浓度 | |
| 5x Q5 增强剂 | 20 | 1x |
| 5x Q5 缓冲液 | 20 | 1x |
| 引物 fwd 10 µM | 5 | 0.5 µM |
| 引物 rev 10 µM | 5 | 0.5 µM |
| dNTPs 10 mM | 1 | 200 µM |
| Q5 聚合酶 | 1 | 20 U/mL |
| 50 ng DNA | XX | |
| ddH20 | 补至 100 |
表7:2的条件nd 在EBY100细胞电转化前,采用步进PCR扩增epPCR产物。
| 步骤 | 温度 | 时间 |
| 初始变性 | 98 °C | 30 s |
| 25 个循环 | 98 °C | 10 s |
| 72 °C | 30 s | |
| 72 °C | 30 s | |
| 最终延伸 | 72 °C | 2 min |
| 保存 | 4 °C |
表8:2的循环条件nd 步进PCR用于扩增epPCR产物。
8. 用于电穿孔的酵母展示载体的线性化
- 线性化 pCTCON2 酵母表面展示载体(Addgene 质粒 #41843)。
- 进行大规模酶切,并将该线性化载体用于后续所有电转化实验。
- 用 Sal I 酶对 2 × 200 µg 的 pCTCON2 质粒 DNA 在 37 °C 条件下进行 24 小时的初始线性化酶切(表 9)。
- 使用 NheI 和 BamHI 酶在 37 °C 条件下继续酶切 24 小时,以切除插入片段(表 10)。
- 最后,向管中各加入 5 µL 的每种酶(Sal I、NheI、BamHI),再次在 37 °C 孵育 24 小时。
- 将酶切后的载体在制备型琼脂糖凝胶上电泳。切下条带,并使用凝胶回收试剂盒进行纯化。用 20 µL 洗脱液洗脱载体,测定 DNA 浓度并调整至约 2 µg/µL。
注意:长时间酶切质粒可确保插入片段充分切割,从而减少电转化后载体的背景信号。
| DNA | 200 µg |
| 10x CutSmartBuffer | 50 µL |
| Sal I-HF (NEB) | 30 µL (60 U) |
| H2O | 加水至 500 µL |
表9:酵母表面展示载体pCTCON2大规模消化反应第一步的条件。
| pCTCON2(经 Sal I 消化) | 500 µL |
| 10x CutSmartBuffer | 37.5 µL |
| NheI-HF(NEB) | 15 µL(30 U) |
| BamHI-HF(NEB) | 15 µL(30 U) |
| H2O | 加至 875 µL |
表10:酵母表面展示载体pCTCON2大规模消化第二步的反应条件。
9. 将随机化 DNA 和线性化载体电穿孔转化至 EBY100 中
- 在电穿孔前3天,从甘油菌种中划线培养EBY100酵母细胞(ATCC,参见材料表)。由于未转化的EBY100细胞不含酵母表面展示载体,使用完全培养基YPD平板(表1),在30 °C下培养。
- 电穿孔前一天,挑取单个EBY100菌落接种至30 mL新鲜配制的YPD培养基(表1)中,于30 °C、180 rpm振荡条件下过夜培养。
注意:YPD培养基的存放时间不应超过1个月。 - 次日早晨,将EBY100过夜培养物用YPD培养基稀释至OD600为0.2,总体积为100 mL,并在30 °C、180 rpm振荡条件下继续培养。
注意:50 mL培养体积足以进行两次电穿孔。通常准备100 mL以确保有足够的细胞用于对照组(仅细胞组和细胞加载体组)。 - 当OD600达到1.3–1.5时,将细胞在50 mL离心管中以2000 × g离心3分钟,弃去上清液。
- 将沉淀用25 mL 100 mM无菌过滤的醋酸锂溶液重悬(参见材料表),加入新鲜配制并经无菌过滤的DTT(1 M)(参见材料表),使其终浓度为10 mM。
注意:醋酸锂的体积应为原始YPD体积的一半,必要时可按比例调整。100 mM醋酸锂溶液可预先配制并在室温下保存数月,但1 M DTT母液应在使用前新鲜配制并置于冰上保存。 - 在30 °C下振荡培养10分钟。
- 以2000 × g离心3分钟,弃去上清液,将细胞置于冰上。
注意:后续所有操作均应在冰上进行,并使用预冷的试剂、电转杯和微量离心管。 - 将沉淀用25 mL预冷的无菌H2O重悬,再以2000 × g离心3分钟。
注意:所用H2O体积应为原始YPD体积的一半。 - 用350 µL无菌H2O重悬细胞。
注意:重悬后总体积应为500 µL,必要时可补充更多H2O。 - 并行制备DNA文库:将含有乙醇纯化插入片段的微量离心管置于冰上,每管加入4 µg线性化的pCTCON2载体。
- 向DNA中加入250 µL细胞悬液,轻轻吹打混匀。转移至预冷的2 mm电转杯中,保持在冰上直至进行电穿孔。
注意:应设置对照组(仅细胞无DNA,以及仅含线性化载体无插入片段的细胞),以评估电穿孔效率。 - 使用2 mm电转杯(参见材料表)进行电穿孔,条件如下:方波程序,单脉冲,500 V,脉冲持续时间15 ms。
注意:典型的电压衰减为3%–9%。可使用其他电穿孔仪,但上述条件已针对本研究所用仪器优化。 - 用1 mL预热的YPD培养基复苏细胞,转移至预热的微量离心管中,在30 °C下静置培养1小时。
注意:将加热模块放置在电穿孔仪旁,以确保恢复培养管保持适当温度。 - 取细胞的10-3、10-4、10-5和10-6稀释液各100 µL,涂布于SD-CAA平板(参见表1),在30 °C下培养以获得转化子。
注意:理论文库多样性可通过将转化子数量反推至原始培养体积(此处为1 mL)计算得出。通常,该转化方案可获得约107–108个转化细胞。 - 将剩余细胞以2000 × g离心3分钟,沉淀用200 mL SD-CAA重悬,在30 °C、180 rpm振荡条件下过夜培养。含有epPCR随机化文库的转化细胞可在次日继续在SD-CAA中传代,并在SG-CAA中诱导表面表达,或暂时储存在4 °C备用。在测定文库多样性后,应制备甘油冻存菌种。由于次日仍有一部分细胞为未成功获得质粒的非转化细胞(在转化过程中被带入),建议在首次传代时至少扩增文库多样性20倍以上,以补偿此效应。
10. 多轮筛选后酵母文库的测序
- 按照上述方法进行酵母小量提取,提取酵母DNA。
- 将分离得到的DNA电转化至商用的大肠杆菌(E. coli)10-beta电转感受态细胞中(见材料表)。
- 将电转化比色皿(1 mm,见材料表)和微量离心管置于冰上。将含有950 µL复苏培养基的微量离心管预热至37 °C,用于电转化后细胞的恢复。
- 将感受态细胞在冰上解冻,并通过轻弹管壁混匀。取50 µL细胞转移至预冷的微量离心管中,加入1 µL酵母小量提取所得DNA。
- 小心地将细胞-DNA混合物转移至预冷的电转化比色皿中。
注意:避免产生气泡,并确保细胞沉积在比色皿底部。 - 使用电转化仪在以下条件下进行电转化:2.0 kV;200 Ω;25 µF。
注意:典型的时间常数为4.8–5.1 ms。可使用其他电转化仪,但上述条件是针对本研究所用仪器优化的参数。 - 立即向比色皿中加入950 µL预热至37 °C的复苏培养基(见材料表),轻轻混匀后转移回预热的微量离心管中。
注意:将加热金属块放置在电转化仪旁边,以确保恢复用离心管保持适当温度。 - 在37 °C、300 rpm条件下孵育40分钟。取10 µL、100 µL以及剩余细胞(离心后)涂布于预热的选择性LB平板(见表1)上。将平板在37 °C过夜培养。
注意:对于pCTCON2载体,使用氨苄青霉素进行抗生素筛选。 - 制备含LB琼脂和所需抗生素的复制平板(此处使用氨苄青霉素):向96孔板的每个孔中加入含100 µg/mL氨苄青霉素的LB琼脂200 µL,静置使其凝固。
- 在96孔测序板的每孔中加入含100 µg/mL氨苄青霉素的LB培养基50 µL,制备测序用培养板。
- 从平板上挑取单菌落,首先接种至复制平板,同时接种至测序板的对应孔中。
注意:复制平板可确保通过接种液体培养并进行小量提取,方便地获得目标质粒。 - 将复制平板在37 °C过夜培养,随后于4 °C保存。
- 将测序板在37 °C、180 rpm振荡条件下培养3–4小时,并用塑料膜或铝箔覆盖。
- 密封测序板,并连同500 µL浓度为10 µM的pCTCON2测序引物(5'-CGTTTGTCAGTAATTGCGGTTCTC)送测序。
- 对测序结果进行分析时,使用合适的软件(例如EMBOSS Transeq38)将获得的DNA序列翻译为氨基酸序列。随后使用多序列比对工具(如MUSCLE)39或类似软件,将变异体序列相互比对,并与亲本野生型蛋白序列进行比对。
注意:通过对不同筛选轮次的文库进行测序(例如,在早期筛选轮次后,以及在使用更低抗原浓度进行额外筛选轮次后,以富集高亲和力变异体),可以鉴定出不同的变异体。这在很大程度上取决于分选轮次中所采用门控的严格程度,因而也取决于文库的多样性。
结果
针对与小分子药物A1120结合的抗原hRBP4,筛选了G4文库。文库的流式细胞分选染色操作如方法6所述,所采用的设门策略如图2A所示。初始设门根据细胞形态学包含所有细胞,第二道门(FSC-宽度直方图)采用严格设门策略,用于筛选单细胞并去除细胞聚集体。第三道也是最终的设门显示了蛋白变体表达水平(x轴)与抗原结合能力(y轴)的关系。对同时显示表达信号和结合信号的酵母细胞进行分选。重要的是,分选设门设置得较为严格,以富集具有高结合信号、即高亲和力的结合结构域。这种严格筛选在整个筛选过程中实现了对特异性结合靶抗原的酵母展示细胞的有效富集(图2B)。在后续的流式细胞分选轮次中,抗原浓度降低了10倍(从100 nM降至10 nM)。因此,总体结合信号减弱,仅有高亲和力的结合子仍可被检测并分选(图2C)。
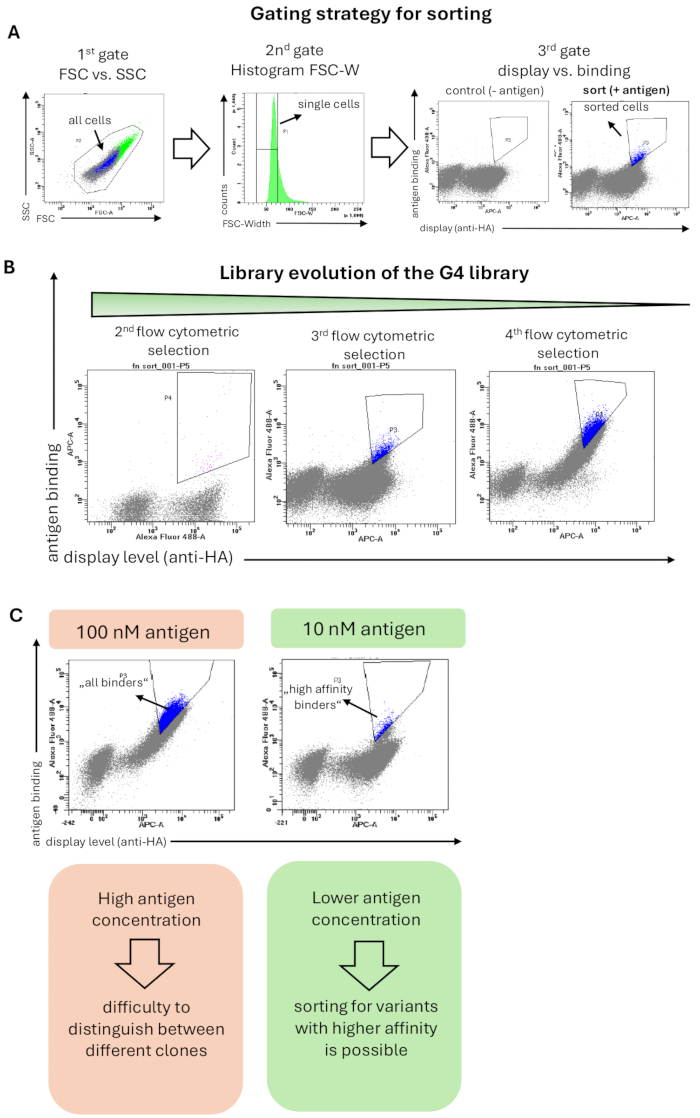
图2:Fn3为基础的G4文库通过酵母表面展示技术筛选结合抗原(在A1120存在下的人RBP4)的代表性结果。(A)酵母文库分选的通用门控策略。第一个门控(FSC vs. SSC)用于选择所有酵母细胞并排除碎片信号;第二个门控(FSC-W直方图)旨在去除细胞聚集体,仅保留单个酵母细胞。第三个门控显示表面展示水平(HA标签或c-myc标签的检测)与抗原结合(此处为在5 µM A1120存在下的hRBP4,通过抗His抗体检测)之间的关系。文库还仅用二抗染色(无抗原),此条件下不应出现抗原结合信号。被分选的细胞以蓝色高亮显示。(B)G4文库在三轮流式细胞分选过程中的演化情况。每一轮筛选后,结合性细胞群体的富集程度均可观察到。(C)使用较低浓度的抗原可实现对靶向目标抗原亲和力更高的蛋白变体的筛选。当抗原浓度(此处为hRBP4)降低10倍时,出现不同的对角线分布,表明存在具有较高(被分选细胞,蓝色)或较低亲和力的克隆。请点击此处查看该图的放大版本。
讨论
酵母表面展示技术已发展成为蛋白质工程中的关键方法之一。尽管该技术通常用于亲和力1,18,40,41、表达/稳定性24,27,42,43以及活性28,44的改造,但也可用于表位作图45,46或对酵母细胞表面单个突变体进行表征9等其他用途。在本实验方案中,我们提供了启动酵母表面展示筛选实验的基本步骤,包括使用磁珠和流式细胞分选进行筛选,以及通过错误倾向PCR(epPCR)对酵母文库进行多样化以实现亲和力成熟。
进行传统酵母表面展示筛选的一个基本要求是必须具备足够质量的可溶性蛋白。使用正确折叠、高纯度且具有明确寡聚状态(即单体蛋白应仅以单体形式存在)的目标蛋白作为起始材料,最有可能成功筛选出对目标抗原具有高亲和力的蛋白变体。对于难以表达的目标蛋白,可采用基于细胞的筛选方法,这是一种克服上述限制的合理策略47。然而,酵母表面展示具有诸多优势,例如可直接在酵母细胞表面表征所获得的蛋白变体,而无需进行耗时费力的克隆、可溶性表达及蛋白纯化步骤。变体的亲和力和稳定性均可直接在酵母表面进行分析9。
在本方案中,我们展示了如何使用G4蛋白变体文库,更具体地说,是10th 人纤维连接蛋白的III型结构域被选用于在小分子A1120存在下与抗原hRBP4结合。通过磁珠筛选与流式细胞分选相结合的方式,获得了在多轮筛选中对目标抗原结合能力逐步增强的变异体富集结果。图2B)。我们证明,使用较低浓度的抗原能够筛选出高亲和力的蛋白质变体(图2C)。通常,通过酵母展示筛选可获得的亲和力可达纳摩尔甚至皮摩尔范围。18最终亲和力取决于靶抗原、筛选轮次数量、亲和力成熟过程、所用结合支架以及应用的分选策略。本方案未涵盖对单个蛋白质变体的表征,相关内容已在我们先前的研究中详细说明。9尽管酵母展示技术最初被用于抗体片段(如scFv)的改造1,40该方法也已广泛用于非抗体类蛋白质10.
总之,酵母表面展示是一种强大的蛋白质工程工具,能够产生具有新颖或改良特性的蛋白质变体,例如可结合几乎任何靶蛋白和/或具有更高稳定性。
披露
M.W.T. 获得 Miltenyi Biotec 的资金资助。所有作者均为利用酵母表面展示技术开发的技术和工程蛋白相关专利申请的发明人。
致谢
本工作由奥地利科学基金(FWF项目W1224——蛋白质生物分子技术博士项目——BioToP,以及FWF项目ESP 465-B)、奥地利联邦数字与经济事务部、奥地利国家研究、技术和发展基金会(资助克里斯蒂安·多普勒研究协会,即“下一代CAR T细胞”克里斯蒂安·多普勒实验室)以及私人捐赠给圣安娜儿童癌症研究所(奥地利维也纳)的资金支持。E.S. 是奥地利科学院在圣安娜儿童癌症研究所设立的DOC奖学金获得者。插图使用BioRender.com制作。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 10-beta 电转感受态 E. coli | NEB | C3020K | |
| 琼脂-琼脂,神户 I | 卡尔·罗特 | 5210.5 | |
| 氨苄青霉素钠盐 | 卡尔·罗斯 | K029.2 | |
| 抗c-myc抗体,克隆9E10,AF488 | Invitrogen | MA1-980-A488(Thermo Fisher) | |
| 抗c-myc抗体,克隆9E10,AF647 | Invitrogen | MA1-980-A647(Thermo Fisher) | |
| 抗HA抗体,克隆16B12,AF488 | BioLegend | 901509 (Biozym) | |
| 抗HA抗体,克隆16B12,AF647 | BioLegend | 682404 (Biozym) | |
| BamHI-HF | NEB | R3136S | |
| 牛血清白蛋白,冷乙醇组分 | Sigma-Aldrich | A4503 | |
| 柠檬酸一水合物 | Sigma-Aldrich | C1909 | |
| D-半乳糖 | 卡尔·罗特 | 4987.2 | |
| D-葡萄糖 | Sigma-Aldrich | G8270 | |
| Difco 酵母氮源基础培养基 | Becton Dickinson(BD) | 291940 | |
| 七水合磷酸氢二钠 | 卡尔·罗特 | X987.3 | |
| DL-二硫苏糖醇 | Sigma-Aldrich | D0632 | |
| D-山梨醇 | 卡尔·罗斯 | 6213.1 | |
| 杜尔贝科’磷酸盐缓冲液(10倍浓缩) | 赛默飞世尔科技 | 14190169 | |
| Dynabeads 生物素结合磁珠 | Invitrogen | 11047(Fisher Scientific) | |
| DynaMag-2 磁力架 | 赛默飞世尔科技 | 12321D | |
| EBY100 | ATCC | MYA-4941 | |
| 1 mm 电穿孔比色皿(用于 E.coli) | VWR | 732-1135 | |
| 电穿孔比色皿 2 mm(用于酵母) | VWR | 732-1136 | |
| 乙醇,绝对 | MERCK | 1070172511 | |
| GeneMorph II 随机突变试剂盒 | 安捷伦科技 | 200550 | |
| Gibco Bacto 胰蛋白胨氨基酸 | Becton Dickinson (BD) | 223120 | |
| 甘油 | AppliChem | 131339.1211 | |
| LE 琼脂糖 | Biozym | 840004 | |
| 乙酸锂二水合物 | Sigma-Aldrich | L4158 | |
| Monarch DNA 胶回收试剂盒 | NEB | T1020S | |
| Monarch PCR & DNA 纯化试剂盒 | NEB | T1030S | |
| Multifuge 1S-R | Heraeus | ||
| NheI-HF | NEB | R3131S | |
| 生长培养基 | NEB | B9035S | |
| pCTCON2 | Addgene | #41843 | |
| 青霉素G钠盐 | Sigma-Aldrich | P3032 | |
| Penta-His 抗体,AF488 | Qiagen | 35310 | |
| Penta-His 抗体,AF647 | Qiagen | 35370 | |
| 胰蛋白胨(酪蛋白经胰酶消化) | 卡尔·罗斯 | 8986.3 | |
| Q5 高保真 DNA 聚合酶 | NEB | M0491S | |
| SaII-HF | NEB | R3138S | |
| 乙酸钠 | Sigma-Aldrich | S8750-1KG | |
| 氯化钠 | 卡尔·罗斯 | 3957.2 | |
| 磷酸二氢钠一水合物 | 卡尔·罗斯 | K300.2 | |
| Steritop 螺口瓶顶滤器 | MERCK | S2GPT01RE | |
| 链霉亲和素,AF488 | Invitrogen | S32354 (Thermo Fisher) | |
| 链霉亲和素,AF647 | Invitrogen | S32357(Thermo Fisher) | |
| 硫酸链霉素 | Sigma-Aldrich | S6501 | |
| 三水合柠檬酸钠 | 卡尔·罗斯 | 4088.1 | |
| 紫外-可见分光光度计 | 安捷伦 | 8453 | |
| 酵母提取物,微颗粒状 | 卡尔·罗特 | 2904.4 | |
| Zymoprep 酵母质粒小提 II | Zymo Research | D2004 |
参考文献
- Boder, E. T., Wittrup, K. D. Yeast surface display for screening combinatorial polypeptide libraries. Nat Biotechnol. 15 (6), 553-557 (1997).
- Scott, J. K., Smith, G. P. Searching for peptide ligands with an epitope library. Science. 249 (4967), 386-390 (1990).
- Smith, G. P. Filamentous fusion phage: novel expression vectors that display cloned antigens on the virion surface. Science. 228 (4705), 1315-1317 (1985).
- Schaffitzel, C., Hanes, J., Jermutus, L., Pluckthun, A. Ribosome display: an in vitro method for selection and evolution of antibodies from libraries. J Immunol Methods. 231 (1-2), 119-135 (1999).
- Ho, M., Nagata, S., Pastan, I. Isolation of anti-CD22 Fv with high affinity by Fv display on human cells. Proc Natl Acad Sci U S A. 103 (25), 9637-9642 (2006).
- Wagner, A., et al. Identification of activating mutations in the transmembrane and extracellular domains of EGFR. Biochemistry. 61 (19), 2049-2062 (2022).
- Wagner, A., et al. PhosphoFlowSeq - A high-throughput kinase activity assay for screening drug resistance mutations in EGFR. J Mol Biol. 433 (22), 167210(2021).
- Cherf, G. M., Cochran, J. R. Applications of yeast surface display for protein engineering. Methods Mol Biol. 1319, 155-175 (2015).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Gai, S. A., Wittrup, K. D. Yeast surface display for protein engineering and characterization. Curr Opin Struct Biol. 17 (4), 467-473 (2007).
- Orr, B. A., Carr, L. M., Wittrup, K. D., Roy, E. J., Kranz, D. M. Rapid method for measuring ScFv thermal stability by yeast surface display. Biotechnol Prog. 19 (2), 631-638 (2003).
- Teufl, M., Zajc, C. U., Traxlmayr, M. W. Engineering strategies to overcome the stability-function trade-off in proteins. ACS Synth Biol. 11 (3), 1030-1039 (2022).
- Wozniak-Knopp, G., et al. Introducing antigen-binding sites in structural loops of immunoglobulin constant domains: Fc fragments with engineered HER2/neu-binding sites and antibody properties. Protein Eng Des Sel. 23 (4), 289-297 (2010).
- Traxlmayr, M. W., et al. Directed evolution of stabilized IgG1-Fc scaffolds by application of strong heat shock to libraries displayed on yeast. Biochim Biophys Acta. 1824 (4), 542-549 (2012).
- Traxlmayr, M. W., et al. Directed evolution of Her2/neu-binding IgG1-Fc for improved stability and resistance to aggregation by using yeast surface display. Protein Eng Des Sel. 26 (4), 255-265 (2013).
- Hasenhindl, C., et al. Stability assessment on a library scale: a rapid method for the evaluation of the commutability and insertion of residues in C-terminal loops of the CH3 domains of IgG1-Fc. Protein Eng Des Sel. 26 (10), 675-682 (2013).
- Koide, A., Wojcik, J., Gilbreth, R. N., Hoey, R. J., Koide, S. Teaching an old scaffold new tricks: monobodies constructed using alternative surfaces of the FN3 scaffold. J Mol Biol. 415 (2), 393-405 (2012).
- Hackel, B. J., Kapila, A., Wittrup, K. D. Picomolar affinity fibronectin domains engineered utilizing loop length diversity, recursive mutagenesis, and loop shuffling. J Mol Biol. 381 (5), 1238-1252 (2008).
- Traxlmayr, M. W., et al. Strong enrichment of aromatic residues in binding sites from a charge-neutralized hyperthermostable Sso7d scaffold library. J Biol Chem. 291 (43), 22496-22508 (2016).
- Zajc, C. U., et al. A conformation-specific ON-switch for controlling CAR T cells with an orally available drug. Proc Natl Acad Sci U S A. 117 (26), 14926-14935 (2020).
- Moore, S. J., Cochran, J. R. Engineering knottins as novel binding agents. Methods Enzymol. 503, 223-251 (2012).
- Hackel, B. J., Ackerman, M. E., Howland, S. W., Wittrup, K. D. Stability and CDR composition biases enrich binder functionality landscapes. J Mol Biol. 401 (1), 84-96 (2010).
- Hackel, B. J., Wittrup, K. D. The full amino acid repertoire is superior to serine/tyrosine for selection of high affinity immunoglobulin G binders from the fibronectin scaffold. Protein Eng Des Sel. 23 (4), 211-219 (2010).
- Laurent, E., et al. Directed evolution of stabilized monomeric CD19 for monovalent CAR interaction studies and monitoring of CAR-T cell patients. ACS Synth Biol. 10 (5), 1184-1198 (2021).
- Julian, M. C., et al. Co-evolution of affinity and stability of grafted amyloid-motif domain antibodies. Protein Eng Des Sel. 28 (10), 339-350 (2015).
- Cochran, J. R., Kim, Y. S., Lippow, S. M., Rao, B., Wittrup, K. D. Improved mutants from directed evolution are biased to orthologous substitutions. Protein Eng Des Sel. 19 (6), 245-253 (2006).
- Kieke, M. C., et al. High affinity T cell receptors from yeast display libraries block T cell activation by superantigens. J Mol Biol. 307 (5), 1305-1315 (2001).
- Lipovsek, D., et al. Selection of horseradish peroxidase variants with enhanced enantioselectivity by yeast surface display. Chem Biol. 14 (10), 1176-1185 (2007).
- Fushimi, T., et al. Mutant firefly luciferases with improved specific activity and dATP discrimination constructed by yeast cell surface engineering. Appl Microbiol Biotechnol. 97 (9), 4003-4011 (2013).
- Lam, S. S., et al. Directed evolution of APEX2 for electron microscopy and proximity labeling. Nat Methods. 12 (1), 51-54 (2015).
- Park, S. W., Lee, D. S., Kim, Y. S. Engineering a U-box of E3 ligase E4B through yeast surface display-based functional screening generates a variant with enhanced ubiquitin ligase activity. Biochem Biophys Res Commun. 612, 147-153 (2022).
- Schutz, M., et al. Directed evolution of G protein-coupled receptors in yeast for higher functional production in eukaryotic expression hosts. Sci Rep. 6, 21508(2016).
- Angelini, A., et al. Protein engineering and selection using yeast surface display. Methods Mol Biol. 1319, 3-36 (2015).
- Chen, T. F., de Picciotto, S., Hackel, B. J., Wittrup, K. D. Engineering fibronectin-based binding proteins by yeast surface display. Methods Enzymol. 523, 303-326 (2013).
- Shusta, E. V., Holler, P. D., Kieke, M. C., Kranz, D. M., Wittrup, K. D. Directed evolution of a stable scaffold for T-cell receptor engineering. Nat Biotechnol. 18 (7), 754-759 (2000).
- Traxlmayr, M. W., Obinger, C. Directed evolution of proteins for increased stability and expression using yeast display. Arch Biochem Biophys. 526 (2), 174-180 (2012).
- Traxlmayr, M. W., Shusta, E. V. Directed evolution of protein thermal stability using yeast surface display. Methods Mol Biol. 1575, 45-65 (2017).
- Madeira, F., et al. The EMBL-EBI Job Dispatcher sequence analysis tools framework in 2024. Nucleic Acids Res. 52 (W1), W521-W525 (2024).
- Edgar, R. C. MUSCLE: multiple sequence alignment with high accuracy and high throughput. Nucleic Acids Res. 32 (5), 1792-1797 (2004).
- Chao, G., et al. Isolating and engineering human antibodies using yeast surface display. Nat Protoc. 1 (2), 755-768 (2006).
- VanAntwerp, J. J., Wittrup, K. D. Fine affinity discrimination by yeast surface display and flow cytometry. Biotechnol Prog. 16 (1), 31-37 (2000).
- McConnell, A. D., et al. A general approach to antibody thermostabilization. MAbs. 6 (5), 1274-1282 (2014).
- Pavoor, T. V., Wheasler, J. A., Kamat, V., Shusta, E. V. An enhanced approach for engineering thermally stable proteins using yeast display. Protein Eng Des Sel. 25 (10), 625-630 (2012).
- Chen, I., Dorr, B. M., Liu, D. R. A general strategy for the evolution of bond-forming enzymes using yeast display. Proc Natl Acad Sci U S A. 108 (28), 11399-11404 (2011).
- Traxlmayr, M. W., et al. Construction of a stability landscape of the CH3 domain of human IgG1 by combining directed evolution with high throughput sequencing. J Mol Biol. 423 (3), 397-412 (2012).
- Chao, G., Cochran, J. R., Wittrup, K. D. Fine epitope mapping of anti-epidermal growth factor receptor antibodies through random mutagenesis and yeast surface display. J Mol Biol. 342 (2), 539-550 (2004).
- Stern, L. A., et al. Cellular-based selections aid yeast-display discovery of genuine cell-binding ligands: Targeting oncology vascular biomarker CD276. ACS Comb Sci. 21 (3), 207-222 (2019).
重印与许可
