本方案旨在介绍一种用于制备和纯化间充质干细胞(MSC)来源的细胞外囊泡仿生体以用于基因治疗的方法。该纳米囊泡由MSC来源的脂双层构成,其腔内包裹有携带目的基因的重组腺相关病毒(AAV)。该纳米囊泡提供了一种增强型的基因递送载体 体内 基因递送
本文内容
摘要
摘要
间充质干细胞(MSC)来源的细胞外囊泡(EV)在治疗应用和再生医学领域具有广阔前景。EV 是由所有已知细胞类型分泌的纳米级囊泡,携带多种 cargo,包括膜锚定蛋白、可溶性因子、多种 RNA 分子以及代谢物,可调控受体细胞的生理状态和生物学行为。尽管 MSC 来源或经工程化改造的 EV 能够递送治疗性蛋白质和 RNA,但由于缺乏将 DNA 序列高效分选至囊泡内的机制,EV 介导的 DNA 递送仍面临挑战。本课题组及他人的前期研究表明,含有腺相关病毒(AAV)的 EV 可实现靶向性的细胞核递送并维持持久的基因表达。 体外 和 体内然而,其制备与分离过程受限于产量低和耗时较长的操作步骤。本文报道了一种通过尺寸限定挤出法制备的间充质干细胞(MSC)膜包被纳米囊泡,用于高效基因递送。这些囊泡直径约为200 nm,模拟天然细胞外囊泡(EVs)的特性,同时包载携带治疗性基因序列的重组腺相关病毒(AAV)载体。与传统AAV相比,经工程化改造的MSC囊泡显著提高了基因递送效率,并在产量上实现大幅提升,同时相较于天然分泌的EV-AAV,其制备时间更短、成本更低。综上所述,我们提出了一种基于MSC的膜纳米囊泡新平台,该平台结合了模拟EV结构的优势与AAV介导的基因转移能力。该策略增强了递送效率和生产可扩展性,为推动基因治疗向临床转化提供了有前景的解决方案。
引言
基因治疗通过引入、替换或沉默特定基因以恢复正常的细胞功能,为治疗遗传性和获得性疾病提供了一种变革性的方法。在过去的二十年中,载体工程技术与递送策略的进步显著拓展了基因治疗的应用范围。在已开发的多种载体系统中,腺相关病毒(AAV)因其良好的安全性、高效的转导能力以及在分裂和非分裂细胞中实现长期基因表达的特性,已成为最成功且应用最广泛的平台之一1,2迄今为止,多种基于腺相关病毒(AAV)的治疗药物已获得监管批准用于临床,包括用于脊髓性肌萎缩症、视网膜营养不良和血友病的治疗,标志着转化医学领域的重要里程碑。3腺相关病毒载体的广泛嗜性和低免疫原性使其能够应用于多种组织,包括肝脏、肌肉、中枢神经系统和眼部。4因此,AAV 已成为基因递送的领先平台 体内 基因递送,支持针对代谢性疾病、神经系统疾病和心血管疾病的持续性临床前及临床研究。
尽管腺相关病毒(AAV)基因治疗在临床上取得了显著成功,但仍面临若干固有挑战,限制了其更广泛的应用。其中一个主要限制在于AAV衣壳的基因组包装容量有限(约4.7 kb),从而限制了其用于递送较大或多个治疗基因的能力5,6。此外,AAV载体的生物分布和细胞嗜性主要由其血清型决定,不同血清型对特定组织具有不同的亲和力。尽管已广泛采用衣壳工程改造和肽段展示策略以增强组织靶向性和转导效率,但在不同生物学背景下实现精确且可预测的嗜性仍是一项重大挑战7。另一个关键限制是人群中普遍存在针对天然AAV血清型的预存中和抗体(NAbs)。即使低滴度的中和抗体也可显著降低载体的转导效率,限制患者入组资格并使重复给药变得复杂8,9。研究人员已探索多种策略以减轻抗体介导的中和作用,包括理性设计衣壳、使用免疫抑制方案以及短暂血浆置换等10,11,但这些方法仅能提供部分或短暂的缓解。总体而言,这些限制因素降低了AAV介导的基因递送在临床应用中的整体治疗效果和可重复性。
近年来,包裹在细胞外囊泡中的腺相关病毒(EV-AAV)被探索作为一种替代性载体,有望克服传统AAV的若干关键局限性12,13,14,15。在载体包装过程中,部分AAV颗粒可通过囊泡运输途径分泌,并被包裹于细胞外囊泡内。该过程被认为涉及AAV编码的膜相关辅助蛋白(MAAP),其可促进病毒的释放并增强与膜的结合16,17。由此产生的EV-AAV颗粒相较于传统AAV表现出更高的转导效率以及更强的中和抗体抗性,这主要归因于囊泡膜可促进细胞摄取,并在一定程度上屏蔽抗体识别18。然而,尽管具备这些优势,EV-AAV的生产效率仍然较低。通常,仅有少量基因组(约0.5%–12%)以EV相关AAV的形式分泌至培养基中,而大多数颗粒仍滞留在细胞内或以游离AAV形式存在12,13。因此,需要大规模生产才能获得足够的载体产量。此外,EV-AAV的生成主要依赖于HEK293T生产细胞,而此类细胞释放的囊泡可能表现出快速的肝清除、较短的循环半衰期以及潜在的生物安全性问题。这些局限性凸显了对更高效且可定制的膜包裹策略的需求,也推动了本研究中提出的细胞膜包裹AAV(CME-AAV)平台的开发。
间充质干细胞(MSCs)及其细胞外囊泡(EVs)因其再生潜能和免疫逃逸特性已被广泛研究。除了基于细胞或天然分泌EVs的疗法外,最近的研究表明,使用包裹有MSC膜的纳米颗粒可作为增强药物递送的替代策略19,20,21。MSC膜包被赋予载体主动靶向能力,减少免疫清除并延长循环时间,这些效应可能归因于MSC来源膜固有的分子组成22,23。基于这一理念,我们利用MSC来源的膜材料构建了一种细胞膜包被的腺相关病毒(CME-AAV)纳米囊泡,用于基因递送。为实现该目标,将纯化的MSC膜片段与重组AAV颗粒混合,并经过受控挤出处理,该技术最初用于脂质体的制备24,25。通过限定尺寸的挤出过程,膜组分自发组装成可包裹AAV颗粒的纳米级囊泡。随后,利用基于密度梯度的离心法进一步纯化CME-AAV,以去除未包裹的游离AAV颗粒。该策略可高效且可重复地制备膜包被的AAV载体,其转导效率显著高于传统AAV,同时对中和抗体的抗性与EV-AAV相当。通过替换不同的目的基因,CME-AAV平台在多种遗传性和获得性疾病的治疗中具有广阔的应用前景。
方案
所有动物实验程序均由中国珠海北京师范大学的机构动物护理与使用委员会批准。所用试剂和设备列于材料表中。
1. 通过孔径定义的挤出法制备和形成CME-AAV via
- 重组腺相关病毒载体的制备
注意:AAV 的生产方案遵循先前已发表且广泛使用的方法。详细的优化步骤和变异方案已在先前的研究中有所描述。12,26.- 在转染当天,将HEK293T细胞培养于完全生长培养基中,并维持其汇合度为70%–80%。
- 准备三种质粒,分别编码:(i) 携带目的转基因的 AAV 转移载体,(ii) 对应目标血清型的 AAV rep/cap 基因,以及 (iii) 腺病毒辅助功能。
- 使用已建立的转染方法(如磷酸钙法或基于聚合物的转染法),按照标准实验室操作,将三种质粒共同转染至HEK293T细胞中。
- 将转染的细胞孵育48-72小时,以使AAV组装并积累。
- 收集细胞和培养基,通过反复冻融循环或等效的细胞裂解方法释放腺相关病毒(AAV)颗粒。
- 以低速离心裂解液以去除细胞碎片,并收集含有 AAV 颗粒的上清液。
- 使用密度梯度超速离心法或其他已确立的纯化方法纯化 AAV 颗粒。
- 将纯化的AAV载体置换至无菌磷酸盐缓冲液(PBS)中,分装后于−80 °C保存,直至使用。
- MSC细胞膜组分的制备
注意:人源间充质干细胞(MSCs)的分离遵循机构指导原则。细胞在既定条件或实验室优化的方案下进行培养与扩增。可通过流式细胞术检测CD73、CD90和CD105等表型标志物的表达来确认MSC的身份。MSC的多向分化潜能可通过其向成骨细胞、软骨细胞和脂肪细胞分化的能力加以验证。 体外当细胞融合度达到70%–90%时,即可进行收集。以下操作步骤不一定需要在无菌条件下进行。- 吸除培养基,使用细胞刮从培养皿上分离间充质干细胞。
- 将脱落的细胞收集到含有 PBS 的锥形管中,于 300 × g 在4 °C下离心5分钟以沉淀细胞。
- 用 PBS 洗涤细胞两次,每次以 300 × g 4 °C下离心5分钟。
- 用含有蛋白酶抑制剂混合物的 PBS 重悬最终的细胞沉淀。
- 将细胞悬液进行三次冻融循环,以破坏细胞质膜并制备粗细胞裂解液。
- 用移液器充分吹打裂解液以使其均质,然后在1,000 × g 4 °C下离心20分钟以去除细胞碎片。
- 将上清液转移至新离心管中,在18,000 × g 4 °C下离心1小时以沉淀膜组分。
- 弃去上清液,将所得膜沉淀重悬于PBS中。此悬液即为粗制MSC膜组分,将用于AAV的包封。
- 依次使用装有20 G至27 G针头的注射器反复抽吸,使膜悬液均质化。
- 使用BCA法测定匀浆化膜悬液的蛋白浓度。分装后于−80 °C保存,或直接进行后续步骤。每次冻融后,使用27 G针头对膜悬液重新进行匀浆处理。
- CME-AAV 的形成 通过 挤出
- 将制备好的膜悬液与AAV按每1 × 10⁹个AAV颗粒对应150 µg膜蛋白的确定比例混合10 基因组拷贝数(g.c.)的 AAV。将混合物在 37 °C 轻轻振荡孵育 30 分钟。
- 将膜-AAV混合物加载到配备有400 nm聚碳酸酯(PC)膜的小型挤出器上。使样品通过挤出器20次,以促进膜-AAV的包封。
- 将400 nm的PC膜更换为200 nm的膜,并重复挤出过程20次,以进一步降低囊泡大小的异质性。
- 收集处理后的混合物。如需更大体积,可合并多次挤出批次。所得悬液中含有CME-AAVs,以及未包封的AAVs和空膜囊泡。立即进行CME-AAV的纯化。
2. 通过密度梯度离心法纯化CME-AAV
注意:该步骤描述了使用基于碘克沙醇的密度梯度超速离心法,将纯化的CME-AAV与未包封的AAV、蛋白质聚集体以及残留核酸进行分离。通过该步骤获得的纯化CME-AAV适用于以下两种用途 体外 和 体内 研究。所有操作均建议在无菌细胞培养罩内进行。
- 碘克沙醇梯度的制备
- 通过将碘克沙醇储备液用10× PBS和无菌去离子水稀释,配制含1× PBS的40%和25%碘克沙醇溶液。
- 在一支13.2 mL开口薄壁超透明离心管中,从管底开始小心地将1 mL 40%碘克沙醇溶液和3 mL 25%碘克沙醇溶液依次下层叠加,形成不连续密度梯度。
- 将步骤1.14中获得的含CME-AAV的悬浮液7 mL轻柔地铺加到梯度顶部。平衡离心管后,装入水平转子超速离心机中。
- 超速离心及CME-AAV组分的收集
- 以150,000 × g、4 °C条件下离心3小时,加速度设为快速(等级9),减速设为慢速(等级1)。
- 小心将离心管从转子中取出,避免扰动梯度。从管顶至管底逐层收集1 mL组分,分别收集至已标记的1.5 mL微量离心管中(F1–F11)。所有组分均需置于冰上保存。
- 鉴定并合并含有纯化CME-AAV的F7和F8组分,转移至新的开口超速离心管中。加入PBS至总体积为11 mL,并用1 mL移液器轻柔混匀。
- CME-AAV的洗涤与回收
- 将合并后的组分再次以150,000 × g、4 °C离心3小时,加速度和减速均设为快速(两个参数均设为等级9)。
- 小心弃去上清液,根据所需浓度,用50–200 µL无菌PBS重悬CME-AAV沉淀。
- 按需分装,于−80 °C保存备用。
3. 使用透射电子显微镜(TEM)对CME-AAV进行表征
注意:透射电子显微镜(TEM)用于观察 CME-AAV 颗粒的形态、大小及膜结构。该操作遵循标准的负染色法流程,类似于细胞外囊泡的检测方法。除非另有说明,所有步骤均在室温下进行。
- 样品制备与固定
- 将步骤2获得的纯化CME-AAV悬浮液用PBS稀释至浓度约为1 × 10⁹-1 × 10¹⁰ 粒子/mL。
- 加入等体积新配制的4%多聚甲醛(终浓度为2%),室温孵育30分钟,对样品进行固定。
- 将覆有Formvar膜并碳支持的铜网(200目)放置在石蜡膜上,碳膜面朝上。
- 用移液器吸取10 µL固定后的CME-AAV悬浮液滴加到铜网上,室温吸附30分钟。吸附过程中避免干燥。
- 用滤纸轻轻从铜网边缘吸去多余液体,注意不要触碰中心区域。
- 洗涤与后固定
- 将铜网样品面朝下漂浮于50 µL PBS液滴上洗涤2分钟,重复两次。
- 将铜网转移至50 µL的1%戊二醛液滴中处理5分钟,以稳定膜结构。
- 依次用去离子水液滴洗涤5次(每次30秒),以去除缓冲盐。最后一次洗涤后轻轻吸干。
- 负染
- 将铜网置于50 µL的2%醋酸铀酰水溶液液滴上染色1分钟,实现负染。
- 用滤纸轻轻接触铜网边缘去除多余染液,室温下完全自然晾干。
- 成像
- 使用200 kV透射电子显微镜观察染色后的铜网样品。
- 在30,000×至120,000×放大倍数下采集代表性图像,评估CME-AAV的形态及膜完整性。
- 可选:使用透射电镜图像分析软件测量颗粒直径,以确认囊泡尺寸与NTA结果一致。
注:样品浓度——调整CME-AAV浓度以获得适中的颗粒密度;浓度过高会导致颗粒重叠,过低则导致可检测囊泡数量过少。避免伪影——洗涤不充分可能残留盐结晶,影响颗粒观察。染色过程中应始终保持铜网湿润,防止膜结构塌陷。替代染色剂——若存在放射性操作限制,可使用磷钨酸(PTA,1%-2%,pH 7.0)替代醋酸铀酰。储存——制备好的铜网可在室温下置于无尘容器中保存数天后再成像,但建议立即观察以获得最佳反差。
4. 使用qPCR定量CME-AAV
注意:此步骤描述了一种基于qPCR的方法,用于定量CME-AAV基因组拷贝数(g.c./µL)。该方案强调CME-AAV特异性的样品制备和数据报告。qPCR设置与扩增循环的所有其他方面应遵循实验室常规操作及所选qPCR试剂盒的制造商说明书。
- 样品与标准品制备
- 将纯化的 CME-AAV 分装样品置于冰上解冻,并用移液器轻轻混匀。避免涡旋振荡。
- 使用无核酸酶的去离子水或 TE 缓冲液,通过连续10倍稀释法配制 AAV 标准品,浓度范围从 1 × 10⁶ 到 1 × 10³ g.c./µL。标准品应新鲜配制,或分装后于 −20 °C 保存以短期使用。
- 准备以下对照:无模板对照(NTC;水)、阴性对照(PBS 或空白基质)和阳性对照(已知浓度的 AAV 样品),如有条件。
- 根据所选化学体系(染料法或探针法)的制造商说明,在冰上配制 qPCR 混合液。
- qPCR 扩增循环与数据分析
- 按照 qPCR 混合液制造商推荐的循环参数运行 qPCR。
- 绘制标准曲线,以 Ct 值为纵坐标(y 轴),标准品浓度的对数值 log10(g.c./µL) 为横坐标(x 轴)。拟合线性回归曲线,获得斜率(m)和 y 轴截距(b)。
- 使用回归方程计算每个样品重复孔的 CME-AAV 基因组浓度:
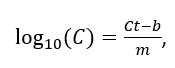 或
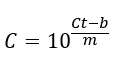
其中 C 表示每微升的基因组拷贝数(g.c./µL)。 - 对技术重复孔的结果取平均值,并以 g.c./µL 报告最终的 CME-AAV 浓度。
注意:由于 qPCR 前处理中的加热变性会破坏包膜膜结构和 AAV 衣壳,因此无需单独进行 DNA 提取。在热裂解前不得对样品进行 DNase 处理;DNase 可在衣壳/膜结构被破坏后、但样品尚未达到使 DNase 失活的温度前,进入并降解 AAV 基因组。应尽可能匹配标准品:使用经过充分表征的 AAV 标准品建立标准曲线。若样品或标准品在基因组构型上存在差异(单链 AAV 与自互补/双链 AAV),需相应调整报告值。引物/探针设计:引物可靶向任何保守的 AAV 序列;例如,常使用靶向转基因上游 CMV 启动子区域的引物。
5. CME-AAV 病毒颗粒构型的定量分析
- 采用纳米颗粒示踪分析(NTA)、可调电阻脉冲传感(TRPS)或类似的颗粒分析技术,测定CME-AAV制剂的粒径分布和颗粒浓度。
- 将纯化的CME-AAV样品在冰上解冻,并在分析前通过移液轻轻混匀。按照标准实验室操作规程以及所选仪器制造商的说明进行测量,具体步骤参见已发表的实验方案12,27,28,29。
6. 体外 CME-AAV介导的基因转导分析
注意:此步骤描述了在培养细胞中评估CME-AAV介导的基因递送和外源基因表达的方法。本实验以HEK293T细胞和CME-AAV9.EGFP为例进行演示,但可适用于其他细胞类型或报告基因构建体。常规(非膜包被)AAV9.EGFP作为阳性对照,而PBS或空载AAV颗粒作为阴性对照。
- 细胞准备
- 在标准条件下(DMEM 培养基含 10% 胎牛血清、1% 青霉素-链霉素),于 37 °C、5% CO₂ 环境中培养 HEK293T 细胞。
- 将细胞接种至 48 孔板或 96 孔板,使转导时细胞汇合度约为 70%(通常为接种后 24 小时)。根据孔板规格调整接种密度(例如,48 孔板约为 5 × 10⁴ 个细胞/孔,96 孔板约为 1 × 10⁴ 个细胞/孔)。
- 接种后孵育 24 小时,使细胞贴壁并达到稳定状态,再加入病毒载体。
- 载体处理
- 用无菌 PBS 配制 CME-AAV9.EGFP 和 AAV9.EGFP 工作液。典型病毒剂量:每 48 孔板孔加入 5 × 10⁸ 基因组拷贝(g.c.)(可根据启动子强度、目的基因及实验目标进行调整)。
- 向每孔中直接加入等量基因组拷贝数(g.c.)的 CME-AAV9.EGFP 或 AAV9.EGFP 至培养基中。
- 设置阴性对照孔,加入等体积的 PBS 或空载 AAV 颗粒。
- 轻柔摇晃培养板以确保病毒均匀分布,随后放回培养箱继续孵育。
- 根据启动子活性和外源基因表达动力学,继续孵育 24–72 小时。在 HEK293T 细胞中,由 CMV 启动子驱动的 EGFP 通常在 48 小时内可观察到强荧光信号。
- 成像与活细胞分析
- 准备成像时,轻柔吸除培养基,用 PBS 洗涤细胞两次,以去除未结合的病毒颗粒。注意避免细胞脱落。
- 根据制造商说明,使用 Hoechst 33342(适用于活细胞)对细胞核进行染色。活细胞中不得使用 DAPI。
- 使用配备适当滤光片的倒置荧光显微镜进行活细胞荧光成像(例如,EGFP 激发波长 488 nm,发射波长 513 nm;Hoechst 激发波长 350 nm,发射波长 460 nm)。
- 定量分析转导效率时使用 10× 或 20× 物镜,如需高分辨率亚细胞定位,则使用 63× 物镜。
- 每孔至少采集五个视野(例如四个角和一个中心),并使用相同的成像参数(曝光时间、增益、光圈等)。
- 将所有图像以原始格式和灰度格式保存,用于定量分析。
- 定量图像分析
- 在 ImageJ(FIJI)或等效软件中打开图像。
- 测量每个视野中 EGFP 和 Hoechst 通道的平均荧光强度。
- 选择无荧光信号的区域,通过平均像素值确定背景强度。
- 计算每个通道的校正强度:
Icorrected = Imean - Ibackground - 计算每个视野的归一化强度:
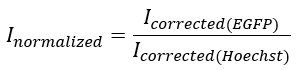
- 对每孔至少五个视野的归一化强度取平均值,并在三个独立的生物学重复中报告均值 ± 标准差(SD)。
注:在施加相同基因组拷贝数的条件下,CME-AAV 通常表现出比传统 AAV 更强的荧光强度,反映出其细胞摄取效率提高和/或对中和抗体的抵抗能力增强。最佳转导效率取决于 CME-AAV 的制备质量、细胞类型、启动子强度和病毒滴度。若观察到信号较弱,可增加基因组拷贝输入量,通过 qPCR 确认载体完整性,并验证显微镜校准状态。根据实验需求,也可使用其他荧光报告基因(如 mCherry、mNeonGreen、tdTomato)或荧光素酶表达载体。处理原代细胞或非贴壁细胞时,应相应调整接种和成像条件(例如,使用多聚赖氨酸包被培养板或腔室载玻片)。
7. 在小鼠模型中评估 CME-AAV 介导的基因递送
注意:此步骤描述了CME-AAV介导的基因递送的评估 体内 使用小鼠模型。
- 动物准备
- 使用野生型小鼠,如 C57BL/6。确保所有动物实验操作均经机构动物护理与使用委员会批准,并依照相关法规进行。
- 选择 4–6 周龄的小鼠,以确保实验间结果具有最佳一致性。
- 注射前,将动物饲养在标准饲养条件下,并可自由获取食物和水。
- 载体准备与给药
- 根据研究目的和靶组织选择适当的 AAV 血清型。本研究中使用 AAV9 和 CME-AAV9。
- 制备编码荧光素酶报告基因的病毒载体(例如,CME-AAV9.luciferase),用于无创成像。
- 将病毒载体用无菌生理盐水稀释至每只小鼠 50 µL 中含 1 × 10¹⁰ 基因组拷贝(g.c.)的终浓度。
- 注射前使用加热垫或温水轻柔加热尾部,以扩张静脉。
- 将 50 µL 病毒悬液装入 31-G 胰岛素注射器中,缓慢注入尾侧静脉,以尽量减少渗漏和静脉破裂。
- 注射后将小鼠放回笼中,并持续监测直至完全恢复。
- 体内生物发光成像
- 给药两周后,按照机构批准的方案使用异氟烷麻醉小鼠,并通过腹腔注射给予 D-荧光素(150 µg/g 体重;Sigma)。
- 将麻醉后的小鼠置于生物发光成像系统中。
- 注射后每 2 分钟采集一次发光图像,直至信号达到平台期。
- 使用适当的软件对生物发光信号进行定量分析。在发光区域周围定义感兴趣区域(ROIs),并计算每只动物的总光子通量(光子数/秒)。
- 分别设置 AAV9.luc 处理组和 PBS 注射组作为阳性与阴性对照,用于比较分析。
- 离体成像
注意:此步骤为可选。- 体内成像结束后立即处死小鼠,并采集主要器官(肝脏、心脏、脾脏、肾脏和脑组织)。
- 使用相同的 IVIS 系统,在相同成像参数下对分离的器官进行成像,以确定组织特异性的荧光素酶表达水平。
注意:可根据实验目标采用其他给药途径(如肌肉注射、脑内注射或腹腔注射)。生物发光强度反映了基因递送效率和组织分布情况。由于摄取细胞通过膜介导的内吞作用,CME-AAV 介导的荧光素酶表达通常比游离 AAV 更早出现且峰值表达增强。为确保准确比较,需在各样本间保持一致的荧光素剂量、给药时间及成像设置。所述病毒剂量(每只小鼠 1 × 10¹⁰ g.c.)通常可在注射后 2–4 周产生可检测信号,但针对不同载体或动物模型可能需要优化。
结果
本研究中使用的间充质干细胞(MSCs)按照符合相关伦理指南的方案从人脐带组织中分离获得。MSC膜组分的制备按照既定方案进行。AAV9.EGFP采用瞬时双质粒转染系统在HEK293T细胞中自行制备,方法如先前报道12,26。在CME-AAV的制备过程中,将膜组分与AAV9.EGFP按每1 × 10¹⁰病毒基因组对应150 µg膜蛋白的比例共同孵育,具体操作依据既定方案。将1 mL混合液加入配备400 nm聚碳酸酯多孔膜的小型挤出器中,挤出20次,随后再通过200 nm膜挤出20次。该过程最终获得由MSC膜包裹的AAV9.EGFP(CME-AAV9.EGFP)。
纯化后,采用透射电子显微镜(TEM)观察CME-AAVs的形态(图1A)。TEM成像显示,CME-AAVs具有与细胞外囊泡(EVs)相似的尺寸范围和膜包被结构。与先前报道的EV-AAV复合物类似,单个被包裹的AAV颗粒并非始终可清晰分辨12,26。因此,TEM主要用于确认挤出后纳米囊泡的成功形成、膜结构的完整性以及颗粒大小的均一性。通过Western blot分析检测并证实了CME-AAV中存在间充质干细胞(MSC)膜标志物CD73和CD90(图1B)。此外,通过SDS-PAGE电泳在CME-AAV中鉴定了三种主要的AAV衣壳蛋白,即VP1、VP2和VP3(图1C),共同证实了AAV颗粒成功包载于MSC膜来源的囊泡内。
对纯化的 CME-AAV9.EGFP 的粒径分布和颗粒浓度进行了分析。样品的众数直径为 121.9 nm,平均直径为 128.6 nm,总颗粒浓度为 1.32 × 10¹° 颗粒/mL(图 1D)。密度梯度纯化后,较大颗粒(>200 nm)几乎被完全去除,偶尔可检测到小于 50 nm 的信号,但不应过度解读,因其可能反映了纳米颗粒追踪分析(NTA)分辨率的仪器局限性。根据 NTA 和 qPCR 测量结果,CME-AAV9.EGFP 制剂可通过颗粒浓度、病毒基因组滴度(g.c./mL)以及颗粒数与基因组数之比进行定量表征。
通过评估CME-AAVs的基因转导效率 体外 根据实验方案,将培养的HEK293T细胞以等量病毒滴度(5 × 10⁸ g.c.)的CME-AAV9.EGFP或传统AAV9.EGFP处理,置于48孔板中孵育48小时,通过荧光显微镜观察EGFP表达情况图2A与传统的 AAV9.EGFP 相比,包膜病毒实现了显著更高的基因表达水平(约 2.5 倍)(图2B),表明细胞摄取能力增强,且可能改善了细胞内转运。
CME-AAV 递送效率进一步得到评估 体内 使用野生型小鼠模型。用于活体成像时,包装 AAV9.Luciferase(AAV9.Luc),并按照相同方法制备 CME-AAV9.Luc。注射等滴度的 CME-AAV9.Luc 或常规 AAV9.Luc 通过 尾静脉注射,以注射PBS的小鼠作为阴性对照。注射后三周,使用IVIS系统进行生物发光成像。CME-AAV的生物分布模式与细胞外囊泡(EVs)相似,肝脏显示出最强的发光信号(图3A). 对每组三只小鼠的肝脏区域进行定量分析表明,与游离AAV相比,CME-AAV给药显著提高了基因表达水平,这一结果与 体外 观察(图3B).
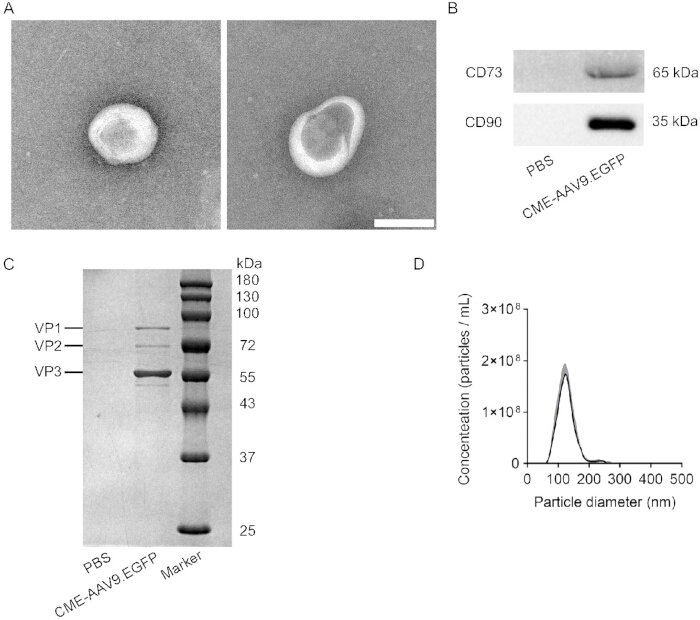
图1:CME-AAV形态、分子组成及尺寸分布的表征。(A)纯化的CME-AAV9.EGFP经负染后,使用透射电子显微镜(TEM)在200 kV下成像。展示的为典型图像。比例尺 = 100 nm。(B)通过Western blot分析检测CME-AAV.EGFP中的MSC标志物CD73和CD90。(C)CME-AAV.EGFP样品经膜破裂处理后,通过密度梯度分离AAV颗粒,并通过SDS-PAGE鉴定三种主要的衣壳蛋白。(D)通过NTA测定纯化后的CME-AAV9.EGFP的纳米颗粒尺寸分布及浓度。数据为三次生物学重复实验的平均值。请点击此处查看该图的放大版本。
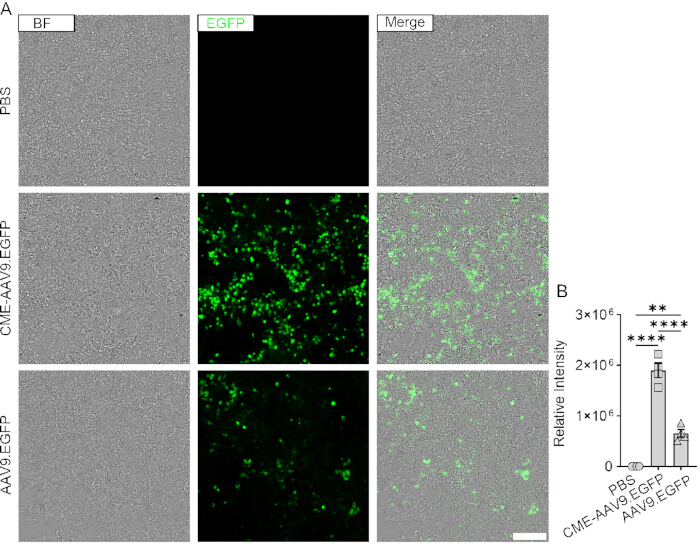
图2: 体外评估CME-AAV基因转导效率。 (A)培养的HEK293T细胞用等效滴度(5 × 10⁸ g.c.)的CME-AAV9.EGFP或传统AAV9.EGFP处理,以PBS作为阴性对照。孵育48小时后,使用倒置荧光显微镜观察EGFP表达情况。展示代表性图像。比例尺 = 100 µm。(B)每组选取四个独立视野定量分析EGFP荧光强度。柱状图表示均值 ± 标准误(SEM)。采用单因素方差分析(one-way ANOVA)结合Bonferroni检验确定统计学显著性(**p<0.01,****p<0.0001)。请点击此处查看该图的放大版本。
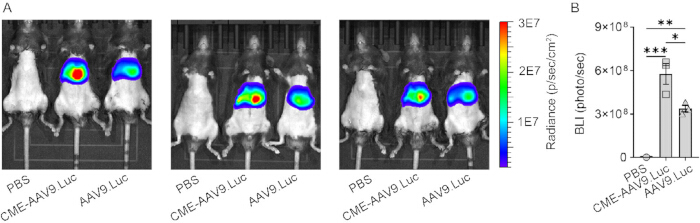
图3: 体内评估CME-AAV递送效率。 (A)雄性C57BL/6小鼠(4–6周龄)通过静脉注射等滴度(1 × 10¹⁰ g.c.)的CME-AAV9.Luc或AAV9.Luc,或注射PBS作为阴性对照。注射后2周进行生物发光成像。每组展示三只代表性小鼠的图像。(B)定量分析肝脏区域的生物发光强度。数据以均值±标准误(SEM)表示。采用单因素方差分析(one-way ANOVA)结合Bonferroni检验进行统计学显著性分析(*p<0.05,**p<0.01,***p<0.001)。请点击此处查看该图的放大版本。
讨论
CME-AAV 方案的关键步骤
本方案描述了一种生成间充质干细胞(MSC)膜包被的腺相关病毒(AAV)的方法,其中多个步骤对于成功形成CME-AAV至关重要。首先,细胞膜的精细预处理是必不可少的。该步骤的目标是获得适合挤出的膜片段,同时最大限度地减少核DNA、胞质蛋白和亚细胞器的污染。此外,膜片段的大小是决定挤出效率的关键因素。过大的片段可能会堵塞聚碳酸酯挤出膜,而过度破碎的膜材料则可能在挤出诱导的形变条件下难以有效重组成稳定的纳米囊泡。在本方案中,采用逐步增加离心力的连续离心步骤去除非膜成分,随后通过基于注射器的均质化处理,生成尺寸分布适当且可重复的膜片段。
纳米囊泡形成后,将膜包被的AAV与无包膜AAV进行高效分离是另一个关键步骤。该步骤尤为重要,因为在CME-AAV制备物中存在的游离AAV可被循环中的中和抗体迅速中和 在体内 给药,从而降低有效基因递送效率8,9,30此外,游离的 AAV 可能进一步刺激宿主免疫反应,促进更多中和抗体的产生,从而影响重复给药的效果。为解决这一问题,本方案采用基于碘克沙醇的密度梯度超速离心步骤,以富集膜包被的 AAV,同时去除游离病毒颗粒。该分离方法利用了约 200 nm 的膜纳米囊泡与约 20 nm 的游离 AAV 之间的密度差异:膜包被的囊泡主要存在于上层组分(约 22% 碘克沙醇),类似于细胞外囊泡,而游离 AAV 则富集于密度更高的下层组分>40% 碘克沙醇26,27,31该纯化步骤可有效去除最终制剂中的无包膜 AAV,对于实现 CME-AAV 递送性能的提升至关重要。
CME-AAV 技术的优化与故障排除
本方案可根据实验目的进行多种修改。一个重要的变量是用于制备CME-AAV的细胞膜材料来源。尽管本方案使用间充质干细胞(MSC)膜,但可 readily 替换为其他细胞类型的膜,以定制其生物学特性。例如,使用红细胞(RBC)膜可制备具有延长血液循环时间的CME-AAV;由于红细胞无细胞核,可通过减少离心步骤来简化膜的预处理过程。32,33. 或者,可使用来自经基因改造的HEK293T细胞的膜进行概念验证研究;然而,其应用 在体内 应谨慎考虑潜在的免疫原性。重要的是,不同的膜来源会赋予所得 CME-AAVs 不同的表面蛋白和脂质组成,从而影响细胞靶向性、摄取效率及体内分布。因此,膜来源的选择应根据预期的生物学应用来确定。
另一个关键的可调控参数是膜片段与AAV输入量之间的混合比例,该比例直接影响纯化后的CME-AAV制剂的粒子数与基因组数之比(P/G比)。P/G比定义为通过NTA测定的总囊泡粒子浓度(粒子数/mL)除以通过qPCR测定的AAV基因组拷贝浓度(g.c./mL),是评估包封效率和批次质量的重要指标。P/G比低于1表明,平均而言,单个膜囊泡内包封了多个AAV基因组;而P/G比大于1则表明制剂中的囊泡数量多于AAV基因组,提示部分囊泡未与AAV结合,而大多数与AAV相关的囊泡可能仅包封了一个AAV基因组。尽管仍可能存在包含多个AAV基因组的囊泡,但在这些条件下,其占比预计较小。根据我们的经验,采用约150的混合比例 µ每1克MSC膜蛋白 × 10¹° 病毒基因组的比例可在最小化因膜材料过剩导致的过多空载囊泡形成与避免因游离AAV过量引起的包封效率低下之间实现平衡。然而,该比例可能需根据细胞来源、AAV血清型及预期的下游应用进一步优化。
CME-AAV 技术的局限性
尽管CME-AAV方法具有优势,但仍存在若干局限性需加以考虑。首先,本方案中采用的基于碘克沙醇的密度梯度纯化方法可有效将膜包被AAV与游离的无包膜AAV分离,但无法排除不含AAV基因组的空膜纳米囊泡,因为这些囊泡的密度与CME-AAV相似。因此,最终制备物中可能残留部分空膜囊泡,导致颗粒数与基因组数之比(P/G比)升高。虽然这并不一定影响基因递送效率,但在解读基于颗粒数的测量结果或进行批次间比较时应予以考虑。其次,CME-AAV制备物在囊泡大小和AAV载量方面 inherently 存在异质性,因为基于挤出的囊泡组装过程属于随机事件。单个囊泡可能包裹零个、一个或多个AAV基因组,而目前的群体水平分析方法(如NTA和qPCR)仅能提供整个群体的平均测量值。要全面解析囊泡的基因组占据情况,需要单颗粒水平的表征技术,但这超出了本方案的范围。最后,该方案依赖超速离心,对于缺乏专用设备的实验室而言可能限制其可扩展性和可及性。尽管挤出和纯化步骤在中小规模下具有良好的稳健性,但若用于大规模或临床级生产,可能需要进一步优化或采用替代的纯化策略。
意义与未来应用
利用间充质干细胞(MSC)膜的仿生伪装策略已被广泛证明是提高递送效率、同时降低治疗性纳米颗粒免疫原性和快速清除的有效方法19,34。然而,此前报道的大多数膜包覆技术均针对合成纳米颗粒开发,依赖超声等热力学或机械力驱动膜融合。在这些方法中,细胞膜被破碎后直接附着于固体纳米颗粒表面,这种结构难以有效包覆暴露有衣壳蛋白的病毒载体。为克服这一局限,本实验方案采用共挤出策略,使用孔径确定的聚碳酸酯膜,形成由MSC膜包被的腺相关病毒(AAV),构建为封闭的水性纳米囊泡。该结构与天然分泌的细胞外囊泡高度相似,而不同于传统膜包被纳米颗粒——后者通常由致密核心及周围不连续的膜层构成。
一旦建立,CME-AAV 平台为增强基于 AAV 的基因递送提供了一种多功能策略。该方法结合了细胞膜的免疫屏蔽性和表面功能特性与 AAV 的高效转导能力,克服了传统 AAV 载体的关键局限性,包括对中和抗体的敏感性以及靶向特异性受限等问题,同时避免了 EV-AAV 系统相关的生产效率低下的缺陷。展望未来,本方案可轻松适配于其他膜来源或经基因工程改造的供体细胞,以定制组织靶向性、体内分布或免疫学特性。因此,CME-AAV 为基因治疗领域的未来转化应用提供了有前景的基础,包括重复给药方案和精准递送策略。
披露
吴道品博士是广东横琴联合生命科学有限公司的员工。该公司未为本研究提供资金支持,且在研究设计、数据收集、数据分析、稿件撰写或发表决定方面均无任何参与。其余作者声明不存在竞争性经济利益。
致谢
本工作由广东省科学技术厅资助。&T 计划(2023B0303010002)对 DM 的资助,广东省基础与应用基础研究基金(2025A1515011134)以及北京师范大学艺术与科学学部交叉研究项目(12900-311324240581)对 YL 的资助。本研究还得到了北京师范大学科技仪器与服务中心提供的仪器设备和技术支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 生物发光成像系统 | PerkinElmer | IVIS Spectrum 光学成像系统 (Lumina III) | |
| D-荧光素钾盐 | 翊圣生物 | 40902ES03 | |
| 胎牛血清 | 翊圣生物 | 40130ES76 | |
| 荧光显微镜 | Zeiss | Axio Observer 7 | |
| 200目 Formvar/碳支持铜网 | Millipore-Sigma | TEM-FCF400CU | |
| 戊二醛 | Millipore-Sigma | 354400 | |
| HBSS | Gibco | C14175500BT | |
| Hieff Unicon qPCR TaqMan 探针预混液 | 翊圣生物 | 11205ES08 | |
| 高糖 Dulbecco 改良 Eagle 培养基 | Hyclone | SH30243 | |
| 高速离心机 | Beckman Coulter | Avanti J-E | |
| Hoechst 33342 | 碧云天 | C1022 | |
| 纳米颗粒跟踪分析仪 | Malvern Panalytical | NanoSight NS300 | |
| 超速离心用开顶薄壁超透明管 | Beckman Coulter | 344059 | |
| OptiPrep 碘克沙醇 | Millipore-Sigma | D1556 | |
| 4% 多聚甲醛 | 碧云天 | P0099 | |
| PBS | Biosharp | BL302A | |
| 青霉素-链霉素 | Millipore-Sigma | V900929 | |
| qPCR 仪器 | Applied Biosystems | QS6 实时荧光定量 PCR 系统 | |
| 高速离心机转子 | Beckman Coulter | JA-25.50 | |
| 超速离心机 SW 41 Ti 摆桶转子 | Beckman Coulter | 331362 | |
| 透射电子显微镜 | JEOL | JEM-2100F | |
| 超速离心机 | Beckman Coulter | Optima XE-100 | |
| 醋酸铀 | Electron Microscopy Sciences | NC1375332 | |
| Whatman Nuclepore 聚碳酸酯膜滤器 (200 nm) | Cytiva | 10417004 | |
| Whatman Nuclepore 聚碳酸酯膜滤器 (400 nm) | Cytiva | 10417104 |
参考文献
- Wang, D., Tai, P. W. L., Gao, G. Adeno-associated virus vector as a platform for gene therapy delivery. Nat Rev Drug Discov. 18 (5), 358-378 (2019).
- Li, C., Samulski, R. J. Engineering adeno-associated virus vectors for gene therapy. Nat Rev Genet. 21 (4), 255-272 (2020).
- Mendell, J. R., et al. Current clinical applications of in vivo gene therapy with AAVs. Mol Ther. 29 (2), 464-488 (2021).
- Crunkhorn, S. Profiling aav tropism. Nat Rev Drug Discov. 22 (3), 183(2023).
- Kosaka, M., et al. Evaluation of the loading capacity and patterns of packaged DNA in AAV genomes of different sizes using long-read sequencing. Mol Ther Methods Clin Dev. 33 (2), 101474(2025).
- McCarty, D. M. Self-complementary AAV vectors; advances and applications. Mol Ther. 16 (10), 1648-1656 (2008).
- Lopez-Gordo, E., Chamberlain, K., Riyad, J. M., Kohlbrenner, E., Weber, T. Natural adeno-associated virus serotypes and engineered adeno-associated virus capsid variants: Tropism differences and mechanistic insights. Viruses. 16 (3), 442(2024).
- Louis Jeune, V., Joergensen, J. A., Hajjar, R. J., Weber, T. Pre-existing anti-adeno-associated virus antibodies as a challenge in AAV gene therapy. Hum Gene Ther Methods. 24 (2), 59-67 (2013).
- Wei, C. Prevalence of adeno-associated virus-9-neutralizing antibody in Chinese patients with Duchenne muscular dystrophy. Hum Gene Ther. 35 (1-2), 26-35 (2024).
- Directed evolution of AAV mutants for enhanced gene delivery. Schaffer, D. V., Maheshri, N. Conf Proc IEEE Eng Med Biol Soc, 2004, 3520-3523 (2004).
- Zhao, W., et al. Engineering sialylated N-glycans on adeno-associated virus capsids for targeted gene delivery and therapeutic applications. J Control Release. 380, 563-578 (2025).
- Liu, B., et al. Aav-containing exosomes as a novel vector for improved gene delivery to lung cancer cells. Front Cell Dev Biol. 9, 707607(2021).
- Li, X. Extracellular vesicle-encapsulated adeno-associated viruses for therapeutic gene delivery to the heart. Circulation. 148 (5), 405-425 (2023).
- Wang, W., et al. Intravitreal injection of an exosome-associated adeno-associated viral vector enhances retinoschisin 1 gene transduction in the mouse retina. Hum Gene Ther. 32 (13-14), 707-716 (2021).
- Breuer, C. B., et al. In vivo engineering of lymphocytes after systemic exosome-associated AAV delivery. Sci Rep. 10 (1), 4544(2020).
- Cheng, M., et al. Probing aspects of extracellular vesicle-associated AAV allows increased vector yield and insight into its transduction and immune-evasive properties. Mol Ther Methods Clin Dev. 33 (1), 101407(2025).
- Elmore, Z. C., et al. The membrane-associated accessory protein is an adeno-associated viral egress factor. Nat Commun. 12 (1), 6239(2021).
- Deshetty, U. M., Sil, S., Buch, S. Gene therapy for the heart: Encapsulated viruses to the rescue. Extracell Vesicles Circ Nucl Acids. 5 (1), 114-118 (2024).
- Fan, X., et al. Targeted repair of spinal cord injury based on miR-124-3p-loaded mesoporous silica camouflaged by stem cell membrane modified with rabies virus glycoprotein. Adv Sci (Weinh). 11 (21), e2309305(2024).
- Yao, C., et al. Self-assembly of stem cell membrane-camouflaged nanocomplex for microRNA-mediated repair of myocardial infarction injury. Biomaterials. , 257-120256 (2020).
- Tian, Y., et al. Biomimetic mesenchymal stem cell membrane-coated nanoparticle delivery of mkp5 inhibits hepatic fibrosis through the Ire/xbp1 pathway. J Nanobiotechnology. 22 (1), 741(2024).
- Kang, K., et al. Exosomes secreted from CXCR4 overexpressing mesenchymal stem cells promote cardioprotection via akt signaling pathway following myocardial infarction. Stem Cells Int. 2015, 659890(2015).
- Han, X., et al. Mesenchymal stem cells in treating human diseases: Molecular mechanisms and clinical studies. Signal Transduct Target Ther. 10 (1), 262(2025).
- Ong, S. G., Chitneni, M., Lee, K. S., Ming, L. C., Yuen, K. H. Evaluation of extrusion technique for nanosizing liposomes. Pharmaceutics. 8 (4), 36(2016).
- Tackenberg, M. W., Kleinebud, P. Encapsulation of liquids via extrusion--A review. Curr Pharm Des. 21 (40), 5815-5828 (2015).
- Bai, J. -J., et al. Dean-flow-coupled elasto-inertial focusing accelerates exosome purification to facilitate single vesicle profiling. Anal Chem. 95 (4), 2523-2531 (2023).
- He, S., et al. Biomimetic gene delivery system coupled with extracellular vesicle-encapsulated AAV for improving diabetic wound through promoting vascularization and remodeling of inflammatory microenvironment. J Nanobiotechnology. 23 (1), 242(2025).
- Smith, S. M., et al. Functional equivalence of stem cell and stem cell-derived extracellular vesicle transplantation to repair the irradiated brain. Stem Cells Transl Med. 9 (1), 93-105 (2020).
- Liang, Y., Lehrich, B. M., Zheng, S., Lu, M. Emerging methods in biomarker identification for extracellular vesicle-based liquid biopsy. J Extracell Vesicles. 10 (7), e12090(2021).
- Verma, S., et al. Seroprevalence of adeno-associated virus neutralizing antibodies in males with Duchenne muscular dystrophy. Hum Gene Ther. 34 (9-10), 430-438 (2023).
- Yan, B., Liang, Y. New therapeutics for extracellular vesicles: Delivering CRISPR for cancer treatment. Int J Mol Sci. 23 (24), 15758(2022).
- Hu, C. M. Erythrocyte membrane-camouflaged polymeric nanoparticles as a biomimetic delivery platform. Proc Natl Acad Sci U S A. 108 (27), 10980-10985 (2011).
- Aryal, S., et al. Erythrocyte membrane-cloaked polymeric nanoparticles for controlled drug loading and release. Nanomedicine (Lond). 8 (8), 1271-1280 (2013).
- Zhang, W., Huang, X. Stem cell membrane-camouflaged targeted delivery system in tumor. Mater Today Bio. 16, 100377(2022).
重印与许可
