本方案提供了一种可重复的方法,通过附加体质粒电穿孔技术,从原代羊水细胞中生成无整合的非整倍体人类诱导多能干细胞。该方法优化了递送和培养条件,以稳定染色体异常,为下游研究和临床应用提供了一个实用的疾病特异性模型构建平台。
本文内容
摘要
摘要
从携带特定染色体非整倍性的羊水细胞(AFCs)中生成患者特异性诱导多能干细胞(iPSCs)为遗传性疾病建模提供了强大的平台。然而,由于这些细胞固有的基因组不稳定性和增殖能力差异,建立针对非整倍性AFCs的可靠且可重复的重编程流程在技术上仍具挑战性。本文介绍一种利用附加体型质粒电穿孔技术,从原代AFCs非整合性生成非整倍性人iPSCs的全面方法。本方案详细描述了完整的操作流程,包括细胞复苏与扩增过程中的逐步培养基适应策略、优化的质粒递送 通过 电穿孔系统、基于间充质-上皮转化(MET)方向性培养基更换的连续电穿孔后培养,以及根据明确定义的形态学标准进行的机械性克隆挑选。我们进一步描述了验证流程,包括核心多能性标志物的免疫荧光染色、G显带核型分析以确认非整倍体核型的维持,以及基于PCR的附加体质粒载体清除验证。该无饲养层、无整合的方案可获得适用于疾病建模、药物筛选及染色体生物学研究的非整倍体iPSC细胞系。
引言
诱导性多能干细胞技术的出现,通过生成患者特异性的多能细胞而无需涉及人类胚胎干细胞(hESCs)相关的伦理问题,彻底改变了再生医学、疾病建模和药物发现领域。细胞重编程的概念基础源于Gurdon对体细胞核移植的证明1,随后是胚胎干细胞的建立2,3,4,最终发展为通过异位表达OCT4、SOX2、KLF4和c-MYC实现诱导多能性5 。自此以后,iPSC技术已成为研究人类发育、遗传性疾病和精准医学不可或缺的平台。早期的重编程方法使用逆转录病毒或慢病毒载体,但其整合相关的风险限制了临床应用。因此,开发非整合型重编程方法成为临床转化的优先方向。这些方法包括使用仙台病毒6、合成mRNA7、基于oriP/EBNA1(Epstein-Barr核抗原-1)机制的附加体型载体8,以及仅使用小分子化合物的化学重编程9,10,11,12。
非整倍体是人类流产和先天性出生缺陷的主要原因。要理解与非整倍体相关的发育异常背后的细胞和分子机制,需要建立能够真实再现这些疾病遗传背景的合适细胞模型。羊水细胞(AFC)是生成患者特异性诱导多能干细胞(iPSC)的理想且高效的起始材料13,14,15,特别是在产前诊断出遗传性疾病的情况下尤为适用16,17。常规羊膜穿刺术中获取的残余羊水可提供胎儿来源的细胞,无需在出生后额外进行侵入性组织活检。与成体体细胞相比,AFC通常具有更高的增殖能力、更长的端粒、更低的累积环境突变负荷以及更强的发育可塑性,这些特性均有利于细胞重编程18,19。更重要的是,AFC能够真实保留发育中胎儿的染色体组成,因此是建立染色体异常疾病特异性iPSC模型的理想来源,包括21三体综合征20、18三体综合征21、特纳综合征和克兰费尔特综合征22。
本方案提供了利用附加体型载体从非整倍体羊水细胞生成无整合诱导多能干细胞(iPSC)的全面操作指南。该方法包括细胞分离、重编程、克隆筛选和表征的详细步骤。与其他无整合重编程方法相比,附加体型质粒系统在基因组安全性、技术简便性和成本效益之间实现了良好的平衡,特别适用于常规实验室操作和大规模生物样本库建设。本方案适用于已建立的生物样本库中冻存的羊水细胞(AFCs),以及产前常规诊断过程中获得的新鲜残留羊水样本。尽管已有报道显示羊水细胞的附加体型重编程效率相对较低,且在重编程过程或长期培养中可能发生自发性染色体自我修复,尤其是在某些非整倍体情况下,但该工作流程仍可广泛应用于建立疾病特异性iPSC生物样本库、研究染色体生物学及人类早期发育过程,并进一步分化为谱系特异性细胞类型。该方法尤其适用于从产前样本中生成无整合、具有临床相关性的iPSC细胞系,用于染色体异常的疾病建模和机制研究。
方案
所有涉及人羊水样本的操作均遵循《赫尔辛基宣言》进行,并经北京大学第三医院机构审查委员会(IRB)/人类研究伦理委员会批准(方案编号:M2023406)。非整倍体样本来源于北京大学第三医院生殖医学中心生物样本库,该样本库为国家认证的临床资源库,专注于人类发育与生殖资源的保存。这些标本为常规羊膜腔穿刺术用于临床产前诊断时采集的剩余羊水,若无研究用途将被废弃。所有供体在样本采集前均签署了书面知情同意书,明确授权将剩余样本存入生物样本库并用于后续科学研究。所有样本均严格匿名化处理,以保护患者隐私。选取经临床G显带分析确认具有非整倍体核型的样本用于诱导多能干细胞(iPSCs)的建立,包括21三体(唐氏综合征,N = 2)、18三体(爱德华氏综合征,N = 1)、X单体(特纳综合征,N = 1)和克兰费尔特综合征(N = 2)。用于重编程的非整倍体细胞系的详细信息汇总于表1中。
1. 生物库保存的羊水细胞的解冻与原代培养
注意:本节详细说明了从生物样本库中获取和复苏非整倍体 AFC 的标准化流程。培养的细胞将被扩增,以获得足够数量的细胞群体,用于后续的附加体质粒重编程。
- 标准化解冻程序
- 培养基平衡:使用前将完全培养基 AmnioType-1 预热至 37 °C。
- 样本取出:从液氮储存中取出一支含有约 300,000 个在细胞冻存液中冷冻保存的羊水细胞(AFCs)的冻存管。立即将冻存管转移至干冰上运回实验室,以防止提前解冻。
- 快速解冻:将冻存管下半部分浸入 37 °C 水浴中,并轻轻摇动。当仅剩少量可见冰晶时停止解冻过程。
注意:避免完全解冻。此举可防止细胞暴露于温热的 DMSO 所产生的毒性作用。 - 稀释:在超净工作台内,将细胞悬液逐滴加入含有 4 mL 预热 AmnioType-1 培养基的 15 mL 锥形管中。
- 离心:在室温下以 300 × g 离心 5 分钟。
- 接种:吸除上清液,用 2 mL 新鲜 AmnioType-1 培养基轻柔重悬细胞沉淀。将细胞接种至预先用 0.1% 明胶包被的 6 孔板或 T25 培养瓶中,接种密度为 30,000–50,000 个细胞/cm²。
- 初始培养:将细胞置于 37 °C、5% CO2 的加湿培养箱中培养。在接种后第 3 天,使用倒置相差显微镜观察培养瓶,确认细胞初步贴壁情况。
- 原代 AFCs 的扩增与培养基转换
- 成纤维细胞培养基(FC 培养基)配制:配制 100 mL 自制成纤维细胞培养基,将 82 mL 高糖 DMEM 与 15 mL 胎牛血清(FBS)混合,加入 1 mL 100× GlutaMAX、1 mL 100× 非必需氨基酸(NEAA)和 1 mL 青霉素-链霉素(P/S)。在无菌条件下,使用 0.22 µm 真空过滤系统过滤培养基。
- 扩增期间,每 3 天逐步将 AFCs 的培养基从专用临床培养基(AmnioType-1)转换为标准化的成纤维细胞培养体系(FC 培养基,自制),以确保电穿孔前的代谢稳定性。
- 进行逐步培养基过渡:
- 第 3 天(75% AmnioType-1 : 25% FC):吸除现有 AmnioType-1 培养基,加入由 75% AmnioType-1 和 25% FC 培养基组成的混合培养基。
- 第 6 天(50% AmnioType-1 : 50% FC):吸除并更换为 1:1 比例的 AmnioType-1 与 FC 培养基。
- 第 9 天(25% AmnioType-1 : 75% FC):吸除并更换为 25% AmnioType-1 与 75% FC 培养基的混合液。
- 第 12 天(100% FC):吸除并完全更换为 100% FC 培养基。
注意:此逐步适应过程可减少细胞应激反应,并防止敏感的非整倍体克隆脱落。
- 进行逐步培养基过渡:
- 每日观察克隆形态。羊水含有异质性细胞群体。在相差显微镜下识别两种主要类型:F 型(成纤维细胞样,梭形)和 E 型(上皮样,圆形)。其中成纤维细胞样的间充质亚群最适合重编程。
注意:密切监测细胞衰老迹象。
- 原代 AFCs 的传代
- 当细胞达到 80%–90% 汇合度(通常为第 10–14 天)时,吸除培养瓶中的培养基,并用 2 mL 不含 Ca²⁺/Mg²⁺ 的杜氏磷酸盐缓冲液(DPBS)轻柔洗涤一次。
- 向 6 孔板的一个孔中加入 1 mL 0.25% 胰蛋白酶-EDTA 溶液,使其覆盖细胞单层。
- 在 37 °C 下孵育 4–5 分钟,直至细胞完全脱落。
- 加入 3 mL FC 培养基以中和消化试剂。将细胞悬液转移至 15 mL 锥形管中。
- 在室温下以 300 × g 离心 5 分钟。
- 吸除上清液,用 1 mL 新鲜 FC 培养基重悬细胞沉淀。使用血细胞计数板或自动细胞计数仪结合台盼蓝排斥法计数活细胞。
- 以 30,000–50,000 个细胞/cm² 的密度将细胞接种至新的 T25 培养瓶中,使用完全培养基(通常按 1:2 或 1:3 比例传代)。
- 在用于重编程前,将细胞扩增至第 3–5 代。请勿使用超过第 6 代的细胞。
注意:电穿孔时的细胞质量是重编程成功最关键的决定因素。仅使用健康、处于对数生长期、无衰老迹象或异常形态的 F 型 AFCs。
2. 使用细胞电穿孔系统将附加体质粒电穿孔转入AFCs
- 用基底膜基质包被培养器皿
- 将基底膜基质(Matrigel)置于冰上,在 4 °C 条件下过夜解冻。
- 将无菌 DPBS 或 DMEM/F-12 置于冰上预冷。将移液器吸头和离心管在冰上预冷 30 分钟。
- 使用预冷的吸头和离心管,用冰冻的 DMEM/F-12 以 1:200 的比例稀释基底膜基质(例如,30 µL 基质 + 6 mL DMEM/F-12,用于 6 孔板)。
- 通过上下吹打 5–6 次充分但轻柔地混匀。避免引入气泡。
- 向 6 孔板每孔加入 1 mL 稀释后的包被液。
- 将包被后的培养器皿在 37 °C 下孵育至少 1 小时,或在室温下孵育 2 小时。
- 在接种细胞前立即吸除包被液。每孔加入 2 mL 不含抗生素的 FC 培养基,并添加 10 μM Y-27632(ROCK 抑制剂),然后将培养板放回 37 °C 培养箱。切勿让包被表面干燥。
注意:包被后的培养板可用封口膜密封后在 4 °C 保存最多 7 天。使用前需恢复至室温。
- 解冻并准备附加体质粒重编程载体
- 质粒选择:使用以下附加体载体进行重编程:pCXLE-hOCT3/4-shp53、pCXLE-hSK、pCXLE-hUL 和 pCXLE-EBNA1。
注意:(可选)为优化电穿孔条件,可在相同设置下平行电穿孔 pCE-GFP。在最初 48–72 小时内的 GFP 表达可作为转染效率的便捷指标,而在后续传代过程中 GFP 信号的逐渐消失可用于监测质粒的瞬时稀释情况。 - 质量控制(QC):使用分光光度计检测 DNA 浓度和纯度。确保 A260/280 比值在 1.8 至 1.9 之间。确保每种质粒浓度高于 1 µg/µL 且无菌。
注意: 必须确保所有质粒均采用无内毒素方法制备。残留的内毒素可能导致高细胞毒性并显著降低重编程效率。将质粒分装成小份后于 -20 °C 保存,避免反复冻融。 - 对于 100 µL 反应体系,准备 5 µg 质粒混合物(pCXLE-hOCT3/4-shp53、pCXLE-hSK、 pCXLE-hUL 和 pCXLE-EBNA1 按等质量比混合)。
- 质粒选择:使用以下附加体载体进行重编程:pCXLE-hOCT3/4-shp53、pCXLE-hSK、pCXLE-hUL 和 pCXLE-EBNA1。
- 设置电穿孔参数
- 启动电穿孔仪。将脉冲参数设置为适用于原代贴壁细胞的优化条件:脉冲电压:1,200 V;脉冲宽度:20 ms;脉冲次数:2 次。
- 向移液工作站中加入 2 mL Buffer E,确保电极完全浸没。
注意: 若初始实验结果显示细胞存活率低于 50%,可尝试其他参数组合:950 V / 20 ms / 2 次脉冲(更温和条件)。这些替代方案以牺牲部分效率为代价,提高细胞存活率。
- 准备用于电穿孔的 AFCs
- 在第 0 天,通过显微镜检查确认细胞形态健康、呈纺锤状,无过度生长、衰老或污染迹象。确保细胞融合度达到 90%,并处于活跃的对数生长期。
- 在电穿孔操作前,吸除 Matrigel 包被液,并替换为 2 mL 预热的不含抗生素 FC 培养基,同时添加 10 μM Y-27632(ROCK 抑制剂)。 在收获细胞用于电穿孔系统前,将该批不含抗生素的 FC 培养基在培养箱中 37 °C 预热至少 20 分钟。
注意: 切勿向此特定批次的培养基中添加青霉素-链霉素(P/S)或其他任何抗生素。电穿孔后,细胞膜暂时通透且脆弱,抗生素的存在可能导致细胞凋亡增加。 - 吸除用于电穿孔的 AFCs 培养基,并用不含 Ca²⁺/Mg²⁺ 的 DPBS 洗涤单层细胞一次。
- 加入 2 mL(T25 培养瓶)TrypLE Select 酶,在 37 °C 下孵育 4–5 分钟。
- 用 6 mL 完全 FC 培养基中和,并转移至 15 mL 圆锥形离心管。 使用自动细胞计数仪计数细胞。
- 在室温下以 300 × g 离心 5 分钟。
- 使用 200 μL 移液器吸头彻底去除上清液,注意不要扰动细小的细胞沉淀。
- 将细胞沉淀重悬于 Buffer R 中,终浓度为 1.0 × 10⁷ 至 1.4 × 10⁷ 个细胞/mL。
注意:尽可能完全吸除上清液,确保细胞沉淀干燥。残留的培养基会稀释重悬缓冲液,可能降低电穿孔效率。AFCs 应使用适用于贴壁细胞的 Buffer R。请根据制造商建议确认缓冲液选择。
- 进行电穿孔
- 取 110 μL 细胞悬液(含 1.0–1.4 × 10⁶ 个细胞)分装至无菌 1.5 mL 微量离心管中。
注意:在最终体积中额外加入 10 μL Buffer R,以确保有足够的细胞悬液,有助于避免在吸取过程中引入气泡。 - 向 110 μL 细胞分装液中加入 5 μg 质粒混合物。轻柔吹打 3 次混匀。
- 将无菌 100 μL 电穿孔吸头安装至移液器上,确保吸头卡紧。
- 加载 100 μL 细胞/DNA 悬液,确保无可见气泡。
注意:气泡会在电脉冲期间引起电弧,导致细胞死亡并损坏吸头。若发现气泡,应将混合物排出回管中,并缓慢重复吸取操作。 - 将装有液体的移液器垂直插入工作站中的 Buffer 管,直至卡入到位。确认触摸屏上所有参数正确,然后按下“开始”按钮以施加脉冲序列。
- 等待屏幕显示“Complete”(通常在 1–2 秒内)。立即从工作站中取出移液器,并将电穿孔后的细胞悬液直接分配至含有预热的不含抗生素 FC 培养基 + 10 μM Y-27632 的包被 6 孔板中的 2–3 个孔内。
- 安全丢弃使用过的吸头。根据需要重复上述步骤处理其他孔或重复样本。将 6 孔板置于 37 °C、5% CO₂ 的湿润培养箱中过夜孵育。
- 取 110 μL 细胞悬液(含 1.0–1.4 × 10⁶ 个细胞)分装至无菌 1.5 mL 微量离心管中。
3. 电穿孔后的重编程培养
注意:本节描述了将 AFC 重编程为 iPSC 的连续培养基更换步骤及完全重编程的实现过程。从电穿孔到克隆挑选的时间线大约持续 25 天。
- 电穿孔后约16–18小时,小心吸除培养基,避免去除任何存活的贴壁细胞。每孔轻轻加入2 mL预热的FC培养基(含P/S),使细胞在最初24小时内稳定生长。将培养板放回培养箱中继续培养。
- 从第2天到第6天,每隔一天更换一半培养基:小心吸除1 mL用过的培养基,加入1 mL新鲜的TeSR-E8(E8)培养基。
注意:部分换液可保留分泌的自分泌因子,以支持早期重编程事件。从孔板边缘缓慢吸出培养基,以尽量减少对松散贴壁的过渡态细胞的扰动。 - 第7天起,每隔一天用2 mL E8培养基完全更换培养液。
- 每天在显微镜下观察形态学变化。预计在第10至14天左右出现部分重编程的鹅卵石样细胞簇。
注意:(可选)向培养物中补充 25–100 μM 若克隆形成不佳,在第9至15天之间加入丁酸钠23. - 从第15天开始,每天更换E8培养基。
- 从第18天左右开始,每天观察孔内是否有典型的iPSC克隆出现。从第0天电转染到克隆挑选的重编程工作流程完整时间线如下所示: 表 2.
4. iPSC 克隆的机械挑取及已建立 iPSC 细胞系的扩增
注意:根据以下形态学标准区分真正的诱导多能干细胞(iPSC)集落与重编程不完全或未重编程的细胞。依据以下形态学特征识别“理想”集落:(1)边界清晰度:集落边缘应清晰、平滑且呈圆形,与周围羊水细胞明显分界;(2)细胞密度:集落内细胞应体积小、排列紧密,具有较高的核质比,并可见明显的核仁;(3)折光性:高质量集落在相差显微镜下呈现明亮且强折光性;(4)扁平度:集落应以扁平的二维片层形式生长,而非三维“团块”状。部分重编程的集落通常出现时间早于真正的iPSC集落,往往更大、更厚,并呈现更明显的三维结构。此类集落在挑取和传代后会自发分化。切勿挑取出现“空泡”、边缘不规则或中央区域有分化迹象的集落。
- 机械挑选并转移iPSC克隆
- 准备经Matrigel包被的24孔板,每孔加入0.5 mL添加了10 μM Y-27632的E8培养基。使用前保持在37 °C。
- 将培养板置于生物安全柜内的体视显微镜下。在将培养板移至视野前,使用70%乙醇对体视显微镜的物镜和载物台进行消毒。
- 识别具有正确形态的克隆(扁平、致密、边缘清晰)。
- 使用无菌的10 μL移液枪头,以与水平面约30°的浅角轻轻在选定克隆周围划线,以界定其边界。通过在其直径方向上做平行切口,将克隆切割成约3个片段。使用同一枪头轻轻刮取并提起克隆片段,将其转移至已准备好的24孔板中的一个孔内。
- 对每个克隆重复上述步骤,将片段分别放入不同的孔中。
- 将24孔板放入培养箱中。静置24小时,以允许片段贴壁。
- 从挑选后的第2天开始,每天更换不含Y-27632的E8培养基。
- 当挑选的克隆扩展至70–80%汇合度(通常为3–6天),使用Accutase进行传代。
- 已建立iPSC细胞系的传代与扩增
- 吸除含iPSC孔中的培养基。加入Accutase覆盖单层细胞。室温孵育2–6分钟。在显微镜下观察克隆边缘;细胞应开始分离,并在细胞间出现间隙。
- 完全吸除Accutase溶液。加入1 mL E8培养基 + 10 μM Y-27632。使用P1000移液器在克隆表面轻柔吹打5–8次,使克隆解离为含2–8个细胞的小细胞团。
注意:避免过度解离iPSC,否则会显著降低细胞存活率。目标是获得均匀的小细胞团,而非单细胞悬液。 - 将含1 mL E8培养基 + 10 μM Y-27632的细胞团均匀接种至新制备的Matrigel包被的12孔板中。将板放入培养箱。
- 每天更换E8培养基(第1天后不再添加Y-27632)。
- 每3–4天传代一次,传代比例为1:2至1:5,具体取决于汇合度。
- 在进行下游应用前,iPSC细胞系至少需培养10代,以确保游离型载体的稳定清除。
5. 非整倍体iPSC细胞系的表征
注意:对已建立的诱导多能干细胞系(传代10代或之后)进行以下验证实验,以确认其多能性、核型完整性和附加体质粒载体的清除。
- 确认多能性标志物的表达。
- 使用免疫荧光染色、流式细胞术或两者结合来验证核心多能性标志物的表达。预期的标志物表达谱总结如下 表3.
注意:尽管免疫荧光染色可初步验证多能性,但建议采用 RT-qPCR 和 RNA-seq 进一步全面评估多能性相关基因的表达,包括 LIN28A、DPPA4 和 KLF4。
- 使用免疫荧光染色、流式细胞术或两者结合来验证核心多能性标志物的表达。预期的标志物表达谱总结如下 表3.
- G显带核型分析
关键:重编程可能在部分克隆中诱导三体拯救。应筛选多个克隆(每个亲本细胞系5–10个),以鉴定出维持非整倍体状态和恢复整倍体状态的衍生克隆。- 在第10至15代、70%–80%融合度时收获iPSCs。
- 添加 0.1 μg/mL 将秋水仙酰胺加入培养基中。在 37 °C 孵育2–4小时以使细胞停滞在中期。
注意:秋水仙胺是一种有丝分裂抑制剂。应在生物安全柜中戴手套操作。含秋水仙胺的废弃物应作为危险物质处理。 - 使用Accutase或等效试剂将细胞解离为单细胞悬液。在300 × g条件下离心 × g 5分钟。
- 将沉淀重悬于5 mL预热的低渗溶液(0.075 M氯化钾)中。37°C孵育 37 °C 15–20 分钟。
- 加入1 mL新配制的固定液(甲醇:乙酸,3:1 体积比)至离心管中,轻轻混匀。在300 ×g下离心 × g 10 分钟。
- 吸弃上清液。加入 5 mL 新鲜固定剂,轻轻混匀,孵育 10 min。再次离心。
- 重复固定步骤(步骤6)一次,共计进行3次固定。
- 最后一次离心后,将沉淀重悬于 0.5–1 mL 新鲜固定液中,以获得适当的细胞密度。
- 从约30 cm高处将2–3滴细胞悬液滴加到洁净的湿载玻片上,自然晾干。
- 将载玻片置于烘箱中烘烤 80 °C 2 小时或 65 °C 过夜以使染色体老化。
- 进行G显带:将玻片用0.025%胰蛋白酶溶液处理30–60秒,冲洗后用5%吉姆萨溶液染色1–5分钟。
- 每个克隆在明场油镜显微镜下(100×)分析至少20个分布良好的中期相× 目标
- 使用ISCN命名法记录核型(例如,女性21三体为47,XX,+21;特纳综合征为45,X)。
注意:G显带核型分析可检测主要的染色体异常,但分辨率有限。建议采用互补性检测方法,如拷贝数变异(CNV)分析、全外显子组测序(WES)或全基因组测序(WGS),以识别亚显微水平的遗传改变并确认诱导多能干细胞(iPSC)的基因组完整性。
- 通过PCR验证附加体质粒的清除
注意:此步骤通过扩增载体特异性序列的PCR方法,确认iPSC细胞系中已丢失所有附加体质粒。- 使用标准的柱式提取试剂盒,从iPSCs(传代数≥10)和未转染的对照AFCs中提取基因组DNA。
- 设置一个 25 μL PCR 反应。使用 Orip/GAPDH 引物对,在以下循环条件下进行 PCR:94 °C 2分钟;随后进行35个循环 94 °C 30 秒 55 °C 30 秒,以及 72 °C 30 秒;最终延伸在 72 °C 5分钟)。每次PCR实验均需设置阳性对照(质粒模板)和阴性对照(未转染细胞的基因组DNA)。
- 在含有适当DNA分子量标记物的2%琼脂糖凝胶上电泳分离PCR产物。
- 结果解读:清除附加体的iPSC细胞系在544 bp处无扩增条带。阳性对照必须显示预期大小的条带,阴性对照必须无条带。
- 通过PCR检测支原体
- 在iPSC培养物换液前,于孵育至少24 h后收集0.5–1 mL培养上清液,于12,000 × g离心 × g 5分钟以去除细胞碎片。
- 使用澄清的上清液作为模板,按照PCR支原体检测试剂盒的说明书进行PCR反应。
- 通过2%琼脂糖凝胶电泳分离PCR产物。只有在确认iPSC培养物无支原体污染后,方可进行后续实验。
注意: 若亲本 AFCs 并非来自经过认证且具备无菌和支原体检测记录的生物样本库,则在重编程前强烈建议进行常规支原体筛查,作为初步的质量控制步骤。
- 三系分化潜能检测(可选)
- 确认 体外 使用定向三系分化或拟胚体(EB)形成法评估分化潜能,随后进行胚层特异性标志物分析。或者,执行 体内 在免疫缺陷小鼠中进行畸胎瘤形成实验,作为多能性验证的金标准。
注意: 有关详细的畸胎瘤检测或定向分化方案,请参阅已发表的标准操作规程24这些检测是推荐进行的,但如果已具备全面的检测结果,也可省略。 体外 提供了标记物分析和功能分化数据。
- 确认 体外 使用定向三系分化或拟胚体(EB)形成法评估分化潜能,随后进行胚层特异性标志物分析。或者,执行 体内 在免疫缺陷小鼠中进行畸胎瘤形成实验,作为多能性验证的金标准。
6. 单细胞克隆分离与验证
注意:为确保每个诱导多能干细胞(iPSC)系均来源于单个细胞,建议采用两阶段克隆验证流程。在机械挑取并扩增后,建议在核型确认之后进行二次单细胞克隆接种。验证每个iPSC系是否来源于单个细胞是iPSC生成过程中的关键要求,这可确保消除亲本体细胞的嵌合性,并证实诊断性非整倍体特征在整个细胞群体中具有一致性。
- 单细胞接种
- 使用 Accutase 在 37 °C 条件下处理 2–6 分钟,将核型确认的 iPSC 克隆解离并重悬为单细胞悬液。
- 使用添加了 10 µM Y-27632 的 E8 培养基,以最大化孤立单细胞的存活率。采用以下方法之一进行单细胞接种:
- 有限稀释法:将细胞悬液稀释至每 100 µL 含 0.5–1 个细胞的浓度。向 Matrigel 包被的 96 孔板的每个孔中接种 100 µL。
- 荧光激活细胞分选(FACS):将单个活细胞直接分选至 Matrigel 包被的 96 孔板孔中。
- 单克隆性验证与扩增
- 初始检查:接种后 24–48 小时,使用高分辨率相差显微镜检查每个孔。仅标记含有单个明确附着事件的孔。排除含多个细胞簇或无细胞的孔。
- 克隆生长:在最初 24 小时后,使用不含 ROCK 抑制剂的 E8 培养基维持已鉴定的单细胞。
- 逐步扩增:当单细胞来源的克隆达到 70% 汇合度时,依次将细胞从 96 孔板扩增至 24 孔板、12 孔板,最终至 6 孔板。
注:对于细胞治疗研究,通常需要提供单细胞阶段(第 0 天或第 1 天)的摄影证据,作为分析证书的一部分,以证明 iPSC 细胞系的谱系纯度。
重编程失败、克隆形成不佳以及 iPSC 克隆建立过程中所遇到挑战的可能原因,以及相应的实用解决方案,已在 表 4 中总结。
结果
重编程过程中的形态学进展
原代羊水细胞表现出异质性形态,包括E型和F型细胞(图1A)。应扩增并使用F型细胞进行重编程。将羊水细胞(AFCs)用电穿孔法转染Epi5附加体质粒后,可观察到一系列特征性的形态学变化。第0天时,AFCs呈现典型的梭形、成纤维细胞样形态。到第3–5天,出现重编程的最初形态学证据:在间充质细胞群体中出现小簇状上皮样细胞,标志着上皮-间质转化(MET)的开始。这些过渡态细胞比周围的间充质细胞更小、更致密。在第7–10天期间,细胞簇的致密程度进一步增加,反映出向典型上皮细胞形态的转变。完全重编程的诱导多能干细胞(iPSC)克隆在第14–16天开始出现。到第21–25天,成熟的iPSC克隆已可进行挑取(图1B)。为评估DNA递送效率,实验中同时电穿孔了pCE-GFP质粒与重编程质粒(图1C)。在早期培养过程中,GFP的表达可作为电穿孔成功及质粒持续存在的可视化指标。
区分完全重编程的iPSC克隆与部分重编程
本方案中的一个关键技能是能够区分完全重编程的诱导多能干细胞(iPSC)克隆与部分重编程的克隆,因为挑选后者将导致无法成功建立稳定的iPSC细胞系。表5总结了这两类克隆在形态学和分子水平上的主要差异。
图2展示了一个并列比较。部分重编程的细胞通常形成松散的聚集体,缺乏清晰的边界。这些细胞簇可能表现出一定程度的紧实化,但通常仍保留间充质特征或呈现不规则的“模糊”边缘,表明表观遗传重置不完全(图2,左图)。在初次重编程过程中,具有典型iPSC样形态的克隆可能包含自发分化的区域(图2,中图)。可根据形态学特征手动挑选未分化区域,并进行进一步扩增。成功建立的iPSC细胞系应表现出经典的紧密型多能性形态,其特征包括高核质比、明显的核仁以及极为紧密的细胞间连接(图2,右图)。
通常,在使用1–2 × 10⁶个AFC通过电穿孔进行重编程后,可观察到数十至数百个克隆。从每条AFC细胞系中手动挑选24个单克隆,最终获得1–9个可扩增的iPSC克隆(表1)。
多能性标志物验证
已建立的iPSC细胞系应表达全套多能性标志物。图3展示了在第15代时具有克兰费尔特综合征(47,XXY)的非整倍体iPSC细胞系的代表性免疫荧光和FACS结果。核标志物OCT4、NANOG和SOX2在克隆中呈现均匀表达,而细胞表面标志物TRA-1-60则显示典型的环状膜染色(图3A)。FACS分析进一步量化了SSEA-4和TRA-1-81的高表达水平(图3B)。这些表达模式符合真正多能干细胞的既定标准,证实非整倍性在标志物水平上并不影响多能性的获得。
非整倍体诱导多能干细胞的核型验证
对于来自非整倍体羊水细胞的每一种iPSC克隆,G显带核型分析都是必不可少的。图4展示了典型的核型分析结果。
阳性核型结果是指在至少20个中期分裂相中确认存在预期非整倍体核型的iPSC克隆。阴性结果是指从非整倍体来源中仅获得整倍体克隆(46,XX或46,XY),这种情况虽然证实了iPSC生成方案的成功,但表明发生了完全的三体拯救,需重复单细胞克隆分离或重编程操作,以获得维持非整倍体状态的细胞系。
附加体质粒清除验证
游离型载体在传代过程中会逐渐被稀释,在大多数已建立的iPSC细胞系中经过长期培养后将无法检测到8,25,26,27外源载体清除是非整合重编程方法的一个标志性特征。阳性结果(确认附加体型清除)表现为第10代或更晚代次中无oriP(544 bp)扩增条带;阴性结果(清除不完全)则在第10代仍可见持续存在的条带,通常随着传代继续至第15–20代时消失。GAPDH扩增作为内参对照,用于确认基因组DNA的完整性及PCR扩增成功图 5A)。在传代20代后仍存在罕见的附加体型载体可能提示基因组整合事件,此时应弃用该克隆。为确保所获得的非整倍体iPSC细胞系的生物安全性和实验完整性,强烈建议采用基于PCR的方法对支原体污染进行筛查。所有持续培养的单克隆细胞系均须收集其培养上清液并进行分析。 通过 使用支原体特异性引物进行PCR检测。任何检测结果呈阳性的单克隆菌株(例如,克隆#7和#9)必须立即丢弃。图5B).
体外 三系分化潜能
三向分化潜能的确认是验证诱导多能干细胞系的必要标准。 图6 展示来自的代表性结果 体外 三体性18号染色体iPSC细胞系的类胚体分化。PAX6(外胚层)、T-Brachyury和TBX6(中胚层)、GATA6和SOX17(内胚层)的表达证实了非整倍体iPSC具有向三个胚层分化的潜能图6).
单细胞克隆分离与验证
为建立高保真度的非整倍体诱导多能干细胞(iPSC)模型,采用两轮单细胞分离与验证的工作流程,以最大限度减少细胞异质性并排除潜在的嵌合现象。在初步扩增后,将核型正常的克隆解离并以单细胞密度重新接种。在24–48小时进行显微镜观察,确认存在由单个细胞衍生的贴壁事件,随后对其进行扩增,以建立经过验证的单克隆细胞系(图7A)。
阳性结果是指在96孔板中由单个细胞成功扩增出单个菌落,通过每日显微镜监测确认每孔仅有一个菌落(图7B)。扩增后,应重新确认核型和多能性标志物与原始克隆一致。阴性结果是指每孔中观察到多个菌落,或单个细胞未能存活并扩增。
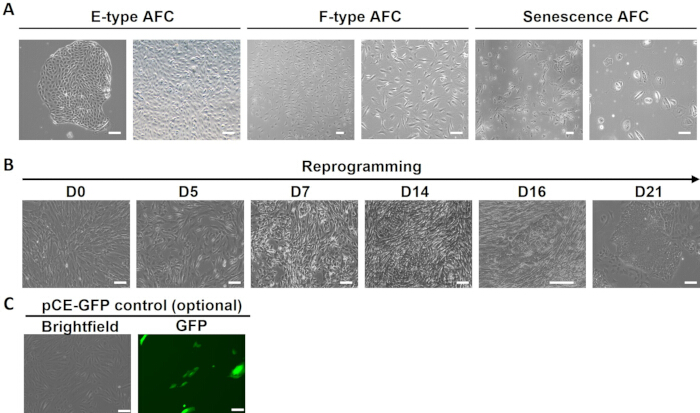
图1:利用Epi5附加体型质粒进行羊水细胞重编程的形态学进展。 代表性图像展示了不同类型原代羊水细胞(AFC)在关键时间点的形态特征及重编程过程。(A)相差显微图像显示起始材料的三种主要形态:类上皮型(E型)、类成纤维细胞型(F型)和衰老型AFC。(B)重编程过程从第0天至第21天的代表性时间序列图像,显示从原代AFC向紧密排列的iPSC样克隆演化的转变过程。第0天:电穿孔前的AF-MSCs,呈现典型的纺锤形间充质形态。第3–5天:早期MET阶段;类上皮细胞以簇状形式出现在残余的间充质细胞之间。第7–10天:出现原代重编程细胞。第14–16天:形成原代重编程克隆(MET克隆),呈铺路石样形态,但边界不清晰。第21–25天:完全重编程的iPSC克隆出现,细胞扁平、紧密堆积,边界清晰,核质比高,并可见明显核仁。(C)代表性荧光图像显示羊水细胞经pCE-GFP质粒电穿孔后GFP的表达情况。比例尺为100 µm。 请点击此处查看该图的放大版本。
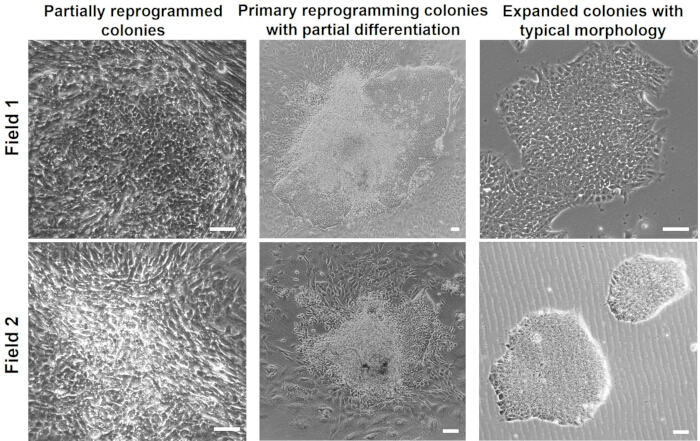
图2:完全重编程与部分重编程克隆的比较。 左图:部分重编程克隆,呈现松散的细胞聚集体和不规则的边界。中图:初级重编程克隆,具有典型的类似诱导多能干细胞(iPSC)的区域,同时伴有自发分化区域。右图:扩增后的克隆,具有典型的诱导多能干细胞形态。比例尺,100 µm。请点击此处查看该图的放大版本。
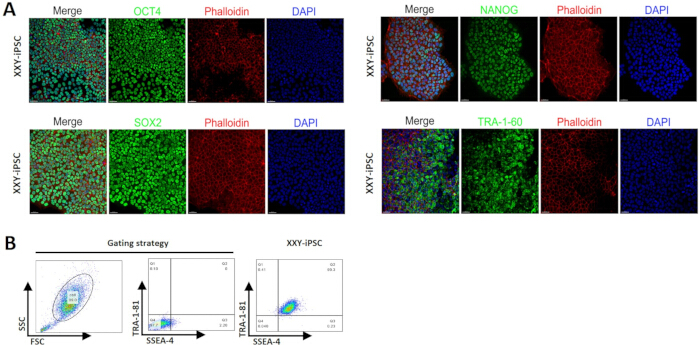
图3:非整倍体iPSC中多能性标志物的免疫荧光分析。(A)XXY-iPSC中核心多能性标志物(包括OCT4、SOX2、NANOG和TRA-1-60,绿色)的免疫荧光染色。细胞骨架结构用Phalloidin(红色)显示,细胞核用DAPI(蓝色)显示。比例尺为50 µm。(B)流式细胞术分析(FACS),展示XXY-iPSC细胞系中SSEA-4和TRA-1-81的设门策略及定量表达水平。请点击此处查看该图的放大版本。
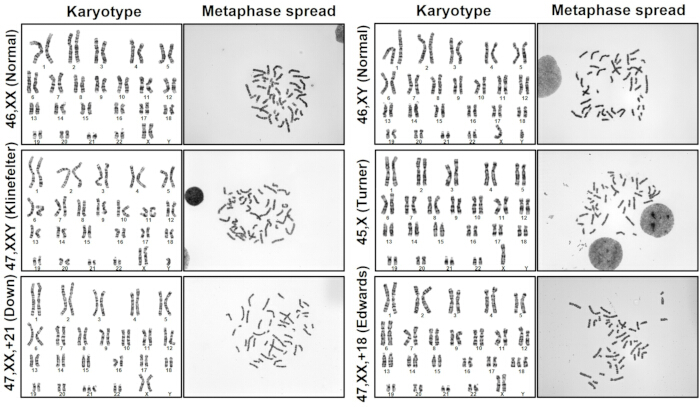
图 4:非整倍体诱导多能干细胞系的G显带核型分析。 G显带核型分析及相应的中期分裂相,证实所获得的细胞系中染色体异常的稳定维持,包括46,XX(正常女性)、46,XY(正常男性)、47,XXY(克兰费尔特综合征)、45,X(特纳综合征)、47,XX,+21(唐氏综合征)和47,XX,+18(爱德华氏综合征)。请点击此处查看该图的放大版本。
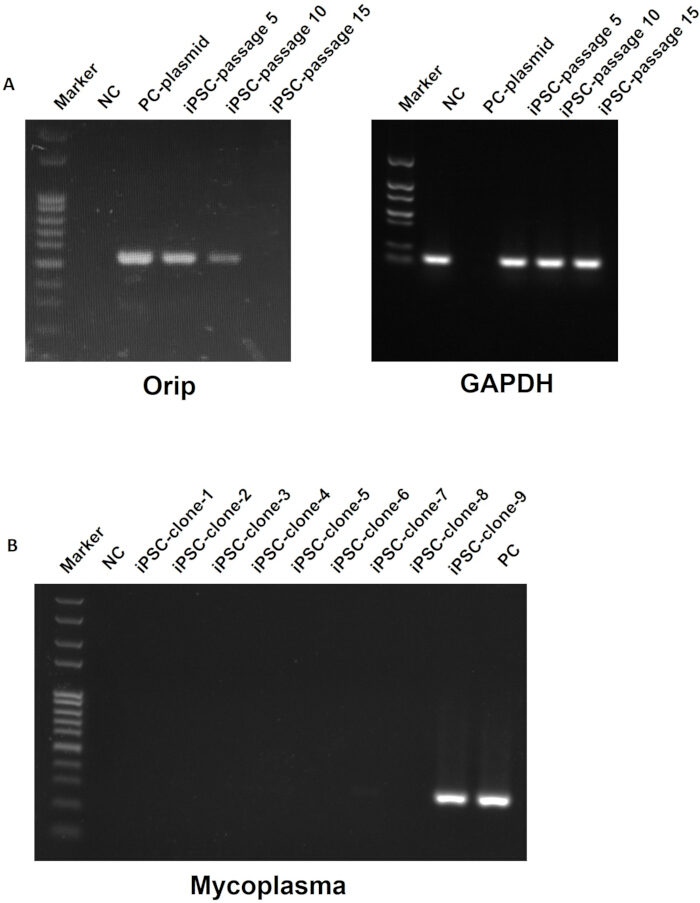
图 5:非整倍体 iPSC 细胞系中附加体质粒清除及支原体检测的 PCR 方法。 使用 oriP/GAPDH 或支原体引物组扩增的 PCR 产物进行琼脂糖凝胶电泳(2%)分析。(A)不同传代次数的 iPSC 克隆中总质粒清除情况。(B)9 个独立克隆中支原体污染的 PCR 检测。克隆 #7(微弱)和 #9(强阳性)显示支原体污染,必须弃用。PC,阳性对照;NC,阴性对照。 请点击此处查看该图的高清版本。
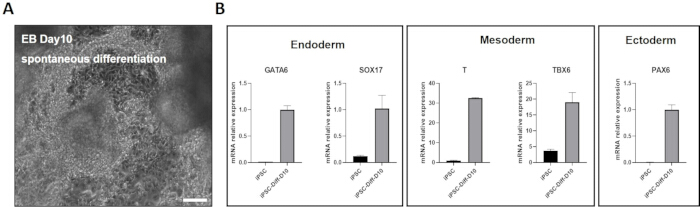
图6: 体外 非整倍体iPSCs的三系分化. (A相差显微照片,显示胚胎样体(EB)在接种于明胶包被表面后自发分化过程中第10天的形态。比例尺表示 100 µm. (B) 通过RT-qPCR分析定量多能性退出及随后的谱系定向。结果显示,与未分化的iPSCs相比,在第10天,三个胚胎胚层标志性基因的mRNA相对表达量显著升高:内胚层(GATA6, SOX17),中胚层(T, TBX6),外胚层(PAX6数据以均值 ± 标准差表示。 请点击此处以查看此图的放大版本。
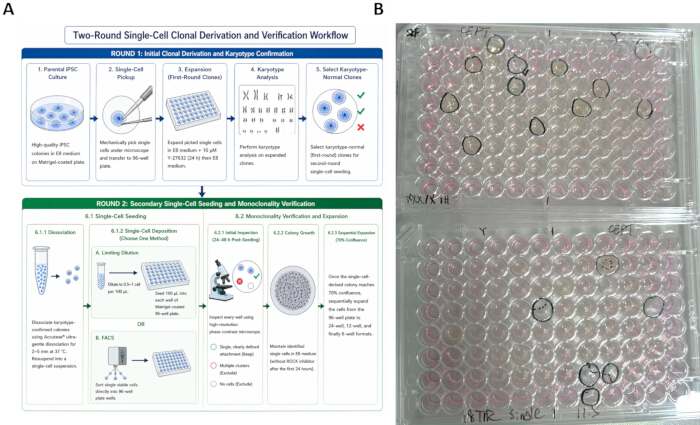
图7非整倍体iPSC细胞系的单细胞克隆衍生流程. (A示意图显示了第一轮(初始诱导及核型确认)和第二轮(二次单细胞接种)的工作流程 通过 有限稀释法或FACS以确保单克隆性)的克隆验证过程。第1阶段:机械挑取单个iPSC克隆,扩增至6孔板,并进行核型验证。第2阶段:对核型确认为非整倍体的克隆,通过有限稀释法或FACS将单细胞接种至96孔板,以确保克隆来源于单个细胞。仅扩增含有单个克隆生长的孔。B96孔板在克隆扩增阶段的代表性图像,已圈出成功鉴定的单细胞来源克隆,用于后续逐级扩增。 请点击此处以查看此图的放大版本。
| 遗传背景 | 核型 | 测试的 AFC 细胞系数量 | 重编程后挑选的单克隆数量 | 成功建立的 iPSC 克隆数量 |
| 21 三体 | 47,XX,+21 | 2 | 48 | 9 |
| 18 三体 | 47,XX,+18 | 1 | 24 | 8 |
| 克兰费尔特综合征 | 47,XXY | 2 | 48 | 6 |
| X 单体 | 45,X | 1 | 24 | 1 |
| 正常女性 | 46,XX | 1 | 24 | 2 |
| 正常男性 | 46,XY | 2 | 48 | 6 |
| 重编程后根据克隆形态手动挑选单克隆,并进行扩增以进一步表征。成功建立的 iPSC 克隆数量指挑选后能够扩增并长期维持的克隆数目。 | ||||
表1:用于体细胞重编程的AFC细胞系的详细信息。
| 天数 | 培养基成分 | 关键观察指标 |
| 0 | 不含抗生素的 FC 培养基 + Y27632 | 电穿孔 |
| 1 | FC 培养基 | 存活细胞开始恢复 |
| 2 – 6 | FC 转 E8(半量更换) | 开始发生MET;细胞变得致密;出现较小、更圆的细胞簇 |
| 7 – 8 | E8(每隔一天完全更换) | 早期克隆形成 |
| 9 – 14(可选) | E8(+ 25 μM NaB) | 出现鹅卵石样细胞簇,边界不清晰;大小不一 |
| 15–18 | E8(每日更换) | 真正的iPSC克隆出现(第18–25天):扁平、紧密排列的克隆,边界清晰,核质比高 |
| 19 – 25 | E8(每日更换) | 克隆直径超过400 μm;形态均一且扁平;适合挑取 |
表2:从第0天到克隆挑选的完整重编程时间线概要。
| 标志物 | 细胞定位 | 检测方法 |
| OCT4 | 核内 | 免疫荧光 / 流式细胞术 |
| NANOG | 核内 | 免疫荧光 / 流式细胞术 |
| SOX2 | 核内 | 免疫荧光 / 流式细胞术 |
| SSEA-4 | 细胞表面 | 免疫荧光 / 流式细胞术 |
| TRA-1-60 | 细胞表面 | 流式细胞术 / 活细胞染色 |
| TRA-1-81 | 细胞表面 | 流式细胞术 / 活细胞染色 |
表3:已建立的iPSC克隆的预期多能性标志物表达谱。
| 问题 | 可能原因 | 解决方案 |
| 电穿孔后细胞存活率低(< 40%) | 1. 脉冲参数对此细胞系过于剧烈 | 1. 测试更温和的参数 |
| 2. 细胞过度融合(> 90%) | 2. 确保第0天融合度为75–90% | |
| 3. 气泡导致电弧放电 | 3. 吸取时动作缓慢;电击前检查枪头是否有气泡 | |
| 4. 重悬缓冲液降解或使用错误 | 4. 使用试剂盒中的新鲜缓冲液R | |
| 5. 电穿孔前细胞质量差 | 5. 仅使用P3–P5代、形态健康的细胞 | |
| 第25天未观察到iPSC克隆 | 1. 培养基失活 | 1. 使用新鲜配制的E8培养基;从第9天到第14天添加25–100 μM浓度的NaB |
| 2. 质粒DNA降解或解冻不当 | 2. 在琼脂糖凝胶上验证质粒完整性 | |
| 3. 污染的分化细胞过度生长 | 3. 在分化区域扩散前手动去除;传代以降低密度 | |
| 4. 基质包被失败或已降解 | 4. 重新制备新鲜包被液;制备后置于冰上保存 | |
| 挑取后iPSC克隆自发分化 | 1. 克隆挑取过早(早于第18天) | 1. 等待克隆直径 > 400 μm 且具有成熟扁平形态后再挑取 |
| 2. 基质包被不足或已降解 | 2. 确保使用新鲜包被液;使用前避免干燥 | |
| 3. 以单细胞传代时未添加ROCK抑制剂 | 3. 传代后前24小时务必使用Y-27632 | |
| 核型分析显示预期的非整倍体丢失(三体拯救) | 1. 重编程过程中固有的染色体自发消除 | 1. 每个细胞系筛选多个克隆(≥ 5–10个);拯救后的克隆可作为同基因型整倍体对照 |
| 2. 起始细胞代数过高,更易发生拯救 | 2. 仅使用P3–P5代、形态健康的细胞 | |
| 高代次(P10以上)仍通过PCR检测到附加体质粒序列 | 1. 重编程后传代次数不足 | 1. 继续传代至P15–P20;再次通过PCR检测 |
| 2. EBNA-1持续表达维持质粒存在 | 2. 长期培养通常可解决;每5代监测一次 | |
| 3. 样品制备中残留质粒污染导致假阳性 | 3. 设置适当的阴性对照;使用柱式DNA纯化方法 | |
| 电穿孔脉冲期间出现电弧/火花 | 1. 枪头中困有气泡 | 1. 缓慢吸取混合液;加样前轻弹管壁释放气泡 |
| 2. DNA样品中盐浓度过高 | 2. 使用无内毒素的质粒制备方法 | |
| 3. 细胞碎片堵塞枪头孔径 | 3. 使用40 μm细胞筛过滤细胞悬液 | |
| 4. 枪头损坏或超限重复使用 | 4. 每个枪头最多使用2次;使用前检查是否损坏 |
表4:AFC重编程及iPSC克隆建立过程中常见问题的解决方案指南。
| 特征 | 部分重编程的克隆 | 完全重编程的iPSC克隆 |
| 出现时间 | 出现较早(第7–10天) | 时间可变,通常较晚出现(第14–18天) |
| 克隆边缘 | 边缘不规则 | 边缘清晰、界限分明 |
| 细胞形态 | 细胞较大,异质性明显 | 细胞小、均一,核质比高 |
| 细胞排列密度 | 排列疏松 | 排列紧密,呈鹅卵石样 |
| 核仁 | 不明显 | 明显可见 |
| 多能性标志物 | 阴性或弱表达/局灶性表达 | 强表达、均一表达 |
| 克隆稳定性 | 传代后退化或发生分化 | 稳定,可长期扩增 |
表5:完全重编程的区分特征 与部分重编程的克隆集落.
讨论
本方案描述了一种非整合、无饲养层的方法,利用附加体型质粒转染羊水细胞,以生成非整倍体人诱导多能干细胞 通过 电穿孔。重编程的成功取决于多个关键步骤。首先,起始的羊水细胞(AFC)群体质量至关重要。在临床细胞遗传学实验室中,AFC通常在旨在扩增的培养基中培养 以加速细胞增殖用于产前核型分析,而非长期培养。这种处理对后续诱导多能干细胞(iPSC)生成效率的影响尚不完全清楚。因此,在样本制备过程中应考虑培养基成分,并在解冻后富集低传代、高增殖能力的羊水细胞(AFC)群体,以确保电穿孔前的细胞质量最佳。其次,应优化电穿孔条件,在保证细胞存活率的前提下最大化DNA递送效率。在本方案中,采用1200 V、20 ms、2次脉冲的电穿孔参数 consistently 获得满意的转染效率和可重复的克隆形成效果。个别供体样本可能需要进行轻微的条件优化。电穿孔后前24–48小时内出现的过度细胞死亡,通常与起始细胞质量差、重悬于电穿孔缓冲液前未完全去除残留培养基或电穿孔过程中操作时间过长有关。第三,克隆挑取的时机至关重要:在第14天之前出现的克隆通常为部分重编程状态,而真正的iPSC克隆出现在第15至25天之间,具有典型的扁平、致密结构及清晰的边界。克隆出现后发生自发分化,常见原因包括过早挑取克隆、培养基更换不及时或克隆密度过高,及时挑取克隆有助于维持其质量。此外,对于重编程效率相对较低的AFC细胞系,可在第9至15天之间选择性地添加丁酸钠作为优化手段。23最后,单细胞克隆 通过 在初步核型验证后,必须通过有限稀释法或流式细胞分选术将细胞接种至96孔板,以确保克隆来源的单一性。
p53 在重编程中的作用取决于具体方法。在基于 OSKM 附加体质粒的重编程过程中,短暂抑制 p53 可增强细胞在初始应激反应期间的存活能力,并促进 MET27;而在化学重编程中,p53 起到基因组保护作用28。鉴于基于电穿孔的 OSKM 重编程在稀有临床样本中具有较高效率,该方法仍具有重要价值。为最大限度降低潜在的基因组风险,建立的 iPSC 细胞系应在进行后续应用前常规进行核型分析,并在必要时进行 CNV 分析以及 WES/WGS 检测。
非整倍体诱导多能干细胞(iPSC)制备中的一个尤为重要的限制因素是在重编程过程中发生的三体自救现象。Akutsu 等人29证明,不同染色体类型的自救频率存在显著差异。这种变异性意味着,对于某些非整倍体,必须通过核型分析筛选大量克隆,才能鉴定出维持原始染色体异常的细胞系。相反,该现象也可被加以利用,从同一重编程实验中生成同基因型的整倍体对照细胞系,从而为研究非整倍体特异性表型提供强有力的内部对照。
本文所述方案为利用产前诊断剩余样本建立患者特异性的非整倍体诱导多能干细胞(iPSC)系提供了一个稳健且可重复的技术平台。这些细胞系经定向分化为与疾病相关的细胞类型后,可用于染色体生物学、发育机制、疾病建模、功能基因组学、基因组编辑以及高通量药物筛选等研究。在再生医学领域,无外源基因整合的iPSC符合未来潜在临床转化的安全性要求。本方案通过提供标准化且可重复的操作流程,有助于推动非整倍体iPSC技术在上述多样化应用中的广泛采用。
披露
作者声明不存在任何竞争性财务利益。图7A中的示意图是使用人工智能辅助工具生成,随后由作者进行审阅和修改。
致谢
本工作得到了中国国家重点研发计划(项目编号:2022YFA0913300)和北京大学第三医院临床重点项目(项目编号:BYSY2022054)对郭建英的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.25% 胰蛋白酶-EDTA | 赛默飞世尔科技(吉比科) | 25200056 | 用于AFC传代的细胞解离 |
| 100bp Plus II DNA Ladder | TransGen Biotech | BM321-01 | DNA Ladder |
| -80 °C 冰箱 | 赛默飞世尔科技 | FDE60086fv | 质粒DNA与样本的长期保存 |
| Accutase 细胞解离液 | StemCell Technologies | 07920 | 轻柔地将iPSC解离成小细胞团 |
| 乙酸(冰醋酸) | Sigma-Aldrich | 338826 | 核型分析用固定液组分(甲醇:乙酸 3:1) |
| 琼脂糖 | Sigma-Aldrich | A9539 | PCR产物的凝胶电泳(2%) |
| AmnioType-1 培养基 | VivaCell BIOSCIENCES | C3620-0100 | 初级AFC培养基 |
| 自动细胞计数器 / 血细胞计数板 | Countstar | TC20 | 台盼蓝排斥法活细胞计数 |
| 明场显微镜(100倍油镜) | 蔡司 | Axiovert5 | 用于核型分析的中期染色体铺展技术 |
| 离心机(摆桶转子) | Eppendorf | 5810R | 300 × g 条件下离心收集细胞 |
| II 级生物安全柜 | ESCO | AC2-4S8-CN | 所有细胞培养操作的无菌工作空间 |
| CO2 培养箱(带加湿功能) | 科学 | 3131 | 维持37°C、5% CO2环境 |
| 秋水仙胺(10 μg/mL) | Capricorn scientific | COL-H | 中期阻滞用于核型分析(0.1 μg/mL,2–4 小时) |
| CryoStor CS10 细胞冻存液 | STEMCELL Technologies | 07959 | 无细胞冷冻保存液 |
| DAPI | 默克密理博 | 10236276001 | 核染色 |
| DMEM(高糖) | 赛默飞世尔科技(吉比科) | 11965092 | 成纤维细胞培养基基础液 |
| DMEM/F-12 | Thermo Fisher (Gibco) | 11330032 | Matrigel 稀释缓冲液(1:200) |
| 不含 Ca²⁺/Mg²⁺ 的 DPBS | 赛默飞世尔科技(吉比科) | 14190250 | 洗涤缓冲液 |
| 附加体质粒(pCE-GFP) | Addgene | #41858 | 非整合型重编程载体(GFP对照) |
| 附加体质粒(pCXLE-hOCT3/4-shp53-F) | Addgene | #27077 | 非整合型重编程载体(OCT4 + shp53) |
| 附加体质粒(pCXLE-hSK) | Addgene | #27078 | 非整合型重编程载体(SOX2 + KLF4) |
| 附加体质粒(pCXLE-hUL) | Addgene | #27080 | 非整合型重编程载体(L-MYC + LIN28) |
| 胎牛血清 | HyClone | SH30071.03 | 用于AFC扩增的血清添加剂(FC培养基,15%) |
| 荧光显微镜 | Leica | Sp8 | TRA-1-60/81 活细胞染色与免疫荧光成像 |
| 凝胶电泳系统 | 伯乐(Bio-Rad) | 164-5056 | PCR产物的琼脂糖凝胶分析 |
| 明胶(0.1%) | Sigma-Aldrich | G1393 | 用于AFC贴壁的培养容器包被 |
| 基因组DNA提取试剂盒 | TIANGEN | 4992199 | 从诱导多能干细胞中分离PCR级DNA |
| 吉姆萨染色液 | Sigma-Aldrich | GS500 | 染色体G显带染色(5%) |
| GlutaMAX(100倍浓缩液) | 赛默飞世尔科技(吉比科) | 35050061 | FC培养基补充剂 |
| 倒置相差显微镜 | Zeiss | Axiovert5 | 每日对培养物和菌落形态进行监测 |
| 液氮储存罐 | 赛默飞世尔科技 | CY50985 | 细胞的冷冻保存 |
| Matrigel 基底膜基质 | 康宁 | 354230 | 用于iPSC贴附的培养容器包被 |
| 甲醇(无水) | Sigma-Aldrich | 34860 | 核型分析用固定液组分(甲醇:乙酸 3:1) |
| NANOG 抗体(兔) | Abcam | ab109250 | 免疫荧光;核多能性标志物 |
| Neon NxT 电穿孔试剂盒(100 μL) | 赛默飞世尔科技(英杰) | N10025 | 电穿孔;包含缓冲液 R、T、E 以及 100 μL 吸头 |
| Neon NxT 电穿孔系统 | 赛默飞世尔科技(英坦科技) | NEON18S | 通过电穿孔递送附加体质粒 |
| 非必需氨基酸(NEAA,100倍浓缩液) | 赛默飞世尔科技(吉比科) | 11140050 | FC培养基补充剂 |
| OCT4 抗体(兔) | Abclonal | A7920 | 免疫荧光;细胞核多能性标志物 |
| 高保真 PCR 预混液 | TIANGEN | 4992920 | 通过PCR验证附加体清除 |
| pCXWB-EBNA1 | Addgene | #37624 | 非复制型附加体表达EBNA1 |
| PE 抗人 TRA-1-81 抗体 | BioLegend | 330708 | 多能性染色 |
| 青霉素-链霉素(100倍浓缩液) | 赛默飞世尔科技(吉比科) | 15140122 | 抗生素添加剂(电穿孔后不使用) |
| Phalloidin-iFluor 647 试剂 | Abcam | ab176759 | F-肌动蛋白(肌动蛋白丝)标记 |
| 氯化钾(KCl) | Sigma-Aldrich | P5405 | 染色体核型分析用低渗溶液(0.075 M) |
| 实时荧光定量PCR系统 | 赛默飞世尔科技 | QuantStudio3 | 用于标志基因验证的qPCR |
| 丁酸钠 (NaB) | Sigma-Aldrich | B5887 | 组蛋白去乙酰化酶抑制剂;25-100 μM,用于增强重编程 |
| SOX2 抗体(小鼠) | R&D系统 | MAB2018 | 免疫荧光;细胞核多能性标志物 |
| SSEA-4 抗体 | BioLegend | 330408 | 免疫荧光;细胞表面多能性标志物 |
| 体视显微镜 | 尼康 | SMZ745 | 在放大条件下进行机械挑取菌落 |
| TeSR-E8 | STEMCELL Technologies | 05990 | 无饲养层iPSC维持培养基 |
| TRA-1-60 抗体 | 默克密理博 | MAB4360 | 多能性染色 |
| Trans DNA Marker II | TransGen Biotech | BM411-01 | DNA Ladder |
| TransDetect PCR支原体检测试剂盒 | TransGen Biotech | FM311-01 | 支原体检测 |
| TrypLE Select 酶(1x) | 赛默飞世兰(吉比科) | 12563011 | 贴壁 AFCs 的轻柔细胞解离 |
| 胰蛋白酶(0.025%) | Sigma-Aldrich | T4799 | 载玻片G显带预处理(30-60秒) |
| VeritiPro 96孔热循环仪 | 赛默飞世尔科技 | A48141 | 用于游离体清除验证的PCR |
| 水浴锅(37 °C) | 上海智信实验仪器技术有限公司 | ZX-S22 | 解冻培养基和试剂 |
| Y-27632 二盐酸盐(ROCK抑制剂) | Tocris | 1254 | 提高iPSC解离后的存活率(10 uM) |
参考文献
- Gurdon JB. The developmental capacity of nuclei taken from intestinal epithelium cells of feeding tadpoles. Development. 1962;10(4):622-640.
- Evans MJ, Kaufman MH. Establishment in culture of pluripotential cells from mouse embryos. Nature. 1981;292(5819):154-156.
- Martin GR. Isolation of a pluripotent cell line from early mouse embryos cultured in medium conditioned by teratocarcinoma stem cells. Proc Natl Acad Sci U S A. 1981;78(12):7634-7638.
- Thomson JA, Itskovitz-Eldor J, Shapiro SS, Waknitz MA, Swiergiel J, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145-1147.
- Takahashi K, Tanabe K, Ohnuki M, Narita M, Ichisaka T, et al. Induction of pluripotent stem cells from adult human fibroblasts by defined factors. Cell. 2007;131(5):861-872.
- Fusaki N, Ban H, Nishiyama A, Saeki K, Hasegawa M. Efficient induction of transgene-free human pluripotent stem cells using a vector based on Sendai virus, an RNA virus that does not integrate into the host genome. Proc Jpn Acad Ser B Phys Biol Sci. 2009;85(8):348-362.
- Warren L, Manos PD, Ahfeldt T, Loh YH, Li H, et al. Highly efficient reprogramming to pluripotency and directed differentiation of human cells with synthetic modified mRNA. Cell Stem Cell. 2010;7(5):618-630.
- Yu J, Hu K, Smuga-Otto K, Tian S, Stewart R, et al. Human induced pluripotent stem cells free of vector and transgene sequences. Science. 2009;324(5928):797-801.
- Hou P, Li Y, Zhang X, Liu C, Guan J, et al. Pluripotent stem cells induced from mouse somatic cells by small-molecule compounds. Science. 2013;341(6146):651-654.
- Guan J, Wang G, Wang J, Zhang Z, Fu Y, et al. Chemical reprogramming of human somatic cells to pluripotent stem cells. Nature. 2022;605(7909):325-331.
- Liuyang S, Wang G, Wang Y, He H, Lyu Y, et al. Highly efficient and rapid generation of human pluripotent stem cells by chemical reprogramming. Cell Stem Cell. 2023;30(4):450-459.e9.
- Wang Y, Peng F, Yang Z, Cheng L, Cao J, et al. A rapid chemical reprogramming system to generate human pluripotent stem cells. Nat Chem Biol. 2025;21(7):1030-1038.
- Li C, Zhou J, Shi G, Ma Y, Yang Y, et al. Pluripotency can be rapidly and efficiently induced in human amniotic fluid-derived cells. Hum Mol Genet. 2009;18(22):4340-4349.
- Slamecka J, Salimova L, McClellan S, van Kelle M, Kehl D, et al. Non-integrating episomal plasmid-based reprogramming of human amniotic fluid stem cells into induced pluripotent stem cells in chemically defined conditions. Cell Cycle. 2016;15(2):234-249.
- Li Q, Fan Y, Sun X, Yu Y. Generation of induced pluripotent stem cells from human amniotic fluid cells by reprogramming with two factors in feeder-free conditions. J Reprod Dev. 2013;59(1):72-77.
- Crosland BA, Hedges MA, Ryan KS, D'mello RJ, Mccarty OJT, Amniotic fluid: its role in fetal development and beyond. J Perinatol. 2025 Aug;45(8):1163-1170. doi: 10.1038/s41372-025-02313-1. Epub 2025 May 8. PMID: 40341778; PMCID: PMC12354197.
- Liu L, et al. Amniotic fluid stem cells in birth defects: integrated roles in disease modeling, prenatal diagnosis, and therapy. Stem Cell Rev Rep. 2026. doi:10.1007/s12015-026-11161-1.
- Antonucci I, Provenzano M, Rodrigues M, Pantalone A, Salini V, et al. Amniotic fluid stem cells: a novel source for modeling of human genetic diseases. Int J Mol Sci. 2016;17(4):607.
- Guillot PV. Induced pluripotent stem (iPS) cells from human fetal stem cells. Best Pract Res Clin Obstet Gynaecol. 2016;31:112-120. doi:10.1016/j.bpobgyn.2015.08.007.
- Lu HE, Yang YC, Chen SM, Su HL, Huang PC, et al. Modeling neurogenesis impairment in Down syndrome with induced pluripotent stem cells from trisomy 21 amniotic fluid cells. Exp Cell Res. 2013;319(4):498-505.
- Lee CC, et al. Establishment of a human trisomy 18 induced pluripotent stem cell line from amniotic fluid cells. Stem Cell Res. 2018;29:115-119.
- D'Aurora M, et al. Modeling Klinefelter syndrome using induced pluripotent stem cells reveals impaired germ cell differentiation. Front Cell Dev Biol. 2020;8:567454.
- Mali P, Chou BK, Yen J, Ye Z, Zou J, et al. Butyrate greatly enhances derivation of human induced pluripotent stem cells by promoting epigenetic remodeling and the expression of pluripotency-associated genes. Stem Cells. 2010;28(4):713-720.
- Guo J, Lee Q, Qiu H, Wei Y, Zhu X, et al. Patient-derived neural organoids reveal developmental impairments associated with a novel GJB1 mutation in X-linked Charcot-Marie-Tooth disease. Neurobiol Dis. 2026;220:107299.
- Nanbo A, Sugden A, Sugden B. The coupling of synthesis and partitioning of EBV's plasmid replicon is revealed in live cells. EMBO J. 2007;26(19):4252-4262.
- Chou BK, Mali P, Huang X, Ye Z, Dowey SN, et al. Efficient human iPS cell derivation by a non-integrating plasmid from blood cells with unique epigenetic and gene expression signatures. Cell Res. 2011;21(3):518-529.
- Okita K, Matsumura Y, Sato Y, Okada A, Morizane A, et al. A more efficient method to generate integration-free human iPS cells. Nat Methods. 2011;8(5):409-412.
- Cheng L, Wang Y, Yang Z, Cao J, Peng F, et al. p53 safeguards chemical reprogramming of human somatic cells toward pluripotency. Cell. 2026. doi:10.1016/j.cell.2026.03.038.
- Akutsu SN, Miyamoto T, Oba D, Tomioka K, Ochiai H, et al. iPSC reprogramming-mediated aneuploidy correction in autosomal trisomy syndromes. PLoS One. 2022;17(3):e0264965.
重印与许可
本文已发表
视频即将推出