Dieses Video zeigt bakterielle Transinfektionen durch antigenspezifische T-Zell-dendritische Zell-Interaktionen. Mit Bakterien infizierte dendritische Zellen, die Ovalbumin-Peptid präsentieren, werden mit T-Zellen inkubiert, entweder direkt oder durch eine Membran getrennt. Der direkte Kontakt ermöglicht die Bildung immunologischer Synapsen, die einen Bakterientransfer ermöglichen, während die Membran eine Interaktion verhindert. Die Gentamicin-Behandlung wird dann durchgeführt, um extrazelluläre Bakterien zu eliminieren.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
In vitro bakterielle Transinfektion von T-Zellen durch immunologische Synapsenbildung
495 Aufrufe
⸱
26. September 2025
In diesem Artikel
Zusammenfassung
Protokoll
Hinweis: Die Mäuse wurden in spezifisch pathogenfreien (SPF) Gehäusen gezüchtet und von geschultem und qualifiziertem Personal mit der Kohlendioxid (CO 2)-Inhalationsmethode euthanasiert.
1. Differenzierung und Infektion von dendritischen Zellen (DCs) aus dem Knochenmark der MausHinweis: Abbildung 1 fasst diesen ersten Schritt zusammen. Alle Eingriffe sollten ab diesem Zeitpunkt in der Haube durchgeführt werden, wobei nur sterile Medien, Instrumente, Pipettenspitzen und Kulturschalen verwendet werden sollten.
- Differenzierung von DCs, die aus dem Knochenmark der Maus stammen
- Präparieren Sie Tibias und Femurs von einer C57/BL6-Maus und geben Sie sie in eine Plastikschale mit 10 ml Medium des Roswell Park Memorial Institute (RPMI).
- Schneiden Sie jede Epiphyse mit einer sterilen Schere ab und legen Sie das Knochenmark frei, das eine charakteristische leuchtend rote Farbe hat.
- Infinzieren Sie das Innere des Knochens mit 10 ml phosphatgepufferter Kochsalzlösung (PBS), die 0,5 % Rinderserumalbumin (BSA) und 5 mM Ethylendiamintetraessigsäure (EDTA) (PBS/BSA/EDTA-Puffer) enthält, unter Verwendung einer sterilen Spritze auf einer sterilen Petrischale.
- Die Zellsuspension und die Zentrifuge werden in einem Röhrchen bei 600 x g in einer gekühlten Zentrifuge (4 °C) gesammelt.
- Die Zellen werden in 1 ml Ammoniumchlorid-Kalium (ACK) Lysingpuffer (0,15 M Ammoniumchlorid (NH4Cl), 10 mM Kaliumbicarbonat (KHCO3) und 0,1 mM EDTA resuspendiert und 30 Sekunden lang bei Raumtemperatur (RT) inkubiert, um die roten Blutkörperchen zu eliminieren.
- 10 ml RPMI 1640 Medium mit 10 % fötalem Rinderserum (FBS) zugeben und durch ein Zellsieb (70 μm) filtrieren, um Knochenfragmente und Zellklumpen zu entfernen, bevor es mit der gleichen Geschwindigkeit (600 xg) zentrifugiert wird, da die Klumpen durch Filtrieren beseitigt wurden.
- Zählen Sie die Zellen und stellen Sie sie auf 5 x 10⁵ Zellen/ml mit RPMI 10 % FBS (enthält 50 μM B-Mercaptoethanol, 1 mM Natriumpyruvat) ein und fügen Sie 20 ng/ml rekombinanten murinen Granulozyten-Makrophagen-Kolonie-stimulierenden Faktor (rm-GM-CSF) als Endkonzentration hinzu.
- Geben Sie diese Suspension in eine sterile, mikrobiologische Qualität 15 cm Petrischale und kultivieren Sie sie in einem CO2 -Inkubator (37 °C, 5 % CO2).
- Alle drei Tage werden sowohl nicht-adhärente als auch abgelöste Zellen mit 5 mM EDTA in PBS heruntergeschleudert und bei 5 x 10⁵ Zellen/ml Zelldichte resuspendiert, wobei frisches Medium 20 ng/ml rm-GM-CSF enthält.
- Reifung von DCs und Antigenbeladung
- An Tag 9 resuspendieren Sie die Zellen mit einer Dichte von 5 x 10⁵ Zellen/ml in einem Medium, das 20 ng/ml rm-GM-CSF enthält. Fügen Sie dann 20 ng/ml Lipopolysaccharid (LPS) hinzu, um eine hohe Expression des Haupthistokompatibilitätskomplexes oder MHC-II auf den Zellen zu ermöglichen, und inkubieren Sie in einer nicht mit Gewebekulturen behandelten sterilen 15-cm-Petrischale für 24 Stunden.
- Nach einem Tag LPS-Stimulation färben Sie einige DC-Zellen mit Antikörpern gegen CD11c, MHC-II und Granulozytenrezeptor-1 oder Gr-1 der Maus, um die DC-Differenzierung mittels Durchflusszytometrie zu überprüfen. Ein Beispiel für die durchflusszytometrische Analyse von DCs ist in den Abbildungen 3A und 3B dargestellt.
- Inkubieren Sie DCs (5 x 10⁵ Zellen/Probe) mit einem monoklonalen Anti-Maus-CD16/CD32-Antikörper bei einer Endkonzentration von 2,5 μg/ml in 50 μl PBS/BSA/EDTA-Puffer pro Probe. Fügen Sie anschließend 50 μl der Antikörper gegen MHC-II (I-A/I-E), CD11c und Gr-1 hinzu, die mit verschiedenen Fluorochromen in 1:100, 1:200 bzw. 1:500 in PBS/BSA/EDTA-Puffer konjugiert sind.
- Zum Schluss werden die DCs mit PBS/BSA/EDTA-Puffer gewaschen und mittels Durchflusszytometrie gemäß dem Protokoll des Herstellers analysiert.
Hinweis: Wenn die Zellen gut differenziert sind, sind sie bereit für die Antigenbeladung.
- Waschen Sie DCs mit RPMI 10% FBS (ohne Antibiotika) und inkubieren Sie sie mit 10 μg/ml OTII-Peptid von Ovoalbumin (OVAp) (OVA 323-339; I S Q A V H A A H A E I N E A G R) auf einem Kunststoffröhrchen in 1 ml RPMI 10 % FBS Medium pro 5 x 10⁶ DC für mindestens 1 Stunde bei 37 ºC. Lassen Sie als Negativkontrolle DCs ohne Inkubation mit OVAp.
- Infektion von DCs
- Infizieren Sie DCs bei einer Multiplizitätsinfektion (MOI) von 10 Bakterien (10 Bakterien pro DC) für 1 Stunde in einem CO2 -Inkubator (37 °C, 5 % CO2).
- DC-Zellen 3x in PBS und 1x in RMPI 10% FBS waschen und bei 450 x g zentrifugieren, um die meisten extrazellulären Bakterien zu waschen. Zum Schluss resuspendieren Sie die Zellen in RMPI 10% FBS-Medium (ohne Antibiotika) bei 20 x 106 Zellen/ml.
2. Isolierung von CD4+ T-Lymphozyten aus OTII transgenen MäusenHinweis: Abbildung 1 fasst diesen zweiten Schritt zusammen. Zur Isolierung von CD4+ T-Zellen sollten Lymphknoten anstelle der Milz verwendet werden, da der Anteil der CD4+ Lymphozyten in den Lymphknoten (~50%) größer ist als in der Milz (~25%) und daher die Reinigung effektiver wäre.
- Machen Sie eine einzellige Suspension von Lymphknoten
- Entfernen Sie Leisten-, Achsel-, brachial-, zervikale und mesenteriale Lymphknoten von OTII-transgenen Mäusen und geben Sie sie in eine Kunststoffschale mit 10 ml RPMI 10% FBS-Medium.
- Schleifen Sie die Lymphknoten unter einer sterilen Haube mit zwei mattierten Objektträgern. Legen Sie die Lymphknoten auf eine mattierte Seite eines Objektträgers und reiben Sie mit der mattierten Seite des zweiten Objektträgers, bis die Organe zermahlen sind.
- Einzelzellsuspension in PBS/BSA/EDTA-Puffer waschen.
- Die Zellen werden durch ein Zellsieb (70 μm) filtriert, um Bindegewebe zu entfernen, und mit PBS/BSA/EDTA-Puffer gewaschen.
- Resuspendieren Sie die Zellen in 1 ml ACK-Lysepuffer und inkubieren Sie 1 Minute lang bei RT, um rote Blutkörperchen zu eliminieren.
- Isolierung von CD4+ T-Zellen
- Waschen Sie erneut wie in Schritt 2.1.3 und zählen Sie die Zellen, um sie bei 100 x 106 Zellen/ml in PBS/BSA/EDTA-Puffer zu resuspendieren. Geben Sie biotinylierte Antikörper gegen CD8, IgM, B220, CD19, MHC Klasse II (I-Ab), CD11b, CD11c und DX5 bei 1:250 für 30 min auf Eis für eine spätere negative Selektion von CD4+ T-Zellen hinzu.
- Waschen Sie die Zellen in PBS/BSA/EDTA-Puffer und inkubieren Sie die Zellen (100 x 10,6 Zellen/ml) mit Streptavidin-Mikrokügelchen in der im Herstellerprotokoll empfohlenen Konzentration für 15 Minuten auf Eis.
- Waschen Sie die Zellen in PBS/BSA/EDTA-Puffer und filtrieren Sie sie durch ein Zellsieb (30 μm), bevor Sie sie mit CD4+ T-Zellen isolieren.
- Isolierung von CD4+ T-Zellen durch Negativselektion mit einer magnetischen Zelltrennmaschine gemäß dem Protokoll des Herstellers.
- Zählen Sie die Zellen und stellen Sie sie auf 4 x 10⁶ Zellen/ml mit RPMI 10% FBS-Medium (ohne Antibiotika) ein.
- Befestigen Sie isolierte CD4+ T-Zellen (3 x 10,5 Zellen) und bewahren Sie sie auf Eis auf, um die Reinheit mit einem Durchflusszytometer zu überprüfen. Ein Beispiel für die Aufreinigung von CD4+ T-Zellen ist in Abbildung 3C dargestellt.
3. Messung der T-Zell-Transinfektion mittels Gentamicin-Schutz-AssayHinweis: Abbildung 2 fasst diesen dritten Schritt des Protokolls zusammen.
- T-Zell-Transinfektion
1. Inkubieren Sie isolierte CD4+ T-Zellen mit infizierten DC-Zellen (1:1) (die DCs wurden 1 Stunde lang infiziert und gewaschen, um freie Bakterien zu eliminieren) für 30 Minuten, um die Bildung von Immunsynapsen in einem CO2 -Inkubator (37 °C, 5% CO2) zu ermöglichen.
2. Geben Sie 0,5 ml isolierte CD4+ T-Zellen (2 x 10⁶ Zellen) und 0,1 ml infizierte DCs (2 x 10⁶ Zellen) auf eine 24-Well-Kulturplatte. Als Negativkontrolle 0,5 ml CD4+ T-Zellen bei einem MOI von 10 Bakterien für 30 min direkt infizieren.
3. Zusätzliche Kontrollen zur Trennung infizierter DCs von T-Zellen unter Verwendung einer Polycarbonat-Transwell-Barriere (mit 3 μm Porengröße), die den physischen Kontakt von DC-T verhindert. Geben Sie 0,1 ml DCs in den Transwell und 0,5 ml CD4+ T-Zellen in das untere Kompartiment der Vertiefung (24-Well-Platte).
4. Zum Schluss mit RMPI-Medium vervollständigen, bis sich 0,6 ml in jeder Vertiefung befinden, um in allen Proben das gleiche Volumen zu erhalten.
5. Nach 30 Minuten Immunsynapsenbildung 100 μg/ml Gentamicin zugeben und 1 Stunde inkubieren, bevor die Zellen in einem CO2 -Inkubator (37 °C, 5 % CO2) entnommen werden.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
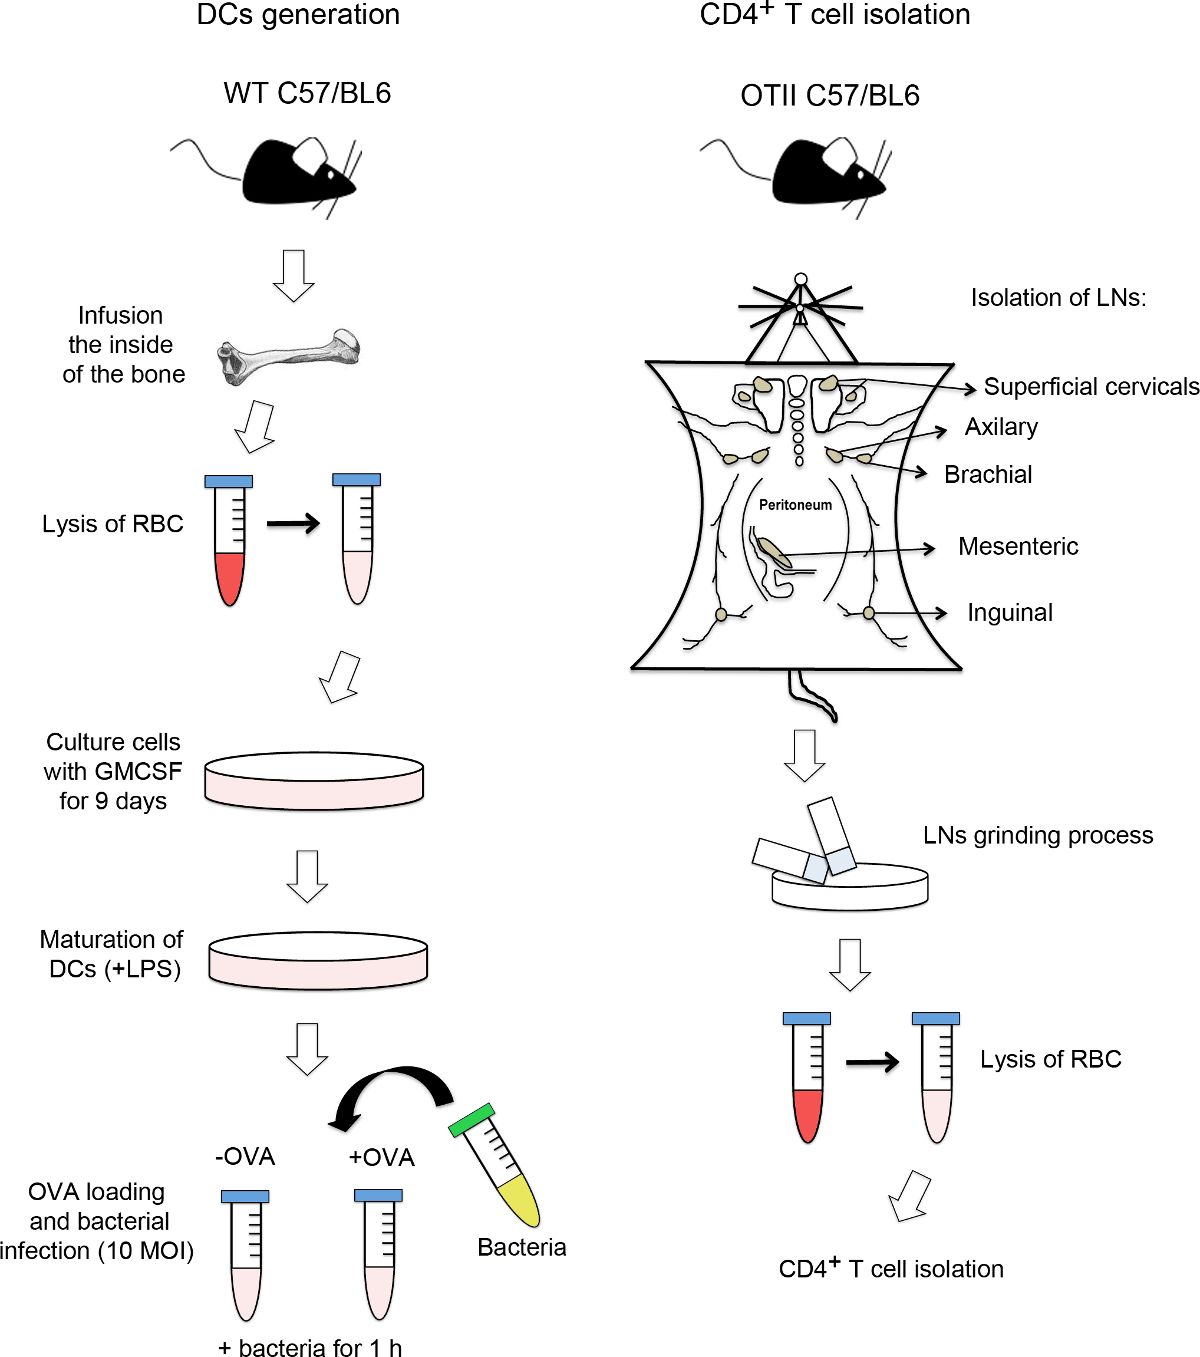
Abbildung 1. Flussdiagramm der DC-Erzeugung und der Isolierung von CD4+ T-Zellen. Auf der linken Seite der Abbildung ist der Prozess zur Unterscheidung von dendritischen Zellen (DCs) von Knochenmarkzellen detailliert dargestellt. ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| RPMI | Fisher Scientific | SH3025501 | |
| r-GMCSF | Peprotech | 315-03 | |
| LPS | SIGMA | L2630-10mg | |
| Na Pyruvat | Thermo Scientific | SH3023901 | |
| 2-ME | Gibco | 31350-010 | |
| OVAp OTII (323–339) | GenScript | --- | |
| Zellensieb 70uM | BD | 352350 | |
| 30uM Spritze Filcons steril | BD | 340598 | |
| AutoMacs Klassisch | Miltenyi Biotec | 130-088-887 | |
| Gentamicin | Normon | 624601.6 | |
| Transwell (Englisch) | Costar | 3415 | |
| PFUND | Pronadisa | 1231 | |
| Agar | Pronadisa | 1800 | |
| Paraformaldehyd 16% | Elektronenmikroskopie | 15710 | |
| Triton X-100 | |||
| CD8-Biot | BD Biowissenschaften | 553029 | |
| IgM Biot | ImmunoStep (Englisch) | RMM-1 klonen | |
| B220 Biot | BD Biowissenschaften | 553086 | |
| CD19 biot | BD Biowissenschaften | 553784 | |
| MHC-II Biot (I-A/I-E) | BD Biowissenschaften | 553622 | |
| CD11b biot | Immunschritt | 11BB-01mg | |
| CD11c biot | Immunschritt | 11CB3-01mg | |
| DX5 biot | BD Biowissenschaften | 553856 | |
| Gr-1 Biot | BD Biowissenschaften | 553125 | |
| CD16/CD32 | ImmunoStep (Englisch) | M16PU-05MG | |
| Anti-Salmonellen | ABD Serotec | 8209-4006 | |
| CD11cPE | BD Biowissenschaften | 553802 | |
| CD4-Schützenpanzer | Tonbo Biowissenschaften | Artikel-Nr.: 20-0041-U100 | |
| Gr-1 Schützenpanzer | BD Biowissenschaften | 553129 | |
| MHC-II (I-A/I-E) FITC | BD Biowissenschaften | 553623 | |
| Alexa-Fluor 647 Goat Anti-Rabbit IgG (H+L) Antikörper, stark kreuzadsorbiert | Invitrogen | Nr. A-21245 | |
| CMAC (7-Amino-4-chlormethylcumarin) | Lebenstechnologien | Nr. C2110 | |
| BSA | SIGMA | A7030-100G | |
| Streptavidin-Mikroperlen | Miltenyi Biotec | 130-048-101 | |
| BD FACSCanto II | BD Biowissenschaften | --- |
