Dieses Video zeigt die initiatorabhängige Amplifikation eines Suizidplasmids in E. coli. Das Plasmid, das ein Antibiotikaresistenzgen trägt, repliziert sich nur in Gegenwart eines Initiatorproteins, das vom Wirt kodiert wird. Nach der Elektroporation und Inkubation in Rückgewinnungsmedium wird das Gemisch auf antibiotikahaltigen Agar aufgebracht. Bakterien mit einem Plasmid überleben, da sein Initiatorprotein die Expression des antibiotikaresistenten Gens des Plasmids ermöglicht.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Amplifikation eines Suizidplasmids in einem bakteriellen Wirt
756 Aufrufe
⸱
26. September 2025
In diesem Artikel
Zusammenfassung
Protokoll
1. Erzeugung von Nullmutanten in den Genen der Glykosylierungsinseln der Flagellen
HINWEIS: Diese Methode der Mutagenese basiert auf dem allelischen Austausch von In-Frame-Deletionsprodukten der Polymerase-Kettenreaktion (PCR) unter Verwendung des Suizidvektors pDM428 (GenBank: KC795686.1). Die Replikation des pDM4-Vektors ist lambda pir-abhängig , und der vollständige Allelaustausch wird unter Verwendung des auf dem Vektor befindlichen sacB-Gens erzwungen.
- Aufbau von PCR-In-Frame-Deletionsprodukten.
- Entwerfen Sie zwei Paare von Primern, die DNA-Regionen stromaufwärts (A- und B-Primer) und stromabwärts (C- und D-Primer) des ausgewählten Gens oder der zu deletierenden Region amplifizieren (Abbildung 1B).
- Es ist sicherzustellen, dass die Primer A und D mehr als 600 bp stromaufwärts bzw. stromabwärts vom Stopp des Gens bzw. der zu deletierenden Gene haben. Diese beiden Primer müssen am 5'-Ende eine Restriktionsstelle für eine Endonuklease enthalten, die eine Klonierung in pDM4 ermöglicht.
HINWEIS: Die Restriktionsstelle am 5'-Ende der A- und D-Primer sollte nicht mit den Stellen in AB- oder CD-Amplikons identisch sein. - Stellen Sie sicher, dass sich die Primer B und C innerhalb des zu deletierenden Gens bzw. innerhalb des ersten bzw. letzten Gens der zu deletierenden Region befinden. Stellen Sie sicher, dass sich beide Primer (B und C) im Rahmen befinden und sich zwischen 5-6 Codons im Gen befinden. Darüber hinaus ist sicherzustellen, dass beide Primer am 5'-Ende eine komplementäre 21-bp-Sequenz enthalten (Tabelle 1), die das Verbinden der DNA-Amplikons AB und CD ermöglicht.
- Züchten Sie den ausgewählten Aeromonas-Stamm über Nacht (O/N) in 5 ml tryptischer Sojabrühe (TSB) bei 30 °C. Verwenden Sie ein handelsübliches Kit für die Aufreinigung genomischer DNA und befolgen Sie die Anweisungen des Herstellers (Materialtabelle). Quantifizieren Sie 2 μl der gereinigten DNA mit einem Spektralphotometer.
HINWEIS: Verwenden Sie doppelt destilliertes Wasser als Blindwert, wobei das Gerät so eingestellt ist, dass es die Absorption bei 260 nm aufzeichnet. Erfassen Sie die Absorption mit 2 μl gereinigter DNA 3-5 Mal und berechnen Sie einen durchschnittlichen Absorptionswert. Verwenden Sie das Beer-Lambert-Gesetz, um die DNA-Konzentration zu berechnen, wobei A = Ɛ.c.l. Wobei "A" die Absorption, "Ɛ" der molare durchschnittliche Extinktionskoeffizient für DNA, "c" die DNA-Konzentration und "l" die Weglänge ist (siehe die Anweisungen des Herstellers für die Weglänge jedes Instruments). - Verwenden Sie 100 ng gereinigte chromosomale DNA als Template in zwei Sätzen asymmetrischer PCRs mit A-B- und C-D-Primern (Materialtabelle). Verwenden Sie ein molares Verhältnis von 10:1 aus A:B- und D:C-Primerpaaren.
HINWEIS: Asymmetrische PCRs ermöglichen die bevorzugte Amplifikation eines Strangs des Templates gegenüber dem anderen. - Analysieren Sie die PCR-Produkte durch Elektrophorese in einem 1%igen Agarosegel. Verwenden Sie TAE (40 mM Tris-Acetat, 1 mM Ethylendiamintetraessigsäure (EDTA)) als Gellaufpuffer und eine Leistungseinstellung von 8 V/cm. Um die DNA sichtbar zu machen, fügen Sie dem Gel Ethidiumbromid (0,5 μg/ml) hinzu und visualisieren Sie die PCR-Produkte mit einer Bio-Imaging-Station (Table of Materials).
- Schneiden Sie die Amplikons mit einem Skalpell aus dem Gel heraus, reinigen Sie sie gemäß dem Protokoll des Herstellers (Table of Materials) und quantifizieren Sie sie.
- Verbinden Sie AB- und CD-Amplikons durch ihre 21 bp überlappenden Sequenzen am 3'-Ende von PCR-Produkten (Abbildung 2). Mischen Sie 100 ng jedes Amplikons (AB und CD) in einem PCR-Röhrchen mit PCR-Reagenzien (Prä-AD-PCR), jedoch ohne Primer, und verlängern Sie es mit dem Thermocycler-Programm. Geben Sie dann 100 μM A- und D-Primer zur Reaktion hinzu (AD-PCR) und amplifizieren Sie sie als einzelnes Fragment.
- Analysieren Sie das PCR-Produkt (AD-Amplikon) durch Elektrophorese in einem 1%igen Agarosegel unter den in Schritt 1.1.6 beschriebenen Bedingungen, entfernen Sie das Amplikon aus dem Gel, reinigen Sie es gemäß dem Protokoll des Herstellers und quantifizieren Sie das Amplikon (Materialtabelle).
- Konstruktion eines rekombinanten pDM4-Plasmids mit der In-Frame-Deletion.
- Züchten Sie eine O/N-Kultur von Escherichia coli cc18λ pir , die pDM4 enthält, in Luria-Bertani (LB) Miller-Bouillon (10 mL) mit Chloramphenicol (25 μg/ml) bei 30 °C.
- Schleudern Sie die Kultur bei 5.000 x g bei 4 °C herunter und suspendieren Sie das Pellet in 600 μl sterilem destilliertem Wasser. Führen Sie die Extraktion und Aufreinigung des Plasmids pDM4 mit einem kommerziell erhältlichen Plasmidaufreinigungskit gemäß den Anweisungen des Anbieters durch (Materialtabelle).
- Verdauen Sie 1 μg pDM4 und 400 ng AD-Amplikon für 2 Stunden mit einer Endonuklease, die in der Lage ist, beide Enden des AD-Amplikons und die Klonierungsstelle von pDM4 zu verdauen (Abbildung 2). Befolgen Sie das Protokoll des Enzymherstellers für die Reaktionsbedingungen (Materialtabelle).
- Reinigen Sie das verdaute Plasmid und das Amplikon mit einem DNA-Aufreinigungskit und quantifizieren Sie sie gemäß den Anweisungen des Herstellers (Tabelle der Materialien).
- Um eine Religation des linearisierten pDM4 zu verhindern, entfernen Sie die Phosphatgruppe von beiden 5'-Enden mit dem alkalischen Phosphatase-Enzym gemäß den Anweisungen des Herstellers (Materialtabelle). Reinigen Sie dann das behandelte Plasmid und quantifizieren Sie es mit einem Spektralphotometer, wie in Schritt 1.1.4 (Materialtabelle) beschrieben.
- Kombinieren Sie 150 ng des aufgeschlossenen und Phosphatase-alkalisch behandelten pDM4 mit 95-100 ng aufgeschlossenem AD-Amplikon bei einem molaren Vektor:Insert-Verhältnis von 1:4. Bereiten Sie die Ligationsreaktion in einem Volumen von 15 μl gemäß den Anweisungen des Herstellers vor (Materialtabelle).
- Inkubieren O/N bei 20 °C oder über das Wochenende bei 4 °C. Nach der Inkubation die T4-Ligase bei 70 °C für 20 min inaktivieren.
- Verwenden Sie eine Ligation, um das Plasmid durch Elektroporation in den Escherichia coli MC1061λpir-Stamm einzuführen. Verwenden Sie elektrokompetente Bakterien und Elektroporationsküvetten mit einem Abstand von 2 mm.
- Präparation von elektrokompetenten E. coli und Elektroporation von rekombinantem pDM4-Plasmid
- Impfen Sie eine einzelne Kolonie des E . coli MC1061λpir-Stammes in Luria-Bertani (LB) Miller-Bouillon und züchten Sie O/N bei 30 °C und 200 U/min Schütteln.
- 2 mL der Bakterienkultur in 18 mL LB-Bouillon verdünnen und bei 30 °C unter Schütteln (200 U/min) inkubieren, bis eine optische Dichte (OD600) zwischen 0,4 und 0,6 erreicht ist.
- Pelletieren Sie die Bakterienkultur durch Zentrifugation bei 5.000 x g und 4 °C für 15 min. Der Überstand wird verworfen und das Pellet in 40 ml gekühltem destilliertem H2O suspendiert.
- Wiederholen Sie diesen Reinigungsschritt noch zweimal, um alle Kultursalze zu entfernen. Zum Schluss wird das Pellet in 4 mL gekühltem destilliertem H2O suspendiert und 1 mL der Suspension in jedes der vier konischen 1,5-ml-Mikrofugenröhrchen überführt.
- Pelletieren Sie die Bakterienkultur durch Zentrifugation bei 14.000 x g und 4 °C für 5 min. Der Überstand wird entfernt, ohne das Pellet zu stören, und jedes Pellet wird in 100 μl gekühltem destilliertem H2O suspendiert.
- Geben Sie 3-3,5 μl der Ligationsmischung in jedes Röhrchen und inkubieren Sie 5 Minuten lang auf Eis. Übertragen Sie dann den Inhalt jedes Röhrchens in eine gekühlte Elektroporationsküvette mit einem Abstand von 2 mm und legen Sie 2 kV, 129 Ω und eine Zeitkonstante von etwa 5 ms auf.
HINWEIS: Die Elektroporationsküvetten auf Eis vorkühlen. Halten Sie die Bakterien während des gesamten Eingriffs auf Eis. - Nach der Elektroporation geben Sie 250 μl SOC-Medium (Super Optimal bouillon with Catabolite repression) zu jeder der vier Küvetten, um ihren Inhalt zurückzugewinnen, überführen sie in ein Kulturröhrchen (ca. 1 ml) und inkubieren 1 h bei 30 °C unter Schütteln (200 U/min).
- Die transformierten Zellen werden auf Luria-Bertani (LB)-Agarplatten plattiert, die mit Chloramphenicol (25 μg/ml) ergänzt werden, um sicherzustellen, dass alle Kolonien, die auf der Platte wachsen, das Plasmidrückgrat haben.
Tabelle 1: Primer, die für die Konstruktion von Nullmutanten verwendet wurden. Überlappende Bereiche in den Grundierungen B und C sind unterstrichen. Die BamHI-Stelle ist in den Grundierungen A und D fett gedruckt.
| Name der Grundierung | Sequenz in 5' bis 3' Richtung | Verwendet für |
| A. piscicola AH-3 | ||
| A-FLGI1 | CGCGGATCCGACTGTACCCGTTTCAATCA | FGI-Mutante |
| B-FLGI1 | CCCATCCACTAAACTTAAACAGATCACCTCGAACTCGAAA | |
| C-FLGI12 | TGTTTAAGTTTAGTGGATGGGGGAACCTTAAATGCCATGA | |
| D-FLGI12 | CGCGGATCCCAGTCTTCAGCTTCCATCC | |
| E-FLGI1 | ACCCGCTTCATTCGCTAT | |
| F-FLGI12 | TCCGATTTTCTGACTCAGGG | |
| A-FGI4 | CGCGGATCCGATGCGTACGCTAATATGAA | FGI-4-Mutante |
| B-FGI4 | CCCATCCACTAAACTTAAACACATATTATCTTGCCCCTGAT | |
| C-FGI4 | TGTTTAAGTTTAGTGGATGGGATGGAGCTAATCACTCGTTT | |
| D-FGI4 | CGCGGATCCACATATCAACCCCCAAC | |
| E-FGI4 | ATTTCCCTGCCAAATACG | |
| F-FGI4 | CCTGCCAACAGGATGTAAG | |
| pDM4-Vektor | ||
| pDM4für | AGTGATCTTCCGTCACAGG | Einfügungen in den pDM4-Vektor |
| pDM4rev | AAGGTTTAACGG TTGTGGA | |
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
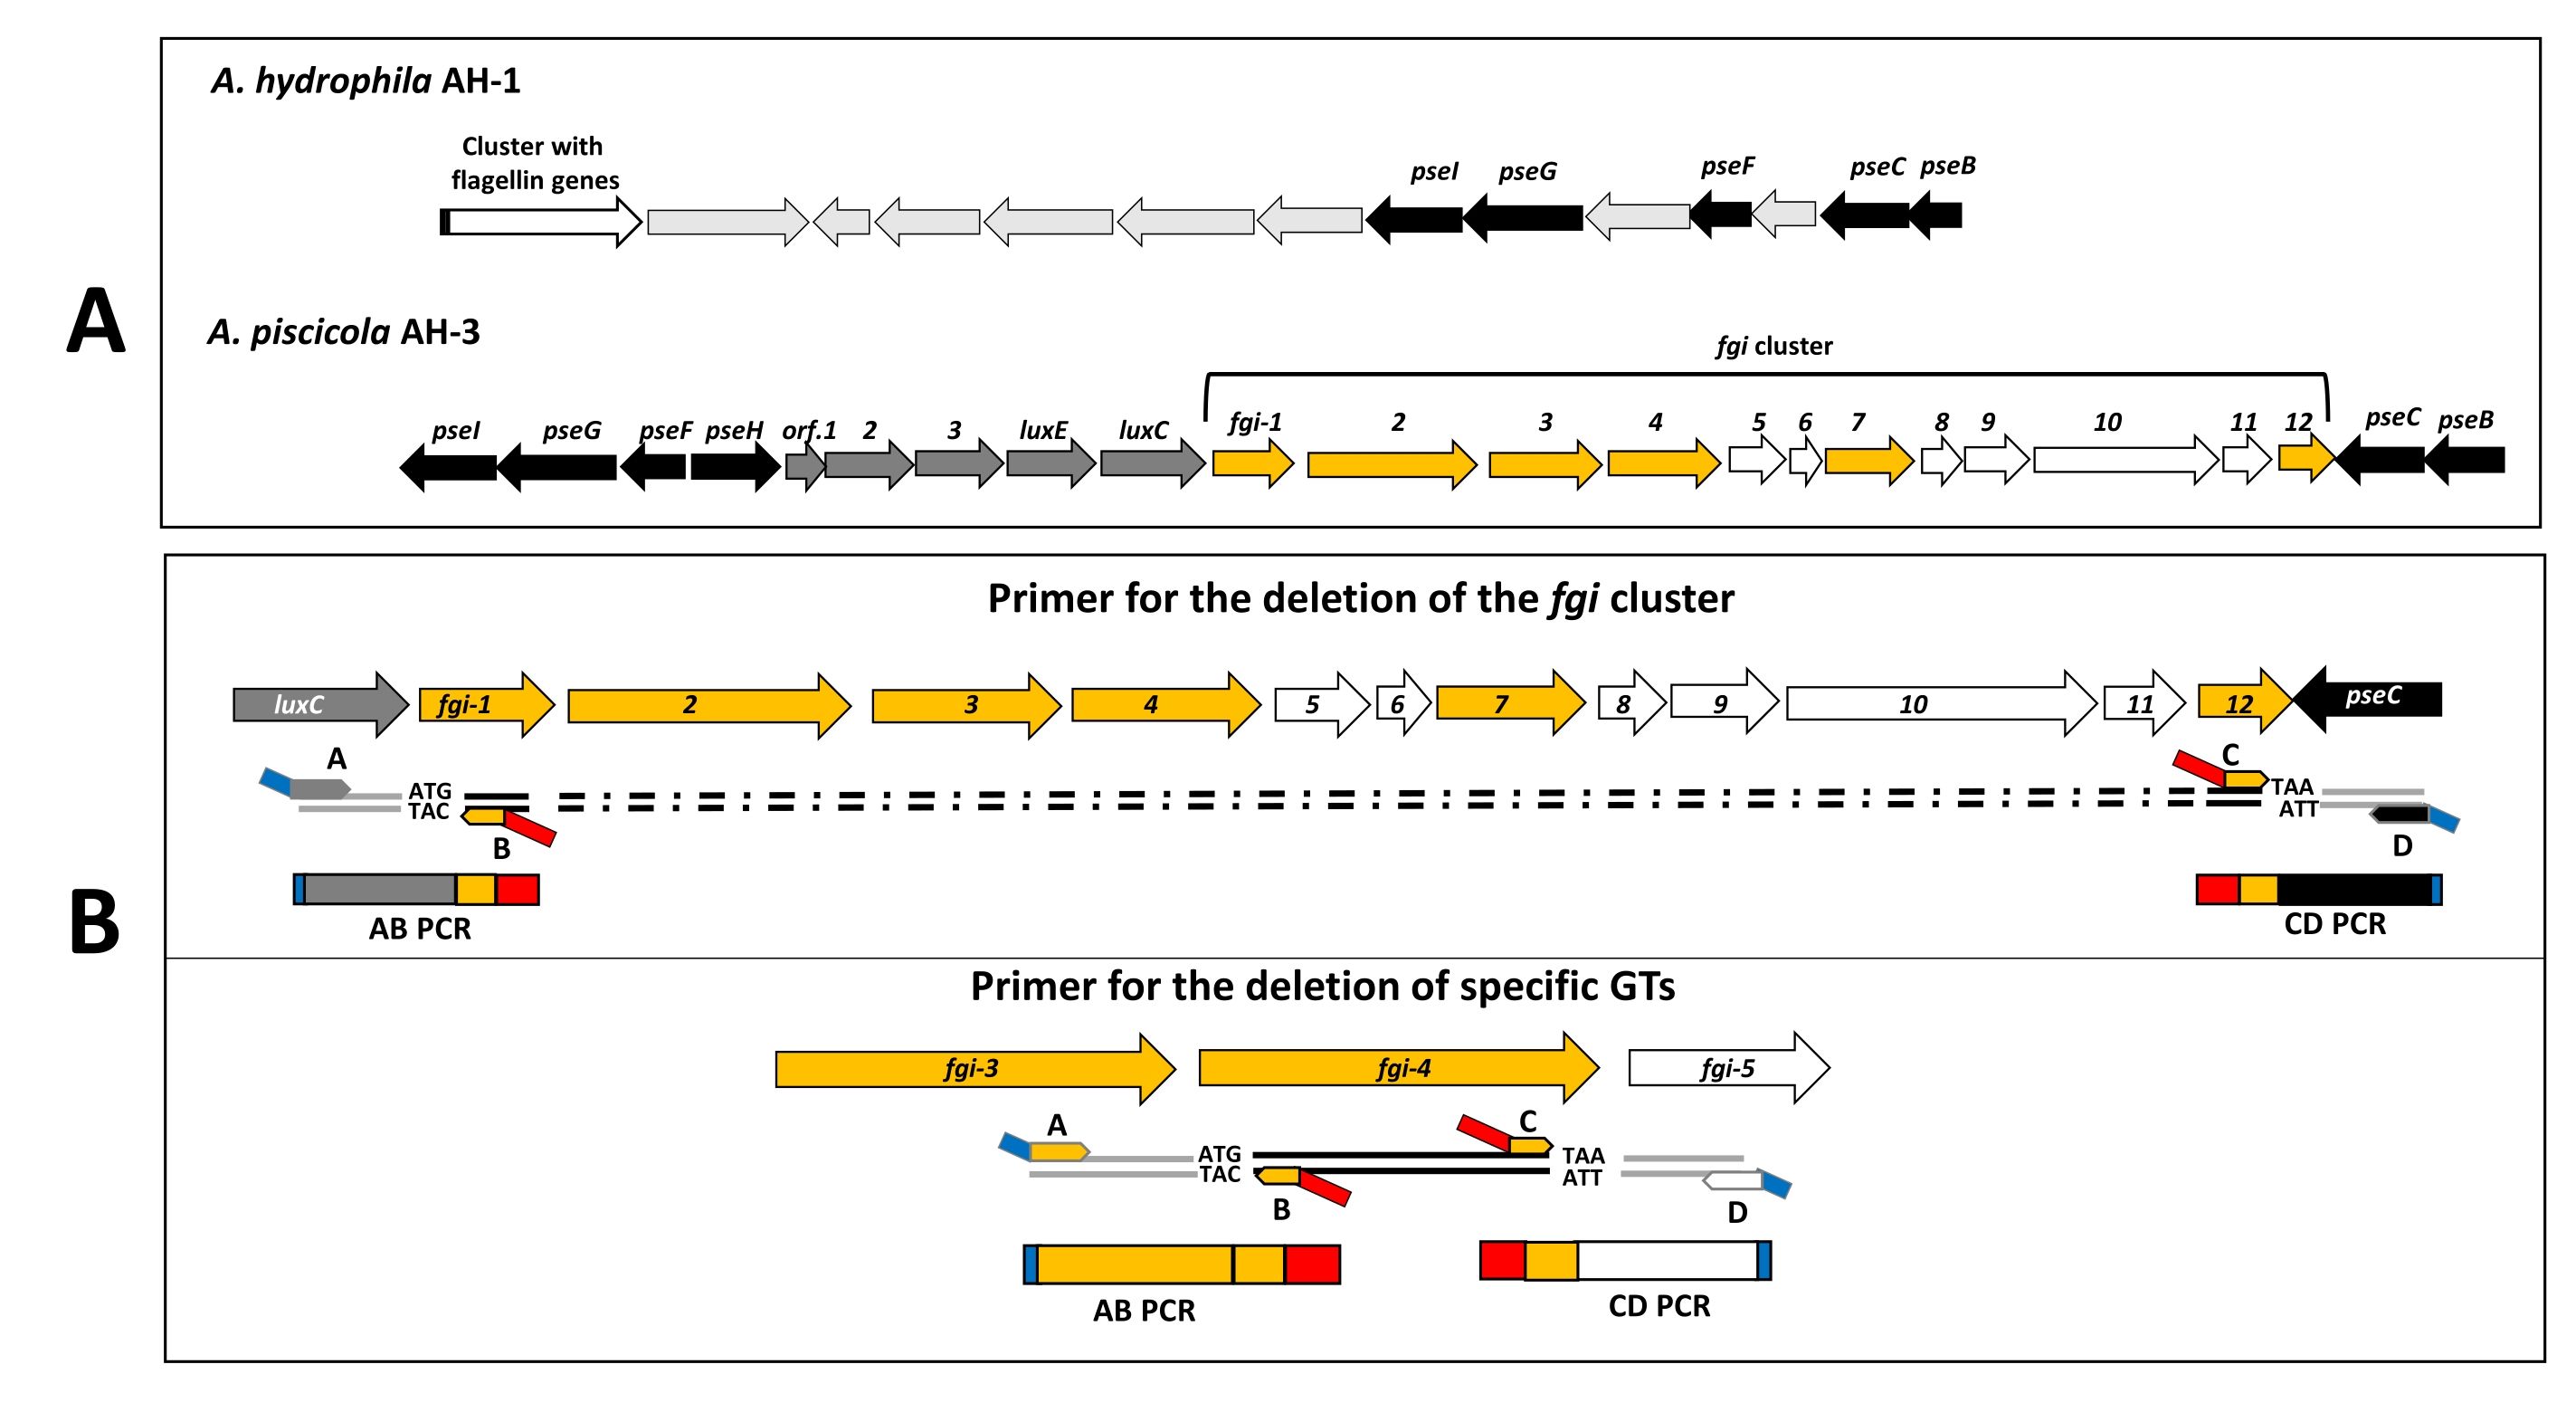
Abbildung 1: Bioinformatische Detektion von Chromosomenregionen und Primerdesign. (A) Schema der chromosomalen Regionen, die in A. hydrophila AH-1 und A. piscicola AH-3 identifiziert wurden. Die Glykosylierungsinsel A. hydrophila AH-1 ist re...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| ABI PRISM Big Dye Terminator v. 3.1 Zyklus Sequenzierung Ready Reaktionskit | Angewandte Biosysteme | 4337455 | Wird für die Sequenzierung verwendet |
| AccuPrime Taq DNA-Polymerase, hohe Wiedergabetreue | Invitrogen | 12346-086 | Wird zur Amplifikation von AB-, CD- und AD-Fragmenten verwendet |
| Agarose | Conda-Pronadise | 8008 | Wird für die DNA-Elektrophorese verwendet |
| Alkalische Phosphatase, Kälberdarm (CIAP) | Promega | Nr. M1821 | Wird verwendet, um Phosphat am 5'-Ende zu entfernen |
| Bacto Agar | Becton Dickinson | 214010 | Verwendung für die Motilitätsanalyse |
| BamHI | Promega | Nr. R6021 | Wird zur Endonuklease-Restriktion verwendet |
| BglII | Promega | Nr. R6081 | Wird zur Endonuklease-Restriktion verwendet |
| BioDoc-It Imagin System | UVP | Bio-Imaging-Station für die DNA-Visualisierung | |
| Biotaq-Polymerase | Biolinie | BIO-21040 | Wird für das Völkerscreening verwendet |
| Cytiva illustra GFX PCR DNA- und Gelband-Aufreinigungskit | Cytivia | 28-9034-71 | Wird zur Aufreinigung von PCR-Amplikons und DNA-Fragmenten verwendet. |
| EDTA | Applichem | 131026.1211 | Wird für die DNA-Elektrophorese verwendet |
| Elektroporationsküvetten mit 2 mm Spalt | VWR | 732-1133 | Wird für die Transformation verwendet |
| Luria-Bertani (LB) Miller-Agar | Kondalab | 996 | Wird für die Escherichia coli-Kultur verwendet |
| Luria-Bertani (LB) Miller-Brühe | Kondalab | 1551 | Wird für die Escherichia coli-Kultur verwendet |
| Nanotropfen ND-1000 | NanoDrop Techonologies Inc | Spektralphotometer für die DNA-Quantifizierung | |
| Rifampicin | Applichem | Nr. A2220.0005 | Wird für die triparentale Paarung verwendet |
| SOC Mittel | Invitrogen | 15544034 | Wird für die Elektroporationsrückgewinnung verwendet |
| T4-DNA-Ligase | Invitrogen | 15224017 | Wird für die Ligationsreaktion verwendet |
| Veriti 96 Well Thermocycler | Angewandte Biosysteme | Wird für PCR-Reaktionen verwendet |
